이 프로토콜은 mRNA 전기천공에 의한 일차 T 세포의 분리, 활성화, 증식, 일시적 형질전환 등 원차 T 세포 배양의 필수 단계를 설명합니다. 또한, 표현형, 활성화 마커, 생존 가능성 및 키메라 항원 수용체(CAR) 발현의 유동 세포 분석을 위한 워크플로우 및 항체 패널도 제안됩니다.
방법 논문
1차 인간 T 세포의 분리, 배양 및 일시적 형질인화를 통해 키메라 항원 수용체(CAR) T 세포를 생성하는 방법
이 논문에서
요약
초록
키메라 항원 수용체(CAR) T 세포의 효능과 효능을 평가하기 위해서는 1차 인간 T 세포를 분리, 활성화, 증식, 특성 분석, 유전공학적으로 설계하는 것이 필수적입니다. 일반적인 T 세포주와 비교할 때, 1차 세포는 매우 가변적이고, T 세포 매개 사살이 가능하며, 분화가 가능하기 때문에 더 현실적인 모델 시스템을 제공할 수 있습니다. 여기서는 혈액 제물로부터의 분리, 활성화, 시험관 내 확장, 일시적 형질전환 등 원발 T 세포 배양에 필수적인 모든 단계별 프로토콜을 제공합니다. 우리는 두 가지 다른 시약으로 활성화 시 1차 T 세포의 확장 속도학과 분화의 차이를 기술하고, T 세포 표현형 및 활성화 상태의 유동 세포 분석을 위한 항체 패널을 제공합니다. 우리는 CAR을 암호화하는 mRNA를 이용한 인간 T 세포의 전기천공과 시간에 따른 CAR 발현 동역학 평가에 대한 상세한 지침을 제공합니다. 이 프로토콜은 CAR T 세포의 하위 효능 및 효능 분석의 이상적인 시점과 다양한 mRNA가 신호 강도에 미치는 영향에 대한 권고를 제공합니다. 이 방법의 일시적 특성을 고려할 때, 여러 CAR 구성 요소를 병렬로 테스트하고 비교할 수 있는 빠르고 구현하기 쉬운 가능성을 제공합니다.
서론
일차 인간 T 세포는 T 세포 생물학 연구와 CAR 공학을 포함한 세포 치료의 개발 및 평가를 위한 생리학적으로 관련성 있고 다재다능한 모델을 대표합니다. 불멸화된 세포주와 달리, 건강한 기증자로부터 유래한 T 세포는 생체 내 T 세포의 기능적 다양성, 활성화 상태, 표현형 다양성 및 신호 전달 역학을 밀접하게 반영하여 면역 반응과 치료 성능을 보다 정확하게 표현할 수 있습니다 1,2. 더불어, 림프모세포성 백혈병에서 유래한 가장 널리 사용되는 Jurkat T 세포주도 세포주에서 흔히 나타나는 장기간 배양 시 유전체 불안정성을 보인 것으로 보고되었습니다. 3 리포터 세포주4를 포함한 T 세포주가 조기 선별과 빠른 판독에 유용한 도구가 될 수 있지만, 환자에서 1차 T 세포를 사용하는 것은 최종 적용 목적을 더 잘 반영합니다. 그러나 환자 유래 T 세포의 제한된 가용성과 최적의 품질이 부족하기 때문에 특히 전임상 제품 개발 초기 단계에서 적용 가능성이 제한되는 경우가 많습니다 5,6,7. 건강한 기증자의 세포를 사용하면 질병 관련 면역 변화와 이전 치료로 인한 변이가 최소화되고, 여러 기증자 간 T 세포 기능, 활성화, 형질전환 유전자 발현을 재현 가능하게 평가할 수 있습니다.
원발 T 세포가 존재함에 따라, 원차 T 세포의 분리, 활성화 및 증식을 위한 프로토콜은 유전적 조작과 기능적 검사를 위한 중요한 전제 조건입니다. 일반적인 활성화 전략은 항체로 코팅된 자기 구슬, T 세포 작용제가 포함된 고분자 시약, 또는 수용성 항체 제형을 사용합니다. 일반적으로 활성화 시약은 CD3 복합체를 통한 생리적 T 세포 수용체(TCR)의 활성화와 CD28을 통한 공동 자극 신호를 모방하는데, 이는 CD38만을 통한 활성화보다 더 강한 활성화와 유사합니다. CD3/28 비즈를 이용한 활성화는 활성화 강도와 비드 대 세포 비율을 정밀하게 제어할 수 있게 해줍니다. 초기 자극 단계 이후에는 구슬을 제거하거나 배양 내에 보관하여 연속 활성화할 수 있습니다. T 세포는 일반적으로 3주에서 4주 동안 빠르게 증식한 후 세포 성장이 느려집니다. 반면, TransAct는 콜로이드 고분자 매트릭스를 포함하고 있으며, 과잉 시약은 원심분리와 상정액 교환으로 간단히 제거할 수 있습니다. 따라서 배양 내 균질한 활성화를 가능하게 하는 대안을 제공하며, CD3/28 구슬에 비해 자극이 적은 T세포 활성화와 유사합니다. 하지만 증식은 약 2주간 유도되며, 더 긴 증식 기간에는 재자극이 필요합니다. 활성화 시약으로 초기 T 세포 활성화 후, T 세포는 1주에서 4주간 시험관 내에서 배양 및 증식한 후 실험에 사용할 수 있습니다. 특히 활성화 시약의 종류, 사이토카인9, 10, 11의 선택, 그리고 증식 기간이 절대 T 세포 수, 표현형, 활성화 상태에 영향을 미칩니다. 일반적으로 시약 농도, 배양 밀도, 사이토카인 보충, 증식 시간과 같은 최적의 조건을 먼저 시험하고 경험적으로 결정하여 활성화 유도 세포 사멸이나 T 세포 소진을 일으키지 않으면서 견고한 증식을 달성해야 합니다. 여기서는 두 가지 다른 활성화 프로토콜과 그것들이 원발성 인간 T 세포의 분화 및 활성화 프로필에 미치는 영향을 나란히 비교하여 활성화 시약 선택과 실험 시기에 대한 결정을 뒷받침합니다.
또한, T 세포의 표현형 구성과 활성화 상태를 분석하는 데 유용한 유세포계 패널을 제안하여 실험 계획을 지원합니다. 원발 T 세포의 유전적 변형을 위해서는 메신저 리보핵산(mRNA)의 전기천공을 이용한 일시적 형질전환이 바이러스 전도에 대한 안전하고 효율적이며 유연한 대안입니다. 렌티바이러스 벡터는 형질전환유전자의 안정적이고 장기적인 발현을 가능하게 하지만, 복잡한 생물안전 조치가 필요하고, 숙주 게놈과의 통합이 필요하며, 통합 부위에 따라 발현이 달라질 수 있습니다. 또한, 렌티바이러스 상청액 생성과 T 세포 전도 및 형질 세포 선발은 시간이 많이 소요됩니다. 반면, mRNA 전기천공은 유전체 통합이나 바이러스 구성 요소 없이 표적 유전자를 빠르고 일시적으로 발현시켜 조절 부담을 줄이고 구성체의 빠르고 반복적인 테스트를 가능하게 합니다. 이는 여러 CAR 후보자가 선별되고 평가되는 초기 개발 단계에서 특히 유리합니다. 최근 논문에서는 mRNA를 이용한 형질전환이 치료 플랫폼으로 탐구되고 있습니다13, 14, 15. 우리는 mRNA16을 이용한 일시적 형질전환이 특히 생물안전성 수준 2(BSL-2) 환경에서 렌티바이러스 연구를 수행할 수 없는 실험실에서 구현하기 쉬운 접근법이라고 제안합니다. 렌티바이러스 전개 이전의 다양한 활성화 연방을 나란히 비교한 결과는다른 곳에서 확인할 수 있습니다.
이 프로토콜은 항-CD3/28 비즈 또는 TransAct를 사용하여 1차 인간 T 세포의 분리, 활성화, 배양, 증식, 일시적 형질전환을 설명하며, 일시적 CAR 발현을 위한 mRNA 전기천공을 사용합니다. 이 워크플로우는 세포독성 분석, 표현형 특성 분석, 또는 채택 T 세포 치료의 시험관 내 모델링과 같은 후속 응용에 적합한 기능성 CAR T 세포의 재현 가능성을 가능하게 합니다.
프로토콜
이 프로토콜은 빈 의과대학의 윤리 지침을 따릅니다. 윤리 제안은 비엔나 의과대학 윤리 위원회(1087/2025 및 1198/2025)에서 승인되었습니다.
1. 혈액 제물에서 1차 T 세포 분리
참고: 시작 물질은 전혈, 아페레시스 산물 또는 백혈구 환원 챔버일 수 있습니다. 샘플을 4°C에서 처리할 때까지 유지하고, 가능한 한 빨리, 늦어도 샘플 수집 후 24시간 이내에 분리를 시작하세요. T 세포 분리에는 부정적 선택과 양성 선택을 포함한 다양한 분리 전략이 존재합니다. 1.1과 1.2절은 T 세포 분리 옵션을 제공하기 위해 두 가지 다른 프로토콜을 소개합니다. 혈액 제품 취급은 생물학적 안전 캐비닛에서 수행되어야 하며, 처리 중에는 샘플을 실온(RT)에서 유지해야 합니다.
- 밀도 구배 원심분리를 이용한 음성 선택에 의한 T 세포 분리
- 키트 설명서에 따라 샘플 1mL당 필요한 항체 혼합물을 추가하세요. RT에서 정해진 기간 동안 인큐베이팅을 하세요. 제안된 인간 T 세포 농축 키트의 경우: 샘플 1mL당 50μL의 항체 혼합물을 사용하고, RT에서 20분간 배양합니다(예: 샘플 5mL에 항체 혼합물 250μL을 추가).
참고: 이 키트의 경우, 성공적인 T 세포 분리를 위해서는 최소한의 적혈구(RBC)가 있어야 하며(권장 최소 비율은 핵화된 세포당 100개의 적혈구 비율입니다). 이는 일반적으로 전혈 또는 백혈구 환원실을 출발 물질로 사용할 때 나타납니다. 아페레시스 제물의 경우, 이 분리 전략은 적혈구 비율이 일반적으로 너무 낮아 성공적이지 못할 수 있습니다. 따라서 말초혈 단핵 세포(PBMC)를 먼저 분리한 후 1.2절에 설명된 T 세포 분리 단계가 권장됩니다. - 적절한 튜브에 밀도 배지(Ficoll, Pancoll 또는 유사)를 준비하세요. 샘플 부피가 3 mL 미만일 경우, 3mL의 밀도 배양지(15 mL 원심분리관 내)를 사용하세요. 4 mL 이상의 샘플 부피는 50 mL 원심분리관 내 15 mL 밀도 배지를 사용하세요.
- 배양 시간이 끝나면, 2% 태아 소 혈청(FBS)이 포함된 인산염 완충 생리식염수(PBS)로 샘플을 희석하고 피펫으로 혼합합니다. 이는 1:2 희석에 해당합니다(예: 3 mL 샘플과 3 mL PBS 2% 희석). 희석된 샘플을 밀도 배질 위에 혈청학적 피펫과 피펫팅 보조기를 사용해 피펫팅 속도를 최소한으로 설정하여 조심스럽게 층층이 쌓입니다.
- 밀도 매체의 표면적을 늘리기 위해 튜브를 45° 각도로 유지하고 지지 층을 쌓으세요.
- 샘플을 1,200 x g 반격 온도에서 20분간 원심분리합니다. 원심분리기의 브레이크를 끄거나 최소한으로 설정하세요. 원심분리 후에는 밀도 매질과 플라즈마 경계 사이에 흰색 층이 보여야 합니다. 이 하얗고 흐린 고리는 원하는 T 세포를 포함하고 있습니다.
- 멸균 이식 피펫이나 2mL 혈청학적 피펫을 사용해 층을 조심스럽게 채취하여 새로운 튜브로 옮기세요. 밀도 매질이나 플라즈마가 전달되지 않도록 층을 최대한 교란하지 마세요.
- 1.3절을 계속 진행하세요.
- 키트 설명서에 따라 샘플 1mL당 필요한 항체 혼합물을 추가하세요. RT에서 정해진 기간 동안 인큐베이팅을 하세요. 제안된 인간 T 세포 농축 키트의 경우: 샘플 1mL당 50μL의 항체 혼합물을 사용하고, RT에서 20분간 배양합니다(예: 샘플 5mL에 항체 혼합물 250μL을 추가).
- 중력 흐름 키트를 이용한 양성 선택에 의한 T 세포 분리
- 시료에서 PBMC를 추출하기 위해 밀도 구배 분리 단계를 수행하세요: 1.1.2절에 따라 밀도 매질을 준비합니다. 샘플을 2% FBS와 같은 양의 PBS로 희석하세요. 이는 1:2 희석(예: 3 mL 샘플과 3 mL PBS + 2% FBS 희석)에 해당합니다.
- 희석된 샘플을 밀도 배질 위에 혈청학적 피펫과 피펫팅 보조기를 사용해 피펫팅 속도를 최소한으로 설정하여 조심스럽게 층층이 쌓입니다. 밀도 매체의 표면적을 늘리기 위해 튜브를 45° 각도로 유지하고 지지 층을 쌓으세요.
- 400 x g, RT에서 30분 동안 차단기를 끄거나 최소한으로 설정한 상태로 사용하세요. 원심분리 후에는 밀도 매질과 플라즈마의 접면부에 흰색 층이 보여야 합니다. 이 흰색 구름 고리는 PBMC 밀도가 적혈구 밀도보다 낮기 때문에 PBMCS를 포함하고 있습니다.
- 흰색 흐린 층을 조심스럽게 모아 신선한 튜브로 옮겨 PBMCS를 수확하세요. 이 단계에서는 멸균 전이용 피펫이나 2mL 혈청학적 피펫을 사용하고, 층을 최대한 손상시키지 마세요.
- 수집된 세포를 세척하세요: 20mL의 PBS와 2% FBS를 추가하세요. 셀 수를 세고 총 셀 수를 계산하세요. 300 x g, 4 °C에서 10분간 원심분리기를 작동시키고, 브레이크를 켜고 있습니다. 앞으로는 세포를 얼음 위에 보관하고 냉각된 시약으로 작업하세요.
- 피펫으로 상청액을 떼어내세요. 다음 계산은 최대 1 x 10⁷ 셀에 적용되며, 이에 따라 확대할 수 있습니다. 세포 펠릿을 80 μL PBS에 0.5% 소 혈청 알부민(BSA)과 2 mM 에틸렌디아미네테트라아세트산(EDTA)을 넣어 재현탁합니다.
- CD4 마이크로비즈 10 μL과 CD8 마이크로비즈 10 μL을 혼합합니다. 구슬 혼합물을 재현탁한 PBMC에 넣으세요. 잘 섞은 후 4 °C에서 15분간 배큐하세요.
- 그동안 중력 흐름 기둥을 적절한 분리 장치의 자기장 안에 넣으세요. BSA와 EDTA가 포함된 3mL PBS로 세척하여 컬럼을 준비합니다.
- 배양 단계 후, BSA와 EDTA가 포함된 2mL의 PBS를 추가하여 세포를 세척합니다. 300 x g, 4 °C에서 원심분리기를 10분간 진행합니다. 상청액을 버리고 최대 10⁸ 세포를 BSA와 EDTA와 함께 500 μL PBS에 재현탁합니다.
- 셀 현탁액을 컬럼에 적용하세요. 표지된 셀은 자기 분리 장치에 의해 컬럼에 유지됩니다. 플로우스루에는 표지되지 않은 세포(CD4 및 CD8 이중 음성 PBMCs)가 포함되어 있으며, 원한다면 채취할 수 있습니다. 컬럼을 3회 세척하여 BSA와 EDTA가 포함된 3 x 3 mL의 PBS로 헹구세요. 열이 비어 있으면 바로 새 버퍼를 추가하세요.
- 표지된 세포를 용출하려면 중력 흐름 컬럼을 자기 분리기에서 제거하고, 그 출구를 신선한 수집관 위에 올려놓습니다. BSA와 EDTA가 포함된 PBS 5mL를 컬럼에 피펫 주입한 후, 플런저를 단단히 밀어 세포를 희출합니다. 1.3절을 계속 진행하세요.
참고: 자기 항체 키트는 판 T 세포 키트뿐만 아니라 특정 T 세포 소형집용으로도 제공되며, 양성 또는 음성 선택 키트일 수 있습니다. 각 경우마다 자기 분리 장치에 의해 표지된 셀이 유지됩니다. 양성 선택을 위해 T 세포(또는 그 하위 집합)는 동족 항체를 통해 자기 구슬로 표지합니다. 음성 선택의 경우, 지정된 T 세포 집단에 속하지 않는 모든 세포는 자기 구슬로 표지합니다. 따라서 T 세포는 흐름 통과 과정에서 발견됩니다.
- 분리된 T 세포의 냉동
- 20mL PBS와 2% FBS를 섞어 T 세포를 세척하세요. 300 x g, RT 원심분리기에서 10분간 사용하세요. 브레이크는 다시 켤 수 있습니다. 상원액은 버리세요.
- 세포를 2% FBS와 함께 5-10mL PBS에 재현탁합니다. 세포를 직접 배양에 사용하려면 2.4절을 진행하세요. 세포를 동결하려면 다음 섹션을 진행하세요.
참고: 분리된 T 세포를 즉시 활성화 및 배양에 사용할 경우 세포 냉동이 필요하지 않습니다. - 재현탁된 셀과 원심분리기를 300 x g, 4 °C에서 10분간 세어보세요. 그동안 얼릴 셀 수를 계산하세요. 한 개의 T 세포 알리코트에는 5-20 x 10x 6 세포가 포함되어야 합니다. 필요한 수의 라벨이 붙은 크라이오 바이알과 냉동 매체를 준비하세요( 표 1 참조).
- 원심분리 후에는 상원액을 버리고 남은 액체를 피펫으로 제거합니다. 이제부터는 빨리 일해.
- 각 알리코트마다 세포 펠릿을 1mL의 미리 냉각된 냉동 배지에 재현탁합니다(예: 5개의 알리코트를 준비한 경우, 5mL의 냉동 배지에 다시 부현). 각 냉동 바이알에 1mL 세포 현탁액을 하나씩 섞어주세요. 즉시 냉동 바이알을 -80°C에서 냉동하세요.
참고: 냉동 속도는 통제된 속도로 권장됩니다. 이를 위해서는 적절한 냉동 용기를 사용해야 합니다. -80°C에서 냉동한 후(예: 다음 날 또는 2주 이내) 세포를 액체 질소로 옮깁니다.
| 구성 요소 | 최종 집중 |
| 디메틸 설산화 | 10% (v/v) |
| 태아 소 혈청 | 45% (v/v) |
| RPMI 1640, 페놀 레드 | 45% (v/v) |
표 1: 냉동 매체의 조성. 냉동 배지는 냉동 및 저장 과정에서 세포의 무결성과 생존력을 유지하는 데 사용됩니다.
2. 1차 T 세포의 해동, 활성화 및 증식
- 모든 과정을 생물학적 안전 캐비닛을 사용하여 멸균 작업 환경에서 수행하세요.
- 37°C에서 첨가제 없이 사전 가열한 로즈웰 파크 메모리얼 연구소(RPMI) 1640 배지를 원심분리관에 20mL 옮깁니다. 냉동 T 세포 한 부분을 따뜻한 물에 빠르게 담가서 해동하세요. 작은 얼음 펠릿이 아직 크라이오 바이알 안에 남아 있을 때는 해동을 멈추세요.
- 즉시 1mL의 미리 가열된 RPMI를 세포 현탁액에 추가하고 조심스럽게 원심분리관으로 옮기세요. 냉동 바이알을 RPMI 1mL로 헹구세요. 세포에 전단 스트레스를 줄 수 있는 추가 부유 단계를 피하세요.
- 원심분리기 셀을 300 x g, RT에서 5분간 사용하세요. 상원액은 버리세요. 세포 펠릿을 완전한 T 세포 배지에 재현탁합니다. 전체 T 세포 배지는 RPMI 1640과 10% FBS, 1% 페니실린/스트렙토마이신, 5 ng/mL 인터루킨 7(IL-7), 10 ng/mL 인터루킨 15(IL-15)로 구성되어 있습니다( 표 2 참조).
- 재현수된 세포를 세어보세요. 씨앗 세포를 적절한 웰 플레이트에 1 x 10⁶ cells/mL 밀도로 완전히 T 세포 배지에 넣습니다. 해당 매뉴얼에 명시된 활성화 시약을 필요한 양만큼 추가하세요. 예를 들어, 1 x 10⁶ 세포를 활성화하기 위해 24웰 플레이트에 1mL의 전방 T 세포 배지를 시딩합니다. CD3/28 비즈 25 μL 또는 TransAct 시약 10 μL 중 하나를 추가합니다.
참고: 세포 밀도가 충분하지 않다면(즉, 세포 수가 1 x 10⁶ cells/mL 미만), 이전과 동일한 조건으로 원심분리기를 다시 사용합니다. 적절한 양의 전체 T 세포 배지에 펠릿을 재현탁하여 1 x 10⁶ 세포/mL의 밀도를 얻습니다. - 세포를 5%CO2 환경의 인큐베이터에서 37°C에서 최대 3주간 배양합니다. 2-3일마다 세포를 세고, 신선한 전방 T 배지를 추가하여 밀도를 0.3-0.5 x 10 x6 cells/mL로 조절하세요. 세포 밀도는 1.5 x 10⁶ cells/mL를 초과해서는 안 되며, 원발 T 세포는 높은 밀도로 배양되면 기하급수적 성장 단계로 돌아가지 않을 수 있습니다.
참고: 특히 활성화 후 첫 며칠 동안에는 거시적인 세포 군집이 보일 수 있습니다(그림 2D 참조). 이는 증식이 시작될 때 세포가 활성화 시약 주위에 모이기 때문에 예상되는 일입니다. 일반적으로 세포는 활성화 후 약 일주일 정도 지나면 사용 준비가 완료됩니다. 하지만 시점은 실험 환경과 필요한 셀 수에 따라 달라집니다. 활성화 후 생물학적 복제 시 T 세포는 항상 같은 범위 내에 사용하는 것이 권장됩니다(즉, 활성화 후 9-12일 이내).
| 구성 요소 | 최종 집중 |
| 태아 소 혈청 | 10% (v/v) |
| 인터루킨 15 (IL-15) | 10 ng/mL |
| 인터루킨 7 (IL-7) | 5 ng/mL |
| 페니실린/스트렙토마이신 10,000 U/mL | 1% (v/v) |
| RPMI 1640, 페놀 레드 | NA |
표 2: 전체 T 세포 배지의 조성. 활성화 후 1차 인간 T 세포 배양에 사용되는 배양지.
3. 표현형 및 활성화 마커 염색
- T 세포 수를 세어보세요. 염색 반응당 0.1 x 10⁶셀을 사용하세요. 필요한 셀 현탁액을 계산하여 적절한 폴리스티렌 둥근 바닥 튜브로 옮기세요.
참고: 염색 셀 수는 필요 시 최소 50,000개까지 줄일 수 있습니다. 항체가 몰 과잉에 있는 한 필요한 양보다 더 많은 세포를 염색하는 것은 가능하며, 앞서 설명한18,19. - 세포를 한 번 세척하여 1mL의 염색 버퍼(PBS와 0.5% FBS로 구성)를 직접 첨가합니다. 300 x g, 4 °C에서 5분간 원심분리기. 앞으로는 세포를 얼음 위에 보관하고 냉각된 시약으로 작업하세요.
- 그동안 표 3에 설명된 대로 모든 튜브에 대해 하나의 항체 마스터 믹스를 준비하세요. 염색 버퍼에서 항체를 최종 농도로 희석합니다. 염색은 튜브당 50 μL 용량으로 수행됩니다. 예를 들어, 소용돌이로 잘 섞으세요.
참고: 이 프로토콜은 6절에서 설명한 CAR 발현 염색과 같은 다른 염색 실험과 결합될 수 있습니다. 생 세포의 게이팅을 돕기 위해 생/죽음 염색 염료를 첨가할 수 있습니다. 이 경우, 다른 형광체와의 중복을 피하기 위해 방출 스펙트럼을 적절히 선택해야 합니다. - 원심분리 후에는 상원액을 버리고 남은 액체를 피펫으로 제거합니다. 각 펠릿을 50 μL 항체 마스터 믹스에 재현탁합니다.
- 튜브를 4°C에서 최소 30분 이상 어두운 환경에서 부화시킵니다. 이 부화 단계는 최대 몇 시간까지 연장될 수 있습니다.
- 염색 반응에 1mL의 염색 버퍼를 직접 첨가하여 세포를 세척합니다. 300 x g, 4 °C에서 5분간 원심분리한 후 상원액을 버립니다. 같은 조건으로 이 부분을 반복하세요. 두 번째 세척 단계 후에는 상청액을 버리고, 세포가 건조하지 않도록 튜브 내에 소량의 잔여 완충제를 남깁니다.
- 착색된 세포는 펠릿으로 보관하고 얼음 위에 보관해 두세요. 측정 직전에 100 μL 염색 버퍼에 펠릿을 재현탁합니다.
참고: 이 프로토콜은 5mL 둥근 바닥 튜브에서 염색을 수행하도록 최적화되어 있습니다. 96웰 플레이트에서의 염색도 약간 변형된 프로토콜을 사용하여 가능합니다. 플레이트는 작업 부피가 적기 때문에, 스테인 전에 200 μL 세척 두 단계를 권장합니다. 웰당 50 μL 이상의 세포 현탁액이 시딩될 경우, 펠릿 세포와 상원액을 버리고 세척 단계로 넘어갑니다. 염색은 웰당 50 μL 용량으로도 수행됩니다. 염색 후에는 200 μL 염색 버퍼를 사용하여 두 단계 대신 세 단계의 세척을 수행합니다. 원심분리는 위에서 설명한 동일한 설정으로 수행됩니다.
| 레이저 컬러 | 레이저 λ (nm) | 방출 필터 | 필터 범위 (nm) | 형광 염료 | 항원 | 최종 희석 | 마커 유형 |
| 바이올렛 | 405 | 450/45 | 427.5–472.5 | 비오블루 | CD45 | 1:100 | 범백혈구 |
| 바이올렛 | 405 | 525/40 | 505–545 | 비오그린 | CD69 | 1:50 | 창설 |
| 바이올렛 | 405 | 610/20 | 600–620 | 비오 브라이트 V600 | CD45RA | 1:100 | 표현형 |
| 파란색 | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | 표현형 |
| 파란색 | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | 창설 |
| 노란색/초록색 | 561 | 585/42 | 564–606 | 체육 | CD134 | 1:50 | 창설 |
| 노란색/초록색 | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | 팬 T 세포 |
| 노란색/초록색 | 561 | 780/60 | 750–810 | PE–비오 770 | CD25 | 1:50 | 창설 |
| 빨간색 | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | 창설 |
| 빨간색 | 638 | 712/25 | 699.5–724.5 | 비오 브라이트 R720 | CD62L | 1:100 | 표현형 |
| 빨간색 | 638 | 780/60 | 750–810 | APC–비오 770 | CD4 | 1:100 | 표현형 |
표 3: 1차 T 세포 표현형 및 활성화 마커 발현 분석을 위한 항체 패널 및 제안된 형광체 개요. 이 실험을 수행하려면 최소 4개의 레이저와 해당 필터 구성을 갖춘 유세포계가 필요합니다. 장치 구성이 다르면 형광체를 그에 맞게 조정해야 합니다.
4. CAR를 암호화하는 DNA의 시험관 내 전사를 통해 mRNA를 생성하는
- mRNA로의 시험관 내 전사(IVT)를 위한 적합한 DNA 템플릿을 설계합니다. T7 RNA 중합효소용 T7 프로모터, 코작 서열, 시작 코돈, 신호 펩타이드 서열, 원하는 CAR 서열, 그리고 종료 코돈(그림 1)을 포함합니다.
참고: 코작 서열은 리보솜이 시작 코돈의 올바른 조립을 지원하여 단백질 번역 시작에 중요한 인식 모티프입니다. 신호 펩타이드는 골지체 내 CAR의 올바른 처리와 원질막에 통합되는 데 필요합니다. CAR 발현을 감지하기 위해서는 CAR 세포외 부분에 태그(예: DYKDDDDK 태그 또는 MAP 태그)를 포함하는 것이 도움이 됩니다. 일부 CAR은 형광포체와 결합된 수용성 동족 항원이나 scFv 연결 도메인(예: 항-G4S 연결 항체 또는 항-휘틀로우 연결 항체)과 같은 다른 흔한 구조에 대한 항체를 이용해 검출될 수도 있습니다. - CAR 구조물 양옆에 위치한 프라이머(T7 프로모터를 포함)를 이용해 중합효소 연쇄반응(PCR)으로 DNA를 증폭합니다. IVT를 위해서는 CAR-DNA 1 μg가 필요합니다. 분석용 아가로스 겔 전기영동을 수행하여 PCR 산물의 올바른 길이를 검증합니다. IVT에 들어가기 전에 PCR 및 DNA 정화 키트를 이용해 컬럼 정제로 PCR 산물을 정제합니다. DNA는 -20°C에서 저장할 수 있습니다.
참고: 전사체 전후의 프라이머 영역에 5-10개의 무작위 뉴클레오티드를 포함하는 것이 중합효소의 결합을 개선하기 위해 유익할 수 있습니다. IVT에는 많은 양의 DNA가 필요하므로 PCR 반응의 부피를 그에 맞게 확대할 수 있습니다. - 폴리아데닐화 mRNA를 생성하기 위해 폴리(A) 테일링 스텝을 포함한 IVT 키트를 사용하세요. 생물학적 안전 캐비닛에서 IVT를 수행하고, 표면은 소독제로 철저히 청소하세요. IVT를 수행할 때 키트 설명서를 따라 진행하세요.
참고: 전사 단계를 몇 시간으로 연장하면 mRNA 수율이 증가할 수 있습니다. 폴리아데닐화 단계의 지속 시간은 샘플 간에 일정하게 유지되어야 하며, 이는 폴리(A) 꼬리의 길이에 직접적인 영향을 미치기 때문입니다. 이는 다시 mRNA의 안정성과 발현 효율성에 영향을 미칠 수 있습니다. - 컬럼 기반 RNA 정화 키트를 사용해 mRNA를 정제하고, 적절한 장치를 사용해 정제된 mRNA의 농도를 측정합니다.
참고: 전사된 mRNA의 품질을 평가하는 여러 방법이 있으며, 폴리(A) 테일링 단계 전후의 분석 겔 전기영동과 mRNA 농도를 결정하는 흡수율 기반 방법 등이 포함됩니다. 권장되는 A260/230 비율은 2.0-2.2이며; 1.8 미만의 수치는 오염 및 발현 검사에서 잠재적 저조함을 나타냅니다. 전기천공 전 mRNA 변형과 정제의 중요성은 다른 곳에서 설명되어 있습니다 21,22,23. - 정제된 mRNA 3-5 μg(한 번의 전기천공 실험에 사용될 최종 mRNA량)을 알리코트하여 -80 °C에 저장합니다. 반복되는 냉동-해동 사이클은 피하세요.

그림 1: T 세포 형질전환을 위한 mRNA 생성에 필요한 DNA 주형 구성 요소의 도식적 표현. IVT의 템플릿 DNA에는 T7 프로모터인 코작 서열, 시작 코돈 다음에 단백질을 세포외 공간으로 분비할 수 있게 하는 신호 펩타이드, 원하는 CAR 서열, 그리고 종료 코돈이 포함되어야 합니다. 약어; mRNA = 메신저 리보핵산; DNA = 디옥시리보핵산; CAR = 키메라 항원 수용체; IVT = 시험관 내 전사. 이 그림의 더 큰 버전을 보시려면 여기를 클릭해 주세요.
5. mRNA 전기천공에 의한 일차 T 세포의 일시적 형질전환
- 형질전환 하루 전, T 세포를 0.3 x 10⁶ cells/mL의 밀도로 희석하여 완전한 T 세포 배지에 넣습니다( 표 2 참조). 효율적인 CAR 발현을 위해서는 세포가 형질전환 당일에 기하급수적으로 성장하는 단계(즉, 1 x 10⁶ cells/mL 미만의 밀도)에 있어야 합니다.
- 형질전환 당일, 필요한 모든 배지를 37°C에서 예열했습니다.
- T 셀을 세고 필요한 부피를 계산하세요. 각 CAR-mRNA마다 1-5 x 10⁶ 세포를 사용하세요.
참고: 항상 "모크" 형질전환(즉, 형질전환 절차를 거치지만 mRNA를 추가하지 않는 T 세포)을 포함하는 것이 권장됩니다. 이 세포들은 염색 및 실험의 음성 대조군으로도 사용할 수 있습니다. 실험 내에서는 세포 번호를 일정하게 유지하세요. - 필요한 T 셀 현탁액을 원뿔형 원심분리관으로 옮깁니다. 300 x g, RT 원심분리기에서 5분간 돌립니다. 상원액은 버리세요. 다음 섹션의 모든 원심분리 단계는 이러한 조건에서 반복됩니다.
참고: 필요한 부피가 단일 원뿔형 원심분리기 튜브의 용량을 초과하면, 두 개 이상의 튜브에 동일한 부분으로 분할할 수 있습니다. 이 경우 모든 펠릿을 총 20 mL RPMI 배지에 재현탁한 후 첫 번째 세척 단계(5.6절) 동안 모으세요. - 전기천공 후 T 세포 회수를 위해 적절한 웰 플레이트에 완전한 T 세포 배지를 준비하세요.
참고: 계산 시 다음 고려사항을 사용하세요: 전기천공 후 세포는 약 0.5-1.0 x 10x 6 cells/mL 밀도로 시딩되어야 합니다. 약 1/3에서 1/2 사이의 세포가 전기천공 중이거나 그 후에 죽습니다. 예를 들어, 전기천공당 2 x 10⁶ 셀을 사용할 경우 최소 1 x 10⁶ 셀이 유지될 것으로 예상됩니다. 필요한 세포 밀도를 얻으려면 12웰 플레이트에 2.0mL의 전방 T 세포 배지를 사용하세요. T 세포 배지를 포함한 플레이트를 37°C에서 예열한 후 전기천공이 수행됩니다. - 첫 번째 세척 단계는 20mL RPMI와 페놀 레드, 보충제 없이 사용하세요. 세포 위에 피펫 RPMI를 넣고, 300 x RT 원심분리기에서 5분간 사용한 후 상청액을 버립니다.
- 위에서 설명한 대로 페놀 레드 없이, 보충제 없이 20mL RPMI로 두 번째 세척 단계를 수행하세요.
참고: 여러 기증자의 T 세포를 전기천공에 사용할 경우, 세포들은 5.8절까지 병행하여 준비할 수 있습니다. 마지막 세척 단계(섹션 5.8)는 단 한 번의 T 셀 배치만 사용하세요. 다른 세포들은 상정액을 버리지 않고 그대로 두고, 첫 번째 전기천공이 끝난 후 마지막 세척 단계를 진행하세요. - 위에서 설명한 20mL 환원 혈청 배지를 사용해 세 번째 세척 단계를 수행합니다.
- 마지막 원심분리 단계에서 냉동고에서 필요한 모든 mRNA 알리코트를 수집해 얼음 위에 보관하세요. 전기보공 쿠베트와 플레이트에 미리 데워진 매체를 라벨링하세요.
- 전기천공 장치의 조건을 설정하세요. 여기서는 Gene Pulser Xcell 토탈 시스템을 사용합니다. 1차 T 세포의 프로토콜 설정은 다음과 같아야 합니다:
사각파 프로토콜: 전압: 500 V, 펄스 수: 1, 펄스 길이: 5 ms, 펄스 간격: 0, 큐벳 직경: 4 mm
참고: 이 프로토콜은 원발 T 세포에 최적화되어 있습니다. 다른 세포 유형은 특히 펄스 길이 등 설정의 적응이 필요할 수 있습니다. - 남은 액체를 피펫으로 제거하여 펠릿을 흐트러뜨리지 않고 상청액을 완전히 버리세요. 세포 펠릿을 전기천공당 100 μL 환원 혈청 배지에 재현탁합니다(예: 5회 전기천공이 시행될 경우 펠릿을 총 500 μL 부피로 재현탁).
- 전기천공당 T 세포 현탁액 100 μL과 mRNA 3-5 μg을 사용하세요. 한 번에 한 번의 전기천공만 준비하세요. T 세포 현탁액을 mRNA가 포함된 튜브에 넣고 부드럽게 섞으세요. 피펫팅을 위아래로 움직이지 마세요. 앞으로는 신속하게 진행하세요.
참고: 첨가된 mRNA의 부피는 10 μL을 넘지 않아야 합니다. 필요하다면 mRNA 양을 조절할 수 있습니다. CAR이나 실험을 비교할 때는 항상 동일한 수의 세포와 mRNA를 각 전기천공에 사용하세요. 이는 mRNA의 양이 CAR 발현 수준과 직접적으로 연관되어 있기 때문에 중요합니다( 그림 5 참조). - mRNA/T 세포 혼합물을 전기천공 쿠벳으로 옮깁니다. 서스펜션이 쿠벳 바닥을 덮도록 하세요. 피펫을 위아래로 움직이지 마세요.
- mRNA/T 세포 혼합물이 포함된 큐벳을 신속히 전기천공 장치로 옮기고, 5.11절에 준비된 설정으로 전기천공을 수행합니다.
- 전기천공 후, 웰 플레이트에서 큐벳에 100 μL 배지를 추가한 후 세포를 다시 플레이트로 옮겨 미리 가열한 풀 T 세포 배지를 조심스럽게 회수합니다. 큐벳을 100 μL 미디엄으로 씻어내세요.
참고: 전기천공 후 세포는 전단 응력에 민감합니다. 반복적인 재현각 단계는 피하세요. - 모든 mRNA 구성체에 대해 5.12부터 5.15까지 반복합니다.
- 5%CO2와 함께 37°C에서 형질전환한 T 세포를 인큐베이팅합니다. 만약 또 다른 T 세포 배치가 준비된다면, 이 배치로 5.8절을 진행하세요.
- 해당 실험을 24시간 이내에 수행하세요.
참고: CAR 발현은 전기천공 후 3-6시간쯤 감지됩니다. 최대 발현 수준과 반응학은 mRNA 구성체에 따라 달라질 수 있으니 예비 실험에서 검증해야 합니다. CAR T 세포 세포독성 분석이나 종양 표적 세포와의 공동 배양 시 사이토카인 분비량 분석과 같은 하위 능력 분석법을 설명하는 상세 프로토콜은 23,24,25,26,27 등에서 확인할 수 있습니다.
6. 전기천공 후 CAR 발현 분석
- 전기천공 후 6-24시간 후에 T 세포를 재현탁하고 세어. 염색 반응당 50,000-100,000 셀을 사용하세요. 필요한 셀 현탁액을 적절한 폴리스티렌 둥근 바닥 튜브로 옮기세요. 다음 섹션들은 생물학적 안전 캐비닛 밖에서 수행할 수 있습니다.
- 세포를 세척하여 0.5% FBS가 포함된 PBS 1mL의 염색 버퍼를 첨가합니다. 300 x g, 4 °C에서 5분간 원심분리기. 앞으로는 세포를 얼음 위에 보관하고 냉각된 시약으로 작업하세요.
- 염색 패널에 사용된 모든 항체를 포함한 마스터 믹스를 준비하세요. CAR(예: DYKDDDDK 태그와 같은 펩타이드 태그를 포함)를 포함하는 항체를 포함하세요. 권장대로 최종 염색량 50 μL로 희석하여 항체를 희석합니다(예: 1:50 희석을 위해 각 튜브당 49 μL 완충제에 1 μL 항체를 첨가합니다).
참고: CAR 발현 염색은 CAR 검출 항체만으로 수행하거나 표현형 및 활성화 마커 염색과 병행할 수 있습니다. 항체와 결합 형광포어는 조절할 수 있습니다. 항체 및/또는 형광체를 교환할 때는 각각의 여기 및 방출 스펙트럼을 고려합니다. APC는 동시 생존성 염색을 위해 제안된 7-아미노악티노마이신 D(7-AAD) 염료와 호환됩니다. - 원심분리 후에는 세포 펠릿을 방해하지 않고 잔류 액체를 피펫으로 제거하여 상원액을 완전히 버립니다. 각 펠릿을 50 μL 준비된 항체 혼합물에 재현탁합니다.
- 튜브를 4°C에서 최소 30분 이상 어두운 환경에서 부화시킵니다. 이 부화 단계는 최대 몇 시간까지 연장될 수 있습니다.
- 세포를 세척하려면 1mL의 염색 버퍼를 튜브에 직접 넣습니다. 300 x g, 4 °C에서 5분간 원심분리한 후, 잔여액을 피펫으로 제거하여 상원액을 완전히 버립니다. 각 튜브당 100 μL 염색 버퍼에 세포 펠릿을 재현탁합니다.
- 측정을 시작하기 전에 튜브에 2μL 7-AAD 용액을 첨가하고 잘 섞으세요. 어두운 곳에서 RT에서 10분간 부양하세요. 즉시 측정을 진행하세요.
참고: 7-AAD와 함께 세포를 15분 이상 배양하지 마세요. 이는 결과에 영향을 줄 수 있습니다. 균일한 배양 시간을 달성하기 위해 7-AAD를 순차적으로 또는 배치하여 추가하는 것을 고려하세요. 이 프로토콜은 5mL 둥근 바닥 튜브에서 염색을 수행하도록 최적화되어 있습니다. 96웰 플레이트에서의 염색은 약간 수정된 프로토콜을 사용해 수행할 수도 있습니다. 플레이트는 작업 부피가 적으므로(최대 250 μL), 스테인 전에 200 μL 완충제를 사용한 두 번의 세척 단계가 권장됩니다. 웰당 50 μL 이상의 세포가 시딩된 경우, 세척 단계로 넘어가기 전에 세포를 펠릿으로 제거하고 상원액을 버립니다. 염색은 웰당 50 μL 용량으로도 수행됩니다. 배양 후에는 200 μL 염색 버퍼로 두 차례 세척을 수행합니다. 원심분리는 위에서 설명한 동일한 설정으로 수행됩니다.
결과
1차 인간 T 세포의 활성화 및 증식
원발 T 세포는 0일째에 CD3/28 구슬 또는 TransAct로 해동 및 활성화되었으며, 23일간 증식하고 2-3일마다 수치했습니다(그림 2A). 개수일에는 세포 밀도를 0.3-0.5 x 10⁶ cells/mL로 조정했습니다. 2020년 0월 2일, 5일, 9일, 14일째에 T 세포를 이용해 활성화 마커의 표현형과 발현을 평가하는 유세포 분석을 수행하였습니다. 활성화 후 첫 주 이내에 T 세포는 두 활성화 시약(그림 2B)으로 빠르게 증식하고 확장되었으며, TransAct로 활성화된 T 세포는 이후 며칠간 접힘 확장이 약간 낮았습니다(그림 2C). 특히, T 세포의 활성화는 현미경 분석으로도 관찰되었으며, 활성화 시약 주변에 T 세포 클러스터가 형성되었습니다(그림 2D).
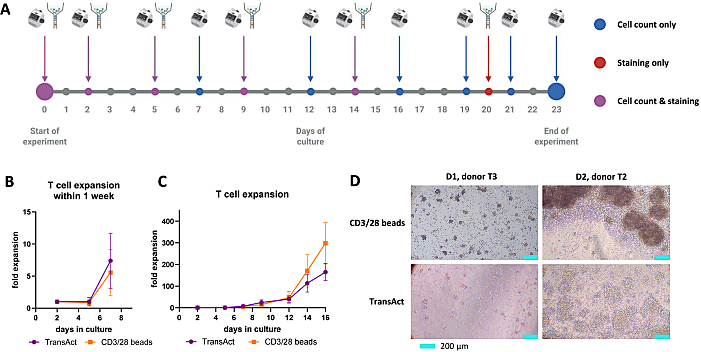
그림 2: 두 가지 다른 활성화 시약을 사용한 1차 T 세포의 활성화 및 증식. (A) 실험 타임라인의 도식적 표현. 세포는 0일째에 CD3/28 비드 또는 TransAct로 활성화되어 23일간 배양되었습니다. 파란색 점은 세포 수가 세어진 날을, 빨간 점은 세포가 유동세포분석으로 분석된 날을, 보라색 점은 두 가지 분석을 모두 수행한 날을 나타냅니다. (B) 및 (C) 배양 후 첫 주 동안 (B) 또는 (C) 배양 후 16일 이내에 일차 T 세포의 증식. 값은 4명(CD3/28 비즈) 또는 3명(TransAct)의 서로 다른 건강한 T 세포 기증자의 평균 표준편차± 기준을 나타냅니다. (D) 활성화 후 1일과 2일에 눈에 띄는 세포 군집이 있는 활성화된 T 세포의 대표적인 현미경 이미지. 이미지는 역현미경으로 촬영되었습니다. 자(자)는 200 μm에 해당합니다. 이 도표의 확대 버전을 보려면 여기를 클릭하세요.
T 세포 표현형 및 활성화 마커의 염색
유세포분석 시에는 다음과 같은 게이팅 전략이 적용되었습니다(그림 3): 첫 번째 게이트(FSC-높이 vs. SSC-높이)를 적용해 세포 이물질과 구슬을 제거하고, 이어서 단일 세포에 대해 게이팅(FSC-폭 vs. SSC-면적)을 적용했습니다. CD3+ 세포의 비율은 98-100% 범위여야 합니다. 추가 서브게이팅을 통해 CD4+ (보조) T 세포와 CD8+ (세포독성) T 세포의 비율이 산출되었고, 이들은 CD45RA와 CD62L 마커를 사용하여 서로 다른 표현형 T 세포 소집합에 대해 추가로 게이트화되었습니다. CD3+ T 세포는 활성화 마커(CD25/CD69/CD134/CD137/CD154)의 발현을 위해 추가로 분석되었습니다.
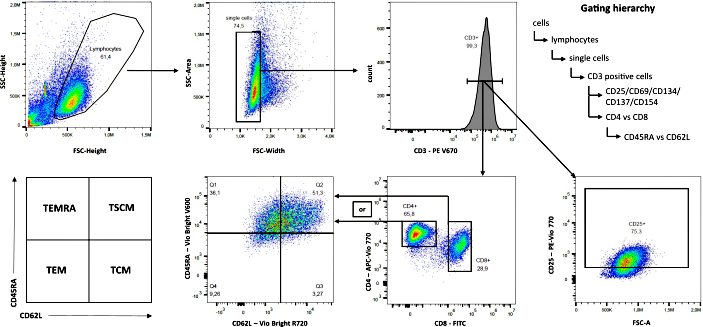
그림 3: 유세포분석 게이팅 전략. 5일째에 CD3/28 구슬로 활성화된 한 T 세포 기증자의 대표적인 점플롯이 나타났습니다(n = 4). 약어; TEMRA = T 효과기 기억 세포가 CD45RA를 재발현하는 경우; TSCM = 줄기세포 유사 기억 T 세포; TEM = 효과기 기억 T 세포; TCM = 중앙 기억 T 세포. 이 그림의 더 큰 버전을 보시려면 여기를 클릭해 주세요.
CD3/28 구슬로 활성화된 후 CD4+ T 세포의 비율은 시간이 지남에 따라 감소했으며, 5일째에는 74.3%(± 7.4%)가 활성화 후 20일째에는 14.6%(± 3.4%)로 감소했습니다. CD8+ T 세포 비율은 5일차 20.7%(± 6.4%)에서 20일차에는 82.4%(± 3.1%)로 증가했습니다(그림 4A). TransAct 활성화 후에도 유사한 경향이 관찰되었으며, 20일차에 CD8+ T 세포 비율이 약간 낮았으며(72.5% ± 0.7%). 따라서 TransAct 활성화 후 관찰된 약간 느린 T 세포 확장은 확장 기간 동안 CD8+ 비율이 낮고 CD4+ 세포 비율이 높았음을 의미합니다. T 세포 표현형 구성의 차이는 두 활성화 시약 모두에서 유사하게 나타났습니다(그림 4B). 그러나 CD45RA를 재발현하는 T 효과 기억 세포(TEMRA)의 빈도는 CD8+ 세포가 CD4+ 세포보다 전반적으로 더 높았습니다. 이에 따라 CD4+ T 세포는 중추 기억 T 세포(TCM)와 줄기세포 유사 기억 T 세포(TSCM) 비율이 더 높았습니다(그림 4B).
CD134는 T 세포 해동 후 이미 상향 조절된 유일한 활성화 마커로, CD3/28 비드에서 CD134+ T 세포가 37.6%(± 4.1%), TransAct 활성화 T 세포에서 CD134+ T 세포가 36.1%(±4.4%)로 활성화되었습니다(그림 4C). 두 활성화 전략 모두에서 CD25, CD69, CD134는 2일째에 매우 상향 조절되었습니다. CD3/28 구슬의 경우, CD69와 CD134 발현은 2일째에 정점에 도달했고, CD25는 5일째에 정점을 찍었습니다. TransAct 활성화된 T 세포에서도 유사한 결과가 나타났습니다. CD134와 CD154는 CD3/28 구슬과 TransAct 활성화 세포 모두에서 14일째에만 상향 조절되었습니다. 전반적으로 두 활성화 시약 간 관찰된 경향은 매우 유사했습니다. 그러나 14일째 CD69 발현은 TransAct T세포보다 약간 높았으며(97.1% ± 0.9% 대 86.5% ± 5.1%). 이는 CD3/28 구슬 활성화 세포에서 관찰되는 높은 증폭률이 장기간 지속되는 것과 일치합니다. 요약하자면, 제안된 활성화 마커 패널에는 활성화 후 초기 및 후기 시점 모두에서 상향 조절되는 마커가 포함되어 있으며, 각기 다른 활성화 마커 간 민감도는 다르지만 전반적으로 두 활성화 시약 모두 유사한 경향을 보입니다.
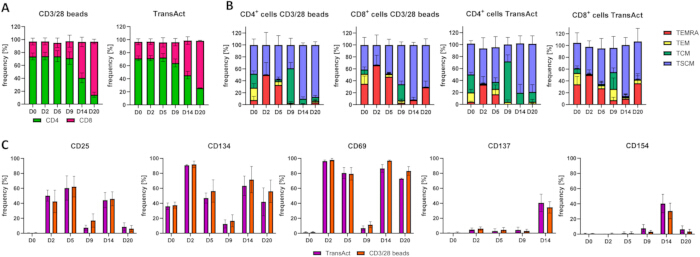
그림 4: 20일간의 배양 기간 동안 다양한 활성화 시약을 사용한 T 세포 표현형 및 활성화 마커 발현 분석. (A) CD3/28 구슬(왼쪽) 또는 TransAct(오른쪽)로 활성화된 후 배양 중 CD4+/CD8+ T 세포의 비율. (B) 활성화 후 CD3/28 비드(왼쪽 패널 두 개) 또는 트랜스액트(오른쪽 패널 두 개)로 활성화된 T 세포 분화, 각각 CD4+ 또는 CD8+ 세포에 대해 검사합니다. 표현형은 CD45RA와 CD62L 마커를 사용하여 평가하였습니다. TEMRA: CD45RA+ CD62L-, TEM: CD45RA- CD62L-, TCM: CD45RA-CD62L+, TSCM: CD45RA+ CD62L+. (C) CD3/28 비즈 또는 TransAct 활성화 후 및 확장 기간 동안 활성화 마커의 발현. 모세포 집단인 CD3+ T 세포의 빈도[%]가 나타났으며(4개 [CD3/28 구슬] 또는 3개 [TransAct]의 서로 다른 건강한 T 세포 기증자의 평균 ± 표준편차). 약어; TEMRA = T 효과기 기억 세포가 CD45RA를 재발현하는 경우; TSCM = 줄기세포 유사 기억 T 세포; TEM = 효과기 기억 T 세포; TCM = 중앙 기억 T 세포. 이 그림의 더 큰 버전을 보시려면 여기를 클릭해 주세요.
일차 T 세포의 일시적 형질전환 및 CAR 발현 분석
1차 T 세포는 활성화 후 7일째에 CD3/28 비즈 또는 TransAct로 전기천공을 통해 mRNA를 형질질전환하였습니다. 템플릿으로는 CD28 공동 자극 도메인과 CD3ζ 신호 도메인을 가진 2세대 CAR 표적 콘드로이틴 황산 프로테오글리칸 4(CSPG4)용 mRNA 인코딩이 사용되었습니다. DYKDDDDK 태그(플래그 태그)가 포함되어 유세포 측정 검출을 가능하게 했습니다. T 세포 생존력과 CAR 발현은 전기천공 후 3, 6, 24, 48시간에 평가되었습니다. 염색은 프로토콜 6절에 설명된 대로 수행되었습니다.
전해천공 후 3시간 동안 CD3/28 비드 및 TransAct 활성화 T 세포의 생존율은 낮았으나, 전반적으로 형질전환된 CAR T 세포의 생존율은 51%에서 85% 사이였으며 두 활성화 전략 간에 유의미한 차이는 없었다(그림 5A). 전기천공 이후 이미 이 초기 시점에서 CAR가 검출되었습니다. CAR+ 세포의 비율은 시간이 지남에 따라 점차 감소했으나, 전기천공 후 24시간 이내에 가장 빈도의 CAR+ 세포가 검출되었습니다(그림 5B, 왼쪽 패널). 특히, 전기천공 후 첫 6시간 동안 신호 세기는 안정적이었으나 이후 점차 감소했다(그림 5B, 오른쪽 패널). 48시간 후에는 CAR 발현이 거의 사라져 세포 조작의 일시적 특성과 하위 분석의 초기 시간 창 선택의 중요성을 보여주었습니다. 한 기증자의 CAR 발현을 대표하는 점 플롯은 그림 5C에 나와 있습니다. 두 활성화 시약 모두에서 CD4/CD8 비율은 CAR와 모크 형질전환 세포 간에 차이가 없었습니다(그림 5D). 이전 결과와 일치하게, CD3/28 비즈로 활성화된 T 세포는 TransAct로 활성화된 세포보다 CD8+ T 세포의 빈도가 약간 높았습니다. 표현형 분석에서는 기증자 의존적 변이가 크기 때문에 대표성 공여자 한 명이 나타난다(그림 5E). 활성화 시약과 CD4/CD8 상태 모두 T 세포 표현형에 영향을 미치지만, CAR 발현은 MOCK transfected 세포와 비교해 표현형 변화를 일으키지 않습니다.
mRNA 농도가 발현 수준에 미치는 영향을 평가하기 위해, 1차 T 세포에 돌연변이 GFP(muGFP)를 암호화하는 mRNA를 0.1, 0.3, 1, 3 또는 6 μg의 mRNA로 형질전환했습니다. GFP 신호는 전기천공 후 24시간 후 유세포검사로 측정되었습니다. 예상대로, 이미 0.1 μg만큼 mRNA가 적은 상태에서도 검출 가능한 GFP 신호가 나타났으며, mRNA 양이 증가할수록 신호 강도도 점차 증가했습니다. 우리 실험에서 1 μg의 mRNA는 이미 포화 상태였으며, 더 많은 양(3 및 6 μg)은 GFP 신호 증가로 이어지지 않았습니다(그림 5F). 이는 발현 수준을 조절하기 위해 다양한 mRNA를 사용할 수 있는 가능성을 강조하며, 이는 다양한 CAR- 또는 표적 항원 발현 수준 검사에 유익할 수 있습니다28.
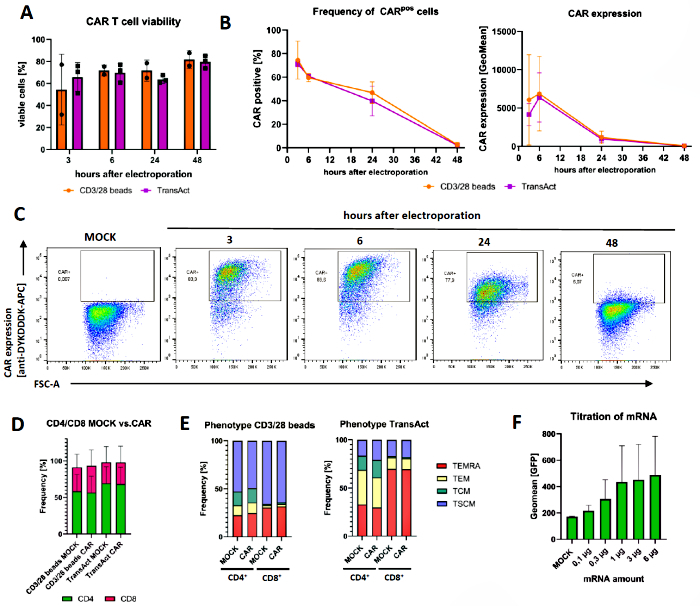
그림 5: CAR의 발현 동역학 및 형질전환된 CAR T 세포의 표현형 분석. (A) CAR-인코딩 mRNA를 이용한 전기천공 후 CAR T 세포의 생존 가능성. 10분 인큐베이션 후 생존 가능성을 평가하기 위해 7-AAD 2 μL 염색 버퍼 100 μL 투여를 수행하였다. n = 2-3명의 개별 기증자 (B) 항-DYKDDDDK 항체(APC와 결합, 최종 희석 1:50)로 CAR 발현 염색. 생존 세포에 게이팅한 후, MOCK-transfected 대조군 대비 CAR 양성 세포의 비율(왼쪽 패널) 또는 전체 집단의 기하학적 중앙 형광 강도(GeoMean, 오른쪽 패널)를 분석하였다. 여기 S.D. (C) 대표성 점 플롯 ± n = 3명의 개별 기증자의 평균을 보여드리며, CAR 발현의 시간에 따른 동역학을 보여줍니다. (D) CD4+/CD8+ T 세포 분석 및 전기천공 후 24시간 후 MOCK-transfected와 CAR-transfected T 세포 및 두 가지 다른 활성화 전략 비교. 이는 전기천공 후 24시간 이내에 나타난 S.D. (E) MOCK-transfected 및 CAR-transfected T 세포의 표현형 분석에서 n=3명의 개별 기증±자의 평균을 보여줍니다. n=3의 대표 기증자 한 명을 보여준다. (F) 전기천공 후 24시간 후 다양한 mRNA 양의 muGFP 발현 분석. GFP의 지오평균 정량화가 이루어지기 전에 생세포의 게이팅이 수행되었습니다. 여기 S.D. 약어로 n=3명의 기증자의 평균± 표시되어 있습니다; CAR = 키메라 항원 수용체; mRNA = 메신저 리보핵산; 7-AAD = 7-아미노액티노마이신; RT = 실온; muGFP = 돌연변이 녹색 형광 단백질; S.D. = 표준편차. 이 그림의 더 큰 버전을 보시려면 여기를 클릭해 주세요.
토론
원발성 인간 T 세포의 분리 및 배양은 시험관 내 및 생체 내 연구의 기초를 제공합니다. 활성화 및 시험관 내 증식 시 T 세포가 효과기 유사 표현형으로 분화하며, 사이토카인 보충제 선택이 이러한 분화 운명에 큰 영향을 미친다는 것은 잘 알려져 있습니다. IL-7과 IL-15로 배양된 CAR T 세포는 IL-2와 함께 증식된 T 세포에 비해 마우스 모델에서 지속성이 개선되고 항종양 활성이 더 우수함을 보였다29. 따라서 활성화 시약과 사이토카인 보충제를 모두 선택하는 것이 원하는 표현형을 가진 T 세포를 얻는 데 중요합니다. 우리는 T 세포 확장 속도, 수율, CD4/CD8 비율에 차이를 보이는 두 가지 활성화 시약(CD3/28 비즈와 TransAct)을 3주 동안 확장에 걸쳐 차이 있게 변화시키고 비교했습니다. 일반적으로 CD3/28 비즈 활성화 후 T 세포는 TransAct 활성화 후보다 CD8+ 비율이 더 높고 CD4+ 빈도는 낮았습니다. CD8⁺ T 세포는 효과기 유사 TEMRA 표현형으로 우선적으로 분화하기 때문에, 시약 선택은 실험 목표에 부합하는 핵심 변수입니다. 표현형 표면 표지 외에도, 활성화 표지자의 상향 조절은 T 세포 상태와 효과기 기능에 관한 정보를 제공합니다. CD25와 CD69 모두 민감한 활성화 마커이며, 활성화 후 초기 시점에 보통 상향 조절됩니다. 이들은 일반적으로 T 세포의 활성화를 평가하는 데 사용되지만, 자연 살해자(NK) 세포와 같은 다른 세포 유형도 평가합니다 30,31,32. 반면, 활성화 마커 CD137과 CD154는 확장된 T 세포에서 발현이 낮아, 표적 세포와 공동 배양할 때 CAR T 세포의 특정 상향 조절을 평가할 잠재력을 강조했습니다. 특히, 활성화 마커 패널을 적용해 표적 세포(즉, 종양 세포)와의 공동 배양 시 CAR T 세포 활성을 평가할 때는, 표적 세포가 없더라도 T 세포에서 해당 마커가 높은 배경 발현을 피하기 위해 활성화 마커를 신중하게 선택해야 합니다.
원발 T 세포를 다룰 때는 증식 및 분화 프로필이 기증자에 매우 의존적이라는 점을 인지해야 합니다. 그러나 초기 샘플을 T 세포 분리 전 4 °C에 보관하고 짧은 취급 시간을 가지면 분리된 세포의 수율과 품질이 향상됩니다. 세포 생존력은 냉동 및 해동 단계의 지속 시간에 영향을 받는데, 냉동 배지에는 디메틸 설폭사이드(DMSO)와 같은 냉동 보호제가 포함되어 있기 때문입니다. DMSO는 냉동 후 세포 구조를 보존하는 데 중요하지만, 실온에서는 세포에 독성이 있습니다. 따라서 해동 후 DMSO의 신속한 취급과 희석이 필요합니다. T 세포를 전기천공할 때, 세포는 전기 펄스 다음에 가장 민감해지며, 이는 mRNA가 세포벽을 투과성을 높이는 것을 목표로 합니다. 추가적인 전단 응력을 피하고 미리 가열된 용액을 사용해 세포를 조심스럽게 다루면 세포 회복과 생존력이 크게 향상될 수 있습니다. 새로운 CAR 구조물을 시험할 때 알려진 발현의 CAR이나 GFP와 같은 리포터 단백질과 같은 양성 대조 mRNA를 추가하는 것이 유익할 수 있습니다. 또한 최소 MOCK 형질전환 세포(즉, mRNA 없이 전기분공된 세포)를 음성 대조군으로 포함하는 것이 권장됩니다. 기능적 분석의 경우, 다른 표적을 대상으로 한 CAR의 mRNA 인코딩을 사용하여 CAR 특이적 활성화를 평가할 수 있습니다.
발현 반응학은 mRNA 서열에 의존할 수 있으므로, 개별 반응학을 평가하는 것은 하위 분석 수행을 위한 이상적인 시점을 선택하는 데 유용한 도구입니다. 이 트랜스펙션 방법은 주로 여러 CAR 구성체를 병렬로 빠르고 쉽게 스크리닝하는 방법을 목적으로 합니다. CAR가 T 세포 표면에 발현되는 시간이 매우 짧기 때문에 장기 검사는 불가능합니다. 그러나 예비 형질전환 실험을 통해 원한다면 바이러스 전도로 진행하기 위한 최적의 CAR 설계를 결정할 수 있습니다.
마지막으로, 항체 또는 그 결합된 형광체를 실험 환경에 맞게 교체할 수 있습니다. 그러나 결과를 신뢰성 있게 해석하려면 형광체의 각각의 여기 및 방출 스펙트럼을 고려하는 것이 매우 중요합니다. 또한, 다색 패널의 정확한 보상을 보장하기 위해 예비 실험에서 한 번에 한 항체로 단일 염색을 할 수 있습니다. 제안된 항체 패널에 대해 스펙트럼 보상을 요구하지는 않았지만, 패널을 변경할 때 보상 매트릭스를 설정해야 할 수도 있습니다.
제시된 IVT 및 전기천공 프로토콜은 CAR 구조를 1차 인간 T 세포에 도입하는 데 있어 바이러스 전도에 대한 간단하고 유연한 대안을 제공합니다. 전적으로 RNA 기반 전달에 의존하기 때문에 BSL-2 인프라가 없는 실험실에서도 수행할 수 있어 CAR T 세포 연구의 장벽을 크게 낮춥니다. 바이러스 전도는 매우 효율적이며 주로 CAR 분야에서 사용되지만, 유전체 통합(이차 악성 종양의 잠재적 원인)과 관련된 안전성 문제와 노동 집약적 생산 비용도 동반된다33,34. 더불어, CAR 발현의 일시적 특성은 이 접근법을 여러 CAR 설계의 빠르고 병렬한 스크리닝에 특히 적합하게 하여 연구자들이 고처리량 방식으로 구성 성능을 비교할 수 있게합니다. 이 방법의 단점은 CAR 발현 시간이 제한적이라는 점으로, 일반적으로 전기천공 22,24,35,36 후 약 6-12시간 시점에 정점을 찍습니다. 일시적 형질전환에서는 반복 자극 검사와 같은 장기 배양이 CAR 하향 조절로 인해 수행할 수 없습니다. 그러나 제한된 후보 변수를 가진 안정적인 발현 시스템으로 전환하기 전에 mRNA 전기천공으로 가장 유망한 CAR 구조물을 식별할 것을 권장합니다.
mRNA를 1차 세포로 전기포레이션하는 기술은 다양한 세포 유형(PBMCs, T 세포, B 세포, NK 세포, 수지상세포 등)에서 항원과 같은 단백질을 발현하는 다목적 기술입니다. 특히, 일시적 CAR 전달의 또 다른 가능성은 지질 나노입자(LNPs)36,38로, 바이러스 벡터 없이 CAR 암호화 mRNA 또는 DNA를 T 세포에 전달할 수 있게 하여 통합 없이 CAR 발현을 가능하게 합니다. 반면, 잠자는 숲속의 미녀 트랜스포존 시스템 39,40,41은 바이러스 성분 없이도 안정적인 통합을 달성합니다. T 세포 형질전환 또는 형질전환의 가장 적합한 선택은 의도된 적용 목적과 확장성 및 제조에 대한 고려사항에 따라 달라집니다. mRNA 기반 CAR T 세포는 혈액학 및 고형 악성 종양, 자가면역 질환 등 다양한 원인에 대한 전임상 및 임상 연구에서 성공적으로 사용되었습니다42,43,44. 일시적으로 발현된 CAR은 안정적으로 발현된 CAR에 비해 부작용을 예방하거나 줄일 수 있어 장점이 있습니다25.
요약하자면, 이 워크플로우는 CAR T 세포를 생성하기 위해 1차 T 세포를 분리, 활성화, 배양, 분석 및 형질전환하는 과정을 단계별로 간단하게 수행하는 프로토콜을 제공합니다. 구현이 간단하며, BSL-2 실험실 시설이 필요하지 않고, 표준 분자생물학 및 세포 배양 시설이 갖춰진 실험실에 쉽게 통합할 수 있습니다.
공개 사항
저자들은 이해 충돌이 없음을 선언한다.
감사의 글
이 연구는 오스트리아 과학 기금(FWF 프로젝트 ESP 465-B)의 지원을 받았습니다. 우리는 의과대학 핵심 시설, 유세포검사 유닛에 감사드립니다. 참여와 샘플 기증에 응해주신 모든 자발적 건강한 기증자분들, 그리고 간호팀의 지원에 감사드립니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | 중력 흐름 분리용 |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | Conjugate: PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | Conjugate: APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | Conjugate: PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | Conjugate: PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | Conjugate: PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | Conjugate: APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | 중력 흐름 분리용 |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | Conjugate: VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | Conjugate: Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | Conjugate: Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | Conjugate: VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | Conjugate: FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | 중력 흐름 분리용 |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72,380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 µL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | 중력 흐름 분리용 |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | 밀도 구배 분리용 |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | PC Module 및 CE Module 포함 |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | 중력 흐름 분리용 |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Monarch RNA Cleanup |
참고문헌
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
재인쇄 및 허가
