심각한 성장 부전, 발달 지연 및 이형성 특징을 보이는 7세 남아에게서 두 가지의 새로운 PCNT 변이 후보(c.5675A>G 및 c.9734G>T)가 확인되었습니다. 이러한 결과는 비전형적인 PCNT 관련 원시 왜소증 표현형 의심 사례와 일치합니다. 두 변이 모두 추가 검증이 필요함에 따라 현재 불확실한 의미의 변이(variants of uncertain significance)로 분류되어 있습니다.
이 콘텐츠를 보려면 JoVE 구독이 필요합니다. 로그인하거나 오늘 무료 평가판을 시작하세요.
증례 보고
전체 엑솜 시퀀싱을 통한 MOPD II 중첩 특징을 보이는 아동의 새로운 PCNT 변이 후보 식별: 증례 보고
* These authors contributed equally
이 논문에서
요약
초록
7세 중국인 소년이 심각한 출생 후 성장 부진(7세 기준 신장 <3백분위수), 전반적 발달 지연, 중등도 지적 장애, 그리고 미간 넓음, 짧은 안검열, 낮은 귀 위치, 넓은 콧등을 포함한 특징적인 이형성 특징을 보여 내원하였습니다. 단일 심전도 검사 결과 경계성 교정 QT 간격(QTc = 450 ms)이 나타났습니다. 부정맥, QT 연장 유발 약물, 전해질 이상 또는 관련 가족 심장 병력은 확인되지 않았습니다. 이 소견은 장기적인 심장학적 추적 관찰이 필요하며, 확정적인 Long QT 증후군으로 해석해서는 안 됩니다. 전엑솜 시퀀싱을 통해 PCNT 유전자(NM_006031.5)에서 두 개의 새로운 미스센스 변이인 엑손 28의 c.5675A>G (p.Glu1892Gly)와 엑손 45의 c.9734G>T (p.Arg3245Ile)가 확인되었습니다. 두 변이 모두 gnomAD, ExAC, 1000 Genomes Project 데이터베이스 및 중국인 인구 데이터베이스에서 발견되지 않아 ACMG 기준 PM2를 충족하였습니다. 제한적인 기능적 근거와 상충하는 in silico 예측으로 인해 불확실한 의미의 변이(VUS)로 분류되었으나, 해당 변이들은 원시 왜소증과 관련된 유전자에서 발생했으며 소두증성 골이형성 원시 왜소증 II형(MOPD II)과 부분적인 표현형 중첩을 보였습니다. 그러나 부모 분리 분석을 수행할 수 없었으므로 변이 위상을 확인할 수 없었고, 열성 질환 기전을 확립할 수 없었습니다. 이러한 결과는 비정형 원시 왜소증 표현형에서 후보 PCNT 변이의 존재를 뒷받침하며, 유전적 이질성이 큰 성장 장애에서 검증 가능한 분자적 가설을 생성하는 전엑솜 시퀀싱의 유용성을 보여줍니다. 현재로서는 확정적인 분자 진단을 내릴 수 없으며, 단독으로 나타난 경계성 QTc 소견에 대해서는 추가적인 임상 평가가 필요합니다.
서론
소두증 골이형성 원시 왜소증 II형(MOPD II)은 매우 희귀한 상염색체 열성 질환(추정 유병률 <1:1,000,000)으로, 심각한 자궁 내 및 출생 후 성장 부전, 진행성 소두증, 골이형성증 및 특징적인 두개안면 기형을 특징으로 합니다1,2. MOPD II는 2008년에 PCNT 유전자(pericentrin)의 양측 대립유전자 병원성 변이와 분자적으로 연관되어 있음이 밝혀졌습니다3. 이러한 유전적 특성 규명에도 불구하고, 상당한 표현형 이질성, 연령 의존적 표현도, 그리고 Seckel 증후군 및 Meier-Gorlin 증후군을 포함한 다른 원시 왜소증 증후군과의 상당한 중첩으로 인해 임상적 진단은 여전히 어렵습니다4. 임상적 기준에만 의존하는 기존의 진단 방식은 특히 전체 표현형 스펙트럼이 아직 나타나지 않은 어린 환자들에게서 결정적이지 않은 결과를 낳는 경우가 많습니다5.
전체 엑솜 시퀀싱(Whole-exome sequencing, WES)은 유전적 이질성이 큰 질환에 대해 가치 있는 진단적 접근법으로 부상했으며, 순차적인 단일 유전자 검사보다 뚜렷한 장점을 제공합니다. WES를 통해 20,000개 이상의 단백질 코딩 유전자를 동시에 분석할 수 있습니다. 이러한 접근 방식은 기존에 진단되지 않았던 성장 장애의 약 25%~40%에서 확정적인 분자 진단을 가능하게 하여 진단 지연을 줄여줍니다6. 주로 큰 구조적 변이를 검출하는 핵형 분석이나 염색체 마이크로어레이 분석과 달리, WES는 단일 유전자 질환의 원인이 될 수 있는 단일 염기 변이(single-nucleotide variants, SNVs) 및 작은 삽입/결실(small insertions/deletions, InDels)을 효율적으로 식별합니다7. 임상적으로 모호한 사례에서 WES는 단독으로 확정적인 분자 진단을 내리기보다, 이후의 분리 분석 및 기능적 검증을 위한 후보 변이를 우선순위에 따라 선정하는 역할을 합니다. 이러한 접근 방식은 47개의 엑손 전체에 걸쳐 수많은 변이가 분포하고 유전자형-표현형 상관관계가 불완전한 PCNT 유전자의 광범위한 돌연변이 스펙트럼을 고려할 때 특히 유용합니다3.
본 증례 보고서는 WES를 통해 두 가지의 새로운 PCNT 미스센스 변이(c.5675A>G 및 c.9734G>T)가 확인된 7세 중국인 소년을 설명합니다. 환자는 심각한 생후 성장 부진, 전반적 발달 지연 및 특징적인 두개안면 기형을 보였으나, 초기 평가 시에는 전형적인 MOPD II의 특징인 명백한 소두증이 나타나지 않았다는 점이 주목할 만합니다. 그럼에도 불구하고 PCNT 관련 질환의 소두증은 흔히 연령에 따른 진행 양상을 보이며, 일부 환자의 경우 아동기 후기나 청소년기에 이르러서야 현저한 머리 성장 감속이 나타나기도 하므로4, MOPD II가 여전히 유력한 진단 고려 사항으로 남았습니다. 또한, 심한 저신장, 특징적인 두개안면 양상, 지적 장애 및 골성숙 지연의 조합은 PCNT 관련 원시 왜소증의 핵심 표현형 스펙트럼과 밀접하게 일치합니다. 본 증례는 비전형적인 임상 양상을 보이는 경우 검증 가능한 분자적 가설을 수립하는 데 있어 WES의 유용성을 강조하며, 진단적 불확실성을 해결하기 위한 장기적인 표현형 모니터링의 중요성을 역설합니다.
증례 발표:
7세 남아 환자가 심각한 성장 부전과 전반적 발달 지연으로 인해 2019년 4월 창샤 모자 보건원 유전학과로 의뢰되었습니다. 환자는 건강한 비혈연 부모(부친 신장: 173 cm, 모친 신장: 160 cm) 사이에서 태어났습니다. 외할머니의 당뇨병 병력은 있었으나, 유사한 질환의 가족력이나 근친혼은 없었습니다.
주산기 기록에서는 임신 38주에 출산하였으며 출생 시 체중은 2.5 kg였다는 점이 주목할 만합니다. 초기 임상 기록에서는 이 출생 체중을 정상으로 분류하였으나, 이는 재태 연령 대비 약 10번째 백분위수에 해당하며, 전형적인 MOPD II에서 일반적으로 관찰되는 심각한 자궁 내 성장 제한보다는 부당경량아(SGA)에 부합합니다. 어린 시절부터 환자는 연간 성장 속도가 2–3 cm/year에 불과한 심각한 출생 후 성장 부전을 보였습니다. 2009년 중국 국가 성장 표준 및 연령·성별 특이적 후두정두 circumference(OFC) 성장 도표에 따르면, 7세(2019년 4월) 당시 신장은 103.5 cm(–4.04 SD), 체중은 16.7 kg(<3번째 백분위수), 후두정두 circumference(OFC)는 51.5 cm(Z-score: –1.2)였습니다.
2019년 4월에 왼손과 손목의 전후방 뷰를 포함한 골격 설베 방사선 사진을 촬영하였습니다. 소아 방사선 전문의가 Greulich–Pyle 도표를 사용하여 방사선 사진을 판독한 결과, 실제 연령은 7세 1개월이었으나 골연령은 6세로 나타났습니다. 골격 설베 결과, 대퇴골 경부 이형성증, 메타피제 확장 또는 수근골 골연령의 조기 성숙과 같은 MOPD II의 특징적인 골격 이상 징후는 발견되지 않았습니다. 뇌 자기공명영상(MRI) 결과, 뚜렷한 기형 없이 뇌 구조와 수초화가 정상적으로 확인되었으며, 이를 통해 심각한 성장 부전 및 신경 발달 지연을 유발하는 다른 증후군성 원인들을 배제할 수 있었습니다.
환자는 운동 및 언어 발달 지연을 보였습니다. 생활 연령 7세 1개월에 실시한 웩슬러 아동 지능 검사(WISC)를 통한 정식 인지 평가 결과, 전체 지능 지수(FSIQ)는 50으로 나타났습니다. 정신 질환 진단 및 통계 매뉴얼 제5판(DSM-5)에 따르면, 이 점수는 경도에서 중등도의 지적 장애(경도: 50–69, 중등도: 35–49)에 해당합니다. 신체 검사 결과 안격거리 확장, 짧은 안검열, 낮은 귀 위치 및 넓은 콧등이 확인되었습니다. 초기 평가 시 명백한 소두증은 기록되지 않았습니다. 기저 12유도 심전도 검사에서 교정 QT 간격(QTc)이 450 ms로 경계치 수준으로 나타났습니다(그림 1A, B). 환자는 실신, 심계항진 또는 기록된 부정맥의 병력이 없었습니다. QT 간격을 연장시키는 약물에 노출된 적이 없었으며, 혈청 전해질 농도는 정상 범위 내에 있었고, 가족력에서도 급성 심장사 또는 유전성 부정맥은 나타나지 않았습니다. 이에 심전도 재검사와 정식 소아 심장과 협진이 권고되었습니다.
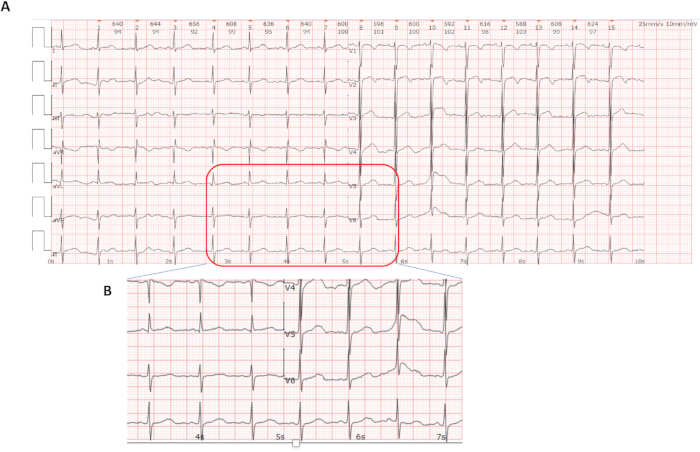
그림 1: 초기 임상 평가 시 환자로부터 얻은 대표적 심전도(ECG). (A) 종이 속도 25 mm/s, 교정 전압 10 mm/mV로 기록된 표준 12-리드 ECG. 파형은 심박수 97 beats/min의 정상 동리듬을 보여준다. PR 간격은 116 ms, QRS 지속 시간은 78 ms이며, Bazett 공식으로 계산된 교정 QT 간격(QTc)은 450 ms이다. (B) 리드 II, V5 및 V6의 확대 보기로, T파 형태와 QT 간격을 강조하여 보여준다. 참고: ECG는 초기 임상 평가 중에 얻은 단일 기선 기록을 나타낸다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
내분비 평가 결과 골연령 지연이 확인되었습니다. 성장 호르몬 자극 검사에서 정상적인 최대 성장 호르몬 반응(12.39 ng/mL)이 나타나, 저신장의 주된 원인으로 성장 호르몬 결핍증은 배제되었습니다. 갑상선 기능은 정상이었으며(TSH: 1.76 mIU/L; FT4: 21.93 pmol/L), 뇌하수체 MRI 결과 정상적인 형태(4.5 × 9.1 × 3.1 mm)를 보였습니다. 이러한 평가 후 2019년 7월 28일부터 유전자 재조합 인간 성장 호르몬(rhGH) 치료를 시작하였으며, 이와 함께 식이 단백질 최적화, 규칙적인 점프 운동(예: 줄넘기), 수면 위생 개선을 포함한 생활 습관 중재를 병행하였습니다.
말초 혈액 DNA를 이용해 수행한 전엑솜 시퀀싱(WES) 결과, PCNT 유전자(NM_006031.5)에서 엑손 28의 c.5675A>G (p.Glu1892Gly) 및 엑손 45의 c.9734G>T (p.Arg3245Ile)라는 두 가지 새로운 미스센스 변이가 확인되었습니다. 두 변이 모두 주요 인구 집단 데이터베이스(gnomAD, ExAC, 1000 Genomes Project 데이터베이스 및 중국 특화 Shenzhou Genome Database)에서 발견되지 않았습니다. In silico 예측 도구들은 서로 다른 결과를 나타냈습니다. c.5675A>G 변이는 SIFT에 의해 유해(deleterious)한 것으로, PolyPhen-2에 의해 손상을 줄 가능성이 있는(possibly damaging) 것으로 예측된 반면(CADD PHRED 점수: 18.82), c.9734G>T는 내성(tolerated) 또는 양성(benign)인 것으로 예측되었습니다(CADD 점수: 7.87). CNV-seq 분석에서는 병원성 복제수 변이가 확인되지 않았습니다(그림 2). ACMG/AMP 가이드라인에 따라 두 변이 모두 불확실한 의미의 변이(VUS)로 분류되었습니다. 부모의 DNA 샘플을 사용할 수 없었으므로, 두 변이의 위상(phase)을 결정하기 위한 분리 분석은 수행할 수 없었습니다.
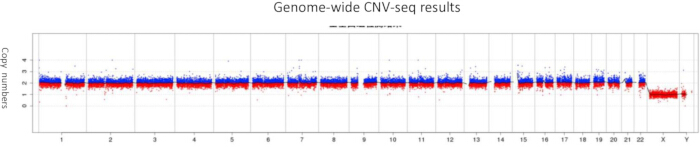
그림 2: 복제수 변이 시퀀싱(CNV-seq) 분석. 환자의 말초혈액 DNA로부터 생성된 전장 유전체 CNV-seq 플롯. x축은 유전체 좌표(1~22번 염색체, X 및 Y 염색체)를 나타내며, y축은 log2 read-depth 비율을 나타낸다. 수평 점선은 복제수 증가(>0.3) 및 복제수 감소(<–0.3)의 임계값을 나타낸다. 100 kb 검출 임계값 이상의 염색체 이배성이나 병원성 복제수 변이는 확인되지 않았다. 여기를 클릭하여 이 그림의 확대 버전을 확인하십시오.
진단, 평가 및 계획:
종합적인 임상, 방사선, 내분비, 심장 및 유전체 평가를 통해 소두증 골이형성 원시 왜소증 II형(MOPD II)의 중첩된 특징을 보이는 PCNT 관련 원시 왜소증 의심 진단을 뒷받침하였습니다. 진단 평가에는 표준 신체 계측, 전반적 발달 지연과 중등도 지적 장애를 나타내는 신경발달 평가, 기저 12유도 심전도, 골격 조사, 내분비 평가, 뇌 자기공명영상(MRI), 복제수 변이 시퀀싱(CNV-seq) 및 전엑솜 시퀀싱(WES)이 포함되었습니다(그림 3). CNV-seq 결과 병원성 복제수 변이 및 대규모 염색체 이상은 배제되었으나, WES를 통해 PCNT 유전자에서 두 개의 후보 미스센스 변이가 확인되었습니다. ACMG/AMP 가이드라인에 따라 두 변이 모두 불확실한 의미의 변이(VUS)로 분류되었습니다. 부모의 DNA 샘플을 확보할 수 없었기 때문에, 해당 변이들이 trans 상태로 존재하는지 확인하기 위한 분리 분석을 수행할 수 없었으며, 이에 따라 열성 분자 진단을 확정하는 것이 불가능했습니다.
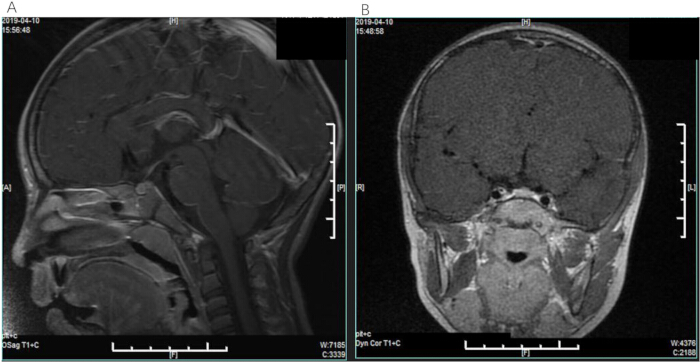
그림 3: 정상적인 두개 내 소견을 보여주는 뇌 자기공명영상(MRI). (A) 비정상적인 조영 증강이 없는 정상적인 정중앙 두개 내 구조와 뇌줄기를 보여주는 시상면 T1 가중 조영 증강 영상. (B) 두개 내 종괴 병변의 증거가 없는 정상적인 뇌 실질과 터키안 부위를 보여주는 관상면 T1 가중 조영 증강 영상. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
초기 평가 후, 2019년 7월 28일부터 recombinant human growth hormone (rhGH) 요법을 시작하였으며, 식이 단백질 최적화, 규칙적인 점프 운동(예: 줄넘기) 및 수면 위생 개선을 포함한 생활 습관 교정을 병행하였습니다. 가족에게는 현재의 VUS 분류, 상염색체 열성 유전 질환과 관련된 이론적 재발 위험, 그리고 산전 진단 및 착상 전 유전자 검사를 포함하여 이용 가능한 생식 옵션에 대한 유전 상담을 제공하였습니다.
PCNT 관련 질환에 대해 현재 사용 가능한 완치 요법이 없으므로, 장기적인 관리는 다학제적 감시에 중점을 둡니다. 발표된 혈관 감시 권고 사항에 따라, 모야모야병을 포함한 뇌혈관 합병증의 위험이 인정되므로 MOPD II 환자에게는 5세부터 매년 뇌 자기공명 혈관 조영술(MRA)을 시행할 것을 권장했습니다. 경계선상의 QTc 간격이 재현되는지 확인하기 위해 12유도 심전도 재검사와 정식 소아 심장학 평가를 권장했습니다. 평가 당시 약물 중재는 필요하지 않았으나, 지속적인 QTc 연장(>460 ms) 또는 증상성 부정맥이 발생할 경우 재검토하기로 했습니다. 지속적인 내분비과 추적 관찰, 발달 평가, 언어 치료, 작업 치료 및 개별화된 교육 지원 또한 권장되었습니다. 성장 호르몬 요법의 불확실한 효능과 PCNT 관련 질환에서 보고된 이론적인 혈관 위험성 때문에, 성장 호르몬 치료는 계속해서 신중하게 평가되어야 합니다.
환자가 2019년 최초 평가 이후 추적 관찰에서 누락되어 종단적 추적 관찰 데이터를 확보할 수 없었습니다. 결과적으로 rhGH 효능 및 인슐린 유사 성장 인자 1 (IGF-1) 농도 평가, 발달 진행 상황, 반복적인 심장 평가 및 추가 유전 상담을 포함한 후속 내분비 모니터링을 기록할 수 없었습니다. 따라서 장기적인 임상 경과와 치료 반응은 알 수 없는 상태로 남아 있습니다.
진단 평가는 분리 분석을 위한 부모의 DNA 샘플 부재와 확인된 PCNT 변이의 생물학적 영향을 결정하기 위한 기능 연구의 부족으로 인해 제한적이었습니다. 결과적으로 두 변이의 위상(cis 또는 trans)을 확립할 수 없었고, 복합 이형접합성(compound heterozygosity)을 확인할 수 없었으며, 두 변이 모두 불확실한 의미의 변이(VUS)로 분류된 상태로 남아 있습니다. 또한, 전엑솜 시퀀싱으로는 깊은 인트론 또는 조절 영역 내에 위치한 병원성 변이를 배제할 수 없으므로, 향후 조사에서 전유전체 시퀀싱을 고려할 수 있습니다. PCNT 관련 질환과 연관된 뇌혈관 및 대사 합병증의 인지된 위험을 고려할 때, 장기적인 다학제적 감시가 적절합니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
프로토콜
본 연구는 헬싱키 선언을 엄격히 준수하여 수행되었으며, 창사 모자 보건 병원(Changsha Hospital for Maternal & Child Health Care) 윤리 위원회의 승인을 받았습니다(승인 번호 CSSFYBJYEC-SOP-005-F07V2.0). 본 연구 참여와 임상 데이터 및 관련 이미지의 출판에 대해 환자 부모로부터 서면 동의를 얻었습니다. 본 원고에 제시된 모든 환자 데이터와 이미지는 환자의 개인정보 보호를 위해 엄격하게 익명화되었습니다. 본 프로토콜에 사용된 연구 도구는 재료 표(Table of Materials)에 나열되어 있습니다.
1. 초기 임상 평가 및 표현형 특성 분석
- 교정된 디지털 신장계와 전자 체중계를 사용하여 환자가 맨발로 곧게 선 상태에서 신체 계측을 수행하였습니다.
- 성장 상태를 평가하기 위해 신장과 체중을 2009년 중국 국가 성장 표준에 대조하여 도식화하였습니다. 후두전두 circumference (OFC)는 신축성 없는 측정 테이프를 사용하여 측정하였으며, 연령 및 성별 맞춤형 성장 도표에 도식화하여 소두증 여부를 평가하였습니다. 소두증은 OFC가 –2 SD 미만이거나 3rd 백분위수 미만인 경우로 정의하였습니다.
- 두개안면 특징을 기록하기 위해 전문의 자격을 갖춘 임상 유전학자가 종합적인 형태 이상 검사를 수행하였습니다. 신경 발달 평가는 웩슬러 아동 지능 검사(WISC)를 사용하여 실시하였습니다.
- 전체 지능 지수(FSIQ)를 산출하였으며, 정신 질환 진단 및 통계 매뉴얼 제5판(DSM-5)의 지적 장애 진단 기준(경도: 50–69; 중등도: 35–49; 중증: 20–34; 최중증: <20)에 따라 해석하였습니다.
2. 심혈관계 및 골격계 평가
- 표준 12-유도 심전도(ECG)를 기록 속도 25 mm/s, 교정값 10 mm/mV로 측정하였다. QT 간격은 II 유도와 V5 유도에서 수동으로 측정하였으며, Bazett 공식(QTc = QT/√RR)을 사용하여 교정 QT 간격(QTc)을 계산하였다. QTc 연장은 소아 참조 값에 따라 남성의 경우 >440 ms로 정의하였다.
- 왼쪽 손과 손목의 전후면 및 측면 뷰를 포함한 골격 조사 방사선 사진을 촬영하였다. 골성숙도를 평가하고 골이형성증 여부를 확인하기 위해 소아 방사선 전문의가 Greulich–Pyle 도감(atlas)을 사용하여 골연령을 판독하였다.
3. 유전적 진단 분석
- 말초혈액 DNA를 사용하여 염색체 복제수 변이 시퀀싱(CNV-seq)을 수행하였습니다. 100 kb 이상의 검출 해상도에서 염색체 이배체성 및 병원성 복제수 변이를 평가하기 위해 로우 패스 전장 유전체 시퀀싱(Low-pass whole-genome sequencing)을 수행하였습니다.
- 상용 DNA 추출 키트를 사용하여 말초혈액 백혈구에서 추출한 게놈 DNA로 전엑좀 시퀀싱(WES)을 수행하였습니다. 상용 엑좀 캡처 키트를 사용하여 엑좀 캡처를 수행한 후, 차세대 시퀀싱 플랫폼에서 시퀀싱을 진행하여 2 × 150 bp 페어드 엔드 리드(paired-end reads)를 생성하였습니다.
- 검증된 정렬 알고리즘을 사용하여 시퀀스 리드를 GRCh38/hg38 참조 유전체에 정렬하였으며, 검증된 생정보학 파이프라인을 사용하여 변이 호출(variant calling)을 수행하였습니다.
- 품질 관리 지표 결과, 평균 시퀀싱 깊이는 100× 이상이었으며, 표적 엑손의 98% 이상이 최소 20×의 커버리지를 달성하였고 PCNT 엑손 커버리지는 99%를 초과하였습니다.
- 발단자에서 확인된 PCNT 변이의 존재 여부와 접합성(zygosity)을 확인하기 위해 생거 시퀀싱(Sanger sequencing)을 수행하였습니다. 최초 임상 평가 이후 상당한 시간이 경과하여, 기관 기록 보관소에서 기존의 생거 시퀀싱 크로마토그램을 더 이상 확보할 수 없었습니다.
- 부모의 DNA 샘플을 확보할 수 없었으므로, 확인된 변이의 위상(phase)을 결정하기 위한 분리 분석(segregation analysis)을 수행할 수 없었습니다.
- 변이 해석은 2015 ACMG/AMP 가이드라인에 따라 수행되었습니다. 생정보학 워크플로우에는 변이 주석 달기, gnomAD (v2.1.1), ExAC 및 중국 특이적 Shenzhou Genome Database를 이용한 집단 빈도 평가, SIFT, PolyPhen-2 및 CADD (v1.6)를 이용한 in silico 병원성 예측, PhyloP 및 multiz alignment (UCSC Genome Browser)를 이용한 진화적 보존성 분석, UniProt 및 AlphaFold Protein Structure Database를 이용한 단백질 도메인 매핑이 포함되었습니다.
- 최종 변이 분류를 지정하기 위해 기발표된 문헌과 ClinVar 데이터베이스 또한 검토하였습니다.
4. 감별 진단 체계
- 초기 평가 시 명백한 소두증은 없었으나(연령 및 성별 보정 OFC Z-score > –2 SD), 심각한 태아기 발병 성장 부전, 지적 장애 및 특징적인 두개안면부 특징으로 인해 소두증 골이영양성 원시왜소증 II형(MOPD II; OMIM #210720)을 우선적으로 고려하였습니다.
- 제켈 증후군(Seckel syndrome; OMIM #210600)을 고려하였으나, 조류 모양의 안면 프로필이 나타나지 않았고 WES 데이터셋 분석을 통해 확인된 관련 유전자(예: ATR 및 CEP152)에서 병원성 또는 병원성 가능성이 있는 변이가 발견되지 않아 제외하였습니다.
- 마이어-고를린 증후군(Meier–Gorlin syndrome; OMIM #224690)은 슬개골 무형성증 또는 저형성증이 없었으며, WES 데이터셋 분석 과정에서 복제 전 복합체 유전자(예: ORC1, ORC4, ORC6, CDC6, CDC45, GMNN 및 MCM5)에서 병원성 또는 병원성 가능성이 있는 변이가 확인되지 않아 제외하였습니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
결과
종합적인 임상 평가와 게놈 분석을 통해 PCNT 관련 원시 왜소증이 의심되는 분자 및 표현형 프로필을 확인하였습니다. 전엑좀 시퀀싱(WES) 결과, PCNT 유전자(NM_006031.5)의 엑손 28에서 c.5675A>G (p.Glu1892Gly) 및 엑손 45에서 c.9734G>T (p.Arg3245Ile)라는 두 개의 새로운 미스센스 변이가 발견되었습니다. 복제수 변이 시퀀싱(CNV-seq) 결과, 100 kb 검출 임계값 이상의 병원성 복제수 변이나 염색체 이배체성은 확인되지 않았습니다(그림 2).
이러한 변이들을 "신규(novel)"로 지정한 근거는 주요 인구 집단 데이터베이스(gnomAD, ExAC, 1000 Genomes Project 데이터베이스 및 중국 특화 Shenzhou Genome Database), ClinVar 데이터베이스, 질환 특화 저장소(예: P...
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
토론
본 증례 보고서는 PCNT 유전자에 두 개의 새로운 미스센스 변이(c.5675A>G/p.Glu1892Gly 및 c.9734G>T/p.Arg3245Ile)를 보유한 7세 중국인 소년의 사례를 설명합니다. 해당 환자는 심각한 출생 후 성장 부전(7세 기준 신장 103.5 cm, –4.04 SD), 전반적 발달 지연, 지적 장애(웩슬러 지능 검사 전지능 지수 = 50), 특징적인 두개안면 기형을 보였으나, 전형적인 MOPD II의 여러 표준 특징은 나타나지 않았습니다. 전형적인 진단 표현형과 비교했을 때, 환자는 심각한 자궁 내 성장 제한(출생 체중 2.5 kg으로 재태 연령 대비 저체중으로 분류됨), 특징적인 골이형성증 또는 명백한 소두증을 보이지 않았습니다. 골격 평가 결과, 특징적인 방사선학적 이상 없이 골연령 지연(6세)이 확인되었으며, 최초 평가 시 연령 및 성별 보정 후두전두 circumference는 소두증 진단 기준치 이상(Z-score: –1.2)을 유지했습니다. 또한, CNV-seq 분...
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
공개 사항
저자들은 공개할 사항이 없습니다.
감사의 글
저자들은 본 연구에 참여하고 이 증례 보고서의 출판에 동의해 준 환자와 그 가족에게 감사를 표합니다. 또한, 환자 진료 및 표현형 특성 규명에 기여한 창사 모자보건병원(Changsha Maternal and Child Health Care Hospital)의 임상 유전학 팀과 전엑솜 시퀀싱의 기술적 지원을 제공한 의료 유전학 센터의 실험실 직원들에게 감사를 표합니다. 본 연구는 중국 국가자연과학재단(Grant No. 82301845)과 후난성 자연과학재단(Grant No. 2024JJ40187)의 지원을 받았습니다. 지원 기관은 연구 설계, 데이터 수집, 데이터 분석, 출판 결정 또는 원고 작성에 관여하지 않았습니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 12유도 심전도계 | GE Healthcare | MAC 5500 HD (소프트웨어 v2.0) | 심장 평가 및 QT 간격 측정 |
| ABI 3730xl 유전자 분석기 | Applied Biosystems | 펌웨어 v3.0 | 생거 시퀀싱 검증 |
| ANNOVAR | Children's Hospital of Philadelphia (CHOP) | v2021-02-01 | 변이 주석 달기 |
| BigDye Terminator v3.1 Cycle Sequencing Kit | Thermo Fisher Scientific | 카탈로그 번호 4337456 | 생거 염기서열 분석 반응 |
| BWA-MEM | Broad Institute | v0.7.17 | 서열 정렬 |
| ClinVar | 미국 국립생물공학정보센터(NCBI) | 2026년 6월 접속 | 임상 변이 데이터베이스 |
| 결합 주석 의존성 고갈(Combined Annotation Dependent Depletion, CADD) | 워싱턴 대학교 | v1.6 | 인실리코(In silico) 병원성 예측 |
| 디지털 방사선 촬영(DR) 시스템 | Siemens Healthineers | Ysio Max (syngo.via v4.0) | 골격 설문 조사 및 골연령 평가 |
| Ensembl 변이 효과 예측기 (Variant Effect Predictor, VEP) | EMBL-EBI | v104 | 변이 주석 달기 |
| GATK HaplotypeCaller | Broad Institute | v4.2.6.1 | 변이 호출 |
| 게놈 집합 데이터베이스(gnomAD) | Broad Institute | v2.1.1 / v3.1.2 | 집단 빈도 데이터베이스 |
| GRCh38/hg38 참조 유전체 | 게놈 참조 컨소시엄 | 빌드 38, 패치 13 | 서열 정렬 참조 |
| 저해상도 전유전체 시퀀싱 라이브러리 제작 키트 | Berry Genomics | 시판되는 | CNV-seq 라이브러리 제작 |
| NovaSeq 6000 시퀀싱 시스템 | Illumina | 시약 키트 v1.5 (300 사이클) | 전체 엑솜 시퀀싱 |
| PolyPhen-2 | 하버드 의과대학 | v2.3.10 | 인실리코(In silico) 병원성 예측 |
| QIAamp DNA Blood Mini Kit | QIAGEN | 카탈로그 번호 51104 | 게놈 DNA 추출 |
| SIFT | J. Craig Venter Institute | v5.2.2 | 인실리코(In silico) 병원성 예측 |
| SureSelect Human All Exon V6 키트 | Agilent Technologies | 카탈로그 번호 G9904B | 엑솜 캡처 및 라이브러리 제작 |
참고문헌
- Gharehdaghi EE, et al. Novel mutation in patients with microcephalic osteodysplastic primordial dwarfism type II (MOPD II). Metab Brain Dis. 2024;40(1):18.
- Bober MB, Jackson AP. Microcephalic osteodysplastic primordial dwarfism, type II: a clinical review. Curr Osteoporos Rep. 2017;15(2):61-69.
- Rauch A, et al. Mutations in the pericentrin (PCNT) gene cause primordial dwarfism. Science. 2008;319(5864):816-19.
- Willems M, et al. Molecular analysis of pericentrin gene (PCNT) in a series of 24 Seckel/microcephalic osteodysplastic primordial dwarfism type II (MOPD II) families. J Med Genet. 2010;47(12):797-802.
- Jurca AD, et al. Clinical challenges in diagnosing primordial dwarfism: insights from a MOPD II case study. Medicina (Kaunas). 2024;60(11):1906.
- Retterer K, et al. Clinical application of whole-exome sequencing across clinical indications. Genet Med. 2016;18(7):696-704.
- Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-64.
- Watanabe S, et al. Centriole-independent mitotic spindle assembly relies on the PCNT-CDK5RAP2 pericentriolar matrix. J Cell Biol. 2020;219(12):e202006010.
- Kim J, Kim J, Rhee K. PCNT is critical for the association and conversion of centrioles to centrosomes during mitosis. J Cell Sci. 2019;132(6):jcs225789.
- Duker AL, et al. Microcephalic osteodysplastic primordial dwarfism type II is associated with global vascular disease. Orphanet J Rare Dis. 2021;16(1):231.
- Majumder S, et al. Pericentrin deficiency in smooth muscle cells augments atherosclerosis through HSF1-driven cholesterol biosynthesis and PERK activation. JCI Insight. 2023;8(21):e173247.
- Steinfeldt J, Becker R, Vergarajauregui S, Engel FB. Alternative splicing of pericentrin contributes to cell-cycle control in cardiomyocytes. J Cardiovasc Dev Dis. 2021;8(8):87.
- Waich S, et al. Novel PCNT variants in MOPD II with attenuated growth restriction and pachygyria. Clin Genet. 2020;98(3):282-7.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.