고형암에 대한 CAR T-세포 적용은 복잡한 요인들로 인해 제한됩니다. 생체 외(ex vivo) 제조 및 안전 관련 고려 사항. 본 프로토콜에서는 ~을 위한 방법을 설명합니다. 인 시튜 (in situ) 일시적 CAR-T 세포의 생성 ~을 통해 / ~을 거쳐 CAR-인코딩 mRNA의 LNP 매개 전달은 다른 mRNA 기반 면역 세포 엔지니어링 응용 분야에 적용 가능한 재현성 있는 플랫폼을 제공합니다.
이 콘텐츠를 보려면 JoVE 구독이 필요합니다. 로그인하거나 오늘 무료 평가판을 시작하세요.
방법 논문
지질 나노입자 매개 mRNA 전달을 통한 Claudin18.2 특이적 CAR-T 세포의 In Situ 생성
* These authors contributed equally
이 논문에서
요약
초록
키메라 항원 수용체(CAR) T-세포 요법은 혈액암에서 괄목할 만한 임상적 성공을 거두었으나, 높은 제조 비용과 고형암에 대한 불충분한 효능으로 인해 더 폭넓은 적용에 제한이 있습니다. 이러한 과제를 극복하기 위해 Claudin18.2를 표적으로 하는 CAR mRNA의 지질 나노입자(LNP) 매개 전달을 기반으로 하여, 종양 조직 내에서 직접 일시적인 CAR-T 세포를 생성하는 in situ CAR-T 세포 생성 전략이 개발되었습니다. LNP 형질전환 후, 활성화된 T 세포는 CAR의 효율적인 표면 발현을 나타냈습니다. 이러한 일시적 CAR-T 세포는 NUGC4 및 NCI-N87을 포함한 Claudin18.2 양성 위암 세포주에 대해 강력한 세포독성 활성을 보였으며, 종양 이식 마우스 모델에서 유의미한 항종양 효능을 나타냈습니다. 본 프로토콜에서는 CAR mRNA의 in vitro 전사, LNP 제형 제작, T-세포 활성화 및 형질전환, CAR 발현 분석, 그리고 CAR-T 매개 세포독성의 in vitro 및 in vivo 기능 평가를 위한 상세 절차를 설명합니다. 종합적으로, 이 전략은 일시적 CAR-T 세포를 생성하기 위한 비용 효율적이고 다각적인 플랫폼을 제공하며, 고형암 치료를 위한 유망한 접근 방식을 제시합니다.
서론
전 세계적으로 암의 발생률과 사망률이 빠르게 증가하고 있습니다. 이는 인류의 생존과 사회적 발전에 위협이 되고 있습니다. 위암은 전 세계적으로 암 관련 사망의 세 번째 주요 원인이며 매우 높은 유병률을 보입니다1. 조기 진단율이 낮기 때문에 상당수의 환자가 진행 단계에서 진단됩니다. 전통적인 치료법으로는 수술, 방사선 치료 및 화학요법이 있습니다. 중후기 또는 복합 위암 환자의 경우 수술적 절제가 불완전할 수 있습니다. 또한, 상당한 수술적 외상과 장기간의 수술 후 회복 기간은 환자의 삶의 질에 부정적인 영향을 미치고 잠재적으로 합병증을 유발할 수 있습니다. 방사선 치료와 화학요법은 정상 조직을 심각하게 손상시켜 치료 과정 중 수많은 부작용을 일으킵니다. 반면, 표적 치료 및 세포 치료는 정밀도와 효능을 제공합니다. 이러한 치료법은 현대 의료의 핵심적인 관리 양식으로 부상했으며, 향후 치료 전략 선택의 주된 흐름을 나타내고 있습니다.
키메라 항원 수용체 T세포(CAR-T) 요법의 등장은 세포 치료 분야를 획기적인 돌파구로 이끌었습니다. 이 요법은 혈액암 치료에 있어 강력한 효능을 입증했습니다2,3. CAR-T 요법은 환자 자신의 T세포를 이용하며, 특정 키메라 항원 수용체(CAR)를 삽입하여 in vitro에서 유전적으로 변형합니다. 이 수용체는 종양 세포 표면의 특정 항원을 인식하고 T세포를 활성화하여 암세포를 공격하게 합니다. 최근 몇 년 동안 위암에 대한 CAR-T 요법 연구 또한 진전되었습니다. 치료 표적의 선택은 CAR-T 세포의 표적 정밀도와 효능을 결정하므로 특히 매우 중요합니다. HER2에 이어 Claudin18.2가 위암의 또 다른 주요 치료 표적으로 부상했으며, 환자들 사이에서 40%에서 87%의 발현율을 보입니다. Claudin18.2는 일반적으로 위점막 내부에 숨겨져 있습니다. 악성 종양이 세포 간 분자 교환을 담당하는 밀착 연접(tight junction)을 파괴하면, Claudin18.2가 종양 세포 표면에 노출됩니다. 이로 인해 Claudin18.2는 이러한 종양의 특이적 치료 표적이 됩니다4.
일반적으로 CAR-T 세포의 표준 제조 공정은 세포 수집, T 세포 선택 및 농축, T 세포 활성화, CAR 유전자 구축, 유전자 도입, 증식, 품질 관리, 저장 및 운송, 그리고 환자 주입 단계로 이루어집니다. CAR-T 세포 준비의 전 과정은 매우 복잡하며, 무균 상태와 엄격한 환경 및 장비 사양을 요구합니다. 이는 CAR-T 치료의 높은 비용으로 이어져 임상 적용에 제한이 됩니다. 이러한 ex vivo CAR-T 생산의 복잡성을 해결하기 위해 in vivo CAR-T 준비 개념이 제안되었습니다. 이 접근 방식은 환자의 체내에서 CAR-T 세포를 직접 프로그래밍하여, ex vivo 세포 수집, 변형 및 증식 과정의 필요성을 제거합니다. 이 전략은 비용을 절감하고 안전성과 접근성을 높이며, 질병 치료의 더 넓은 응용을 가능하게 하는 것을 목표로 합니다5.
in vivo CAR-T 제작의 핵심은 최적의 전달 벡터를 선택하는 데 있습니다. 현재 벡터는 바이러스성 또는 비바이러스성으로 분류됩니다. 바이러스성 옵션 중에서는 렌티바이러스(LV) 및 아데노-연관 바이러스(AAV) 벡터가 주로 사용됩니다. 하지만 바이러스성 벡터와 관련된 상당한 위험성과 제한적인 탑재 용량은 임상 연구에 있어 주요한 장애물이 됩니다6. in vivo 전달을 위한 바이러스성 벡터의 주요 단점은 게놈 통합 가능성으로, 이는 유전적 독성과 삽입 돌연변이를 유발할 수 있습니다. 이전 사례들에서는 치료 후 소수의 환자에게서 치명적인 면역 반응이나 암이 발생한 것이 기록되었습니다. 또한, 바이러스 고유의 독성과 면역원성은 반복적인 in vivo 투여를 위한 적용을 심각하게 제한합니다. 또 다른 과제는 바이러스성 벡터의 제한된 탑재 용량으로 인해 여러 유전자를 동시에 전달하는 것이 어렵다는 점입니다.
비바이러스성 mRNA 전달 시스템은 이러한 단점들을 효과적으로 해결합니다. 이 시스템들은 호스트 게놈으로의 통합을 피함으로써 많은 위험을 우회합니다. 또한 일시적으로 작용하여 표적 외 독성을 방지하고, 단기적이며 조절 가능한 CAR-T 세포 발현을 가능하게 하여 부작용과 안전성 위험을 줄입니다. 비바이러스성 시스템 중에서 지질 나노입자(LNP)는 더 안전한 접근 방식을 제공합니다. LNP는 바이러스 벡터의 크기 제한을 극복하며, 삽입 돌연변이 및 면역원성 문제 또한 해결합니다. 이러한 특성 덕분에 LNP는 독성을 줄이고 안전성을 높이며 비용을 낮출 수 있는 CAR-T 세포 치료의 유망한 후보가 됩니다7.
고형암 면역요법에 관한 현재의 연구는 흑색종을 포함한 다양한 암 모델을 대상으로 LNP 제형 최적화, 표적 수정 및 mRNA 서열 공학에 주로 집중하고 있습니다.8, 유방암, 대장암9또한 키메라 항원 수용체 대식세포(CAR-M)를 제작하려는 노력도 이루어지고 있습니다.10 및 수지상 세포(CAR-DC)11 ~을 통해 고형암의 복잡한 물리적 장벽과 면역 억제성 종양 미세환경(TME)을 극복하기 위한 LNP 전달 시스템입니다. 본 연구에서 제시하는 플랫폼은 높은 모듈성을 특징으로 하는 다각적인 비바이러스성 mRNA 전달 시스템을 제공합니다. mRNA 서열을 단순히 교체함으로써, 이 플랫폼은 다른 항원을 표적으로 하는 고형암 모델에 빠르게 적용될 수 있으며, 자가면역 질환, 심혈관 질환 및 섬유화 질환과 같은 비종양성 치료 분야로 확장 가능합니다.
하지만 이러한 플랫폼을 이용한 위암 치료에는 기술적 공백이 여전히 존재합니다. 이전 연구들은 주로 골수성 세포 편집에 집중해 왔으며, 고효율의 전략은 생체 내 T세포 재프로그래밍은 여전히 주로 탐색적인 단계에 머물러 있습니다. 이러한 공백을 메우기 위해, 본 프로토콜에서는 일시적 CAR-T 세포를 생성하는 방법을 상세히 설명합니다. ~을 통해 LNP 매개 mRNA 전달. 이 접근법은 과도한 비용, 복잡한 제조 공정, 전신 독성 등 기존 CAR-T 세포 치료법에 내재된 한계를 극복하여 환자에게 더 효과적이고 접근 가능한 치료 대안을 제공하는 것을 목표로 합니다. Claudin18.2를 표적으로 하는 특정 CAR를 인코딩하는 최적화된 mRNA 서열을 T 세포에 형질전환시키면 세포 표면에 CAR가 강력하게 발현되며, 이를 통해 변형된 T 세포가 특정 종양 세포에 대해 표적 세포독성 활성을 나타낼 수 있음이 입증되었습니다. 본 프로토콜은 다섯 개의 개별 섹션으로 구성되어 있습니다. in vitro CAR mRNA 전사, LNP 제조 및 특성 분석, T세포 활성화 및 형질전환, CAR 발현 검출, 그리고 CAR-T 세포의 세포독성 효능 평가 인비트로(in vitro) 및 생체 내(in vivo).
기존의 mRNA-LNP 전달 기술과 비교하여, 본 프로토콜의 핵심 방법론적 혁신은 일시적 발현의 키네틱 최적화에 있습니다. 5' UTR, 3' UTR, 5' Cap 및 120-bp poly(A) tail에 대해 시너지 최적화를 수행하였습니다. 이러한 맞춤형 설계는 종양 미세환경 내에서 mRNA의 반감기를 조절하여, 정해진 치료 창(therapeutic window) 내에서 매우 효율적인 번역을 달성한 후 안전하게 분해되도록 합니다. 신속하고 일시적인 CAR 생성을 특징으로 하는 이 플랫폼은 즉시 사용 가능한 "off-the-shelf" 제형으로 기능하며, 기존 치료법에 필요한 장기간의 제조 기간 동안 발생할 수 있는 질병의 진행을 방지합니다. 또한, 이러한 일시적 발현 프로파일은 잠재적인 "on-target, off-tumor" 독성이 있는 항원을 표적으로 하거나, 기존 CAR-T 치료와 관련된 심각한 사이토카인 방출 증후군(CRS)을 견딜 수 없는 환자에게 조절 가능한 안전성상의 이점을 제공합니다.
in vivo in situ CAR-T 세포 생성은 복잡한 ex vivo 제조 과정의 제거와 경제적 부담의 감소라는 지대한 장점에도 불구하고, 몇 가지 한계점이 여전히 존재합니다. 전신 순환 시 LNP는 간에 비특이적으로 축적되기 쉬우며, 대식세포와 수지상 세포에 의해 빠르게 내입됩니다. T 세포를 향한 특정 타겟팅 작용기가 없다면, 표적 T 세포 집단의 형질전환 효율은 필연적으로 저하됩니다. 또한, 종양 조직에 진입한 in situ 생성 CAR-T 세포는 가혹한 종양 미세환경(TME)에 노출됩니다. 저산소, 산성 및 면역 억제 조건 하에서 이러한 T 세포는 면역 소진에 매우 취약하며, 이는 결국 세포독성 능력을 제한하게 됩니다. 아울러, mRNA 발현의 일시적인 특성은 안전성을 높여주지만, 치료 가능 창(therapeutic window)의 기간을 제한합니다. 지속적인 항종양 효과를 달성하기 위해서는 간헐적이고 반복적인 투여가 필요한 경우가 많습니다. 따라서 향후 연구는 정밀한 계통 특이적 타겟팅을 구현하기 위해 LNP 전달 효율을 개선함으로써 이러한 한계점들을 해결하는 데 집중할 것입니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
프로토콜
모든 동물 실험은 상하이 제10인민병원 실험동물 윤리위원회의 승인을 받았습니다(승인 번호: SHDSYY-2025-P0085; 승인 날짜: 2025년 1월 1일). 본 연구는 지역 법률, 규정 및 기관의 요구 사항을 준수합니다. 6~8주령의 NSG 암컷 마우스를 사용하였습니다. 본 연구에 사용된 말초혈액 단핵구(PBMCs)는 상업적 공급원으로부터 얻었습니다. 본 연구에 사용된 시약 및 장비는 재료 표에 나열되어 있습니다.
1. CAR mRNA 준비
- 선형화된 DNA 템플릿 준비
참고: CAR 서열을 포함하는 플라스미드는 BspQI 제한 효소를 사용하여 선형화하였습니다. 선택한 제한 효소는 프로모터 영역의 우측 하류에 DNA 단편을 삽입해야 하며, 삽입된 DNA 단편 내에 인식 부위가 없어야 합니다.- 표 1에 명시된 순서대로 2중 증류수(ddH2O), 10× 버퍼, DNA 템플릿 및 BspQI 효소를 첨가합니다. 50 °C에서 2시간 동안 배양한 후, 80 °C에서 20분 동안 효소를 불활성화합니다. 선형화된 플라스미드는 4 °C에서 보관할 수 있습니다.
- 멸균된 마이크로원심분리 튜브에 제한 효소 소화 반응액을 준비합니다. 표 1에 표시된 특정 순서와 부피로 2중 증류수, 제한 효소 버퍼, 플라스미드 DNA 템플릿 및 BspQI 제한 효소를 첨가합니다.
- 피펫팅으로 반응 혼합물을 부드럽게 섞은 후, 마이크로원심분리기로 짧게 스핀 다운합니다. 완전한 소화를 위해 써멀 사이클러에서 혼합물을 50 °C로 2시간 동안 배양합니다. 혼합물을 80 °C에서 20분 동안 배양하여 제한 효소를 불활성화합니다.
참고: 선택 사항 - 선형화된 플라스미드를 단기 사용을 위해 4 °C에 보관하거나 즉시 품질 관리 단계로 진행합니다.
- 아가로스 0.25 g을 달아 1× Tris–Acetate–EDTA (TAE) 버퍼 25 mL에 녹여 1% 아가로스 겔을 준비합니다. Gel Green 2.5 µL를 첨가하고 충분히 섞습니다. 끓인 후 격렬하게 흔들어 줍니다. 이 과정을 3회 반복한 후 혼합물을 겔 캐스팅 트레이에 붓습니다. 110 V에서 10분, 이어서 130 V에서 20분 동안 전기영동을 수행합니다.
- 자외선(UV) 가시화를 통해 완전한 소화 여부를 확인합니다. DNA 마커 및 절단되지 않은 플라스미드와 밴드 위치를 비교했을 때, 선형화된 플라스미드는 예측된 분자량에 해당하는 두 개의 뚜렷한 밴드만을 나타냈습니다. 타겟 서열은 약 1,791 bp였으며, 나머지 단편은 약 2,535 bp였습니다.
- DNA 분리 비드를 사용하여 소화 산물을 정제합니다.
- 자기 비드를 볼텍싱하여 충분히 섞이도록 합니다. 지정된 부피의 자기 비드를 DNA 샘플에 피펫으로 넣고 부드럽게 섞습니다. DNA가 비드에 결합할 수 있도록 실온(RT)에서 10분 동안 배양합니다.
- 샘플을 자석 스탠드에 5분 동안 둡니다. 상청액을 조심스럽게 제거합니다. 세척을 위해 새로 준비한 80% 에탄올 200 µL를 첨가합니다. 실온에서 30초 동안 배양하고 상청액을 조심스럽게 제거합니다. 이 단계를 2회 반복합니다.
- 샘플을 뚜껑을 연 상태로 자석 스탠드 위 실온에 5분 동안 두어 건조시킵니다. 자석 스탠드에서 샘플을 제거합니다. nuclease-free ddH2O 11 µL를 첨가합니다. 피펫팅으로 충분히 섞어줍니다. 실온에서 2분 동안 배양합니다. 용액이 투명해질 때까지 자석 스탠드에서 5분 동안 가라앉힙니다.
- 상청액을 새로운 nuclease-free 원심분리 튜브로 조심스럽게 옮깁니다. 분광광도계를 사용하여 DNA 농도를 측정합니다. 얻어진 DNA는 즉시 in vitro 전사에 사용해야 합니다. 정제된 DNA 양을 처음 첨가한 DNA 양으로 나누어 회수율을 계산합니다.
- 표 1에 명시된 순서대로 2중 증류수(ddH2O), 10× 버퍼, DNA 템플릿 및 BspQI 효소를 첨가합니다. 50 °C에서 2시간 동안 배양한 후, 80 °C에서 20분 동안 효소를 불활성화합니다. 선형화된 플라스미드는 4 °C에서 보관할 수 있습니다.
- In Vitro 전사 (IVT)
- T7 RNA 중합효소 기반 in vitro 전사 및 RNA 캡핑 키트의 모든 구성 성분을 얼음 위에서 해동합니다 (단, T7 RNA Polymerase Mix는 사용 전까지 -20 °C에 보관하십시오). 버퍼를 짧게 볼텍싱하고 스핀 다운합니다.
- 표 2에 명시된 부피에 따라 실온에서 멸균된 nuclease-free 마이크로원심분리 튜브에 IVT 반응 혼합물을 조제합니다. 나열된 순서대로 성분을 첨가하며, T7 효소 믹스를 마지막으로 넣습니다.
- 튜브를 톡톡 치거나 피펫팅하여 반응 혼합물을 충분히 그러나 부드럽게 섞습니다. 짧게 스핀 다운하여 액체를 바닥에 모읍니다. 써멀 사이클러에서 혼합물을 37 °C로 2시간 동안 배양합니다.
- 잔류 DNA 템플릿을 분해하기 위해 DNase I 효소 2 µL를 IVT 반응액에 직접 첨가합니다. 부드럽게 섞고 37 °C에서 15분 더 배양합니다. 즉시 정제 단계로 진행합니다.
- DNA 소화 산물 정제와 동일한 절차에 따라 RNA 분리 비드를 사용하여 생성된 RNA 산물을 정제합니다.
- 효소 제거수로 20 µL에 녹입니다. NanoDrop 분광광도계를 사용하여 mRNA 농도와 흡광도(OD) 비율을 측정합니다. nuclease-free water 1 µL를 공시료(blank control)로 사용합니다. OD260/280 비율은 1.8에서 2.1 사이여야 하며, OD260/230 비율은 2.0에서 2.4 사이여야 합니다.
참고: 비율이 이 범위를 벗어나면 오염을 의미하며, 샘플을 다시 정제해야 합니다. - 핵산 및 단백질 분석용 자동 모세관 전기영동 시스템을 사용하여 합성된 CAR mRNA의 길이와 무결성을 분석합니다. 전기영동 프로필은 테일링(tailing) 없이 평평하고 깨끗한 기선(baseline)을 가지며, 예상되는 전체 길이 CAR mRNA 크기(약 1800 nt)에 해당하는 단일하고 날카로운 피크를 보여야 합니다. 유의미한 저분자량의 확산 밴드나 다중 피크가 나타나지 않아야 하며, 그렇지 않을 경우 RNA 분해를 의미합니다.
- 반복적인 동결-해동 사이클을 피하기 위해 검증된 CAR mRNA를 소분하여 -80 °C에 장기 보관합니다.
- 효소 제거수로 20 µL에 녹입니다. NanoDrop 분광광도계를 사용하여 mRNA 농도와 흡광도(OD) 비율을 측정합니다. nuclease-free water 1 µL를 공시료(blank control)로 사용합니다. OD260/280 비율은 1.8에서 2.1 사이여야 하며, OD260/230 비율은 2.0에서 2.4 사이여야 합니다.
2. LNP 제조 및 특성 분석
- SM102, cholesterol, 1,2-Distearoyl-sn-glycero-3-phosphocholine (DSPC) 및 DMG-PEG2000을 무수 에탄올에 녹여 10 mg/mL 스탁 용액을 조제한다. 1:50:38.5:10:1.5의 비율로 유기상을 준비한다.
- 양전하를 띤 아미노 N과 음전하를 띤 인산 P 그룹의 8:1 비율을 기준으로 필요한 mRNA 양을 계산한다. mRNA를 시트르산 나트륨 용액에 녹여 수상을 준비한다. 유기상과 수상의 비율을 1:3으로 유지하며 유속은 각각 1.5 mL/min으로 설정한다. 헤링본 믹서 미세유체 장치를 사용하여 LNP를 제조한다.
- 먼저, 튜빙과 미세유체 칩(헤링본 믹서)을 무수 에탄올과 시트르산 나트륨 용액으로 각각 한 번씩 헹군다. 퍼징을 통해 준비된 유기상과 수상을 혼합한 후, 1 mL 시린지로 흡입한다. 이때 유기상과 수상의 비율은 1:3이다. 이를 시린지 펌프의 두 채널에 각각 로딩한다.
- 유기상과 수상의 유속을 설정한다. 출구에 연결된 원심분리 튜브에 50 mM 시트르산 나트륨 버퍼 5 mL를 첨가한다. 튜빙에서 잔류 세척액을 모두 밀어낸 후, 장치를 가동하여 용출액을 수집한다.
- 시트르산 나트륨 용액에 분산된 LNP를 100 kDa 초여과 튜브로 옮겨 4000 × g에서 5–10분간 원심분리한다. 그 후, 재분산을 위해 시트르산 나트륨 용액 2.5 mL와 1× TBS 용액 2.5 mL를 첨가하고 원심분리를 한 번 더 반복한다.
- 입자를 재분산시키기 위해 시트르산 나트륨 용액 1 mL와 1× TBS 용액 4 mL를 첨가하고 다시 원심분리한다. 농축된 LNP를 1 mL의 TBS 용액에 넣어 4 °C에서 단기간 보관한다.
- 형광 기반 RNA 정량 키트를 사용하여 데밀술화 전후의 LNP 내 mRNA 함량을 측정한다. 두 값의 차이가 LNP의 봉입 효율을 나타낸다.
- 1× TE 버퍼, 프로브 작동 용액 및 2% Triton X-100을 준비한다. 1× TE 버퍼를 사용하여 mRNA 표준물질(100 µg/mL)을 2 µg/mL로 희석하고, blank, 10, 20, 100, 500, 1000 ng/mL 농도의 표준 곡선을 작성한다. LNP 용액 4 µL와 2% Triton X-100 용액 16 µL를 볼텍싱한 후 10분간 방치한다.
- 데밀술화된 LNP 용액 5 µL를 1× TE 버퍼 95 µL에 첨가한다. 표준 곡선 웰과 샘플 웰 모두에 프로브 작동 용액 100 µL를 첨가하고 잘 섞은 뒤, 빛을 차단하여 바닥이 검은색인 96-웰 플레이트로 옮긴다.
- 인큐베이션 후, 마이크로플레이트 리더를 사용하여 형광 강도(Ex480/Em520)를 측정한다. 표준 곡선을 그리기 위해 표준 곡선 웰과 샘플 웰의 흡광도 값에서 각각 blank 웰의 흡광도 값을 뺀다.
- 표준 곡선을 사용하여 데밀술화 전후 LNP 용액의 mRNA 농도를 계산하고, 이 값에 200을 곱해 희석 전 농도를 구한 뒤 다음 계산식에 대입한다.
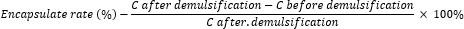
- LNP 10 µL를 취해 TBS 용액 1 mL에 희석한다. Malvern 입도 분석기를 사용하여 입자 크기, 제타 전위 및 다분산 지수(PDI) 값을 측정한다.
3. T 세포 활성화 및 형질전환
- T 세포 분리
- 1 × 10⁷/mL 농도의 PBMC를 취해 37 °C에서 재현탁하고, 면역자기 세포 분리 버퍼 10 mL를 첨가하여 충분히 섞은 뒤, 500 × g에서 8분간 원심분리하고 세포 수를 측정한다.
- 세포를 재현탁하여 밀도를 5 × 10⁷ cells/mL로 조절하고, 세포 현탁액 1 mL당 Isolation Cocktail 50 µL를 첨가하여 상온에서 5분간 배양한다. 이어 세포 현탁액 1 mL당 면역자기 세포 분리를 위한 자기 입자 40 µL를 첨가하여 혼합한 후, 튜브를 자기 스탠드에 놓고 상온에서 10분간 배양한다.
- 피펫을 사용하여 농축된 세포 현탁액을 새 원심분리 튜브로 조심스럽게 옮긴다. 튜브를 자석에서 제거하고 신선한 면역자기 세포 분리 버퍼 4 mL를 첨가한 뒤, 2차 분리를 위해 5분간 추가로 배양한다.
- T 세포 배양 배지(RPMI 1640 GlutaMAX + 10% Fetal Bovine Serum + 1% Penicillin/Streptomycin + 100 IU/mL rhIL-2 + 5 ng/mL rhIL-7 + 5 ng/mL rhIL-15)로 세포를 세척한 후, 원심분리하고 세포 수를 측정한다. T 세포 배양 배지를 첨가하여 세포 밀도를 1 × 10⁶/mL로 조절하고, 인간 T 세포 활성제 CD3/CD28 자기 비드 12.5 µL를 첨가한다. 세포를 활성화하기 위해 5% CO₂ 배양기에서 37 °C로 48시간 동안 배양한다.
- T 세포 활성화 파라미터 검출
- 48시간 동안 활성화된 T 세포 200 µL를 1.5 mL 마이크로원심분리 튜브로 옮긴다. CD3/CD28 활성화 자기 비드를 제거하고, 세척을 위해 FACS 버퍼 1 mL를 첨가한 뒤 피펫팅으로 부드럽게 혼합하고, 4 °C, 500 × g에서 5분간 원심분리한다. 상층액을 조심스럽게 제거하고 이 과정을 2~3회 반복한다.
- 세포를 100 µL FACS 버퍼에 재현탁한다. anti-human CD3, anti-human CD25, anti-human CD69 항체를 각각 1 µL씩 첨가한다. 샘플을 부드럽게 혼합하고 암소 상태의 얼음 위에서 30분간 배양한다.
- 세포 세척을 위해 FACS 버퍼 1 mL를 첨가하고 원심분리한 뒤, 상층액을 조심스럽게 제거하고 FACS 버퍼 100 µL와 LIVE/DEAD 고정 가능 사세포 염색 시약 0.1 µL를 첨가하여 암소 상태의 얼음 위에서 10분간 배양한다.
- 세포를 1 mL FACS 버퍼에 재현탁하고 4 °C, 500 x g에서 5분간 원심분리한 후, 상층액을 조심스럽게 제거한다. 이를 2~3회 반복한다. 상층액을 버리고 세포를 200 µL FACS 버퍼에 재현탁한다. 유세포 분석기를 사용하여 세포를 분석한다.
- FSC-A와 SSC-A를 사용하여 표적 세포를 선택하고, FSC-A와 FSC-H를 사용하여 단일 세포를 분리하며, LIVE/DEAD Cell Discrimination Dye (LIVE/DEAD)를 사용하여 살아있는 세포를 식별한다. 비활성 T 세포와 활성 T 세포 간의 CD25 및 CD69 비율을 비교한다.
- T 세포의 LNP 형질전환
- 봉입 효율 계산 결과를 바탕으로 mRNA 양에 따라 필요한 부피의 LNP를 취한다. 먼저 TBS에 분산된 LNP를 원심분리하여 분리한 후, RPMI 1640 배지로 옮긴다.
- 48시간 후, 자기 랙을 사용하여 CD3/CD28 활성화 자기 비드를 제거한다. 500 × g에서 8분간 원심분리하고 세포 수를 측정한 뒤, T 세포 배양 배지를 첨가하여 밀도를 2 × 10⁶ cells/mL로 조절한다. 1 × 10⁵ cells당 1 µg의 LNP-mRNA를 첨가한다. 피펫팅으로 부드럽게 혼합하고 5% CO₂ 배양기에서 37 °C로 4~6시간 동안 배양한다.
4. CAR 발현 검출
- 형질전환 4–6시간 후, CAR-T 세포를 파이펫으로 부드럽게 피펫팅하여 충분히 혼합합니다. 최소 2 × 10⁵개의 세포를 1.5 mL 미세원심분리 튜브로 옮깁니다.
- 1.5 mL 미세원심분리 튜브에 1 mL FACS buffer를 추가합니다. 파이펫으로 혼합한 후, 4 °C에서 500 x g로 5분간 원심분리합니다. 상층액을 조심스럽게 제거합니다. 이 단계를 2–3회 반복합니다.
- 세포 펠렛을 100 µL의 FACS buffer에 재부유시키고, 샘플을 대조군과 실험군으로 각각 50 µL씩 나눕니다. 실험군의 세포 현탁액에 1 µL의 CAR 검출 항체 G4S-linker를 추가하고, 샘플을 부드럽게 혼합한 후 암소 상태의 얼음 위에서 30분간 배양합니다. 대조군의 경우 항체를 추가하지 않고 얼음 위에서 배양합니다.
- LIVE/DEAD fixable dead cell stain (1000×) 0.2 µL를 파이펫으로 취해 100 µL의 FACS buffer에 희석합니다. 그 후 대조군과 실험군에 각각 50 µL씩 넣고, 샘플을 부드럽게 혼합한 뒤 암소 상태의 얼음 위에서 10분간 배양합니다.
- 1 mL FACS buffer로 세포를 세척합니다. 4 °C에서 500 x g로 5분간 원심분리합니다. 상층액을 조심스럽게 제거합니다. 이 과정을 2–3회 반복합니다.
- 상층액을 버리고 세포를 200 µL FACS buffer에 재부유시킵니다. 유세포 분석기를 사용하여 세포를 분석합니다.
- 다음 게이팅 전략을 사용하여 CAR 발현을 평가합니다: FSC-A 및 SSC-A 플롯을 사용하여 표적 세포를 게이팅하고, FSC-A 및 FSC-H 플롯을 사용하여 단일 세포를 게이팅하며, LIVE/DEAD fixable cell stain을 사용하여 살아있는 세포를 게이팅합니다.
참고: 대조군 살아있는 세포 집단의 가장 오른쪽 열에서 G4S-linker 항체 양성으로 염색된 세포의 선택을 기준으로, 실험군에 표시된 백분율이 CAR 양성률을 나타냅니다.
5. CAR-T 세포의 In vitro 세포독성 분석
- 루시퍼레이스를 발현하는 NUGC4 및 NCl-N87 종양 세포를 트립신으로 처리하십시오. 300 xg에서 원심분리하십시오. g 5분 동안 반응시킵니다. RPMI 1640 배지 1mL를 첨가하고, 세포 수를 측정하여 세포 밀도를 5 × 10으로 조정합니다.4 cells/mL. 소분 100 µL 96-웰 플레이트의 각 웰에 넣습니다. 증발을 방지하기 위해 나머지 웰에는 동일한 부피의 인산염 완충 식염수(PBS)를 추가합니다. 다음 장소에서 배양합니다. 37 °C 5% CO₂ 인큐베이터에서 24시간 동안 배양합니다.
- 유세포 분석 결과를 바탕으로 CAR 양성률을 계산하십시오. 종양 세포가 포함된 웰에 작동 세포 대 표적 세포 비율을 10:1, 5:1, 3:1, 1:1, 1:3 및 1:5로 하여 CAR-T 세포 또는 T 세포를 첨가하십시오.100 µL/well). 다음 온도에서 배양하십시오. 37 °C 5% CO₂ 조건에서 24시간 동안 배양한다.
- firefly luciferase 리포터 유전자 분석 키트를 사용하여 제품 매뉴얼에 따라 잔존 종양 세포의 luciferase 신호를 검출하고, 다음 식을 이용하여 사멸률을 계산한다: (1 - (효과 세포 RLU 값/표적 세포 RLU 값)) × 100%.
6. CAR-T 세포의 In vivo 기능적 검증
- 접종 전 1주일의 적응 기간을 거친 후, 각 마우스의 겨드랑이에 5 × 10⁶ NUGC4 세포. 매일 종양의 크기를 측정하고, 다음 공식을 사용하여 종양 부피를 계산하십시오: V (mm3) = L × W2/2 (여기서 L은 종양의 최대 직경, W는 최소 직경임) 종양의 크기가 100 mm에 도달할 때까지3.
- 마우스를 무작위로 네 그룹으로 나누십시오. 서로 다른 용량을 투여받는 세 개의 실험군과 PBS를 투여받는 하나의 대조군으로 구성하며, 각 그룹당 마우스 수는 3마리로 합니다.
참고: Blindness Act는 시행되지 않았습니다. - 배양 후 10 µg 1 × 10의 mRNA의6 활성화된 T 세포를 4시간 동안 처리하고, 5 × 10의 용량을 준비합니다.5 세포/마우스, 1 × 10⁶ 마우스당 세포 수, 그리고 2 × 10⁶ 마우스당 세포 수. LNP와 T 세포의 혼합물을 마우스에 투여하십시오. ~을 통해 미미정맥 주사, 각 마우스에 다음을 투여함 100 µL 세포 또는 PBS의 부피. 투여는 1, 4, 7, 10일 차에 이루어졌으며, 총 4회 투여하였다.
- 0, 2, 4, 6, 8, 10, 12, 14일에 마우스의 종양 크기를 측정하여 종양 부피를 계산하고 성장 곡선을 작성하십시오. 데이터는 평균 ± 표준편차(SD)로 표시합니다. 통계 및 그래프 소프트웨어를 사용하여 이원 분산 분석(two-way ANOVA)과 Tukey의 다중 비교 검정을 병행하여 그룹 간의 차이를 분석하십시오. ns: 통계적으로 유의하지 않음; *P < 0.05; **P < 0.01; ***P < 0.001; ****P < 0.0001.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
결과
인간화 항-Claudin18.2 단클론 항체의 단일 사슬 가변 단편(scFv), CD8 힌지 영역, CD28 transmembrane 영역, 공동 자극 도메인 및 CD3ζ 활성화 도메인으로 구성된 Claudin18.2 표적 CAR 서열을 사용하였다. in vitro CAR mRNA 전사를 위해 T7 프로모터와 poly A tail을 포함하는 DNA 템플릿을 해당 서열을 기반으로 구축하였다(그림 1A). 모세관 전기영동으로 확인한 결과, CAR mRNA의 길이는 약 1800 bp였다(그림 1B). 꼬리 끌림(tailing) 없이 날카로운 피크를 가진 단일 밴드와 직선의 깨끗한 베이스라인은 mRNA가 분해되지 않았음을 나타낸다.
그 다음, 미세유체 장치를 사용하여 LNP를 제조하였습니다. TBS에 분산된 LNP는 4 °C에서 1주일 동안 안정적으로 유지되었습니다...
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
토론
본 프로토콜은 숙주 게놈으로의 통합을 방지하여 면역 거부 반응을 포함한 수많은 위험을 회피할 수 있는 비바이러스성 mRNA 전달 시스템을 제공합니다. 또한 이러한 일시적 기능성은 오프타겟 독성을 방지하여 CAR-T 세포에서 단기적이고 조절 가능한 발현을 가능하게 함으로써 부작용과 안전성 위험을 줄여줍니다.
CAR mRNA 서열 설계의 최적화는 번역 효율과 발현 기간을 조절하기 위해 수행되었습니다. mRNA 분자의 5'UTR, 3'UTR, 5'-Cap 및 poly(A) 꼬리는 mRNA 번역과 안정성을 시너지적으로 조절합니다12. 서열 설계에는 T7 RNA polymerase와 함께 매우 특이적이고 효율적인 전사 시스템을 형성하는 T7 프로모터가 사용되어13, 대규모 in vitro RNA 합성이 가능하도록 했습니다. 이어서 120-base-pair poly(A) 꼬리를 도입하여
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
공개 사항
저자들은 이해관계의 충돌이 없음을 밝힙니다
감사의 글
본 연구를 위한 연구 플랫폼을 제공해 준 상하이 대학교와 상하이 제10인민병원 중앙 실험실에 감사의 뜻을 표합니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 절대 에탄올 | Sigma-Aldrich | 459836 | 유기상 |
| 아가로스 | Beyotime | ST004L | 겔 전기영동 |
| anti-G4S 링커 (B02H1) mAb PE | Hycells | GS-ARPE100 | CAR 검출 |
| BspQI 제한 효소 | NEB | R0712 | 플라스미드 선형화 |
| BV421 Mouse Anti-Human CD25 | BD Biosciences | 564033 | 활성화 마커 |
| CD3/CD28 활성화 비드 | Thermo Fisher Scientific | 11161D | T 세포 활성화 |
| 콜레스테롤 | Sigma-Aldrich | C8667 | 구조 지질 |
| CO2 세포 배양 인큐베이터 | Thermo Fisher / 동등 제품 | 250i | T 세포 및 종양 세포 배양용 |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | PEG화 지질 |
| DNA 분리 마그네틱 비드 | SYNTHGENE | 10501-005 | DNA 정제 |
| DNase I (RNase-free) | NEB | M0303L | DNA 템플릿 제거 |
| DSPC | Avanti Polar Lipids | 850365 | 인지질 |
| 동적 광산란 분석기 | Malvern Panalytical | Zetasizer | LNP 크기, PDI, 제타 전위 측정용 |
| EasySep 버퍼 | STEMCELL Technologies | 20144 | 자기 분리 |
| 소 태아 혈청 (FBS) | Gibco | 10099-141 | 배양 보충제 |
| FITC Mouse Anti-Human CD3 | BD Biosciences | 555332 | T 세포 식별 |
| 유세포 분석기 | BD Biosciences / 동등 제품 | FACSCelesta / LSRFortessa | CAR 및 활성화 마커 측정용 |
| GelGreen 핵산 염색약 | Biotium | 41005 | DNA 시각화 |
| LIVE/DEAD 고정 염색약 | Invitrogen | L34955 | 생존능 염색 |
| 루시페라제 분석 키트 | Promega | E1500 | 세포 독성 측정 |
| 자기 분리 거치대 | STEMCELL Technologies / 동등 제품 | 18000 | PBMC 및 T 세포 분리용 |
| 나노드롭 분광광도계 | Thermo Fisher Scientific | NanoDrop 2000 | DNA/RNA 정량용 |
| NSG 암컷 마우스 (6–8주령) | Jackson Laboratory | 5557 | 인비보 모델 |
| PBMCs | Shanghai Saili Biotechnology Company | ||
| PCR 열 순환기 | Bio-Rad / 동등 제품 | T100 | DNA 증폭용 |
| PE Mouse Anti-Human CD69 | BD Biosciences | 557050 | 초기 활성화 |
| 페니실린-스트렙토마이신 | Gibco | 15140-122 | 항생제 |
| Qsep 핵산 분석기 | BiOptic Inc. | Qsep100 | mRNA 크기/무결성 분석용 |
| Quant-iT RiboGreen RNA 키트 | Invitrogen | R11490 | 봉입 효율 |
| RapidSpheres | STEMCELL Technologies | 15061 | 자기 표지 |
| 재조합 인간 IL-15 | PeproTech | 200-15 | 기억 표현형 지원 |
| 재조합 인간 IL-2 | PeproTech | 200-02 | T 세포 증식 |
| 재조합 인간 IL-7 | PeproTech | 200-07 | T 세포 생존 |
| 냉장 원심분리기 | Eppendorf / 동등 제품 | 5425R | LNP 농축 및 세포 처리용 |
| RNA 6000 래더 | Thermo Fisher Scientific | AM7152 | RNA 특성 분석 |
| RNA 카트리지 키트(1pc) | Bioptic | C105110 | RNA 품질 관리 |
| RNA 분리 마그네틱 비드 | SYNTHGENE | 10511-005 | mRNA 정제 |
| RNase-free Water | Thermo Fisher Scientific | AM9937 | IVT 및 RNA 처리 |
| RPMI 1640 GlutaMAX | Gibco | 61870-036 | T 세포 배양 |
| SM-102 | MedChemExpress / 동등 제품 | HY-112563 | 이온화 가능 지질 |
| T 세포 분리 칵테일 | STEMCELL Technologies | 15061 | CD3+ T 세포 분리 |
| T7 공동 전사 및 캡 추가 키트 | SYNTHGENE | 10111-3011 | IVT mRNA 합성 |
| TBS 버퍼 | Gibco | 3005 | LNP 보관 |
| 트립신-EDTA | Gibco | 25200-056 | 세포 탈착 |
| UV 겔 이미지 시스템 | Syngene / 동등 제품 | NuGenius/NuGenius+ | DNA 절단 확인용 |
참고문헌
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재인쇄 및 허가
이 논문이 게재되었습니다
동영상 곧 제공