멘델 무작위 분석, 종양 전사체 분석 및 단일 세포 분석을 통합한 유전적 기반의 다단계 프레임워크를 통해, glioblastoma 감수성과 연관된 ferroptosis 관련 유전자이자 향후 실험적 검증 대상인 후보로서 MAP1LC3A를 우선적으로 선정하였습니다.
연구 논문
다단계 유전적, 전사체적 및 단일 세포 증거를 통한 교모세포종 내 페로토시스 관련 유전자 중 MAP1LC3A의 우선순위 규명
34 조회수
⸱
2026년 9월 11일
* These authors contributed equally
이 논문에서
요약
초록
교모세포종(GBM)은 여전히 매우 공격적인 악성 종양이며, 페로토시스(ferroptosis) 관련 유전자가 질병 감수성에 기여하는 정도는 아직 완전히 밝혀지지 않았습니다. 본 연구에서는 GBM과 관련된 페로토시스 관련 유전자의 우선순위를 정하기 위해 유전적으로 고정된 다단계 프레임워크를 적용하였습니다. FerrDb V2에서 선별한 483개의 유전자 중 315개는 eQTLGen에서 후보 cis-발현 양적 형질 유전자좌(cis-eQTLs)를 가지고 있었고, 연쇄 불평형 클럼핑(linkage disequilibrium clumping) 후 250개가 최소 3개의 독립적인 도구를 유지했으며, 6,183명의 환자와 18,169명의 대조군으로 구성된 GBM 전전장 유전체 연관 분석(GWAS)을 사용하여 26개가 유효한 역분산 가중(inverse-variance weighted, IVW) 멘델 무작위 분석 추정치를 산출하였습니다. 34개의 유전자가 P < 0.05 및 Benjamini–Hochberg 허위 발견율(BH-FDR) < 0.20이라는 탐색적 발견 기준을 충족하였으며, 방향적으로 일치하는 베이지안 가중 멘델 무작위 분석(BWMR) 추정치를 보였습니다. GTEx V10 전혈 cis-eQTL을 이용한 복제 단계 멘델 무작위 분석을 통해 ATG7, RPTOR, MAP1LC3A, CHMP6의 4개 유전자가 뒷받침되었습니다. 세 개의 독립적인 종양-대조군 전사체 코호트에 걸친 평가 결과, MAP1LC3A는 종양 조직에서 일관되게 하향 조절되었으며 유의미한 랜덤 효과 통합 추정치(log₂ fold change, −1.273; 95% 신뢰 구간, −1.625 ~ −0.920; 허위 발견율 = 0.016)를 나타낸 반면, 나머지 3개 유전자는 이에 상응하는 코호트 간 통계적 지지가 부족했습니다. 이후 20개의 성인 IDH-야생형 GBM 종양에서 선정된 4,916개의 적격 세포 중 환자 균형을 맞춘 2,40개의 악성 세포 서브셋에 대해 단일 세포 가상 녹아웃(virtual knockout) 분석을 수행하였습니다. 독립적으로 시딩된 5회의 실행 결과, ATG7, RPTOR, MAP1LC3A, CHMP6에 대해 각각 3개, 15개, 4개, 7개의 강력한 하위 유전자가 확인되었습니다. 결과적으로 도출된 합의 세트는 17개의 고유 유전자로 구성되었으며, RND3가 4개 표적 모두에서 공유되었습니다. 유전자 온톨로지(Gene Ontology) 분석 결과 세포 접착 및 세포 표면 프로세스의 농축이 나타난 반면, 다중 테스트 보정 후 유의미하게 남은 KEGG 또는 Reactome 경로는 없었습니다. 종합적으로, 이러한 발견은 MAP1LC3A를 향후 실험적 조사의 우선순위 유전자로 지정하는 동시에, 유전적 연관성, 종양 발현 일치성 및 계산적 섭동이 인과 관계나 메커니즘에 대한 확정적 증거와는 구분됨을 시사합니다.
서론
교모세포종(GBM)은 여전히 전형적인 치료 저항성 악성 종양으로 남아 있습니다. 더욱 정교해진 분자적 분류와 다학제적 치료에도 불구하고, 환자 예후의 지속적인 개선은 제한적이었습니다1. 전신 상태가 양호한 환자의 경우, 현재의 관리 방식은 최대 안전 절제술 후 동시 및 보조 테모졸로마이드 방사선 치료를 시행하는 것이며, 이는 획기적인 무작위 대조 시험에서 확립되어 현대 임상 가이드라인에 유지되고 있는 요법입니다1,2. 그럼에도 불구하고, 광범위한 침윤과 심각한 세포 및 분자적 이질성이 지속적인 질환 제어를 방해하며, 대부분의 환자는 결국 진행 또는 재발을 경험하게 되나 이에 대해 보편적으로 효과적인 표준 치료법은 존재하지 않습니다1,3. 질환 특성 규명의 발전과 임상 결과 사이의 이러한 지속적인 격차는 GBM을 위한 새로운 치료 전략의 근거가 될 수 있는 생물학적으로 유의미한 분자적 의존성을 식별해야 할 필요성을 강조합니다.
페로토시스(Ferroptosis)는 통제되지 않는 인지질 과산화와 세포 내 항산화 방어 체계의 실패를 특징으로 하는 철 의존적 조절 세포 사멸의 한 형태로, 기전적으로 아포토시스(apoptosis) 및 기타 전형적인 세포 사멸 프로그램과 구별됩니다4,5. 이 과정은 유전적 변이와 대사 가소성이 철 항상성, 산화환원 균형 및 지질 대사를 재구성하는 교모세포종(GBM)에서 특히 중요합니다. 통합 유전체 및 지질체 프로파일링 분석 결과, CDKN2A 결실이 산화 가능한 다불포화 지방산을 재분배함으로써 GBM 모델에서 유전자형 의존적인 페로토시스 감수성을 생성한다는 것이 입증되었습니다6. 마찬가지로, 원발성 및 재발성 종양의 쌍 분석을 통해 GPX4, ACSL4 및 기타 페로토시스 조절 인자에서 재발과 관련된 변이가 확인되었습니다7. 또한 페로토시스 방어 경로의 실험적 조절이 GBM 세포 및 이종이식 모델에서 테모졸로마이드(temozolomide) 반응성에 영향을 미치는 것으로 나타났습니다8. 종합적으로, 이러한 발견은 페로토시스가 GBM에서 생물학적으로 타당한 치료적 취약점임을 시사합니다. 하지만 이러한 결과는 주로 종양 상태의 연관성이나 상황 의존적인 실험적 관찰을 반영하며, 페로토시스 관련 유전자 발현의 구성적 변이가 GBM에 대한 유전적 감수성에 기여하는지 여부는 확립하지 않았습니다.
교모세포종(glioma)에서 페로토시스(ferroptosis)를 조사한 대부분의 인간 대상 연구는 TCGA, CGGA 및 GEO 데이터셋을 이용한 차등 발현, 생존 모델링 및 분자 하위 유형 분석에 의존해 왔습니다9,10. 이러한 연구들은 페로토시스 관련 전사 프로그램의 예후적 관련성을 입증했으나, 관찰적 설계 특성상 유전자 발현의 변화가 GBM 감수성에 기여하는 것인지, 아니면 종양 발전의 결과로 나타나는 것인지 판단할 수 없습니다. 이후 전사체 전반의 멘델 무작위 배정(Mendelian randomization) 연구를 통해 교모세포종 위험과 관련된 유전적으로 조절되는 조직 의존적 유전자들이 확인되었으며, 보다 최근의 발현 양적 형질 유전자좌(eQTL) 및 단백질 양적 형질 유전자좌(pQTL) 기반 연구들은 GBM의 잠재적 치료 표적을 우선순위화하기 시작했습니다1,12. 그럼에도 불구하고 기존의 조사들은 사전에 지정된 포괄적인 페로토시스 관련 유전자 세트를 평가하기보다는 일반적으로 전사체 전반 또는 약물 표적 지향적 접근 방식을 채택했습니다. 또한, 대규모 GBM 전장 유전체 연관성 분석(GWAS)을 독립적인 eQTL 리소스를 이용한 복제 단계의 멘델 무작위 배정과 통합하고, 이를 여러 종양-대조군 전사체 코호트에서 평가한 연구는 거의 없었습니다. 유전자 발현의 유전적 조절은 조직마다 상당히 다르며, 혈액 유래 eQTL 연관성이 뇌종양 내의 조절 효과를 반영한다고 가정할 수 없기 때문에 이러한 차별점은 매우 중요합니다1,13. 따라서 GBM 관여에 대한 수렴적 증거로 뒷받침되는 페로토시스 관련 유전자를 식별하기 위해서는 유전적 연관성, 복제 단계의 멘델 무작위 배정, 코호트 간 종양 전사체 분석 및 환자 유래 단일 세포 기능 예측을 결합한 통합적 프레임워크가 필요합니다.
본 연구에서는 페로토시스(ferroptosis) 관련 유전자의 유전적 조절 발현이 GBM으로의 감수성과 관련이 있는지 조사하였습니다. 발견 단계 및 복제 단계의 멘델 무작위 분석(Mendelian randomization)을 세 개의 독립적인 종양-대조군 전사체 코호트에서의 유전자 발현 분석과 결합하였습니다. 두 가지 멘델 무작위 분석 단계에서 모두 지지된 유전자들은 이후 환자 유래 단일 세포 전사체 데이터에서 가상 섭동(virtual perturbation)을 통해 평가되어, 악성 세포에서 예측되는 전사 반응의 특성을 분석하였습니다. 단순히 종양 발현 시그니처만을 기준으로 유전자의 우선순위를 정하는 대신, 이 다단계 프레임워크는 먼저 유전된 유전적 변이를 활용한 후, 세포 해상도의 계산적 섭동 프로파일과 함께 질병 관련 발현 패턴을 평가하였습니다. 결과적으로 얻은 수렴적 증거는 향후 GBM 실험 연구를 위한 페로토시스 관련 유전자의 우선순위를 정하는 데 사용되었습니다.
프로토콜
본 연구는 Zhaoqing 제1인민병원의 의료윤리위원회로부터 윤리 심사 면제 승인을 받았습니다(참조 번호 B2026-08-03). 본 연구에서는 EGAD01001657의 데이터 액세스 위원회(Data Access Committee) 승인을 받은 통제 액세스 데이터와 GEO, eQTLGen, GTEx에서 해당 액세스 및 이용 조건에 따라 획득한 데이터셋을 포함하여, 회고적으로 수집되고 비식별화된 요약 수준의 유전체 및 전사체 데이터를 사용하였습니다. 새로운 참여자를 모집하거나 생체 시료를 수집하지 않았으며, 식별 가능한 참여자 수준의 데이터에 접근하지 않았습니다. 원본 연구에 대한 윤리적 승인 및 고지된 동의는 각각의 데이터 생성자에 의해 획득되었으며, 통제 액세스 데이터는 해당 데이터 액세스 계약(Data Access Agreement)에 따라 사용되었습니다.
연구 설계
본 연구에서는 교모세포종(GBM) 감수성과 관련된 페로토시스(ferroptosis) 관련 유전자의 우선순위를 정하고, 이들의 질환 관련 전사 효과를 평가하기 위해 다단계 프레임워크를 이용하였습니다(그림 1). 우선, FerrDb V2에서 수집된 페로토시스 관련 유전자를 대상으로 cis-발현 정량 형질 위치(cis-eQTL) 데이터와 대규모 GBM 전장 유전체 연관 분석(GWAS)을 이용한 이표본 멘델 무작위 분석(MR)을 실시하였습니다. 역분산 가중(IVW) MR을 일차 스크리닝 방법으로 사용하였고, 베이지안 가중 멘델 무작위 분석(BWMR)을 통해 강건성을 보완적으로 평가하였으며, 독립적인 eQTL 데이터셋을 복제 단계 MR에 사용하였습니다. 둘째, 유전적 분석을 통해 지지된 유전자들을 세 개의 독립적인 종양-대조군 전사체 코호트에서 평가한 후, 코호트 간 메타 분석을 수행하였습니다. 셋째, 환자 유래 단일 세포 전사체 데이터를 사용하여 악성 세포 내 가상 유전자 섭동을 수행하고, 재현 가능한 하위 전사 반응을 식별하였습니다. 이러한 반응들은 이후 기능적 풍부성 분석 및 공유 네트워크 분석을 통해 특성화되었습니다. 전반적으로, 유전적 분석은 GBM 감수성과 관련된 유전자를 식별하도록 설계되었으며, 전사체 및 단일 세포 분석은 생물학적 일치성을 평가하고 후속 실험 검증을 위한 가설을 생성하였습니다.
데이터 소스
Ferroptosis 관련 유전자는 FerrDb V2에서 수집되었으며, 유전자 기호 조화 및 중복 항목 제거 후 총 483개의 고유한 인간 단백질 코딩 유전자가 도출되었다14. 발견 단계의 멘델 무작위 분석(MR)을 위한 노출 데이터셋으로는 eQTLGen 컨소시엄의 전혈 cis-expression quantitative trait locus (cis-eQTL) 요약 통계량이 사용되었으며, 재현 단계의 MR을 위한 독립적 노출 데이터셋으로는 GTEx release V10 전혈 cis-eQTL 데이터가 사용되었다1,15. GBM 결과 연관성은 European Genome-phenome Archive를 통해 제공되는 통제된 접근 권한의 전장 유전체 연관 분석(GWAS) 요약 통계량에서 얻었으며, 여기에는 유럽 혈통의 환자 6,183명과 대조군 18,169명이 포함되었다16. 유전적으로 우선순위가 지정된 유전자의 조직 수준 발현은 세 개의 독립적인 Gene Expression Omnibus (GEO) 코호트에서 평가되었다: 기탁된 메타데이터에 GBM으로 주석이 달린 61개의 4등급 교종 샘플과 9개의 비신생물성 뇌 샘플로 구성된 GSE19653, GBM 및 뇌전증 유래 비종양 뇌 샘플로 구성된 GSE4290, 그리고 종양 중심부와 종양 주변부 표본 및 비신생물성 대조군이 쌍으로 포함된 GSE1652017,18,19. 악성 세포 가상 섭동 분석에는 GSE131928의 환자 유래 Smart-seq2 데이터가 사용되었다20. 데이터셋의 특성과 각각의 분석 역할은 Table 1에 요약되어 있다. 모든 분석은 원래 연구에서 윤리적 승인과 고지된 동의를 얻어 이전에 수집된 익명화된 데이터셋을 사용하여 수행되었다.
유전체 분석 장비 선택 및 데이터 조화
후보 도구 변수는 전장 유전체 수준의 유의성(P < 5 × 10⁻8)으로 유전자 발현과 연관된 cis-발현 정량적 형질 유전자좌(cis-eQTLs)로 제한하였다. 변수들은 10,00-kb 윈도우 내에서 연쇄 불평형(LD) 임계값 r2 < 0.01을 사용하여 100 Genomes Project의 유럽 참조 패널을 통해 클럼핑(clumping)하였다. 클럼핑 후 독립적인 도구 변수가 3개 미만으로 남은 유전자는 기본 멘델 무작위 분석(MR analysis)에서 제외하였다. 탐색적 스크리닝 목적을 고려하여, 희소하지만 강력한 cis-eQTL 지지를 받는 유전자를 유지하면서 다중 도구 IVW 추정이 가능하도록 최소 3개의 도구 변수를 사전 지정하였다. 이 임계값은 엄격한 LD 클럼핑 및 F-통계량 필터링과 함께 적용되었으며, 단 3개 또는 4개의 도구 변수만을 기반으로 한 추정치는 주의 깊게 해석하였고, 방법론적으로 적용 가능한 경우에만 민감도 분석을 수행하였다. 각 변수의 도구 강도는 F-통계량(F = β2/SE2)을 사용하여 평가하였으며, 여기서 β와 SE는 각각 cis-eQTL 효과 추정치와 표준 오차를 나타낸다. 약한 도구 변수 편향을 최소화하기 위해 F < 10인 변수는 제외하였다21,2. 노출 및 결과 데이터셋은 효과 대립유전자와 효과 방향을 정렬하여 조화(harmonization)시켰다. 중복 변수, GBM GWAS 데이터셋에서 사용할 수 없는 변수, 그리고 대립유전자 코딩이 호환되지 않는 변수는 제외하였다. GBM GWAS의 경우 효과 대립유전자 빈도를 사용할 수 없었기 때문에, 가닥 방향이 모호한 회문 구조(palindromic) 변수는 추론하는 대신 제거하였다. 동일한 이유로, 공식적인 Steiger 방향성 테스트는 수행하지 않았다.
멘델 무작위 분석
유전적으로 예측된 유전자 발현과 GBM 감수성 사이의 연관성은 2-표본 멘델 무작위 분석(MR)을 사용하여 평가되었습니다. 발견 단계에서는 최소 3개의 독립적인 cis-발현 정량 형질 유전자좌(cis-eQTL) 도구를 가진 유전자만 포함되었으며, 역분산 가중(IVW) 방법이 주요 분석 접근법으로 사용되었습니다. 효과 추정치는 유전적으로 예측된 유전자 발현의 단위 증가당 95% 신뢰 구간(CI)을 포함한 오즈비(OR)로 보고되었습니다. 평가된 유전자들에 대한 다중 테스트를 고려하여, IVW P 값은 Benjamini–Hochberg 절차를 사용하여 보정되었습니다23. P < 0.05 및 Benjamini–Hochberg 허위 발견율(BH-FDR) < 0.20인 유전자가 탐색적 후보로 유지되었습니다. 이러한 상대적으로 관대한 FDR 임계값은 발견 단계에서 잠재적으로 관련이 있는 유전자가 조기에 제외되는 것을 줄이기 위해 선택되었습니다. 따라서 후보 상태는 확증적 증거라기보다 후속 분석과 결합하여 해석되었습니다. 이후 동일하게 조화된 도구를 사용하여 발견 단계의 후보들에 대해 베이지안 가중 멘델 무작위 분석(BWMR)을 적용하였습니다24. IVW와 BWMR 결과 간의 일치성은 통계적 유의성과 효과의 방향성을 모두 기반으로 평가되었습니다. 사용 가능한 도구의 수가 허용하는 경우, 이질성, 수평적 다표현성, 영향력 있는 이상치 변이 및 개별 단일 염기 다형성(SNP)의 영향을 평가하기 위해 Cochran's Q 검정, MR-Egger 절편 검정, MR-PRESSO 및 leave-one-out 분석을 수행하였습니다2.
복제 단계 MR은 GTEx V10 전혈 cis-eQTL 데이터를 사용하여 수행되었습니다. 단일 도구 변수만 사용 가능한 경우에는 Wald ratio 방법이 적용되었으며, 두 개 이상의 도구 변수가 있는 유전자의 경우에는 IVW 방법이 사용되었습니다. 복제는 P < 0.05, BH-FDR < 0.20 및 해당 발견 단계 추정치와 일치하는 효과 방향으로 정의되었습니다. 여러 GTEx 복제 추정치가 단 하나 또는 두 개의 도구 변수만을 기반으로 했으므로, 이는 인과 관계의 독립적인 증거라기보다 복제를 뒷받침하는 증거로 해석되었습니다.
코호트 간 전사체 평가
발견 및 복제 단계의 멘델 무작위 분석(MR)을 통해 우선순위가 지정된 4개의 유전자를 세 개의 독립적인 전사체 코호트에서 평가하였다. GSE196533의 경우, DESeq225를 사용하여 원시 RNA 시퀀싱 카운트 데이터를 분석하였다. 2개 샘플을 제외한 모든 샘플에서 카운트가 10 미만인 유전자는 제외하였으나, 4개의 표적 유전자는 발현 필터링과 관계없이 유지하였다. 제출된 메타데이터에서 GBM으로 주석 처리된 61개의 4등급 신경교종 샘플과 9개의 비신생물성 뇌 샘플 간의 차등 발현을 평가하였다.
GSE4290의 경우, 명확한 조직병리학적 진단이 없는 4개의 샘플을 제외하여 7개의 GBM 샘플과 23개의 비종양 뇌 샘플이 남았습니다. 처리된 마이크로어레이 강도는 log2 변환 및 분위수 정규화를 거쳤으며, limma26에 구현된 강건한 경험적 베이즈 선형 모델을 사용하여 분석되었습니다. 여러 프로브가 동일한 유전자에 매핑된 경우, 차등 발현 유의성과 관계없이 포함된 모든 샘플에서 평균 발현량이 가장 높은 프로브를 독립적으로 선택하였습니다.
GSE16520는 17명의 환자로부터 얻은 종양 중심부와 종양 주변부의 쌍을 이룬 검체와 8개의 비종양 대조군으로 구성되었습니다. 로그 변환 및 분위수 정규화를 거쳐 저장된 발현 데이터는 limma를 사용하여 분석되었습니다. 종양 중심부와 종양 주변부 샘플 간의 환자 내 상관관계는 환자 수준의 블로킹(blocking)과 duplicateCorrelation 함수를 사용하여 처리되었습니다. 코호트 간 메타 분석을 위해 종양 중심부 대조군을 사전 지정된 비교 대상으로 설정하였으며, 종양 주변부 비교 및 대조군-종양 주변부-종양 중심부로 이어지는 순차적 경향성은 별도로 평가되었습니다.
연구별 log2 fold change와 표준 오차는 metafor에 구현된 Hartung–Knapp 추론 기반의 제한 최대 가능도 랜덤 효과 모델을 사용하여 통합되었습니다. 연구 간 이질성은 Cochran's Q 통계량과 I2를 사용하여 평가하였습니다. 4가지 표적 유전자에 대한 통합 P 값은 Benjamini–Hochberg 절차를 통해 보정되었습니다. 강력한 전사체적 지지는 메타 분석의 허위 발견율(FDR) < 0.05, 최소 2개 데이터셋에서의 코호트 수준 FDR 유의성, 그리고 3개 코호트 전체에서 일치하는 효과 방향으로 정의되었습니다.
단일 세포 가상 녹아웃 분석
악성 세포에서 4개의 MR-복제 유전자를 평가하기 위해 GSE131928의 환자 유래 Smart-seq2 데이터를 사용하였다. 성인 악성 세포는 원본 연구에서 제공된 주석에 따라 식별하였으며, 환자 대표성의 불균형을 최소화하기 위해 적격한 각 환자로부터 동일한 수의 세포를 무작위로 샘플링하였다. 가상 녹아웃(Virtual knockout)은 scTenifoldKnk를 사용하여 수행되었으며, 5회의 독립적인 실행을 통해 반복되었다. 개별 실행에서 Benjamini–Hochberg 보정 P < 0.05인 유전자를 유의미한 것으로 간주하였다. 5회 실행 중 최소 3회 이상에서 재현된 하위 유전자를 1차 합의 집합(primary consensus set)으로 정의하였고, 민감도 분석을 위해서는 더 엄격한 5회 중 4회 기준을 사용하였다. 이러한 결과는 직접적인 분자 조절의 증거라기보다 전사 섭동에 대한 계산적 예측으로 해석되었다.
기능적 풍부도 및 공유 네트워크 분석
5회의 가상 녹아웃 실행 중 최소 3회에서 재현 가능하게 확인된 타겟 특이적 하위 유전자를 사용하여 기능적 농축 분석을 수행하였다. Gene Ontology (GO), Kyoto Encyclopedia of Genes and Genomes (KEGG) 및 Reactome 경로 농축은 단측 하이퍼지오메트릭 검정을 통해 평가되었으며, 네트워크 추론에 포함된 1,04개의 유전자를 배경 유전자 세트로 사용하였다. P 값은 Benjamini–Hochberg 절차를 사용하여 각 주석 데이터베이스별로 별도로 보정되었으며, 보정된 P < 0.05를 통계적으로 유의한 것으로 간주하였다.
4개의 녹아웃 표적과 그들의 공통 하위 유전자 사이의 관계를 나타내기 위해 이분 네트워크를 구축하였습니다. 여러 표적과 연관된 유전자는 공유 차수(shared degree)를 기반으로 식별하였으며, 표적 특이적 유전자 집단 간의 중첩은 교집합 수와 Jaccard 지수를 사용하여 정량화하였습니다. 네트워크 엣지는 재현 가능한 계산적 섭동 사이의 연관성을 나타내며, 이를 직접적인 분자 상호작용의 증거로 해석해서는 안 됩니다.
통계 분석 및 재현성
별도로 명시되지 않는 한, 통계 테스트는 양측 검정으로 수행되었으며, 다중 비교는 Benjamini–Hochberg 절차를 사용하여 제어되었습니다. 분석별 유의성 기준은 해당 하위 섹션에 기술되어 있습니다. 모든 분석은 R 또는 Python을 사용하여 수행되었습니다. 무작위 절차에는 사전 지정된 시드(seed)가 사용되었으며, 재현성을 지원하기 위해 분석 코드, 소프트웨어 버전 및 상세 파라미터 설정이 보관되었습니다. 모든 데이터 세트는 이전에 수집되어 비식별화되었으며, 원본 연구에서 윤리적 승인과 고지된 동의를 얻었습니다.
결과
페로토시스 관련 유전자 및 유전적 도구의 선정
총 483개의 페로토시스(ferroptosis) 관련 유전자를 FerrDb V2에서 확보하였습니다.그림 1이 중 315개 유전자가 eQTLGen 데이터셋과 일치하였으며, 최소 하나 이상의 후보 cis-발현 정량 형질 유전자좌(cis-eQTL)를 보유하고 있었습니다. 연쇄 불평형 클럼핑(linkage disequilibrium clumping) 후, 250개 유전자가 최소 3개 이상의 독립적인 후보 도구 변수를 유지하였습니다. 결과 변수 조회, 대립유전자 조화 및 품질 관리를 거쳐, 226개 유전자에서 유효한 역분산 가중(inverse-variance weighted, IVW) 추정치가 도출되었으며, 이들은 발견 단계의 멘델 무작위 분석(Mendelian randomization, MR)에 포함되었습니다.보충 파일 1). 발견 단계 분석에 유지된 3,578개의 모든 도구 변수는 F 통계량을 가졌다. >10(최솟값 29.72; 중앙값 70.76)이며, 이는 약한 도구 변수 편향(weak-instrument bias)의 근거가 없음을 나타낸다. 발견 단계의 후보 유전자 34개 중 F-통계량의 중앙값은 67.22였으며, 최솟값은 29.72였다.
발견 단계의 MR을 통해 GBM 감수성과 관련된 페로토시스 관련 유전자를 식별함
유효한 IVW 추정치를 생성한 226개 유전자 중 34개가 IVW P < 0.05 및 Benjamini–Hochberg 위양성 발견율(BH-FDR) < 0.20이라는 사전 정의된 발견 단계 기준을 충족했으며, 여기에는 GBM 감수성과 관련된 19개의 역관계 및 15개의 정관계 연관성이 포함되었습니다(그림 2A). 가장 강력한 통계적 근거는 RPTOR (OR = 0.809, 95% CI 0.737–0.887; P = 7.02 × 10⁻6; BH-FDR = 0.0012) 및 PLA2G6 (OR = 1.568, 95% CI 1.281–1.920; P = 1.08 × 10⁻5; BH-FDR = 0.0012)에서 관찰되었습니다. 베이지안 가중 멘델 무작위 분석(BWMR) 추정치는 34개 후보 유전자 모두에 대해 명목상 유의미했으며 IVW 추정치와 방향성이 일치했습니다(그림 2A). MR-Egger 절편 검사에서는 방향성 수평 다면발현의 근거가 발견되지 않았습니다. Cochran's Q 검사에서는 MAP1LC3A (P = 0.043)에서만 이질성이 검출되었으며, MR-PRESSO 글로벌 검사에서는 평가 가능한 33개 유전자 중 유의미한 이상치 왜곡이 확인되지 않았습니다. SLC7A11의 경우 사용 가능한 도구가 3개뿐이었으므로 MR-PRESSO를 수행할 수 없었습니다(보충 파일 1). 이후 재현된 4개 유전자에 대한 유전자별 leave-one-out 분석, 방법 비교 도표 및 funnel plot은 보충 그림 1에 제시되어 있습니다. 34개의 발견 단계 후보들은 이후 독립적인 eQTL 데이터셋을 사용하여 평가되었습니다. 이 중 26개는 재현 단계 MR을 위한 충분한 도구를 가지고 있었으며, 4개가 사전 정의된 재현 기준을 충족했습니다.
독립적인 MR 복제를 통해 네 가지 발견 단계 후보군을 지원함
34개의 발견 단계 후보군 중 26개는 GTEx V10 전혈에서 적어도 하나의 적격한 cis-eQTL 도구를 보유하고 있어 복제 단계 MR 분석에 포함되었습니다. 13개 유전자는 단일 도구로 대표되어 Wald ratio를 사용하여 분석되었으며, 나머지 13개 유전자는 두 개 이상의 도구를 보유하여 IVW를 사용하여 분석되었습니다. 4개 유전자가 P < 0.05, BH-FDR < 0.20 및 발견 단계 추정치와 일치하는 효과 방향이라는 사전 설정된 복제 기준을 충족했습니다(그림 2B; 보충 파일 1).
ATG7 (OR = 0.523, 95% CI 0.330–0.831; P = 0.0061; BH-FDR = 0.0976), RPTOR (OR = 0.718, 95% CI 0.563–0.915; P = 0.0075; BH-FDR = 0.0976) 및 MAP1LC3A (OR = 0.830, 95% CI 0.717–0.959; P = 0.0117; BH-FDR = 0.1012)의 유전적으로 예측된 발현 수준이 높을수록 GBM 감수성은 감소하는 것과 관련이 있었습니다. 반대로, 유전적으로 예측된 CHMP6 발현이 높을수록 감수성이 증가하는 것과 관련이 있었습니다 (OR = 1.378, 95% CI 1.032–1.838; P = 0.0295; BH-FDR = 0.1916). 4개 유전자 모두에 대한 효과 방향은 발견 단계 분석에서 관찰된 결과와 일치했습니다. Cochran's Q를 계산할 수 있었던 유전자들 사이에서는 유의미한 이질성이 검출되지 않았습니다 (Supplementary File 1). 대부분의 복제 추정치가 단 하나 또는 두 개의 도구 변수만을 기반으로 했기 때문에, 수평적 다면발현 및 이상치 왜곡에 대한 공식 테스트는 제한된 일부 유전자에 대해서만 적용 가능했습니다 (Supplementary File 1). MAP1LC3A, RPTOR 및 CHMP6에 대한 해당 진단 플롯은 Supplementary Figure 2에 제공되어 있습니다. ATG7의 경우 복제 추정치가 단일 도구 변수 Wald 비율로부터 도출되었기 때문에 다중 도구 진단 분석 대상에서 제외되었습니다.
교차 코호트 전사체 평가를 통한 MAP1LC3A 우선순위 선정
발견 단계 및 복제 단계의 MR 분석 모두에서 지지된 4개의 유전자를 서로 다른 발현 플랫폼을 대표하는 3개의 독립적인 전사체 코호트에서 평가하였습니다(그림 3; 표 2; 보충 그림 3; 보충 파일 1). MAP1LC3A 발현은 세 코호트 모두의 종양 조직에서 일관되게 감소하였습니다: GSE196533 (log₂FC = −1.553, 전사체 전반 FDR = 3.21 × 10⁻8), GSE4290 (log₂FC = −1.243, FDR = 3.55 × 10⁻12), 그리고 GSE116520 종양 중심부 대 비종양 대조군 (log₂FC = −1.204, FDR = 9.78 × 10⁻8). GSE116520에서 MAP1LC3A 발현은 비종양 대조군보다 종양 주변 조직에서 또한 낮았으며 (log₂FC = −1.056, FDR = 2.85 × 10⁻6), 대조군에서 종양 주변 조직, 그리고 종양 중심부로 갈수록 유의미한 감소 추세를 보였습니다 (추세 계수 = −0.531, FDR = 8.59 × 10⁻6).
랜덤 효과 메타 분석 결과, 종양 조직에서 MAP1LC3A 발현이 유의하게 낮음을 확인하였습니다(통합 log₂FC = −1.273, 95% CI −1.625 ~ −0.920; Hartung–Knapp P = 0.0041; BH-FDR = 0.016). 또한 연구 간 이질성의 증거는 나타나지 않았습니다(I2 = 0%; Supplementary File 1). RPTOR 발현은 세 가지 코호트 모두에서 일관되게 낮았으며 GSE4290에서 전사체 전반의 유의성에 도달하였으나, 통합 추정치는 통계적으로 유의하지 않았습니다(log₂FC = −0.258, 95% CI −0.655 ~ 0.139; BH-FDR = 0.196; I2 = 42.3%). CHMP6 발현은 종양 조직에서 일관되게 높았으며 GSE4290에서 유의성에 도달한 반면, 통합 추정치는 유의하지 않은 상태로 유지되었습니다(log₂FC = 0.150, 95% CI −0.130 ~ 0.431; BH-FDR = 0.196; I2 = 52.0%). ATG7은 코호트 간에 작고 방향성이 일치하지 않는 차이를 보였으며, 통합 연관성은 유의하지 않았습니다(log₂FC = 0.036, 95% CI −0.073 ~ 0.146; BH-FDR = 0.291; I2 = 0%). 따라서 MR로 재현된 4개의 유전자 중 MAP1LC3A가 종양 관련 차등 발현의 가장 강력하고 일관된 증거를 보여주었습니다.
단일 세포 가상 녹아웃을 통한 재현 가능한 표적 특이적 전사 섭동 규명
GSE131928의 성인 IDH-wild-type GBM 종양 20개에서 유래한 4,916개의 적격 악성 세포를 대상으로 MR-복제된 4가지 유전자를 평가했습니다. ATG7, RPTOR, MAP1LC3A 및 CHMP6는 각각 적격 악성 세포의 42.78%, 45.89%, 46.89% 및 31.90%에서 검출되었으며, 이는 가상 녹아웃 분석에 이들을 포함시키는 근거가 되었습니다(부록 그림 4; 부록 파일 1). 환자 대표성의 불균형을 최소화하기 위해 각 종양에서 120개의 세포를 무작위로 샘플링하여, 환자 균형이 맞추어진 2,400개의 악성 세포 데이터셋을 구축했습니다. 각 표적 유전자에 대해 서로 다른 시드(seed)를 사용하여 5회 독립적으로 실행한 결과, 총 20회의 가상 녹아웃 분석이 수행되었습니다.
5회 실행 중 최소 3회에서 BH-FDR < 0.05라는 사전 지정된 기준을 사용하여, 가상 녹아웃을 통해 ATG7에 대해 3개, RPTOR에 대해 15개, MAP1LC3A에 대해 4개, 그리고 CHMP6에 대해 7개의 견고한 하위 유전자를 식별하였습니다 (그림 4A; 보충 그림 5). RPTOR 컨센서스 세트는 RND3, NKAIN4, CHI3L1, CDKN1A, BCAN, PDGFRA, OLIG1, LHFPL3, ENO2, HILPDA, LGALS3, ANXA1, CNTN1, NAMPT 및 SCRG1으로 구성되었습니다. MAP1LC3A 컨센서스 세트에는 RND3, CD24, BCAN 및 S100B가 포함되었으며, ATG7 및 CHMP6 컨센서스 세트에는 각각 3개와 7개의 유전자가 포함되었습니다. 5회 실행 중 최소 4회라는 더 엄격한 유의성 기준을 적용했을 때, 컨센서스 세트는 ATG7 관련 유전자 2개, RPTOR 관련 유전자 9개, MAP1LC3A 관련 유전자 1개, 그리고 CHMP6 관련 유전자 4개로 감소하였습니다. 종합적으로, 이러한 분석을 통해 추론된 악성 세포 조절 네트워크 내에서 재현 가능하고 표적 특이적인 전사 섭동을 식별하였습니다.
기능적 풍부도 및 공유 네트워크 분석을 통해 수렴적인 부착 관련 반응을 확인함
4개의 표적 특이적 합의 집합은 17개의 고유한 하위 유전자로 구성되었습니다. 네트워크 분석 결과, RND3가 4개의 가상 녹아웃 모두에서 공유되는 유일한 유전자로 확인되었으며, BCAN, CD24 및 NKAIN4는 각각 4개의 가상 녹아웃 중 3개에서 공유되었습니다. CHI3L1, LHFPL3 및 PDGFRA는 2개의 표적에서 공유된 반면, 나머지 10개 유전자는 표적 특이적이었습니다(그림 4B,C). 가장 큰 절대적 쌍별 중첩은 6개의 하위 유전자를 공유한 RPTOR와 CHMP6 사이에서 발생했습니다. Jaccard 유사도를 기준으로 했을 때, 가장 큰 비례적 중첩은 ATG7과 CHMP6(Jaccard 지수 = 0.429) 사이에서 관찰되었으며, RPTOR-CHMP6 및 MAP1LC3A-CHMP6(둘 다 0.375)가 그 뒤를 이었습니다.
풀링된 17개 유전자 합의 세트에 대한 유전자 온톨로지(Gene Ontology) 분석 결과, Benjamini–Hochberg 보정 후 10개의 용어가 유의하게 농축된 것으로 확인되었습니다(그림 4D; 보충 그림 6). 농축된 생물학적 과정(biological process) 용어에는 세포 부착(BH-FDR = 0.0028), 세포 집단 증식의 양성 조절(BH-FDR = 0.0028), 염증 반응(BH-FDR = 0.0139), ERK1/ERK2 폭포의 양성 조절(BH-FDR = 0.0165) 및 세포-세포 부착(BH-FDR = 0.0196)이 포함되었습니다. 유의한 세포 구성 성분(cellular component) 용어에는 세포 표면, 세포 외 영역, 세포막 및 세포 외 기질이 포함되었으며, 분자 기능(molecular function) 용어 중에서는 탄수화물 결합만이 유의하게 농축되었습니다. 분석 대상을 최소 2개의 타겟이 공유하는 유전자로 제한하거나 더 엄격한 5회 시행 중 4회 합의 기준을 적용했을 때에도 세포 부착은 유의하게 농축된 상태로 유지되었습니다. BH 보정 후 유의성을 유지한 KEGG 또는 Reactome 경로는 없었습니다.
표적 특이적 농축은 RPTOR에서 가장 광범위하게 나타났으며, RPTOR의 15개 유전자 컨센서스 세트에서는 4개의 생물학적 과정 용어와 4개의 세포 성분 용어가 농축되었습니다.부수 그림 7). MAP1LC3A 컨센서스 세트는 세포 접착(BH-FDR = 8.74 × 10⁻4) 및 중추신경계 발달(BH-FDR = 0.0364)이 풍부하게 나타난 반면, CHMP6 합의 세트에서는 세포 접착(BH-FDR = 0.0075)이 풍부하게 나타났다. BH-FDR 기준에 도달한 유전자 온톨로지(Gene Ontology) 용어는 없었다. < 3개 유전자 ATG7 컨센서스 세트에 대해 0.05.
데이터 가용성:
공공 전사체 데이터 세트는 GEO에서 등록 번호 GSE196533, GSE4290, GSE116520 및 GSE131928로 이용 가능합니다. GBM 결과 요약 통계 데이터는 유럽 게놈-표형 분석 아카이브(EGA)의 데이터 세트 EGAD00010001657(https://ega-archive.org/datasets/EGAD00010001657)에 제한적 접근 권한으로 저장되어 있습니다. 접근 권한은 책임 있는 데이터 접근 위원회에서 관리하며, 승인된 신청서와 데이터 접근 합의서가 필요합니다. 해당 합의서에 따라 저자는 파일을 재배포하거나 공공 저장소에 저장할 권한이 없습니다. eQTL 요약 데이터는 eQTLGen 컨소시엄 및 GTEx의 각각의 접근 및 사용 조건에 따라 이용 가능합니다. 본 연구를 뒷받침하는 분석 스크립트는 보충 코딩 파일 1 및 보충 코딩 파일 2로 제공됩니다.
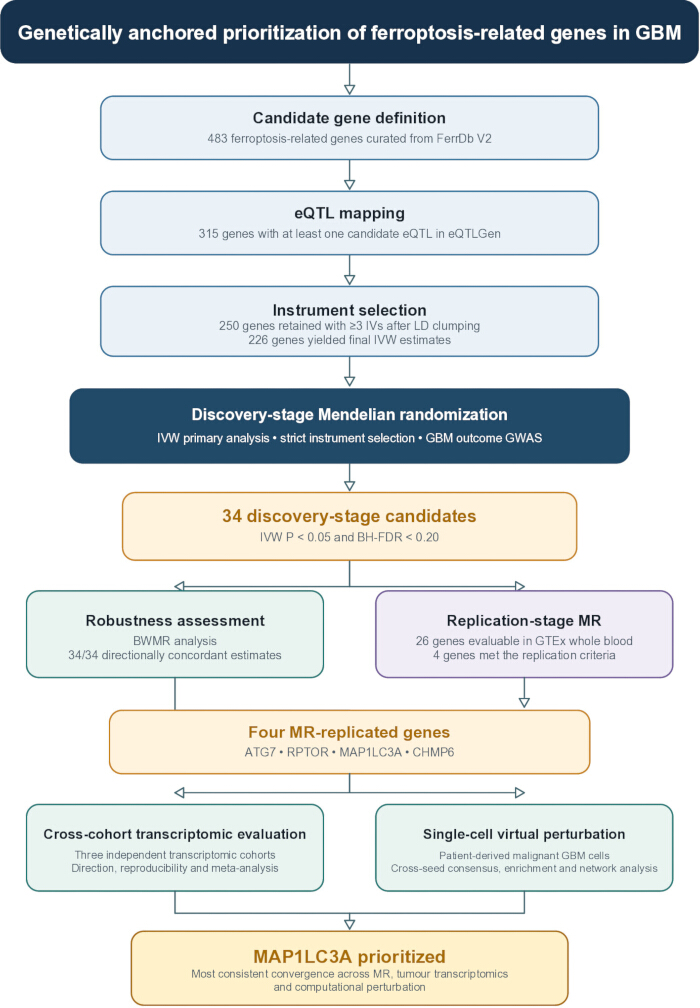
그림 1: 교모세포종에서 유전적 근거 기반의 페로토시스 관련 유전자 우선순위 결정을 위한 연구 설계 및 증거 통합 프레임워크. FerrDb V2에서 큐레이션된 페로토시스 관련 유전자들을 eQTLGen에 매핑하고, 독립적인 cis-expression quantitative trait locus (cis-eQTL) 도구를 스크리닝한 후, 발견 단계의 멘델 무작위 분석(MR)을 통해 평가하였다. 큐레이션된 483개의 유전자 중 315개가 적어도 하나의 후보 cis-eQTL을 가졌으며, 연관 불균형(LD) 클럼핑 후 250개가 적어도 3개의 독립적인 도구를 유지하였고, 결과 변이 조회 및 대립유전자 조화 과정을 거쳐 226개가 유효한 inverse-variance weighted (IVW) 추정치를 산출하였다. 34개의 유전자가 발견 단계의 기준을 충족하였으며, 이후 강건성을 평가하기 위해 Bayesian weighted Mendelian randomization (BWMR)을 사용하였다. 이후 GTEx V10 전혈 cis-eQTL을 이용한 복제 단계 MR에서 26개의 유전자가 평가 가능하였다. 4개의 유전자(ATG7, RPTOR, MAP1LC3A, CHMP6)가 복제 기준을 충족하였으며, 3개의 독립적인 전사체 코호트와 환자 유래 악성 세포에서의 가상 섭동 분석을 통해 추가로 평가되었다. 이러한 상호 보완적인 분석의 통합을 통해 MAP1LC3A가 추가 연구를 위한 우선순위 유전자로 결정되었다. BWMR = Bayesian weighted Mendelian randomization; eQTL = expression quantitative trait locus; IVW = inverse-variance weighted; LD = linkage disequilibrium; MR = Mendelian randomization. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
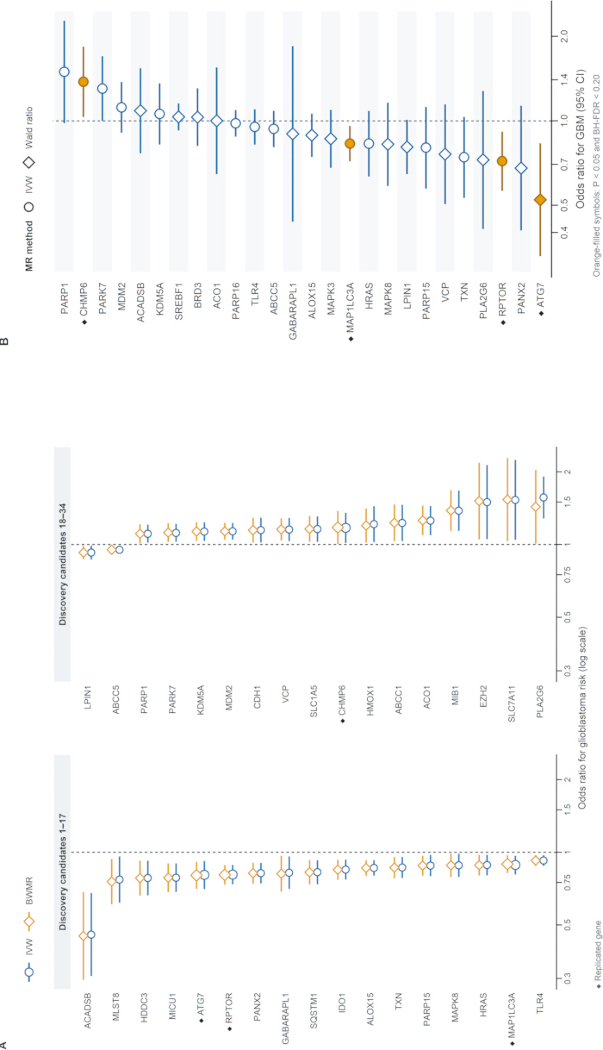
그림 2: 교모세포종 위험에 미치는 유전적으로 예측된 페로토시스 관련 유전자 효과의 발견 단계 강건성 및 독립적 복제 결과. (A) IVW P < 0.05 및 Benjamini–Hochberg 허위 발견율 (BH-FDR) < 0.20이라는 발견 단계 기준을 충족하는 34개 유전자에 대해 역분산 가중(IVW) 및 베이지안 가중 멘델 무작위 분석(BWMR) 추정치를 비교한 쌍을 이룬 포레스트 플롯. 유전자 이름 앞의 사각형은 이후 독립적 복제 분석에서 지지된 유전자를 나타낸다. 삼각형은 IVW 및 BWMR 추정치가 서로 일치하지 않는 효과 방향을 보인 LPIN1을 식별한다. (B) 복제 단계 데이터셋에서 평가된 26개 유전자의 포레스트 플롯. 도구가 2개 이상인 유전자는 IVW 추정치가 표시되며, 도구가 하나인 유전자는 Wald-ratio 추정치가 표시된다. 주황색으로 채워진 기호는 복제 기준(P < 0.05 및 BH-FDR < 0.20)을 충족한 ATG7, RPTOR, MAP1LC3A 및 CHMP6를 식별한다. 점과 수평선은 각각 오즈비(ORs)와 95% 신뢰구간(CIs)을 나타내며, 수직 점선은 OR = 1을 나타낸다. OR은 로그 스케일로 표시된다. GBM = 교모세포종. 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
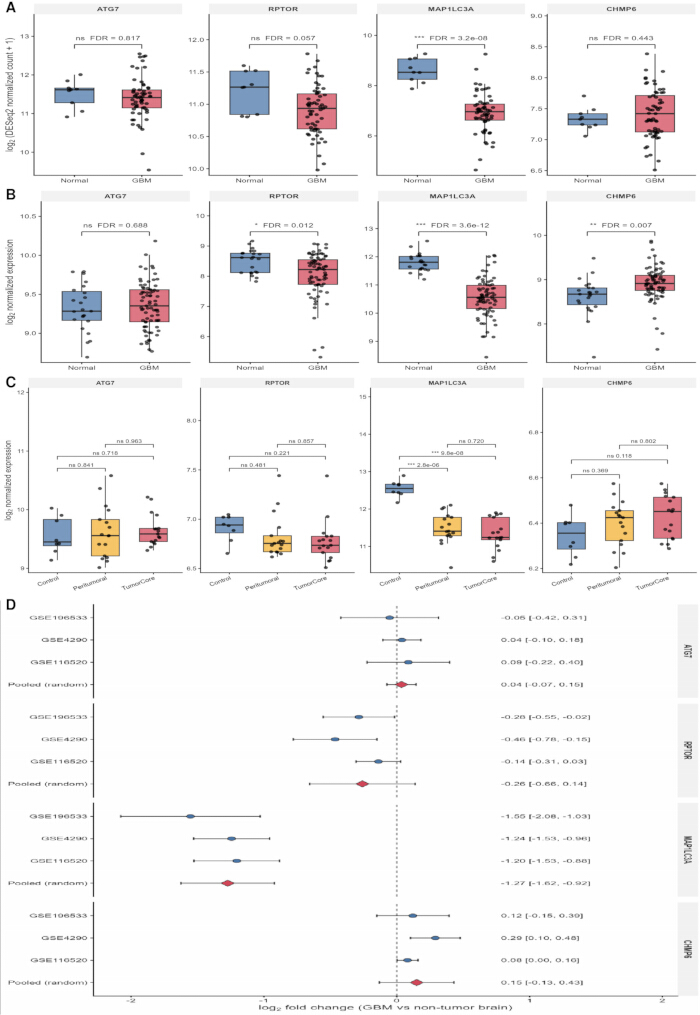
그림 3: 4가지 MR 복제 유전자의 코호트 간 전사체 평가. GSE196533(제출된 메타데이터에 GBM으로 표기된 61개의 4등급 신경교종 표본 및 9개의 비종양성 뇌 표본)에서의 ATG7, RPTOR, MAP1LC3A 및 CHMP6의 발현; (A) GSE4290(77개의 GBM 및 23개의 비종양성 뇌 표본); (B) 그리고 GSE116520(17개의 종양 중심부, 17개의 환자 매칭 주변부 및 8개의 비종양성 대조군 표본); (C) 박스는 중앙값과 사분위수 범위(IQR)를 나타내며, 수염은 1.5 × IQR까지 연장되고, 점은 개별 샘플을 나타냅니다. (D) 종양 또는 종양 중심부 조직을 비종양성 뇌 조직과 비교한 연구별 log₂ fold change 및 랜덤 효과 메타 분석. 점과 수평선은 연구별 추정치와 95% 신뢰 구간을 나타내며, 다이아몬드는 Hartung–Knapp 추론을 적용한 제한적 최대 가능도 통합 추정치를 나타냅니다. 양수 값은 종양 조직에서 더 높은 발현을 나타냅니다. FDR = 허위 발견율; GBM = 교모세포종; MR = 멘델 무작위 분석. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
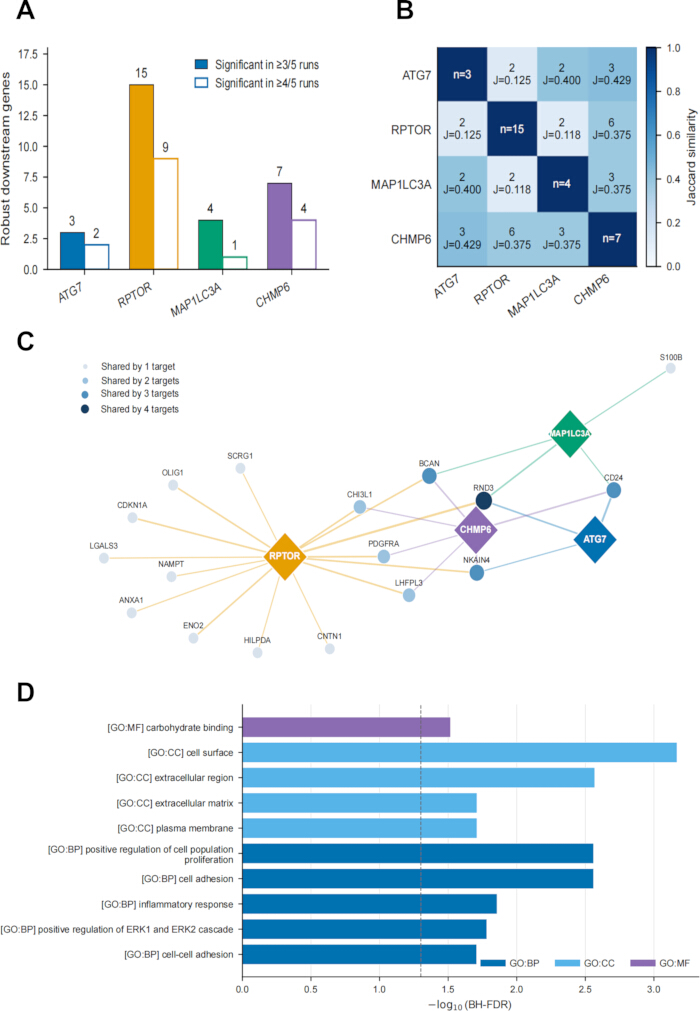
그림 4: 악성 교모세포종 세포에서 단일 세포 가상 녹아웃의 교차 시드 합의 및 기능적 수렴. (A) 5회 실행 중 최소 3회 유의미하다는 사전 지정 기준과 더 엄격한 5회 중 4회 민감도 기준을 사용하여 각 타겟에 대해 식별된 강건한 하위 유전자의 수. (B) 강건한 하위 유전자의 쌍별 중첩; 셀은 중첩 횟수와 Jaccard 유사도 계수를 나타냄. (C) 4개의 가상 녹아웃 타겟(다이아몬드)과 강건한 하위 유전자(원)를 연결하는 이분 네트워크. 엣지 색상은 섭동된 타겟을 나타내며, 원의 크기와 색상 강도는 각 하위 응답을 공유하는 타겟의 수를 나타냄. 엣지는 직접적인 분자 상호작용보다는 재현 가능한 계산적 섭동 간의 연관성을 나타냄. (D) 통합된 17개 유전자 합의 세트의 유의미한 Gene Ontology 농축. 막대 길이는 −log10(BH-FDR)을 나타내고, 점선은 유의성 임계값(BH-FDR = 0.05)을 나타내며, 색상은 생물학적 과정(BP), 세포 구성 성분(CC) 및 분자 기능(MF)을 나타냄. 기능 농축 분석에는 1,004개 유전자의 환자 균형 조절 네트워크 배경을 사용함. Benjamini–Hochberg 보정 후 유의미한 KEGG 또는 Reactome 경로가 남지 않음. 약어: BH-FDR = Benjamini–Hochberg 허위 발견율; BP = 생물학적 과정; CC = 세포 구성 성분; GO = Gene Ontology; KEGG = Kyoto Encyclopedia of Genes and Genomes; MF = 분자 기능. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
표 1: 본 연구의 데이터 소스 및 분석적 역할 개요. 샘플 수는 이번 분석에 포함된 관찰 수를 나타냅니다. BH-FDR = Benjamini–Hochberg 허위 발견율; cis-eQTL = cis-발현 양적 형질 유전자좌; EGA = European Genome-phenome Archive; GBM = 교모세포종; GTEx = Genotype-Tissue Expression; GWAS = 전전체 연관 분석; IV = 도구 변수; MR = 멘델 무작위 분석; RNA-seq = RNA 시퀀싱. 이 표를 다운로드하려면 여기를 클릭하십시오.
표 2: 4가지 MR 재현 유전자에 대한 코호트 간 전사체 증거. 값은 비종양성 뇌 조직 대비 GBM 또는 종양 중심부 조직의 log₂-fold 변화량을 나타냄. 통합 추정치는 Hartung–Knapp 추론을 적용한 제한 최대 가능도 랜덤 효과 모델을 사용하여 산출됨. CI = 신뢰 구간; FDR = 허위 발견율. 여기에서 이 표를 다운로드하십시오.
보충 그림 1: 복제된 4개 유전자에 대한 발견 단계의 멘델 무작위 분석 민감도 분석. MAP1LC3A, ATG7, RPTOR 및 CHMP6는 각각 다음과 같이 제시됨: (A) leave-one-out 분석; (B) 방법 비교 산점도; (C) 깔때기 도표.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 2: 다중 도구를 사용한 3가지 복제 유전자에 대한 복제 단계 멘델 무작위 분석 진단 도표. MAP1LC3A, RPTOR, CHMP6 각각에 대해 다음과 같이 제시함: (A) 방법 비교 산점도 및 (B) 깔때기 도표. ATG7은 단일 도구 Wald ratio를 사용하여 추정되었으므로 다중 도구 진단 도표 대상에서 제외됨.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 3: 3가지 독립적인 전사체 코호트의 주성분 분석. (A) GSE196533 RNA-sequencing 코호트. (B) GSE4290 Affymetrix GPL570 코호트. (C) GSE116520 Illumina GPL10558 코호트. 주성분 분석은 코호트 내 분산이 가장 큰 500개의 유전자 또는 프로브를 사용하여 수행되었다. 각 점은 생물학적 시료를 나타내며, 색상은 조직 그룹을 나타내고, 축 레이블은 각 주성분에 의해 설명되는 분산을 나타낸다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 4: 성인 악성 GBM 세포 내 4가지 MR 복제 유전자의 검출 가능성. (A) GSE131928/SCP393의 성인 IDH-야생형 GBM 종양 20개에서 유래한 4,916개 악성 세포 중 ATG7, RPTOR, MAP1LC3A 및 CHMP6의 전체 검출률. (B) 동일한 유전자들에 대한 환자 수준의 검출률. 색상은 TPM > 0인 악성 세포의 백분율을 나타냄.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 5: 가상 녹아웃 하위 신호의 교차 시드 재현성. (A) 각 표적에 대해 5회의 독립적인 실행 과정에서 확인된 BH-FDR 유의적 하위 유전자의 수. 점은 무작위 시드를 나타내며, 수평 막대는 중앙값을 나타낸다. (B) 5회 실행 중 최소 3회 이상에서 유의미하게 나타난 하위 유전자. x축은 유의미한 실행 횟수를 나타내고, 색상은 섭동된 표적을 식별하며, 점의 크기는 scTenifoldKnk Z 통계량의 중앙값을 나타낸다. 표적 유전자 자체는 제외되었다.이 파일을 다운로드하려면 여기를 클릭하십시오.
부록 그림 6: 풀링된, 공유된 및 엄격한 임계값 농축 민감도 분석. (A) 5회 실행 중 최소 3회에서 유의성이 정의된 풀링된 합의, (B) 3/5 기준하에 최소 2개 타겟에 의해 공유된 유전자, (C) 5회 실행 중 최소 4회에서 유의성이 정의된 풀링된 엄격한 합의, 그리고 (D) 4/5 기준하에 최소 2개 타겟에 의해 공유된 유전자의 기능적 농축. x축은 −log₁₀(nominal P)를 나타내며, 점의 크기는 중첩 횟도를, 색상은 주석 데이터베이스를 나타낸다. 채워진 점은 BH-FDR < 0.05에 도달했음을 의미하며, 빈 점은 nominal P < 0.05인 탐색적 용어를 나타낸다. 전체 과정에서 1,004개 유전자 조절 네트워크 배경이 사용되었다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 7: 강력한 가상-넉아웃 반응의 표적 특이적 기능 농축. 가상 녹아웃(virtual knockout) 이후 강건한 하위 유전자의 농축(Enrichment of robust downstream genes following virtual knockout of (A) ATG7; (B) RPTOR; (C) MAP1LC3A; 및 (D) CHMP6. x축은 −log₁₀(공칭 P), 점의 크기는 중첩 횟수를 반영하며, 색상은 GO: BP, GO: CC, GO: MF, KEGG 또는 Reactome을 나타냅니다. 채워진 점은 BH-FDR에 도달한 결과입니다. < 0.05이며, 빈 원은 명목상의 탐색적 용어를 나타냅니다. P < 0.05. 환자 균형 조절 네트워크를 구성하는 1,004개의 유전자가 농축 분석의 배경군으로 사용되었습니다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 파일 1: 교모세포종 감수성과 관련된 페로토시스 관련 유전자의 다단계 우선순위 지정에 관한 보충 표. 이 보충 파일은 유전적, 전사체 및 단일 세포 분석을 뒷받침하는 모든 보충 표를 포함하고 있습니다. 여기에는 페로토시스 관련 유전자 및 유전적 도구의 스크리닝과 선택; 이질성, 수평적 다형성 및 MR-PRESSO 평가를 포함한 민감도 분석과 함께 발견 단계 및 복제 단계의 전체 멘델 무작위 분석 결과; 유전적으로 우선순위가 지정된 유전자의 코호트 특성, 차등 발현 분석 및 코호트 간 메타 분석; 그리고 단일 세포 가상 녹아웃 분석, 재현성 평가, 기능적 농축 분석 및 공유 네트워크 결과가 포함되어 있습니다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 코딩 파일 1: 본 연구에서 설명된 멘델 무작위 분석, 전사체 분석, 단일 세포 가상 녹아웃, 기능적 농축 및 네트워크 분석에 사용된 R 및 Python 스크립트.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 코딩 파일 2: 연구 결과, 도표 및 보충 출력물을 생성하는 데 사용된 지원 분석 스크립트, 플로팅 루틴 및 워크플로우 유틸리티입니다.이 파일을 다운로드하려면 여기를 클릭하십시오.
토론
본 연구는 유전적 연관성 분석, 복제 단계의 멘델 무작위 분석(MR), 종양 전사체학 및 환자 유래 단일 세포 모델링을 통합하여 교모세포종(GBM) 감수성과 관련된 페로토시스 관련 유전자의 우선순위를 정했습니다. 6,183명의 환자와 18,169명의 대조군으로 구성된 GBM 전전장 유전체 연관 분석(GWAS)을 통해 큐레이팅된 483개 유전자를 스크리닝하여 34개의 발견 단계 후보 유전자를 식별했으며, 그중 ATG7, RPTOR, MAP1LC3A, CHMP6의 4개 유전자가 독립적인 발현 정량 형질 유전자좌(eQTL) 리소스를 이용한 복제 분석에서 지지되었습니다. 유전적 분석 이후의 증거들은 점차 더 선택적으로 나타났습니다. MAP1LC3A는 3개의 독립적인 종양 코호트 전체에서 일관되게 하향 조절되었으며, 코호트 간 메타 분석에서도 유의미하게 유지되었습니다. 이러한 종양 발현 패턴은 MR 분석에서 관찰된 보호 연관성을 보완하였으나, 두 접근 방식은 질병 생물학의 서로 다른 측면을 다룹니다. RPTOR와 CHMP6는 방향성 면에서 일관적이지만 덜 결정적인 전사체 증거를 보였으며, ATG7은 재현 가능한 조직 수준의 지지가 부족했습니다. 가상 넉아웃 분석을 통해 악성 세포에서 표적 특이적이지만 부분적으로 중첩되는 전사 반응이 추가로 밝혀졌습니다. 종합적으로, 이러한 순차적 분석 계층은 질병 관련 지지 정도가 다른 후보들을 구분함으로써 초기 MR 결과를 정교화하였으며, 그 결과 MAP1LC3A가 전체적으로 가장 강력한 후보로 도출되었습니다.
페롭토시스와 신경교종을 연결하는 기존 인간 증거의 상당 부분은 종양 발현 연구에서 도출되었습니다. TCGA, CGGA 및 기타 공개 코호트에 대한 분석을 통해 생존율, 종양 등급, 분자적 특성 및 면역 특성과 관련된 페롭토시스 관련 시그니처가 반복적으로 확인되었습니다9,27. 이러한 연구들은 페롭토시스 관련 전사 프로그램의 임상적 관련성을 입증했지만, 기성 종양에서 얻은 발현 프로파일로는 감수성 관련 유전자와 종양 진행 과정에서 발생하는 전사 변화 또는 세포 구성의 차이를 반영하는 변화를 구분할 수 없습니다. 유전적 분석은 이에 대한 보완적인 관점을 제공합니다. Robinson과 동료들은 MR 및 공국소화(colocalization)를 사용하여 신경교종 GWAS 데이터를 뇌 및 전혈 eQTL 데이터 세트와 통합함으로써 조직 의존적 효과를 가진 추정 감수성 유전자의 우선순위를 정했으며, 혈액 유래 추정치와 뇌 유래 추정치 사이의 일치도가 제한적임을 입증했습니다1. 최근에는 통합 eQTL 및 pQTL 기반 MR 연구에서 유전적 증거를 차등 발현 및 공국소화 분석과 결합하여 GBM에서 추가 평가를 위한 GPX7 및 CXCL10의 우선순위를 정했습니다. 이와 대조적으로, 본 연구는 미리 정의된 페롭토시스 관련 유전자 세트에서 시작하여, 복제 단계 MR, 종양 전사체학 및 세포 해상도 계산 섭동(cell-resolved computational perturbation)을 통해 유전적으로 우선순위가 정해진 후보군을 평가했습니다. 34개의 발견 단계 연관성에서 4개의 복제 유전자로, 그리고 최종적으로 코호트 간 통계적으로 유의미한 차등 발현을 보이는 유일한 유전자인 MAP1LC3A로 점진적으로 좁혀가는 과정은 여러 보완적인 분석 접근법을 통합하는 것의 판별 가치를 보여줍니다. 중요한 점은, 전사체 분석의 목적이 혈액 유래 유전적 도구를 검증하는 것이 아니라, 유전적으로 우선순위가 정해진 유전자가 질병과 관련하여 재현 가능한 발현 패턴을 보이는지 확인하는 것이었다는 점입니다.
본 연구 결과가 MAP1LC3A의 종양 관련 및 예후 마커로서의 기존 특성을 확장했다는 점에서 MAP1LC3A는 특히 주목할 만합니다. 이전의 다중 코호트 생물정보학 연구에서는 MAP1LC3A를 GBM 생존 및 재발과 관련된 6개 유전자 시그니처에 포함시켰으며 MAP1LC3A 메틸화의 변화 또한 보고하였으나, 질병 감수성에 대한 기여도는 해결되지 않은 상태로 남아 있었습니다28. 본 연구에서는 유전적으로 예측된 MAP1LC3A 발현량이 높을수록 두 MR 단계 모두에서 GBM 감수성이 일관되게 낮게 나타났습니다. 또한, 발현 플랫폼, 샘플 구성 및 분석 방법론의 차이에도 불구하고 세 개의 독립적인 종양 코호트 전체에서 MAP1LC3A가 재현 가능하게 하향 조절되었으며, 통합 메타 분석 추정치에서는 연구 간 이질성이 검출되지 않았습니다. 이러한 결과가 MAP1LC3A 발현 감소가 GBM을 유발한다는 것을 입증하는 것은 아니지만, 종양 차별 발현 분석만으로 알 수 있었던 것보다 해당 유전자와 질병 감수성 사이의 연관성에 대한 더 강력한 증거를 제공합니다. MAP1LC3A는 포유류 ATG8 단백질 가족 내의 LC3A 아이소폼을 인코딩합니다. Bai 연구팀은 LC3A variant 1이 포스파티딜에탄올아민 접합을 거쳐 LC3A-II를 생성하며, 유도된 자가포식 과정 중에 자가포식소체로 국소화된다는 것을 입증하였습니다29. 자가포식성 페리틴 턴오버가 시스틴 결핍 상태 및 ALDH1A3 의존적 모델을 포함한 GBM 세포의 페로토시스 감수성에 영향을 미친다는 사실 또한 밝혀진 바 있습니다30,31. 그러나 이러한 연구들은 주로 MAP1LC3A 단독보다는 전체 LC3-II 또는 LC3B를 조사하였습니다. 본 단일 세포 분석에서 MAP1LC3A의 가상 섭동은 세포 접착 관련 프로세스가 풍부한 재현 가능한 하위 응답을 생성하였습니다. 종합적으로, 이러한 관찰 결과들은 MAP1LC3A가 GBM에서 자가포식 관련 조절, 페로토시스 감수성 및 악성 세포 행동이 어떻게 교차하는지를 조사하기 위한 핵심 후보임을 확인시켜 줍니다.
나머지 MR 복제 유전자들은 후속 분석에서 다양한 수준의 지지를 받았습니다. 유전적으로 예측된 높은 RPTOR 발현은 두 MR 단계 모두에서 낮은 GBM 감수성과 연관되었으며, 통합 추정치(pooled estimate)가 통계적 유의성에 도달하지는 않았으나 세 가지 종양 코호트 모두에서 발현이 일관되게 낮았습니다. RPTOR의 가상 녹아웃(Virtual knockout)은 재현 가능한 가장 많은 수의 하위 전사 변화를 생성했으며, 여기에는 ERK 신호 전달, 염증 반응, 세포 증식 및 세포 접착과 관련된 농축(enrichment)이 포함되었습니다. 이러한 발견은 mTORC1 스캐폴드로서 RPTOR의 확립된 역할과 일치하지만, 전사 반응의 크기를 더 강력한 인과적 효과의 증거로 해석해서는 안 됩니다32. 마찬가지로 CHMP6는 두 단계 모두에서 일치하는 MR 연관성을 보여주었으며, 유전적으로 예측된 높은 발현이 GBM 감수성 증가와 연관되었습니다. CHMP6 발현은 세 가지 종양 코호트 모두에서 일관되게 상승했지만, 통합 신뢰 구간(pooled confidence interval)에 널(null) 값이 포함되었으며 연구 간 이질성은 중간 정도였습니다. CHMP6 의존적 ESCRT-III 막 복구가 페로토시스(ferroptotic) 세포 사멸을 억제한다는 실험적 증거는 타당한 기전적 맥락을 제공하지만, 이러한 발견은 GBM 모델 외부에서 얻어진 것입니다33. 반면, ATG7은 복제된 보호적 유전 연관성을 보였으나 재현 가능한 종양 발현 패턴은 나타나지 않았습니다. 가상 녹아웃에서는 단 세 개의 강력한 하위 유전자만이 확인되었으며, 다중 테스트 교정 후 유의미하게 남은 기능적 범주는 없었습니다. 이전의 실험적 연구들은 GBM 적응 및 치료 반응에 있어 ATG7 의존적 오토파지(autophagy)의 관여를 시사했으나34,35, 이러한 관찰 결과들이 여기서 관찰된 상대적으로 약한 교차 플랫폼 지지 여부를 해결해주지는 않습니다. 따라서 RPTOR, CHMP6, ATG7은 여전히 타당한 보조 후보군으로 남는 반면, MAP1LC3A는 유전적, 전사체적 및 계산적 섭동 분석 전반에서 가장 강력한 수렴성을 보여주었습니다.
가상 섭동 분석 결과, 우선순위가 지정된 4개 유전자 모두가 공유하는 단일 하위 경로는 확인되지 않았습니다. 대신, 재현 가능한 전사 반응은 부분적인 중첩만을 보였으며, 4개의 표적 특이적 네트워크 모두가 공유하는 유일한 하위 유전자는 RND3였습니다. 가장 뚜렷한 기능적 수렴은 세포 접착 및 세포 외 또는 세포 표면 프로세스와 관련이 있었으며, 더 엄격한 교차 시드 기준 하에서도 세포 접착에 대한 농축은 유의미하게 유지되었습니다. 다중 검정 보정 후에는 유의미하게 남은 KEGG 또는 Reactome 경로가 없었습니다. 후보 유전자들이 선별된 페로토시스 관련 유전자 세트에서 추출되었음에도 불구하고, 악성 GBM 세포에서 예측된 하위 효과가 전형적인 페로토시스 경로에 의해 지배되지 않았다는 점은 주목할 만합니다. 오히려 GBM 감수성에 대한 이들의 기여는 페로토시스 관련 기전이 작동하는 더 광범위한 세포 프로세스와 관련이 있을 수 있습니다. 본 분석이 공유된 분자 메커니즘을 확립하거나 RND3를 인과적 매개체로 규명한 것은 아닙니다. 그 대신, 본 연구는 향후 실험적 조사가 필요한 악성 세포 프로그램, 특히 세포 접착과 관련된 제한된 세트의 프로그램을 강조합니다.
본 연구는 인과 유전자의 확정적 할당이라기보다 단계적 우선순위 지정 프레임워크로 해석되어야 합니다. 개별 분석 계층만으로는 결론을 내리지 않았으며, 대신 발견 단계의 연관성을 BWMR, 독립적인 eQTL 리소스, 3개의 전사체 코호트 및 환자 유래 악성 세포 조절 모델링을 통해 순차적으로 평가했습니다. 몇 가지 한계점을 인정해야 합니다. 첫째, BH-FDR 발견 임계값인 < 0.20은 확정적 추론보다는 후보 스크리닝을 목적으로 했으며, 발견 단계 후보 34개 중 26개만이 복제 분석에서 평가 가능했습니다. 둘째, 일부 유전자는 상대적으로 적은 수의 유전 도구로 대표되었으며, 공식적인 유전자 수준의 검정력 분석이 수행되지 않았습니다. 따라서 약하거나 없는 연관성은 신중하게 해석해야 합니다. 3개의 도구 적격성 임계값은 유전자 커버리지를 높였으나, 3개 또는 4개의 변이로만 대표되는 유전자의 민감도 분석 범위와 안정성을 제한했습니다. 유지된 모든 발견 단계 도구가 관례적인 F > 10 임계값을 초과했고 후보들이 BWMR 및 독립적 복제 분석을 통해 추가로 평가되었음에도 불구하고, 이러한 안전장치가 희소한 도구의 문제를 완전히 보완하지는 못합니다. 따라서 이러한 추정치는 탐색적인 수준으로 유지되어야 합니다. 셋째, 두 eQTL 리소스 모두 전혈에서 유래되었으므로 뇌 또는 종양 특이적 조절 효과를 정확하게 포착하지 못했을 수 있습니다. 넷째, 가용한 GBM GWAS 요약 통계량에는 Steiger 방향성 테스트 및 공식적 공국소화(colocalization) 분석에 필요한 정보가 부족했습니다. 결과적으로 각 로커스(locus)의 eQTL 및 GBM 연관 신호가 동일한 인과 변이에서 기인한 것인지, 아니면 연쇄 불평형 상태에 있는 서로 다른 변이에서 기인한 것인지 불분명합니다. BWMR은 광범위한 수평적 다면발현(horizontal pleiotropy)과 이상치 도구를 수용하도록 설계되었으나, IVW와 BWMR 간의 일치성이 잔여 다면발현을 배제하거나 공식적인 공국소화 분석을 대체할 수는 없습니다. 또한, 전사체 코호트는 질병 감수성이 아닌 이미 형성된 종양을 평가했으며, 한 코호트는 IDH-wild-type GBM 전용이 아닌 4등급 신경교종 표본으로 구성되었습니다. 마지막으로, 단일 세포 분석은 단일 데이터셋의 악성 세포로 제한되었으며 조절 섭동을 실험적이 아닌 컴퓨터 모델링으로 분석했습니다. 즉, 종양 미세환경 내의 비악성 세포를 평가하지 않았으며, in vitro 또는 in vivo에서 유전자 섭동을 직접적으로 재현하지 않았습니다. 따라서 근본적인 인과 변이, 세포 유형 특이적 메커니즘 및 생물학적 결과는 앞으로 규명되어야 할 과제로 남아 있습니다.
복제된 4개의 유전자 중에서 MAP1LC3A는 유전체, 전사체 및 단일 세포 분석 전반에 걸쳐 가장 일관된 지지 결과를 보였습니다. RPTOR, CHMP6 및 ATG7은 2단계 MR 분석에서 증거를 유지했으나, 이후의 전사체 및 섭동 분석에서는 일관된 지지가 덜 나타났습니다. 따라서 MAP1LC3A는 확립된 인과 유전자나 치료 표적이라기보다, 추가 조사를 위한 우선 순위 후보로 간주되어야 합니다. 향후 연구에서는 먼저 뇌 또는 종양 특이적 조절 자원과 함께 완전한 로커스 수준 데이터 세트를 사용하여 eQTL 및 GBM 연관 신호가 공지역화되는지 확인해야 합니다. 그 후 환자 유래 GBM 모델에서의 후속 양방향 섭동 연구를 통해 페로토시스 민감도, 지질 과산화, 세포 생존 및 계산 분석으로 식별된 접착 관련 전사 프로그램을 조사할 수 있을 것입니다. 이러한 실험은 유전적 질병 감수성에 미치는 영향과 확립된 종양 세포의 행동에 영향을 미치는 효과를 구별하고, 본 연구에서 식별된 수렴적 연관성을 직접적으로 검증하는 데 필요할 것입니다.
공개 사항
저자들은 상충하는 이해관계가 없음을 선언합니다.
감사의 글
저자들은 European Genome-phenome Archive(데이터셋 EGAD010101657)를 통해 신경교종(glioma) GWAS 요약 통계 데이터에 대한 접근 권한을 제공해 준 The Institute of Cancer Research의 Cancer Genomics 팀에 감사를 표합니다. 이 데이터의 최초 생성은 Bobby Moore Fund, Wellcome Trust, DJ Fielding Medical Research Trust(C1298/A8362)를 포함한 Cancer Research UK의 지원을 받았습니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| BWMR | R package | BWMR | 베이지안 가중 멘델 무작위 분석 |
| DESeq2 | Bioconductor | Version 1.46.0 | RNA 시퀀싱 차등 발현 분석 |
| FerrDb V2 | FerrDb | Version 2 | 큐레이션된 483개 페롭토시스 관련 유전자의 출처 |
| Glioblastoma bulk microarray | NCBI Gene Expression Omnibus | GSE4290 | 전사체 평가 코호트 |
| Glioblastoma GWAS summary statistics | European Genome-phenome Archive | EGAD001001657 | 제한적 접근 결과 데이터; 환자군 6,183명 및 대조군 18,169명 |
| Glioblastoma Smart-seq2 single-cell RNA sequencing | NCBI Gene Expression Omnibus | GSE131928 | 악성 세포 가상 넉아웃 분석 |
| Grade 4 glioma bulk RNA sequencing | NCBI Gene Expression Omnibus | GSE19653 | 전사체 평가 코호트 |
| GTEx whole-blood cis-eQTL summary statistics | Genotype-Tissue Expression project | GTEx V10 | 재현 단계 노출 데이터 |
| limma | Bioconductor | Version 3.62.2 | 마이크로어레이 차등 발현 분석 |
| metafor | R package | Version 4.8-0 | 변량 효과 메타 분석 |
| R | R Foundation for Statistical Computing | Version 4.4.2 | 통계 컴퓨팅 환경 |
| scTenifoldKnk | R package | Version 1.0.3 | 단일 세포 가상 넉아웃 분석 |
| Tumour-core and peritumoural bulk microarray | NCBI Gene Expression Omnibus | GSE16520 | 전사체 평가 코호트 |
| TwoSampleMR | R package | Version 0.6.29 | 이표본 멘델 무작위 분석 |
| Whole-blood cis-eQTL summary statistics | eQTLGen Consortium | eQTLGen | 발견 단계 노출 데이터 |
참고문헌
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.