대사 재프로그래밍은 HIF-1α, PKM2, KRAS, 젖산 및 지질 경로를 통해 PDAC 혈관 신생을 유도합니다. 보상 기전으로 인해 단일 요법의 효과가 제한되므로, 합리적인 병용 전략의 필요성이 강조됩니다.
이 논문에서
요약
초록
췌관 선암종(PDAC)은 5년 생존율이 13%에 불과할 정도로 매우 치명적인 질환입니다. 공격적인 생물학적 특성과 늦은 진단으로 인해 진단 시 이미 전이된 경우가 많습니다. 본 리뷰에서는 대사 재프로그래밍이 PDAC의 혈관 신생을 어떻게 조절하는지 검토하고, 이러한 결합의 치료적 함의를 탐구합니다. 저희는 포도당, 아미노산 및 지질 대사 변화와 저산소 유도 인자-1α(HIF-1α), 종양성 신호 전달 및 대사산물 매개 경로를 통한 신생 혈관 형성 간의 상호 연결성에 관한 기출판 연구들을 체계적으로 분석하였습니다. 현재의 문헌 종합 결과, 대사-혈관신생 결합은 적어도 세 가지의 상호 연결된 메커니즘을 통해 작동하는 것으로 보입니다. 이는 HIF‑1α/피루브산 키나아제 M2(PKM2)에 의해 주도되는 당분해-혈관 내피 성장 인자(VEGF) 축, M2-분극화된 종양 관련 대식세포를 촉진하고 HIF‑1α를 안정화하는 신호 분자로서의 젖산, 그리고 내피 세포의 기능과 생존을 조절하는 에이코사노이드 및 지방산 결합 단백질 4(FABP4)를 포함한 지질 대사산물입니다. 또한, 글루타민 유래 중간체는 내피 세포의 발아와 세포외 기질 재구성을 지원하며, 트립토판 및 세린 경로는 면역-혈관신생 균형에 영향을 미칩니다. 중요한 점은 글리코겐 축적 및 프로테아제 활성 수용체-2 활성화를 통한 HIF-1α 독립적 혈관 신생과 같은 보상 경로가 단일 제제 중재의 효능을 제한한다는 것이며, 이는 병용 전략의 필요성을 강조합니다. 이러한 대사-혈관신생 네트워크를 이해함으로써 종양 대사와 혈관 형성을 동시에 표적으로 하는 바이오마커 기반 치료의 근거를 제공할 수 있습니다. VEGF, 젖산 탈수소효소 A와 같은 대사 및 혈관신생 바이오마커를 영상 기반 대사 프로파일링과 통합하면 PDAC 환자의 층화 및 치료 모니터링을 개선할 수 있을 것입니다.
서론
췌관 선암종(PDAC)은 여전히 가장 치명적인 고형암 중 하나입니다. 전이성 질환 환자의 중앙 전체 생존 기간은 약 6–11개월이며, 국소 진행성 또는 절제 가능한 종양을 가진 환자들조차 장기 예후가 매우 좋지 않습니다1,2. 지난 30년 동안 5년 생존율은 4%에서 13%로 약간 향상되었으나, 이는 전신 치료의 획기적인 발전보다는 주로 수술 기법의 진보와 진료의 집중화에 기인한 것입니다3,4. 역학적으로 췌장암은 2030년까지 미국에서 암 관련 사망 원인 2위가 될 것으로 예상됩니다5. 중국에서 이 질환은 발생률 8위, 사망률 6위를 차지하고 있으며6, 젊은 성인층에서 발생률이 증가하는 추세입니다7,8.
이러한 높은 질병 부담에도 불구하고, 치료적 진전은 매우 더디게 이루어졌는데, 이는 주로 종양의 뚜렷한 이질성, 조기 전신 전이, 그리고 공격적인 생물학적 특성을 유발하는 핵심 요인들에 대한 이해가 부족했기 때문입니다. 종양 미세환경 내의 대사 적응과 혈관 이상은 PDAC의 진행 및 치료 저항성의 중심 요소로 간주되지만, 이 두 과정 사이의 인과 관계와 신호 전달 상호작용은 여전히 충분히 규명되지 않은 상태입니다. 특히, 암세포가 대사 재프로그래밍을 통해 어떻게 혈관 형성 틈새를 능동적으로 형성하는지, 대사 중간체가 내피 세포에 직접적인 신호 분자로 작용하는지, 그리고 이러한 메커니즘들이 집합적으로 치료 회피에 어떻게 기여하는지에 대해 체계적으로 이해되지 않았습니다9,10. 따라서 대사-혈관 형성 결합 네트워크를 종합적으로 규명하는 것은 PDAC의 진행 메커니즘을 밝히고 새로운 개입 전략을 개발하는 데 있어 이론적 및 임상적으로 매우 중요합니다. 그럼에도 불구하고 지금까지 대사 재프로그래밍이 PDAC의 혈관 형성을 조절하는 다각적인 메커니즘을 종합적으로 분석한 체계적 리뷰는 없었으며, 이러한 발견들의 중개 연구 잠재력에 대한 비판적 평가도 이루어지지 않았습니다. 이러한 공백을 메우기 위해, 본 리뷰의 목적은 다음과 같습니다: hypoxia-inducible factor-1α (HIF-1α), 발암성 신호 및 대사 중간체의 핵심 역할을 중심으로 포도당, 아미노산 및 지질 재프로그래밍이 PDAC의 혈관 형성을 조절하는 핵심 메커니즘을 종합하고; 가용 증거를 바탕으로 대사 및 혈관 형성 바이오마커의 임상적 유용성을 비판적으로 평가하며; 대사 및 혈관 경로를 동시에 표적으로 하는 병용 요법의 전망과 과제를 논의하는 것입니다. 이러한 다층적 데이터를 통합함으로써, 우리는 PDAC의 정밀 진단 및 치료를 위한 개념적 프레임워크를 제공하고자 합니다. 중요한 점은, 이러한 결합 메커니즘을 규명하는 것이 바이오마커 식별 및 표적 치료제 개발의 이론적 근거를 제공할 수 있지만, 이러한 발견들의 중개 가치는 잘 설계된 전향적 임상 연구를 통한 검증이 필요하며, 제안된 각 응용 사례에 대한 증거의 강도는 본 리뷰의 후속 섹션에서 비판적으로 검토될 것입니다.
리뷰 및 관점
췌장관 선암종(PDAC)은 조밀한 결합조직형성, 심각한 저산소증 및 비정상적인 대사 재프로그래밍을 특징으로 하는 매우 척박한 미세환경 내에서 발생합니다. 이러한 환경에서 나타나는 종양 혈관은 단순한 수동적 통로가 아니라, 종양 유발 신호 전달, 대사 적응 및 기질 간 상호작용의 수렴에 의해 형성되어 질병 진행에 능동적으로 참여합니다. 그림 1에 묘사된 바와 같이, 포도당, 아미노산 및 지질 경로의 대사 입력은 중심 조절자인 저산소 유도 인자-1α(HIF-1α), 돌연변이 KRAS(PDAC의 약 93%에서 나타남) 및 mTOR 복합체 1(mTORC1)로 수렴되어 전사 및 번역 후 혈관 생성 출력을 조정합니다. 그 결과로 생성된 혈관은 특징적으로 혈관 밀도가 낮고, 누출이 심하며, 미성숙한 상태이며, 발아성(sprouting), 내입성(intussusceptive) 및 융합성(coalescent) 혈관 생성과 혈관 모사(VM)라는 네 가지 뚜렷한 혈관 형성 모드로 구성됩니다. 이러한 기전적 이질성을 이해하는 것은 항혈관 생성 단일 요법의 실패 원인을 해석하고 합리적인 병용 전략을 설계하는 데 필수적입니다.
췌장암의 혈관신생 기본 개요
혈관신생의 모드
발아 혈관신생(Sprouting angiogenesis)은 PDAC에서 나타나는 신생 혈관 형성의 주요 모드로, 저산소증, 조직 손상 또는 종양 유발 신호에 의해 촉발되며 여러 혈관신생 촉진 매개체에 의해 조절됩니다11. 종양 세포에서 분비되는 혈관내피성장인자(VEGF)가 가장 중요한 조절 인자입니다. VEGF가 VEGFR2에 결합하면 PI3K/AKT 및 MAPK/ERK 경로가 활성화됩니다. PI3K는 PIP2를 인산화하여 PIP3를 생성하고, 이는 AKT를 모집 및 활성화하여 내피세포(EC)의 증식과 이동을 촉진합니다. 한편, MAPK/ERK 캐스케이드는 RAS-RAF-MEK-ERK 활성화를 통해 진행되며, ERK는 핵으로 이동하여 증식 및 이동 관련 유전자 발현을 조절합니다. 전임상 연구에 따르면 VEGF 억제는 PDAC 모델에서 발아 혈관신생을 유의하게 감소시키고 종양 성장을 약화시키는 것으로 나타났습니다12. 최근의 연구 결과들은 내피세포의 표현형 가소성이 발아 효율을 결정적으로 조절한다는 점을 강조합니다. 내피세포는 정지 상태의 "phalanx" 세포, 이동성 "tip" 세포, 그리고 증식성 "stalk" 세포 사이를 가역적으로 전환합니다. Tip-stalk 역학은 대사적으로 전문화되어 있는데, tip 세포는 이동을 위한 에너지원으로 주로 당분해(glycolysis)에 의존하는 반면, stalk 세포는 증식을 유지하기 위해 지방산 산화(fatty acid oxidation)에 의존합니다. ADAM9과 같은 종양 유래 프로테아제는 헤파린 결합 EGF 유사 성장인자의 셰딩(shedding)을 통해 발아 형성을 더욱 촉진합니다. 종합적으로 이러한 발견들은 PDAC의 발아 혈관신생이 단순히 VEGF뿐만 아니라 대사, 신호 전달 및 기질 인자들의 복잡한 상호작용에 의해 제어됨을 시사합니다13,14,15,16.
내삽성 혈관신생(Intussusceptive angiogenesis)은 내피세포의 증식이나 이동에 의존하지 않고 기존 혈관벽의 리모델링을 통해 혈관을 확장하고 분지시킵니다17. 종양 조직 내에서 암세포의 급격한 증식은 국소 압력을 증가시켜 혈관벽이 내강으로 함입되게 하며, 이를 통해 기둥 모양이나 격막 구조를 형성합니다. 이러한 구조들은 점차 넓어지고 융합되어 원래의 내강을 여러 개의 더 작은 채널로 나누며, 결과적으로 혈관의 표면적과 부피를 증가시킵니다. PDAC 마우스 모델의 3차원 영상 분석 결과, 이러한 방식은 저산소증 완화에 도움을 주는 종양 중심부 지역에서 더 흔하게 나타나는 것으로 확인되었습니다18. 내삽성 혈관신생은 내피세포(EC)의 증식이 아닌 혈관벽 리모델링에 의존하기 때문에, 내피세포 증식을 억제하는 혈관신생 억제제, 특히 anti-VEGF 요법은 이러한 방식의 혈관신생에 대해 효능이 제한적일 수 있습니다.
융합 혈관신생(Coalescent angiogenesis, CA)은 조직 섬을 둘러싸고 있는 등방성 모세혈관 네트워크로부터 발달합니다. 모세혈관의 응집과 내부 조직 기둥의 소실을 통해 우선적 흐름 경로가 확장되는 반면, 관류가 적은 분절은 퇴행하며, 이를 통해 그물망 구조의 네트워크가 혈관벽 성분을 유지하고 혈류를 지속시키는 계층적 트리 구조로 리모델링됩니다19. CA는 삽입 혈관신생(intussusceptive angiogenesis)과 특징을 공유하지만 형태학적으로는 다릅니다. 삽입 혈관신생이 기존 혈관을 분할하기 위해 조직 기둥을 성장시키고 융합시키는 반면, CA는 조직 섬을 제거하여 최종 혈관을 형성하므로 기능적으로는 정반대의 과정이라고 할 수 있습니다20.
혈관모사(Vasculogenic mimicry)는 종양 세포가 내피 세포를 모방하여 혈관 유사 구조를 형성하는 독특한 패턴을 나타냅니다. VM 형성은 상피-중배엽 전이(epithelial-mesenchymal transition, EMT)21와 밀접하게 연관되어 있습니다. EMT로 변환된 종양 세포들은 서로 연결되어 periodic acid-Schiff (PAS) 양성 세포와 세포외 기질에 의해 지지되는 내강 포함 구조를 형성하며, 적혈구를 운반함으로써 정상 혈관과 유사한 관류 기능을 수행합니다22. VM 구조는 침습성이 높은 PDAC 조직에서 유의하게 증가하며 불량한 예후와 상관관계가 있습니다23.
혈관 특성 및 미세환경적 제약
많은 악성 종양과 달리, PDAC는 특징적으로 저혈관성 및 결합조직 형성성(desmoplastic)을 띠며, 평균 미세혈관 밀도(MVD)가 정상 췌장 조직이나 간세포암보다 유의하게 낮습니다24,25,26. 이러한 저혈관성 표현형은 심한 저산소증에도 불구하고 지속되며, 이는 능동적인 혈관 억제 기전이 작용하고 있음을 시사합니다. 파라크라인 Hedgehog 신호 전달은 비정형 WNT 신호 전달을 억제하여 VEGFR2 의존적인 내피세포의 과도한 발아(hypersprouting)를 제한할 수 있으며, 종양 세포와 내피세포 사이의 VEGFR2/neuropilin 1 (NRP1) 트랜스-복합체 형성은 혈관 분지 감소 및 생존율 향상과 상관관계가 있습니다27. 그 결과 형성된 혈관계는 불균일한 분포, 미성숙한 구조, 낮은 주세포(pericyte) 피복률 및 기능적 누출을 보이며28, 이는 혈장 유출과 간질액압(IFP) 상승으로 이어집니다. 상승된 IFP는 조밀한 섬유화로 인한 고체 응력(solid stress)과 결합하여 혈관을 압박하며, 이는 잠재적으로 혈관 붕괴를 일으켜 직경 10 µm를 초과하는 혈관이 거의 완전히 사라지게 함으로써 저관류 상태를 더욱 악화시킵니다29,30.
이러한 관류 감소는 저산소증의 악순환을 초래합니다. PDAC의 신생 혈관은 혈관벽이 불완전하고 평활근 및 혈관주위세포의 지지가 부족하여 혈류 속도가 느려집니다31. 저산소 미세환경은 HIF-1α를 전사적으로 안정화하며, 이는 VEGF 분비를 증폭시켜 혈관 신생 촉진을 지속시킵니다32,33. 절제된 인간 PDAC 샘플에서 HIF-1α 발현(사례의 40%에서 나타남)은 전이성 질환 및 MVD와 양의 상관관계를 보인 반면, 예후와는 음의 상관관계를 보였습니다34. HIF-2α의 과발현과 혈관모사(vasculogenic mimicry) 또한 낮은 분화도, 진행된 병기, 림프절 전이 및 불량한 예후와 유사하게 연관되어 있습니다35.
이소성 α-smooth muscle actin 발현과 주변세포-내피세포 접착 장애로 특징지어지는 주변세포 기능 부전은 혈관계를 더욱 불안정하게 만듭니다36. 느슨한 내피 접합, 불연속적인 기저막 및 세포 간 틈새는 투과성을 증가시켜 혈장 유출을 허용하며, 이는 간질압을 높여 약물 전달을 방해하는 동시에 종양 세포의 혈관 내 침투를 촉진합니다. 높은 MVD와 낮은 미세혈관 무결성의 결합은 조기 재발, 전이 및 절제 후 일시적 생존과 관련이 있습니다37.
혈관 신생의 대사 조절
PDAC는 광범위한 저산소 영역을 나타내며, 인접한 정상 조직의 조직 pO2가 24.3–92.7 mmHg인 것에 비해 중앙값은 0–5.3 mmHg입니다38. 이는 저산소성 섬유성 기질, 빠른 증식 및 불충분한 혈관 구조로 인해 발생합니다39. 주로 HIF-α 동형 단백질에 의해 매개되는 적응성 저산소 반응은 PDAC에 공격적이고 치료 저항성이 있는 표현형을 부여합니다. HIF-1α는 급격하고 심각한 저산소 상태에서 빠르게 유도되는 반면40,41, HIF-2α는 만성적인 중등도 저산소 상태에서 지속적으로 발현되는 경향이 있으며42,43, HIF-3α는 주로 다른 HIF 복합체를 조절합니다44.
HIF-1α는 포도당 대사 재프로그래밍과 혈관 신생을 동시에 유도하는 핵심 상위 스위치 역할을 합니다. 저산소 상태에서 HIF-1α는 해당 작용 관련 유전자(GLUT1, HK2, LDHA, PKM2)를 전사적으로 활성화하는 동시에 혈관 신생 촉진 인자(VEGF, CTGF, PDGFB)를 함께 활성화합니다45,46,47. MUC1, P4HA1, APE1/Ref-1과 같은 분자들은 HIF-1α의 안정화 또는 전사 기능 강화를 통해 해당 표현형과 혈관 신생 능력 모두를 강화합니다48,49,50,51. PKM2는 해당 작용과 혈관 신생 사이의 직접적인 분자 가교 역할을 합니다. 저산소 상태에서 PKM2는 핵으로 이동하여 β-catenin/STAT3 상호작용 및 히스톤 수정을 통해 해당 작용 및 혈관 신생 유전자(VEGF-A 포함)의 전사를 공동 활성화하며, 이를 통해 강화된 해당 작용이 HIF-1α/VEGF 신호를 증폭시키는 양성 피드백 루프를 생성합니다47,52. KRAS 돌연변이는 MEK/ERK를 통해 HIF-1α/2α의 안정성을 높여 해당 효소(LDHA, PDK1)와 혈관 신생 촉진 작동체(VEGF, CA9, MCT4)를 상향 조절합니다53,54. 추가적인 교차 작용으로는 LSD1 매개 HIF-1α 안정화, UHRF1/SIRT4 축, 그리고 IR/IGF1R 및 CX3CL1/CX3CR1을 통한 수용체 신호 전달이 포함되며39,55,56, lumican은 EGFR/PI3K/Akt 억제를 통해 해당 작용과 혈관 신생 모두를 억제합니다57. 수지상 세포 모집을 통해 혈관 신생을 유지하는 글리코겐 축적58과 MEK-ERK를 통해 VEGF를 촉진하는 PAR-2 활성화53를 포함한 보상 경로들은 HIF-1α 또는 단일 대사 노드만을 표적으로 하는 것이 불충분할 수 있음을 시사합니다.
아미노산 대사는 내피세포 발아(sprouting) 및 세포외 기질(extracellular matrix, ECM) 리모델링을 위한 생합성 전구체를 공급하고, 혈관 긴장도와 면역 침윤을 간접적으로 조절하는 면역대사 신호를 생성함으로써 혈관 신생을 조절합니다. 글루타민은 GLS를 통해 글루타메이트를 형성하며, 이는 다시 아스파르트산으로 전환되어 EC 발아를 촉진하고59, 프롤린으로 전환되어 ECM 리모델링을 돕습니다60. VEGF 자극은 내피세포의 글리신 섭취를 증가시켜 이동을 촉진하며61, 글리신은 또한 글루타치온 합성에 참여하여 NO 매개 혈관 긴장도와 산화 스트레스를 조절합니다62. 아르기닌은 프롤린, 폴리아민 및 NO 생성에 기여하며63, PHGDH 의존적 세린 합성 경로는 혈관 긴장도, 산화 스트레스 및 내피세포의 세포사멸 보호를 조절합니다63,64,65. 특히, 골수 유래 억제 세포(myeloid-derived suppressor cells, MDSCs)의 트립토판 대사는 IDO-1을 통해 키뉴레닌을 생성하여, IFNγ/IL-6 균형을 혈관 신생 촉진 상태로 전환시킵니다67,68.
지질 대사 재프로그래밍은 대사, 신호 전달 및 면역 조절 메커니즘을 통해 신생혈관 형성을 촉진합니다69. PDAC에서는 SREBP-1과 FASN 및 ACC와 같은 효소에 의해 유도되는 de novo 지방 합성이 상향 조절됩니다. 막 생성을 넘어, FASN은 대사물질 신호 전달 메커니즘을 통해 EC 증식을 조절합니다. FASN 억제는 malonyl-CoA를 증가시켜 라이신 1218 위치에서 mTOR 말로닐화를 촉진하고 mTORC1 키나아제 활성을 저해함으로써, 이동에는 영향을 주지 않고 선택적으로 EC 증식을 억제합니다70. 지방산 산화는 포도당 제한 상황에서 대체 에너지원으로 작용하여 EC 이동과 관 형성을 지원하며, 약리학적 FAO 억제는 PDAC 모델에서 혈관 신생을 저해합니다71.
지질 종은 직접적인 신호 전달 분자로도 기능합니다. Lysophosphatidic acid (LPA)와 sphingosine-1-phosphate (S1P)는 내피세포의 G 단백질 결합 수용체를 활성화하여 증식, 이동 및 투과성을 촉진하며, 이러한 수치의 상승은 VEGF 발현 및 관 형성의 증가와 관련이 있습니다72. 비정상적인 지질 대사는 ROS와 지질 과산화 생성물을 생성하여 HIF-1α 및 NF-κB를 활성화하고, VEGF 및 IL-8을 포함한 혈관 신생 촉진 유전자의 전사를 증폭시킵니다73. 암세포 및 내피세포 내의 지질 방울 축적은 내피세포(EC)의 생존력 증가 및 항혈관 신생 치료에 대한 저항성과 상관관계가 있으며, perilipin이 증식 및 이동 조절에 관여하는 것으로 알려져 있습니다74.
지질 대사 재프로그래밍은 면역 조절을 통해 혈관 신생 미세환경을 형성하기도 합니다. 종양 관련 대식세포(TAMs)는 CD36과 같은 스캐빈저 수용체를 통해 산화 지질과 콜레스테롤을 축적하며, VEGF, TNF-α 및 매트릭스 메탈로프로테이나제를 분비하는 혈관 신생 촉진 M2-유사 표현형을 유도합니다. 마찬가지로 지질이 풍부한 골수 유래 억제 세포(MDSCs)는 신생 혈관 형성을 지원하는 혈관 신생 인자들을 생성합니다. 이러한 대사-면역-혈관 신생 축은 PDAC에서 새롭게 부상하는 치료 표적이 됩니다75.
대사물질 매개 혈관신생 신호전달
젖산은 단순한 대사 폐기물에서 당분해와 혈관신생을 연결하는 핵심 신호 분자로 재평가되었습니다. 젖산은 세 가지 주요 기전을 통해 혈관신생을 촉진합니다: MCT-1을 통한 혈관내피세포 내 NF-κB/IL-8 경로의 직접 활성화, prolyl hydroxylase (PHD) 활성 억제를 통한 HIF-1α 단백질의 안정화, 그리고 파라크라인 면역 조절76입니다. 젖산 매개 HIF-1α 활성화에서 GPR81의 역할에 대해서는 여전히 논란이 있습니다. 마우스 연구에서는 GPR81 신호전달이 수지상세포와 MDSC에서 HIF-1α를 안정화하여 면역 회피와 혈관신생을 촉진함을 보여주었으나, 마우스 대식세포 연구에서는 면역 억제 효과가 GPR81과 독립적으로 발생할 수 있음을 시사합니다77. 또한, GPR81 발현은 지방 조직에서는 높지만 다른 인간 장기에서는 현저히 낮으며78, GPR81을 발현하는 인간 중성구는 젖산 자극에 대해 최소한의 전사 반응만을 보여 일반화 가능성에 의문이 제기됩니다79. 특히 췌장암에서 젖산은 GPR81-mTOR-HIF-1α-STAT3 축을 통해 MDSC 활성을 강화하지만80, 이 기전의 종 간 관련성은 아직 완전히 규명되지 않았습니다. 아울러, 젖산은 M2 대식세포 분극화를 유도하여 추가적인 혈관신생 촉진 인자를 분비하게 하며81,82, 단백질 젖산화(예: ENSA-K63 젖산화)는 STAT3/CCL2를 통해 면역 미세환경을 재구성하여 간접적으로 혈관신생에 영향을 미칩니다83.
다른 대사물질들은 서로 다른 경로를 통해 혈관 신생을 조절합니다. 오메가-3 지방산(EPA 및 DHA)은 VEGF, PDGF, COX-2, PGE2, NF-κB 및 MMPs를 억제함으로써 혈관 신생 억제 효과를 나타냅니다84. 반대로, 증가된 오메가-6 다가불포화 지방산은 아라키돈산 대사의 기질을 제공합니다. COX-2를 통해 생성된 PGE2는 자가분비 기전을 통해 PDAC 세포의 VEGF 분비를 증가시켜 EC 이동을 촉진합니다85.
지방산 결합 단백질 4(FABP4)는 여러 구획에 걸쳐 작용하여 혈관 신생을 촉진합니다. 혈관 내피세포에서 NOTCH1은 FABP4 발현을 유도하여 장쇄 지방산 대사를 촉진하고 활성산소종(ROS) 저항성을 부여함으로써 혈관 신생 발아를 지원합니다. 종양 세포에서는 비정상적인 지질 대사가 acetyl-CoA와 ROS를 생성하여 HIF-1α와 NF-κB를 활성화하고, 이는 VEGF 및 PDGF의 전사를 유도합니다. 기질 수준에서 지방세포는 FABP4를 통해 유리 지방산 수송을 매개하는 동시에 IL-1β와 TNF-α를 분비하여 NF-κB를 활성화합니다. 이와 동시에, 비정상적인 스핑고지질 대사는 MIF-CD74 축을 통해 M2 대식세포 분극화를 유도하며, FABP4+ 대식세포 하위 집단은 내피세포의 이동 능력을 향상시킵니다86.
마지막으로, 숙신산(succinate), 푸마르산(fumarate), 2-하이드록시글루타레이트(2-hydroxyglutarate)를 포함한 종양 미세환경 대사물질은 내피세포(EC) 기능을 재구성하고 면역 분극을 조절함으로써 혈관 신생 관련 경로를 활성화하는 신호 분자로 작용합니다87.
임상 적용: 바이오마커, 영상 진단 및 치료법
대사 재프로그래밍과 혈관 신생 사이의 결합은 PDAC 관리를 위한 새로운 바이오마커와 평가 차원을 제공하지만, 임상 적용 경로는 이질적인 증거 구배를 따릅니다. Table 188,89,90,91,92,93에 요약된 바와 같이, 후보 바이오마커는 세 단계로 나뉩니다: (i) 널리 사용되지만 담도 폐쇄와 구별되는 PDAC에 대한 특이성이 부족한 CA19-9와 같은 기성 임상 마커; (ii) VEGF 및 당분해 대사물을 포함하여 임상적으로 평가 중인 신흥 마커; (iii) 다중 대사물 패널 및 지질-대식세포 위험 모델과 같은 실험적 시그니처입니다.
여러 연구를 통해 PDAC 환자의 혈액 및 종양 조직에서 VEGF, HIF-1α, GLUT1의 수치가 염증성 췌장 질환에 비해 유의하게 상승한다는 것이 확인되었습니다. 절제술을 받은 61명의 환자를 대상으로 한 연구에서, 혈액 및 조직 내 VEGF 농도는 염증성 종양보다 PDAC에서 유의하게 높았으며(p < 0.000001), HIF-1α(p = 0.000005)와 GLUT1(p = 0.000002) 또한 마찬가지였습니다. 다변량 분석 결과, VEGF는 혈액(OR = 1.016; p = 0.001)과 조직(OR = 1.02; p = 0.001) 모두에서 가장 강력한 독립적 예측 인자로 확인되었으며, 134.56 pg/mL의 컷오프 값을 기준으로 한 혈청 VEGF는 97.8%의 민감도와 86.7%의 특이도를 나타냈습니다88. 진단을 넘어, 치료 중 발생하는 VEGF의 동적 변화는 약력학적 마커로 활용될 수 있습니다. 1상 STARPAC 임상 시험(n = 19)에서 연속적인 혈장 측정 결과, 초기 VEGF 변화가 치료 반응을 예측할 수 있음이 시사되었으나, 이는 무작위 대조 시험을 통한 검증이 필요합니다89.
당분해 재프로그래밍은 보완적인 진단 가능성을 제공합니다. GEO 및 TCGA 데이터 세트를 통합하여 연구자들은 LDHA가 췌장암의 전체 생존율에 대한 독립적인 예측 인자임을 확인했습니다(p < 0.001). 36명의 PDAC 환자와 70명의 건강한 대조군을 대상으로 NMR을 이용한 혈청 대사체 프로파일링을 실시한 결과, 당분해 관련 대사물질의 유의미한 변화가 나타났으며, 젖산, 피루브산, 시트르산 및 포도당을 결합한 점수는 PDAC와 대조군을 구별하는 데 0.956의 AUC를 달성했습니다90. 단일 유전자 시그니처에서 다중 대사물질 통합으로 확장하여, 2단계 대사체학 연구를 통해 프롤린, 크레아틴 및 팔미트산을 PDAC를 양성 신생물 및 건강한 대조군과 구별하는 패널로 확인했으며, 발견 세트에서 AUC는 각각 0.854와 0.865였습니다. 여기에 CA19-9를 추가했을 때 성능이 각각 0.949와 0.909로 향상되었으며, 독립적인 코호트에서의 검증 AUC는 0.830과 0.852였습니다91. 전사 수준에서는 공개 데이터 세트(TCGA-PAAD, GSE62452, GSE57495)의 생물정보학 분석을 통해 7개 유전자 지질-대식세포 위험 모델(ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT)을 도출하여 환자를 위험도별로 효과적으로 층화했으며, TP53 변이가 빈번하게 나타났고 면역 조절 인자(PVRL2, CD276, CCL20)가 위험 점수와 상관관계를 보였습니다92.
유망한 발견 단계의 결과와 메타 분석 결과 사이의 차이는 단일 센터 회고적 설계, 절제 가능한 질환에 치우친 스펙트럼 편향, 적은 표본 크기, 양성 대조군의 부재, 그리고 독립적인 전향적 검증의 부족이라는 반복적인 방법론적 한계를 반영합니다87,88,89,90,91. 이러한 결과는 새로운 바이오마커가 임상 적용 단계로 나아가기 전에 엄격하고 표준화되었으며 충분한 통계적 검정력을 갖춘 검증이 필수적임을 강조합니다.
기능적 평가를 위해, 18F-FDG PET/CT는 종양의 포도당 대사 활성을 반영하며, 과분극 [1-13C]pyruvate MRI는 pyruvate에서 lactate로의 전환을 실시간으로 모니터링할 수 있게 하여 LDHA 및 HIF-1α 과발현과 상관관계를 나타냅니다94. 순환 엑소좀은 조기 진단 및 모니터링을 위한 최소 침습적 도구로서 가능성을 가지고 있습니다95. 예후 측면에서 VEGF/VEGFR-2 과발현, 높은 당분해 활성, LDHA 과발현 및 COX-2 발현은 각각 좋지 않은 결과와 연관되어 있으며, 이는 대사-혈관 형성 특성에 기반한 분자적 분류가 정밀한 층화 및 치료법 선택을 가능하게 할 수 있음을 시사합니다96.
치료 전략 및 항혈관신생 역설
PDAC 혈관신생에서 VEGF의 핵심적인 역할에도 불구하고, anti-VEGF/VEGFR 전략은 임상 3상 시험에서 일관되게 실패했습니다. CALGB 80303 시험(n = 535)에서는 gemcitabine과 bevacizumab 병용 투여가 gemcitabine 단독 투여에 비해 생존 이점이 없음이 입증되었습니다(중앙값 OS 5.8 vs. 5.9개월; p = 0.95)97. AviTA 시험에서는 gemcitabine과 erlotinib에 bevacizumab을 추가했을 때 무진행 생존 기간의 통계적으로 유의미한 개선은 나타났으나, 전체 생존 이점은 없었습니다98. gemcitabine과 aflibercept를 사용한 VANILLA 시험은 중간 분석에서 OS 이점이 없음(7.75 vs. 6.54개월)이 확인되어 중단되었으며99, axitinib 또한 gemcitabine 병용 시 생존율을 개선하는 데 실패했습니다100.
이러한 실패는 적어도 세 가지의 PDAC 특이적 내성 기전을 반영합니다. 첫째, 보상 경로 활성화입니다. VEGF 차단으로 유도된 저산소증은 대안적인 혈관 형성 촉진 인자(FGF, Ang-2, PIGF)를 상향 조절하고 혈관 형성 촉진 골수성 세포를 모집합니다101. 둘째, 혈관 공동 이용(vascular co-option) 및 혈관 모방(vasculogenic mimicry)입니다. 종양 세포는 기존의 숙주 혈관을 이용하거나 내피 세포 증식과 무관하게 혈관 유사 채널을 형성함으로써 발아 억제를 회피합니다22. 최근의 단일 세포 시퀀싱 결과, 암 연관 섬유아세포(CAF)가 CD144-β-catenin-STAT3 신호 전달을 통해 혈관 모방 및 전이 촉진이 가능한 내피 세포 유사 표현형(FAPα + CD144 + endoCAF)으로 분화 전환될 수 있음이 밝혀졌으며, 이는 VM의 개념적 틀을 종양 세포 자율적 과정에서 종양-기질 협력 기전으로 전환시켰습니다102. 셋째, 대사-기질 적응입니다. 조밀한 결합 조직 형성은 치료용 항체를 물리적으로 격리하며, CAF는 VEGF의 하위 또는 병렬로 작동하는 파라크린 HGF 및 TGF-β 매개 경로를 통해 혈관 형성을 유지합니다36. 종합적으로, 이러한 기전들은 단일 혈관 형성 리간드를 표적으로 하는 단독 요법이 PDAC에서는 불충분하다는 점을 입증합니다.
대사-혈관신생 노드를 표적으로 삼는 것은 합리적인 대안이 됩니다. HK2 억제제인 2-deoxy-D-glucose, PKM2 활성제인 shikonin, 그리고 LDHA 억제제인 oxamate를 포함한 포도당 대사 억제제들은 PDAC 세포주 및 이종이식 모델에서 항혈관신생 및 항종양 효과를 입증했습니다82. PKM2/HIF-1α/VEGF 축을 표적으로 하면 대사 적응과 혈관신생을 동시에 억제할 수 있습니다. GPR81 매개 젖산 신호전달이 잠재적인 파라크린 표적으로 부상했으나, 특정 길항제들은 여전히 실험 단계에 있습니다. 추정 길항제인 3-hydroxybutyrate는 GPR81보다는 관련 수용체인 HCAR2를 주로 표적으로 삼을 가능성이 있습니다103,104. 지질 대사에서는 COX-2 억제제(예: celecoxib)와 PPARγ/FABP4 경로 조절제가 전임상 모델에서 항혈관신생 효과를 보였으나105, gemcitabine과 celecoxib를 병용한 임상 2상 시험에서는 유의미한 생존 이점이 입증되지 않았습니다. 오메가-3 다가불포화지방산은 ω-6 경로를 경쟁적으로 억제하고 전임상 모델에서 항혈관신생 특성을 나타내지만, PDAC에 대한 인간 중재 데이터는 부족한 실정입니다.
PDAC의 대사 가소성을 고려할 때, 항혈관형성 제제와 화학요법, 면역요법 또는 대사 억제제를 병용한 복합 요법이 가장 유망한 경로입니다. 포도당, 아미노산 및 지질 대사의 재프로그래밍은 화학요법, 방사선요법 및 면역요법에 대한 내성과 밀접하게 연관되어 있으며, 해당 당분해와 글루타민분해의 통합적 억제가 대사 보상을 차단할 수 있습니다. 그러나 본 논문 작성 시점까지 PDAC에서 3상 효능을 입증한 대사 표적 복합 요법은 없습니다. 궁극적으로, 중개 연구의 핵심 과제는 약물 표적 지점의 부족이 아니라, 개별 종양에서 어떤 혈관 형성 모드(발아성, 내입성, 합생성 또는 모방성)가 지배적인지를 전향적으로 식별하지 못한다는 점입니다. 바이오마커 패널이나 영상 시그니처를 통해 환자를 대사-혈관형성 표현형별로 층화할 수 있을 때까지, 이 네트워크를 표적으로 하는 복합 전략은 정밀 유도 방식보다는 경험적 방식에 머무를 것입니다.
결론
본 리뷰에서는 췌관 선암종(PDAC)에서 대사 재프로그래밍과 혈관 신생 사이의 상호 결합을 기술합니다. 우리는 발아(sprouting), 내입(intussusceptive), 융합(coalescent) 혈관 신생 및 혈관 모사(vasculogenic mimicry)라는 네 가지 뚜렷한 신생 혈관 형성 모드를 설명하며, 이들이 집합적으로 저혈관성이고 관류가 불량하며 구조적으로 비정상적인 혈관계를 형성함을 밝힙니다. 기전의 핵심으로서, Warburg 효과를 통한 포도당 대사 재프로그래밍은 HIF-1α가 당분해 흐름과 혈관 신생 촉진 전사(VEGF, CTGF, PDGFB)를 모두 유도하고, PKM2와 변이 KRAS가 대사 상태를 혈관 신생 출력과 통합하는 시너지 루프를 형성합니다. 아미노산 및 지질 대사는 젖산, LPA/S1P, 그리고 FASN-malonyl-CoA-mTOR 축을 포함한 파라크라인 신호를 통해 내피 세포의 행동, 면역 분극 및 치료 내성을 추가적으로 조절합니다. 이러한 발견은 PDAC의 혈관 신생이 단순한 저산소 반응이 아니라 종양의 대사 적응 프로그램의 필수적인 구성 요소임을 입증합니다.
임상 적용은 진단 및 치료상의 한계로 인해 여전히 제약이 많습니다. 발굴 단계의 연구들을 통해 VEGF, LDHA 유래 대사체 점수 및 지질-대식세포 위험 모델을 포함한 대사 및 혈관 형성 바이오마커 후보들이 확인되었으나, 종합적인 증거에 따르면 그 어떤 것도 CA19-9보다 일관되게 우수한 성능을 보이지 않거나 즉각적인 도입을 위한 충분한 부가 가치를 제공하지 못하는 것으로 나타났습니다. 치료 측면에서는 anti-VEGF 단독 요법의 3상 임상 시험들이 생존율 개선에 일관되게 실패했으며, 이는 보상 경로 활성화, 혈관모사(vasculogenic mimicry) 및 대사-기질 적응에 의해 추진되는 종양 혈관 형성의 회복력을 반영합니다. 이러한 병렬적 한계들은 대사-혈관 형성 네트워크의 깊은 중복성과 가소성을 강조하며, 단독 요법보다는 통합적인 전략이 필요함을 시사합니다.
항혈관형성 제제를 화학요법, 면역요법 또는 대사 억제제와 결합하는 병용 요법은 가장 유망한 발전 방향입니다. 당분해와 글루타민 분해를 동시에 표적하거나 FASN과 mTOR를 공동 억제함으로써 대사적 보상을 극복하고 지질 주도의 혈관형성 신호를 차단할 수 있을 것입니다. 향후 우선 과제로는 바이오마커 기반의 환자 층화(예: 당분해 의존성 대 지질 의존성 표현형), 다양한 혈관 형성 모드를 차단하는 합리적인 다중 표적 병용 요법, 비침습적 대사-혈관형성 영상 기술, 그리고 분자적으로 정의된 PDAC 하위 집단을 대상으로 한 정밀 설계 임상 시험 등이 포함됩니다. 궁극적으로 대사-혈관형성 간의 상호작용을 규명하는 것은 PDAC를 치료 저항성 질환에서 기전 기반의 정밀 개입이 가능한 질환으로 전환하는 데 필수적일 것입니다.
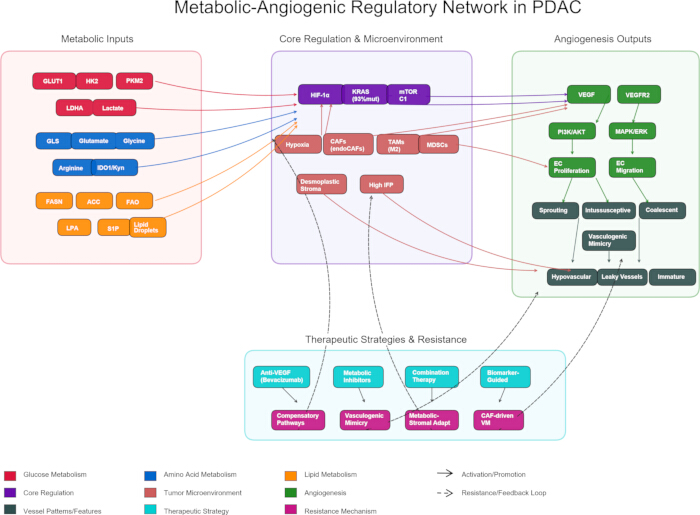
그림 1: PDAC의 대사-혈관신생 조절 네트워크. PDAC의 대사-혈관신생 조절 네트워크. 췌관선암종(PDAC)에서 대사-혈관신생 결합의 도식적 개요. (왼쪽) 영양소 경로 재편성: 포도당 대사(크림슨색), 아미노산 대사(파란색), 지질 대사(주황색). (중앙) 저산소증, 높은 간질액압(IFP)을 가진 결합조직형 기질, CAF(FAPα⁺CD144⁺ endoCAF 포함), M2-분극화된 TAM 및 MDSC로 특징지어지는 종양 미세환경(살몬색) 내 중심 조절 인자(보라색; HIF-1α, 변이 KRAS, mTORC1)에 의한 대사 입력의 통합. (오른쪽) VEGF-VEGFR2 주도의 혈관신생 신호 전달 및 네 가지 뚜렷한 혈관 형성 모드(어두운 슬레이트 그레이색): 발아성(sprouting), 내삽성(intussusceptive), 융합성(coalescent) 혈관신생 및 혈관모사(VM). (하단) 현재의 치료 전략(청록색) 및 내성 기전(마젠타색). 실선 화살표는 활성화를, 점선 화살표는 내성 피드백 루프를 나타냄. 여기를 클릭하여 이 그림의 더 큰 버전을 확인하십시오.
| 바이오마커/패널 | 생물학적 근거 | 근거 수준 | 주요 한계점 | 번역 단계 |
| CA19-993 | 시아릴화 루이스 항원 | 임상적으로 확립된 | 췌장관선암(PDAC)과 담도 폐쇄 간의 낮은 특이도 | 임상 표준 |
| 혈청 VEGF (진단용)88 | HIF-1α/VEGF 축 활성화 | 단일 센터 회고적 연구 | 스펙트럼 편향; 절제 가능 코호트 한정 | 발견 |
| 혈청 VEGF (반응)89 | 약동학적 마커 | 1상(STARPAC, n=19) | 단일군; 대조군 없음 | 가설 생성형 |
| LDHA/대사물질 점수90 | 당분해 유속 | 후향적; 단일 기관 | 양성 대조군 없음; 소규모 코호트 | 발견 |
| 프롤린‑크레아틴‑팔미트산 + CA19‑991 | 멀티오믹스 통합 | 발견 및 소규모 검증 | 단일 기관; 소규모 표본 수 | 조기 검증 |
| 7-유전자 지질/대식세포 위험 모델92 | 지질-면역 상호작용 | 회고적 생물정보학 | 전향적 코호트 없음; 배치 효과 | 발견 |
표 1: PDAC의 대사-혈관 형성 바이오마커에 대한 계층적 증거 프레임워크. 이 표는 PDAC의 대사-혈관 형성 바이오마커를 중개 연구 성숙도에 따라 세 가지 계층으로 분류한다: (i) 임상적으로 확립된 표준인 CA19-9; (ii) 진단 및 약력학적 혈청 VEGF 분석과 LDHA/대사물 점수를 포함한 초기 단계 후보군; 그리고 (iii) 다중 대사물 패널(proline--creatine--palmitic acid 및 CA19-9)과 7-유전자 지질/대식세포 위험 모델로 대표되는 발굴 단계 시그니처. 신규 후보군 전반에서 반복적인 패턴이 나타난다: 생물학적 근거는 명확히 정의되어 있으나, 회고적 또는 단일 센터 설계, 양성 대조군의 부재, 소규모 코호트 및 전향적 검증의 부족과 같은 방법론적 한계가 결합되어 발굴 또는 초기 가설 생성 단계를 넘어선 진전을 제한하고 있다.
공개 사항
저자들은 상충하는 재정적 이해관계가 없음을 밝힙니다.
감사의 글
본 연구는 일차 종양 세포의 3D 스페로이드 기반 약물 스크리닝을 위한 디지털 미세유체 플랫폼(FDCT0001/2025/RID)의 지원을 받아 수행되었습니다.
참고문헌
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.