본 연구에서는 네트워크 약리학 및 분자 동역학 시뮬레이션을 이용하여 전립선암 치료에 있어 plumbagin의 분자적 기전과 경로를 조사하였습니다. 연구 결과, plumbagin은 AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC 및 PPARG와 안정적으로 결합할 수 있음을 보여주었습니다.
연구 논문
네트워크 약리학 및 분자 동역학 시뮬레이션을 이용한 전립선암 내 Plumbagin의 전산 분석
29 조회수
⸱
2026년 9월 11일
* These authors contributed equally
이 논문에서
요약
초록
전립선암은 남성의 암 관련 사망률에 크게 기여하는 주요 요인입니다. 많은 환자가 질병이 국소 진행 단계 또는 전이 단계로 진행된 후에야 진단받기 때문에, 완치 목적의 치료가 더 이상 불가능한 경우가 많습니다. 본 연구에서는 전립선암에 대한 plumbagin의 치료 효과의 잠재적 분자 기전을 탐구하기 위해 네트워크 약리학, 분자 도킹 및 분자 역학 시뮬레이션을 결합한 통합 계산적 접근 방식을 적용하였습니다. 통합 데이터베이스 분석을 통해 잠재적 치료 표적을 식별하였으며, 이어서 단백질-단백질 상호작용 네트워크 구축, 기능 농축 분석, 분자 도킹 및 분자 역학 시뮬레이션을 수행하여 단백질-리간드 상호작용의 안정성을 평가하였습니다. 계산 분석 결과, plumbagin은 AKT serine/threonine kinase 1 (AKT1), estrogen receptor 1을 포함한 여러 허브 표적과 안정적인 상호작용을 형성할 수 있음을 확인하였습니다. (ESR1), BCL2 세포사멸 조절인자 (BCL2), 표피성장인자 수용체 (EGFR), 종양괴사인자 (TNF), 유사분열 활성 단백질 키나아제 3 (MAPK3), 열충격단백질 90 알파 패밀리 클래스 A 멤버 1 (HSP90AA1), SRC 원종양유전자, 비수용체 티로신 키나아제 (SRC) 및 peroxisome proliferator activated receptor gamma (PPARG), 이는 전립선암 진행에 관여하는 주요 경로를 조절할 가능성이 있음을 시사합니다. 이러한 인 실리코(in silico) 이러한 결과는 plumbagin의 가능한 분자 메커니즘에 대한 새로운 통찰을 제공하며, 향후 실험적 검증을 위한 근거를 제시합니다. 하지만 추가적인 인비트로(in vitro) 및 생체 내(in vivo) 그 기능적 활성과 치료 효능을 확인하기 위한 연구가 필요합니다.
서론
전립선암은 이질적인 특성을 가지고 있으며, 증상이 없는 선별 검사 발견 병변부터 공격적인 악성 종양에 이르기까지 임상적 징후가 다양하며, 전 세계적으로 주요한 질병 발생 및 사망 원인이 되고 있습니다1,2. 전 세계적으로 전립선암 신규 사례 수는 2020년 140만 건에서 2040년 290만 건으로 두 배 증가할 것으로 예상되며, 연간 사망자 수는 2020년 375,000명에서 2040년 약 700,000명으로 증가할 것으로 전망됩니다3. 초기에는 안드로겐 의존성 악성 종양으로 진단되어 안드로겐 차단 요법으로 치료가 가능합니다. 그럼에도 불구하고 초기 반응이 효과적일지라도, 질병은 결국 안드로겐 비의존성 형태로 진행됩니다. 호르몬 불응성 전립선암 환자는 골전이 발생 위험이 현저히 증가하며, 이는 임상적으로 유의미한 골 병변으로 이어집니다4,5,6,7. 또한, 초기 전립선암은 수술이나 방사선 치료로 완치가 가능하지만, 많은 환자가 진단 당시 이미 국소적으로 진행되었거나 전이된 상태이며, 현재로서는 이러한 경우에 적용할 완치 치료법이 없습니다8,9. 따라서 전립선암 전이의 예방 및 치료를 위해 효과적이고 선택성이 높은 약물을 개발하는 것이 시급합니다.
라이코펜, 대두 제품, 녹차, 석류 페놀 화합물, 아피게닌, 그리고 비타민 D 및 E와 같은 다양한 천연 추출물이 전립선암의 발생을 효과적으로 예방하는 것으로 나타났습니다10,11,12,13. 자연계에 널리 분포하며 Plumbago zeylanica의 주요 성분인 천연 나프토퀴논 화합물인 플럼바진(PLB)은 항감염14, 항염증15, 항동맥경화16 및 항종양17,18 특성을 가지고 있습니다. 연구에 따르면 PLB는 유방암, 비소세포폐암, 간암, 췌장암, 대장암, 난소암, 전립선암, 교모세포종 및 망막모세포종을 포함한 다양한 암 세포 유형에서 항종양 효과를 나타내는 것으로 밝혀졌습니다19,20,21. In vitro 실험에서는 PLB가 전립선암 세포의 증식을 억제함이 확인되었습니다22,23. 또한 PLB는 미세단백질 발현을 조절하여 전립선암 세포의 세포 주기 조절, 세포 사멸, 자가포식 및 상피-간엽 이행을 포함한 여러 세포 행동에 영향을 줍니다24,25. 아울러, PLB는 피하 이종이식 마우스 모델에서 안드로겐 비의존성 암 세포의 성장을 지연시킵니다22,26.
PLB가 전립선암 세포의 증식과 침습을 억제한다는 수많은 연구 결과가 보고되었지만, 현재까지 PLB가 이러한 세포에 작용하는 표적과 경로에 대한 체계적인 조사는 이루어지지 않았다. 본 연구에서는 네트워크 약리학, 분자 도킹 및 분자 동역학 시뮬레이션을 이용하여 전립선암에서 PLB의 치료 효과의 기초가 되는 잠재적 표적과 경로를 규명하고자 하였다.
프로토콜
PLB의 잠재적 표적 예측 및 스크리닝
PLB의 화학 구조 정보는 PubChem 데이터베이스(https://pubchem.ncbi.nlm.nih.gov/)에서 얻었습니다. PLB의 분자 표적은 SwissTarget(https://swisstargetprediction.ch/index.php), SEA(https://sea.bkslab.org/), TargetNet(http://targetnet.scbdd.com/calcnet/index/), PharmMapper(https://www.lilab-ecust.cn/pharmmapper/index.html), Comparative Toxicogenomics Database(CTD, https://ctdbase.org/), Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform(TCMSP, https://www.tcmsp-e.com/index.php) 및 HERB(http://herb.ac.cn/) 데이터베이스를 사용하여 리간드 기반의 2차원 및 3차원 유사성을 바탕으로 예측하였습니다. 데이터의 신뢰성과 재현성을 보장하기 위해, 데이터베이스별 필터링 임계값을 다음과 같이 적용하였습니다: TCMSP는 경구 생체이용률(OB) ≥ 30% 및 약물 유사성(DL) ≥ 0.18인 표적을 유지하였고; SwissTargetPrediction은 예측 확률 ≥ 0.5인 항목을 유지하였으며; PharmMapper는 정규화된 적합도 점수(normalized fit score) ≥ 4.0인 표적을 선택하였습니다; SEA는 E-value < 0.001인 표적만을 유의미하게 농축된 것으로 포함하였으며; TargetNet은 예측 확률 > 0.5인 표적을 유지하였습니다; CTD는 큐레이션된 근거(화학물질-유전자 상호작용에서 추론됨)와 상호작용 점수 > 0.3인 표적만을 포함하였고; HERB는 문헌 기반 점수 ≥ 0.4인 표적을 유지하였습니다. 상기 데이터베이스에서 검색된 모든 단백질 식별자는 UniProt 데이터베이스(https://www.uniprot.org/)를 사용하여 공식 인간 HGNC 유전자 심볼로 표준화하였으며, 종은 Homo sapiens로 제한하였습니다. 모든 소스에서 중복 항목을 제거한 후, 후속 분석을 위해 총 500개의 고유한 PLB 관련 표적을 확보하였습니다.
전립선암 관련 유전자 추출
전립선암 관련 질환 유전자는 GeneCards (https://www.GeneCardss.org/), DrugBank (https://go.drugbank.com/), CTD 및 HERB에서 수집하였다. 데이터의 신뢰성을 보장하기 위해 데이터베이스별 포함 기준을 적용하였다. GeneCards에서는 질환 쿼리와의 연관성이 중간에서 강한 수준의 증거를 가진 유전자를 포괄하기 위해 관련성 점수(relevance score)가 0.5 이상인 유전자만을 유지하였다. DrugBank에서는 실험적 증거(예: 전립선암에 대해 FDA 승인을 받았거나 임상 시험 중인 약물)가 있는 항목만 포함하고, 컴퓨터 예측 또는 이론적 상호작용은 제외하였다. CTD에서는 큐레이션된 화학물질-유전자-질환 상호작용을 기반으로 증거 수준이 "marker" 또는 "mechanism"으로 분류된 기록만 유지하였다. HERB에서는 충분한 실험적 또는 텍스트 마이닝 증거를 확보하기 위해 문헌 기반 신뢰도 점수가 0.4 이상인 타겟을 포함하였다. 모든 유전자 심볼은 UniProt 데이터베이스 (https://www.uniprot.org/)를 통해 HGNC 명명법으로 통일하였으며, 종은 Homo sapiens로 제한하고 중복 항목을 제거하여 최종적으로 후속 분석을 위한 1,199개의 고유한 전립선암 관련 타겟을 도출하였다.
중복 타겟 식별 및 충돌 주석 수정
Venny 2.1 (https://bioinfogp.cnb.csic.es/tools/venny/index.html)에서 표준화된 HGNC 기호를 사용하여 500개의 PLB 표적과 1,199개의 전립선암 표적의 교집합을 분석한 결과, 151개의 중복 후보 표적이 도출되었습니다. 데이터베이스 간의 주석 충돌을 해결하기 위해 다음과 같은 3단계 보정 파이프라인을 시행하였습니다: (i) UniProt ID 매핑 도구를 통해 유전자 별칭의 불일치를 통일하였고, (ii) 서열 유사도 임계값 > 0.4인 CD‑HIT를 사용하여 파라로그 중복 유전자를 제외하였으며, (iii) 상충되는 기능적 주석의 경우 최소 2개 이상의 독립적인 데이터베이스에서 뒷받침되는 경우에만 유지하고, 단일 출처에서 나온 고유한 충돌 설명은 폐기하였습니다.
네트워크 구축 및 허브 식별
중첩된 표적들을 STRING 데이터베이스(버전 12.0, https://cn.string-db.org/)에 제출하여 단백질-단백질 상호작용(PPI) 네트워크를 구축하였으며, 검색 범위는 Homo sapiens로 제한하였다. 높은 신뢰도를 보장하기 위해 통합 신뢰도 점수가 0.700 이상인 상호작용만을 유지하였고, 연결성이 없는 모든 노드는 네트워크에서 제외하였다. 구축된 PPI 네트워크는 Cytoscape(버전 3.10.2)를 통해 시각화 및 위상학적 분석을 수행하였으며, 이후 cytoHubba 플러그인을 사용하여 허브 유전자를 결정하였다. 이때 주요 랭킹 알고리즘으로는 MCC(Maximal Clique Centrality)를, 보조 교차 검증 지표로는 Degree를 사용하였다.
기능적 풍부도 분석
차별 발현 유전자에 대해 Gene Ontology (GO) 기능 주석 및 Kyoto Encyclopedia of Genes and Genomes (KEGG) 경로 풍부도 분석을 Bioinformatics Online Analysis Platform (https://www.bioinformatics.com.cn, 2026년 5월 4일 최종 접속)을 사용하여 수행하였다. 이 플랫폼은 피셔의 정확 검정(Fisher's exact test)을 통해 보정 전 P-값을 계산하며, 다중 검정 보정을 통한 위양성률(FDR) 제어를 위해 Benjamini-Hochberg (BH) 방법을 사용하였다. FDR < 0.05인 GO 용어(생물학적 과정, 세포 구성 성분, 분자 기능) 및 KEGG 경로는 유의미하게 풍부한 것으로 간주하였다.
분자 도킹
활성 컨포메이션을 나타내는 선택된 표적 단백질의 결정 구조는 RCSB Protein Data Bank(https://www.rcsb.org/)에서 얻었습니다. 단백질 준비는 Discovery Studio에서 수행되었으며, 여기에는 물 분자 및 헤테로 원자 제거, 중복 체인 삭제, 누락된 잔기 보정, pH 7.4에서의 수소 원자 추가, Gasteiger 전하 할당 및 에너지 최소화가 포함되었습니다. 결합 포켓은 모든 핵심 기질 결합 잔기를 포함하는 그리드를 사용하여 공동 결정화된 리간드의 좌표를 기반으로 정의되었습니다. PLB의 분자 도킹은 SwissDock 웹 서버(http://www.swissdock.ch/)의 Attracting Cavities 모듈을 통해 수행되었습니다. 친화도를 평가하기 위해 결합 자유 에너지를 계산하였으며, 각 표적에 대해 에너지가 가장 낮은 컨포메이션을 최종 도킹 포즈로 선택하였습니다. 분자 도킹 시뮬레이션 결과는 검증을 위해 시각화되었습니다.
분자 동역학 시뮬레이션
분자 동역학(MD) 시뮬레이션은 GROMACS 2022.2를 사용하여 수행되었습니다. 단백질 기술에는 Amber14SB 포스 필드가 사용되었으며, 시스템은 TIP3P 물로 용매화되었습니다. AM1-BCC 부분 전하와 GAFF2 원자 유형을 포함한 Plumbagin 파라미터는 Antechamber를 사용하여 생성한 후, ACPYPE로 토폴로지를 변환하고 Joung-Cheatham 이온 파라미터를 할당하였습니다. 각 단백질-리간드 복합체는 단백질과 박스 사이의 최소 거리가 1.2 nm인 절단된 정십이면체(truncated dodecahedral) 시뮬레이션 박스에 배치되었으며, TIP3P 물 분자로 용매화하고 0.15 M Na⁺/Cl⁻를 첨가하여 중성 상태로 만들었습니다. 최속강하법(steepest descent algorithm, Fmax < 1,000 kJ·mol⁻1·nm⁻1)을 이용한 에너지 최소화 이후, 시스템은 298 K에서 각각 200 ps 동안 순차적으로 NVT 및 NPT 평형화를 거쳤습니다. 이후 Production 시뮬레이션은 Verlet 컷오프 방식을 사용하여 2 fs의 적분 시간 단계로 NPT 조건에서 200 ns 동안 수행되었습니다. 장거리 정전기적 상호작용은 particle mesh Ewald(PME)법으로 계산하였으며, 정전기적 상호작용과 van der Waals 상호작용 모두 1.2 nm의 컷오프 거리를 적용하였습니다. 수소를 포함하는 결합을 구속하기 위해 LINCS 알고리즘을 사용하였습니다. 온도는 Nosé-Hoover thermostat을 사용하여 298 K로 유지하였고, 압력은 Parrinello-Rahman barostat을 사용하여 1 bar로 유지하였습니다. 좌표는 후속 분석을 위해 매 10 ps마다 저장되었습니다. 트라젝토리 분석 및 시각화는 GROMACS 유틸리티, VMD 및 PyMOL을 사용하여 수행하였으며, MM-PBSA 결합 자유 에너지 계산은 필요한 경우 gmx_MMPBSA를 사용하여 수행하였습니다.
분자 동역학 궤적의 평형 상태 평가 및 MM-PBSA 자유 에너지 샘플링 프로토콜
각 단백질-plumbagin 복합체에 대하여 GROMACS를 이용한 200 ns 전원자 프로덕션 분자 동역학 시뮬레이션을 수행하였다. 100 ns 시점을 평형화 경계로 설정하였으며, 0-100 ns 구간은 단백질 백본과 리간드 결합 포켓이 지속적으로 구조적 조정을 거치는 형태적 이완 단계로 지정하였다. 100-200 ns 구간은 RMSD, 회전 반경(Rg), 잔기별 RMSF, 리간드의 매몰된 SASA, 분자 간 수소 결합 및 리간드-수용체 상호작용 에너지가 단방향 표류 없이 미세한 정상 상태 변동만을 보였으므로, 열역학적으로 안정된 고평부(plateau)로 식별하였다. 모든 정량적 운동학적 매개변수와 MM/PBSA 결합 자유 에너지는 100-200 ns 평형 단계에서만 계산되었으며, 이 구간에서 100 ps마다 프레임을 균일하게 추출하여 시스템당 1,000개의 평형 스냅샷을 gmx_MMPBSA 입력값으로 확보하였다. 자유 에너지 계산 시 형태적 표류로 인한 간섭을 제거하기 위해 초기 100 ns의 이완 궤적은 제외하였다.
전립선암 내 표적 유전자의 예후 분석
The Cancer Genome Atlas (TCGA)의 전립선암 데이터셋을 사용하여 예후 분석을 수행하였다. RNA 시퀀싱(STAR-counts) 데이터와 그에 해당하는 임상 정보는 Genomic Data Commons 포털(https://portal.gdc.cancer.gov)에서 확보하였다. 유전자 발현 수는 transcripts per million (TPM)으로 변환되었으며, log2(TPM + 1)을 사용하여 정규화하였다. 임상 정보가 불완전한 샘플을 제외한 후, 총 498례를 분석에 포함하였다. 각 유전자의 발현 중간값을 기준으로 환자를 고발현군과 저발현군으로 나누었다. SRC의 전체 생존율(OS)과 MAPK3의 무진행 생존기간(PFS)을 평가하기 위해 로그 순위법(log-rank test)을 이용한 Kaplan-Meier 생존 분석과 단변량 Cox 비례 위험 회귀 분석을 수행하였으며, 위험비(HRs)와 95% 신뢰구간(CIs)을 산출하였다. 예측 성능은 1년, 3년, 5년 시점의 시간 의존적 수신자 조작 특성(ROC) 곡선을 생성하여 추가로 평가하였다. 통계 분석은 R version 4.0.3에서 수행되었으며, P < 0.05를 통계적 유의성 기준으로 간주하였다.
결과
PLB 및 전립선암 표적의 예측 결과
PLB의 PubChem CID는 10205이며, IUPAC 이름은 5-hydroxy-2-methylnaphthalene-1,4-dione, SMILES는 CC1=CC(=O)C2=C(C1=O)C=CC=C2O, InChIKey는 VCMMXZQDRFWYSE-UHFFFAOYSA-N, InChI는 InChI=1S/C1H8O3/c1-6-5-9(13)10-7(1(6)14)3-2-4-8(10)12/h2-5,12H,1H3, 분자량은 18.18, 분자식은 C1H8O3, CAS 번호는 481-42-5이다. 중복 항목을 제거한 후, 본 연구에서는 SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP 및 HERB 데이터베이스를 사용하여 50개의 잠재적 PLB 표적을 예측하였다(부록 표 S1). 중복 항목을 제거한 후, GeneCards, DrugBank, TCMSP, CTD 및 HERB 데이터베이스를 이용하여 전립선암에 대한 1,19개의 잠재적 표적을 예측하였다(보충 표 S2).
네트워크 약리학으로 예측한 전립선암에서 PLB의 작용 기전
타겟의 교집합을 분석하기 위해 벤 다이어그램을 작성하였으며, 그 결과 151개의 중첩 타겟이 확인되었다(그림 1). 이후 이러한 교집합 유전자들에 대해 단백질-단백질 상호작용(PPI) 네트워크를 구축하였으며(그림 2), 노드 차수(node degree)에 따라 시각화하여 진한 빨간색과 더 큰 노드 크기가 더 높은 차수를 나타내도록 하였다(그림 3). Cytoscape 소프트웨어를 사용하여 교집합 유전자 중 핵심 타겟 유전자(상위 20개)를 분석한 결과, TP53이 12로 가장 높은 차수를 보였으며, AKT1이 1의 차수로 그 뒤를 이었다(그림 4).
이어서, 교차 유전자를 DAVID 데이터베이스에 업로드하여 유전자 온톨로지(GO) 및 KEGG 경로 농축 분석을 수행하였습니다. GO 분석 결과 4,156개의 생물학적 과정(Supplementary Table S3), 292개의 세포 구성 성분(Supplementary Table S4), 562개의 분자 기능(Supplementary Table S5)이 도출되었습니다. 각 카테고리에서 가장 유의하게 농축된 상위 10개 항목을 시각화하였습니다(Figure 5A-C). KEGG 분석에 따르면 187개의 경로가 유의하게 농축되었으며(Supplementary Table S6), 가장 관련성이 높은 상위 10개 항목을 Figure 5D에 나타내었습니다. 여기에는 전립선암, B형 간염, 암의 프로테오글리칸, EGFR 티로신 키나제 억제 내성, 지질 대사 및 죽상동맥경화증, 인간 거대세포바이러스 감염, 대장암, 내분비 내성, 당뇨 합병증의 AGE-RAGE 경로, 그리고 PI3K-Akt 신호 전달 경로와 관련된 경로들이 포함되었습니다.
전립선암 치료에서 PLB의 핵심 표적
네트워크 약리학 분석을 통해 PLB와 전립선암 사이의 교차 유전자 151개를 확인했습니다. PPI 네트워크를 기반으로 연결성이 가장 높은 상위 20개의 잠재적 핵심 표적 유전자를 선별했습니다: tumor protein p53 (TP53), AKT serine/threonine kinase 1 (AKT1), signal transducer and activator of transcription 3 (STAT3), estrogen receptor 1 (ESR1), BCL2 apoptosis regulator (BCL2), interleukin 6 (IL6), epidermal growth factor receptor (EGFR), catenin beta 1 (CTNNB1), tumor necrosis factor (TNF), phosphatase and tensin homolog (PTEN), caspase 3 (CASP3), mitogen-activated protein kinase 3 (MAPK3), heat shock protein 90 alpha family class A member 1 (HSP90AA1), SRC proto-oncogene, non-receptor tyrosine kinase (SRC), peroxisome proliferator activated receptor gamma (PPARG), mechanistic target of rapamycin kinase (MTOR), heat shock protein 90 alpha family class B member 1 (HSP90AB1), glycogen synthase kinase 3 beta (GSK3B), prostaglandin-endoperoxide synthase 2 (PTGS2), 그리고 matrix metallopeptidase 9 (MMP9). TP53이 가장 높은 연결성을 보였으며, AKT1이 그 뒤를 이어 이들이 핵심 표적일 가능성을 시사했습니다.
도킹 및 분자 동역학 시뮬레이션을 위한 최종 타겟을 선정하기 위해, AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2, MMP9를 포함하여 결정 구조와 정의된 결합 포켓이 존재하는 전암성 단백질을 인코딩하는 유전자에 우선순위를 두었습니다. 반대로, TP53을 포함한 종양 억제 유전자는 타겟 억제라는 치료 전략과 일치하지 않으므로 제외되었습니다.
따라서 추가적인 분자 도킹 연구를 수행하였다. 연구 결과, PLB는 TRP80, SER205, LEU210, LEU264 및 LYS268을 통해 AKT1과 상호작용하며 결합 에너지(BE)는 -7.764 kcal/mol였고27; GLU612, SER613, ARG609 및 PRO639를 통해 STAT3와 상호작용하며 BE는 -5.149 kcal/mol였으며28; LEU346, PHE404, ALA350, LEU387 및 LEU391을 통해 ESR1과 상호작용하며 BE는 -7.165 kcal/mol였고29; LYS53, PHE54 및 HIS50을 통해 BCL2와 상호작용하며 BE는 -5.564 kcal/mol였으며30; GLN28, LYS27 및 ARG24를 통해 IL6와 상호작용하며 BE는 -4.462 kcal/mol였다31; 또한 PLB는 LEU78, LEU707 및 LEU789를 통해 EGFR과 상호작용하며 BE는 -6.25 kcal/mol였고32; TYR59, GLY121 및 LEU120을 통해 TNF와 상호작용하며 BE는 -6.570 kcal/mol였으며3; ALA69, VAL56, ILE48, LEU124, MET125 및 LEU173을 통해 MAPK3와 상호작용하며 BE는 -7.369 kcal/mol였다34; LEU107, PHE138, TYR139 및 TRP162를 통해 HSP90AA1과 상호작용하며 BE는 -8.947 kcal/mol였고35; LEU276, TYR343, MET34, ALA296, LEU396 및 VAL284를 통해 SRC와 상호작용하며 BE는 -7.469 kcal/mol였으며36; LEU330, ARG28, ILE326, MET329 및 ALA292를 통해 PPARG와 상호작용하며 BE는 -6.538 kcal/mol였다37; ALA2073, SER2069 및 HIS2024를 통해 MTOR과 상호작용하며 BE는 -4.672 kcal/mol였고38; TYR134, PHE133, TRP157 및 LEU102를 통해 HSP90AB1과 상호작용하며 BE는 -6.928 kcal/mol였으며39; VAL70, VAL135 및 ALA83을 통해 GSK3B와 상호작용하며 BE는 -6.79 kcal/mol였다40; VAL315, THR561, ARG31 및 ILE558을 통해 PTGS2와 상호작용하며 BE는 -5.081 kcal/mol였고41; LEU187, ALA189, MET247, TYR248, LEU18, HIS26 및 VAL23을 통해 MMP9과 상호작용하며 BE는 -7.101 kcal/mol였다42. IL6와 MTOR을 제외하고 PLB와 다른 단백질들의 결합 에너지는 -5 kcal/mol 미만이었으며, 이는 PLB가 이들 단백질에 안정적으로 결합할 수 있음을 나타낸다(표 1).
이어서, PLB와 이러한 표적 단백질 간의 상호작용을 추가로 분석하고 결합 안정성을 검증하기 위해 분자 동역학 시뮬레이션을 수행하였다. 일부 화합물은 도킹 점수에서 높은 순위를 기록했으나, 예비 분자 동역학 시뮬레이션 결과 여러 시스템에서 초기 리간드 드리프트(drift) 또는 심각한 구조적 왜곡이 나타났다. 따라서 이러한 불안정한 복합체들은 제외하고, 초기 이완(relaxation) 후에도 일관된 결합 포즈를 유지한 복합체들만을 선별하여 확장 분자 동역학 시뮬레이션의 후보군으로 진행하였다. 최종적으로 선정된 표적은 AKT1 (Supplementary File 1—Supplementary Figure S1), ESR1 (Supplementary File 1—Supplementary Figure S2), BCL2 (Supplementary File 1—Supplementary Figure S3), EGFR (Supplementary File 1—Supplementary Figure S4), TNF (Supplementary File 1—Supplementary Figure S5), MAPK3 (Supplementary File 1—Supplementary Figure S6), HSP90AA1 (Supplementary File 1—Supplementary Figure S7), SRC (Supplementary File 1—Supplementary Figure S8), 및 PPARG (Supplementary File 1—Supplementary Figure S9)였다. 20 ns의 시뮬레이션 후, PLB와 AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC, 및 PPARG 복합체 구조의 RMSD는 시뮬레이션 과정 동안 점진적으로 안정화되었다( Supplementary File 1—Supplementary Figure S1-S9, 패널 A 참조). 동시에 Rg (Supplementary File 1—Supplementary Figure S1-S9, 패널 B 참조), 평균 제곱 변동(RMSF) (Supplementary File 1—Supplementary Figure S1-S9, 패널 C) 참조), 단백질과 리간드 결합 부위 사이의 거리(Dock site-ligand) (Supplementary File 1—Supplementary Figure S1-S9, 패널 D 참조), 매몰 용매 접근 가능 표면적(Buried SASA) (Supplementary File 1—Supplementary Figure S1-S9, 패널 E 참조), 그리고 결합 형태 중첩(Supplementary File 1—Supplementary Figure S1-S9, 패널 F 참조) 지표들도 시뮬레이션이 진행됨에 따라 점차 안정화되었다. 이러한 결과는 단백질-리간드 복합체가 시뮬레이션 전반에 걸쳐 구조적 안정성을 유지했음을 시사한다. RMSD, Rg, RMSF, 단백질-리간드 거리 및 buried SASA가 점진적으로 안정된 값에 도달한 것은, 원자 변동이 제한적이고 결합 포켓 내에서 리간드 점유가 지속되는 조밀한 복합체임을 나타낸다. 또한, plumbagin과 단백질 사이의 접촉 면적은 시간이 지나도 비교적 일정하게 유지되었다. 반데르발스(Van der Waals), 소수성 및 정전기적 상호작용 또한 시뮬레이션 내내 안정적인 프로파일을 보였으며, 이는 단백질-plumbagin 복합체의 전반적인 안정성을 더욱 뒷받침한다(Supplementary File 1—Supplementary Figure S1-S9, 패널 G 참조).
용매화 에너지(solvation energy)를 고려하고 RMSD, Rg, Distance, Buried SASA 및 상호작용 에너지를 종합적으로 평가하여, MM-PBSA(Molecular Mechanics-Poisson Boltzmann Surface Area) 방법을 이용한 결합 에너지(BE) 관련 항을 계산하기 위해 안정 상태의 복합체 궤적을 선택하였습니다. 보고된 친화도 순위에 대한 신뢰도 측정값을 제공하기 위해, 모든 결합 자유 에너지는 평형화된 MD 궤적에서 추출한 스냅샷으로부터 계산된 평균 ± SEM으로 보고하였습니다(표 2). 이 중 AKT1이 가장 낮은(가장 음의 값인) 결합 자유 에너지를 나타냈으며, ESR1, HSP90AA1, SRC, PPARG가 그 뒤를 이었으며, 이는 PLB가 이러한 표적 단백질들에 안정적으로 결합할 수 있음을 시사합니다.
또한, 본 연구에서는 PLB와 타겟 간의 상호작용 잔기를 분석하였으며(표 3에 상세히 기술됨), PLB가 주로 수소 결합(보충 파일 1—보충 그림 S1-S9, 패널 I 참조), 소수성 상호작용 및 van der Waals 힘을 통해 타겟 단백질에 안정적으로 결합한다는 것을 발견했습니다. 아미노산 결합 에너지의 기여도(보충 파일 1—보충 그림 S1-S9, 패널 H 참조)와 단백질-PLB 상호작용을 분석함으로써 본 연구는 다음과 같은 사실을 밝혔습니다. AKT1의 경우, PLB 결합의 핵심 아미노산은 TRP80과 LEU264이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다. ESR1의 경우, 핵심 아미노산은 LEU346과 LEU525이며 van der Waals 힘이 주요한 역할, 소수성 상호작용이 이차적인 역할, 정전기적 상호작용이 보조적인 역할을 합니다. BCL2의 경우, 핵심 아미노산은 TYR108과 PHE104이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다. EGFR의 경우, 핵심 아미노산은 MET102와 TYR98이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다. TNF-α의 경우, 핵심 아미노산은 TYR59와 HIE15이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다. MAPK3의 경우, 핵심 아미노산은 TYR53과 LEU173이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다. HSP90AA1의 경우, 핵심 아미노산은 PHE138과 LEU107이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다. SRC의 경우, 핵심 아미노산은 LEU276과 LEU396이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다. PPARG의 경우, 핵심 아미노산은 LEU30과 ILE326이며 van der Waals 힘이 주요한 역할을 하고 정전기적 및 소수성 상호작용이 부수적인 역할을 합니다.
BCL2를 제외하고 본 연구에 사용된 모든 단백질 결정 구조는 알려진 억제와 함께 공동 결정화되었습니다. 도킹 접근 방식의 신뢰성과 PLB의 결합 잠재력을 추가로 검증하기 위해, 원래의 억제 결합 부위를 기반으로 활성 결합 포켓을 정의했습니다. PLB와 각각의 천연 억제제를 동일한 포켓에 도킹시킨 후, 결합 자유 에너지를 계산하여 비교했습니다. 각 타겟에 대해, 결정학적 결합 형태를 밀접하게 재현한 천연 억제제의 도킹 포즈만을 에너지 비교 대상으로 고려했습니다. 표 4에 나타난 바와 같이, 8가지 모든 타겟에서 PLB의 도킹 결합 자유 에너지는 각각의 천연 억제와 유사한 수준이었으며, 이는 PLB가 검증된 활성 화합물들과 유사한 포켓 결합 친화력을 가지고 있음을 시사합니다. 이러한 결과는 새로운 스캐폴드 분자인 PLB가 이러한 발암 허브를 타겟으로 하는 새로운 전립선암 치료제 개발을 위한 유망한 화학적 템플릿 역할을 할 수 있음을 나타냅니다.
전립선암에서 표적 유전자의 예후적 가치
대표적인 표적으로서, TCGA 데이터셋을 사용하여 전립선암에서 SRC 및 MAPK3의 예후적 유의성을 평가하였습니다. SRC의 경우, 경사 분포 분석 결과 SRC 발현이 높을수록 사망률이 증가하고 추적 관찰 생존 시간이 유의하게 짧아지는 것으로 나타났습니다(그림 6A). Kaplan-Meier 생존 분석(그림 6B)을 통해 고발현군이 저발현군보다 전체 생존율이 현저히 낮음을 확인하였습니다(Log-rank P = 0.0317, HR = 9.708, 95% CI: 1.2–77.234). 누적 위험 곡선은 고발현 코호트의 모든 시점에서 사망 확률이 더 높음을 나타내어, SRC가 불량한 예후의 위험 요인임을 확인시켜 주었습니다. 시간 의존적 ROC 곡선(그림 6C)에서 1년, 3년, 5년 시점의 AUC 값은 각각 0.9, 0.878, 0.829로 모두 0.7을 초과하였으며, 이는 단기 및 장기 생존 모두에 대해 우수한 예측 성능을 보임을 의미합니다. 종합적으로, 이러한 결과는 높은 SRC 발현이 전립선암의 불량한 예후를 예측하는 독립적인 분자 마커로 활용될 수 있음을 시사합니다.
MAPK3의 경우, 경사 분포 분석 결과 발현 증가가 더 심한 종양 진행 및 더 짧은 무진행 생존 기간과 관련이 있는 것으로 나타나, MAPK3가 잠재적인 위험 유전자임을 예비적으로 시사하였습니다(그림 7A). Kaplan-Meier 무진행 생존 분석(그림 7B) 결과, 고발현 군은 저발현 군보다 무진행 생존 기간이 유의하게 짧았으며(Log-rank P = 0.0298, HR = 1.581, 95% CI: 1.046–2.391), 고발현 군의 중앙 무진행 생존 기간은 단 5.8년에 불과했습니다. 누적 위험 곡선을 통해 모든 시점에서 진행 확률이 더 높음을 추가로 검증하였습니다. 그러나 시간 의존적 ROC 곡선(그림 7C) 분석 결과 1년, 3년, 5년 시점의 AUC 값이 각각 0.568, 0.563, 0.574로 모두 0.7보다 훨씬 낮게 나타났으며, 이는 MAPK3 단독으로는 전립선암 진행 위험에 대한 독립적인 예측 가치가 제한적임을 나타냅니다. 종합적으로, 전립선암에서 MAPK3의 고발현은 더 나쁜 무진행 생존 기간과 상관관계가 있으나, 단독 예후 지표로서의 활용도는 낮은 예측 정확도로 인해 제한적입니다.
데이터 가용성 성명서
본 연구에서 제시된 독창적인 기여 내용은 논문 본문 또는 보충 자료에 포함되어 있습니다.
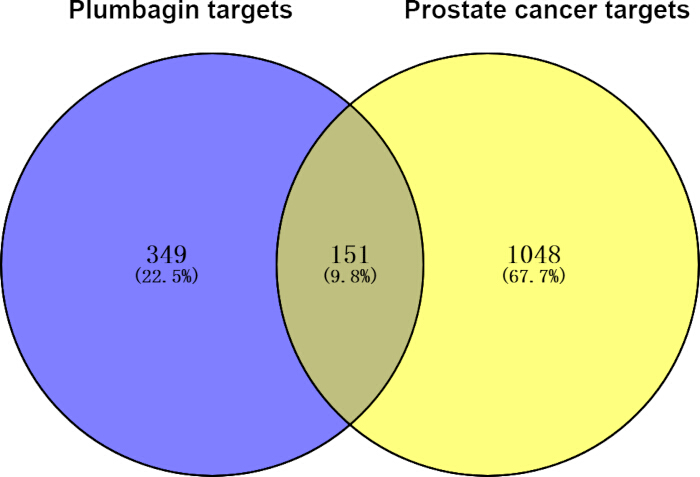
그림 1: 플럼바긴(plumbagin)과 전립선암 표적의 교차점. 파란색은 plumbagin 표적의 수를 나타내며, 노란색은 전립선암 표적의 수를 나타냅니다.
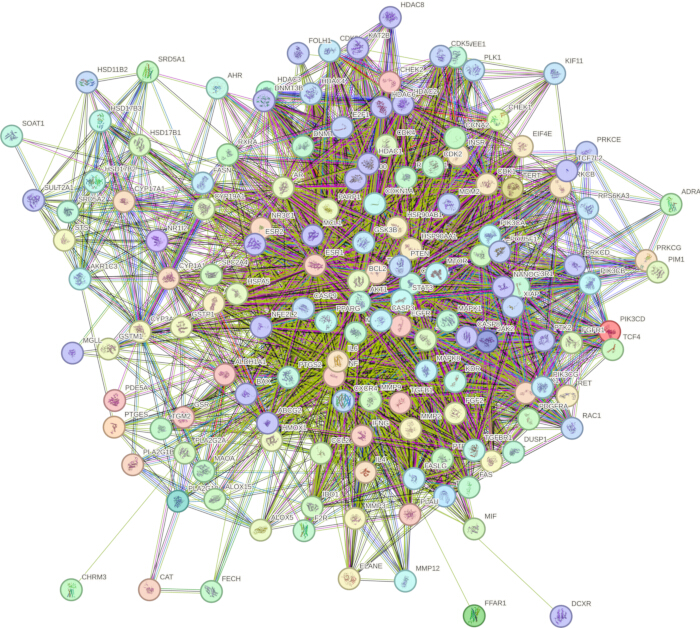
그림 2: 151개 교차 타겟의 단백질-단백질 상호작용 네트워크. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
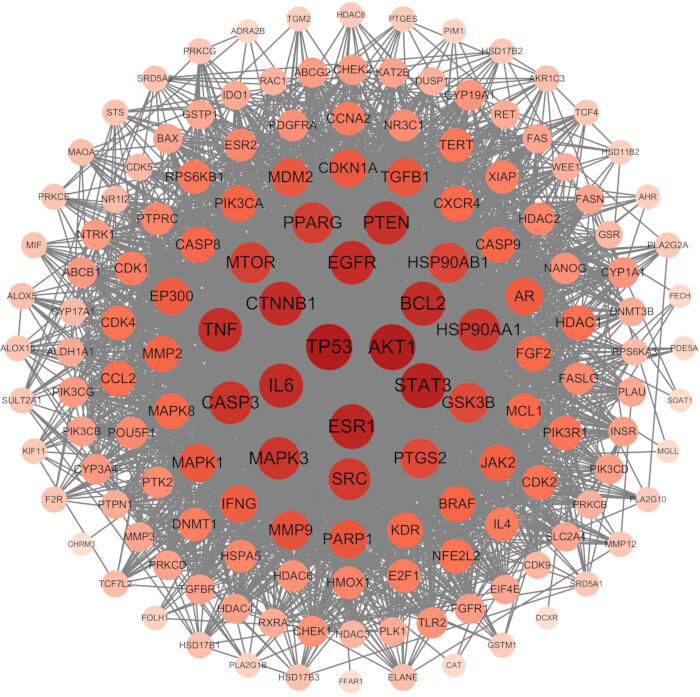
그림 3: 단백질-단백질 상호작용 네트워크의 노드 차수에 기반한 151개 핵심 표적의 시각화. 원의 크기가 더 크고 색상이 더 진할수록 네트워크 내에서 더 높은 연결 중심성(degree) 값을 나타냅니다. 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
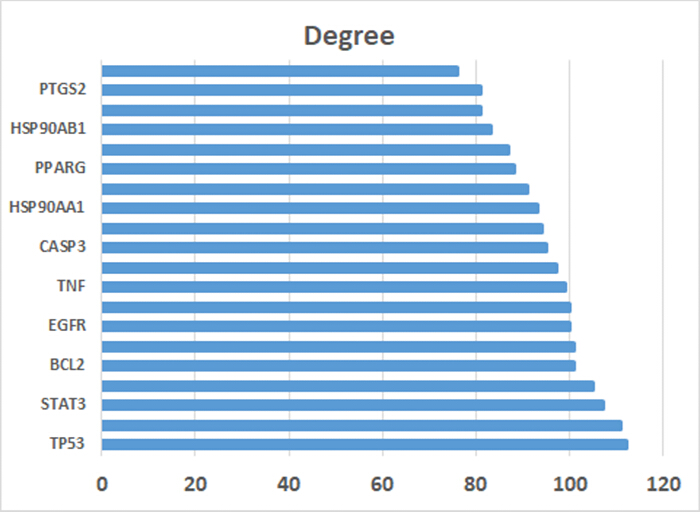
그림 4: 상위 20개 핵심 타겟의 연결 정도(degree) 값. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
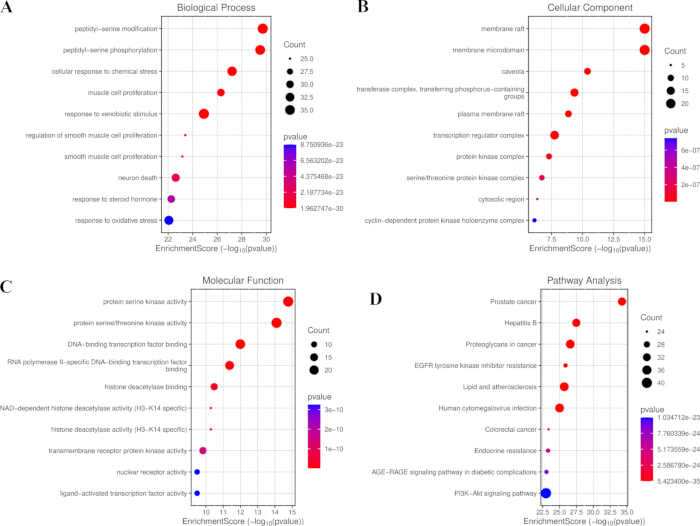
그림 5: 151개 핵심 타겟의 농축 분석. (A) GO 분석의 생물학적 과정 범주에서 상위 10개 용어, (B) GO 분석의 세포 성분(cellular component) 범주에서 상위 10개 용어, 그리고 (C) GO 분석의 분자 기능(molecular function) 범주에서 상위 10개 용어. (D) 151개 핵심 타겟의 상위 10개 KEGG 농축 경로. 약어: GO = Gene Ontology; KEGG = Kyoto Encyclopedia of Genes and Genomes. 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
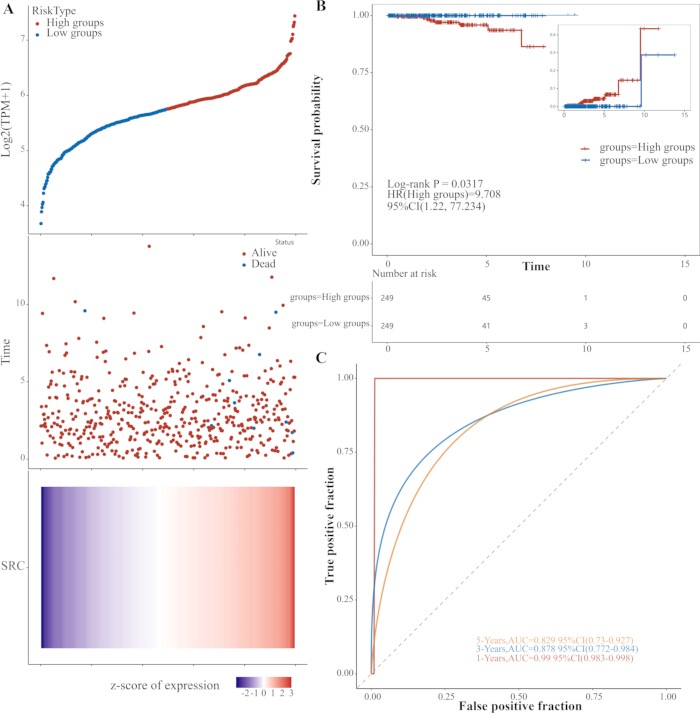
그림 6: ~의 예후 분석 SRC 전립선암(TCGA)에서. (A) 의 기울기 분포 SRC 생존 상태 및 추적 관찰 기간에 따른 발현. (B) 에 대한 Kaplan-Meier 전체 생존 곡선 SRC 고발현군 대 저발현군 (Log-rank P = 0.0317, HR = 9.708, 95% CI: 1.2–7.234). (C) 1년, 3년 및 5년 시점의 시간 의존적 ROC 곡선 (AUC = 0.90, 0.878, 0.829). 약어: TCGA = The Cancer Genome Atlas; HR = 위험비; CI = 신뢰구간; ROC = 수신자 조작 특성; AUC = 곡선 아래 면적. 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
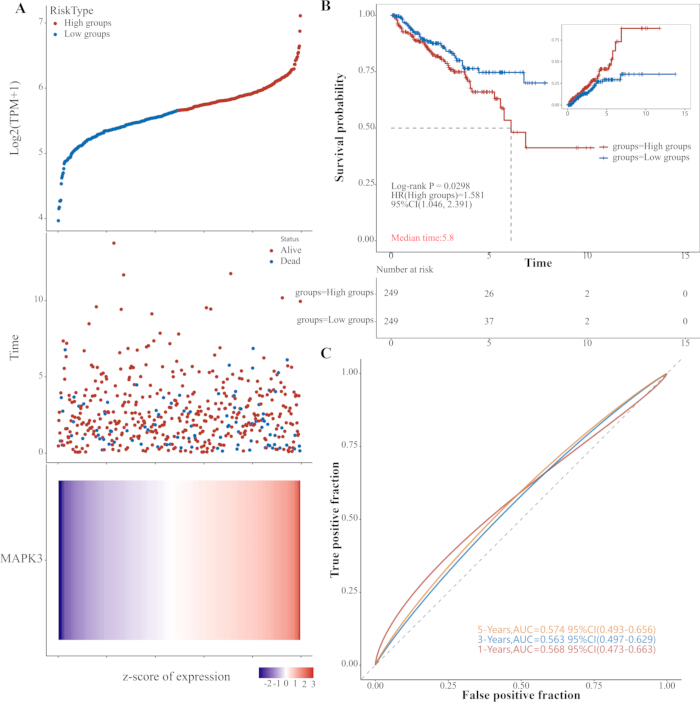
그림 7: ~에 대한 예후 분석 MAPK3 전립선암(TCGA)에서. (A의 구배 분포 MAPK3 진행 상태 및 무진행 생존 기간에 따른 발현. (B) 다음의 무진행 생존 기간에 대한 Kaplan-Meier 곡선 MAPK3 고발현군 대 저발현군 (Log-rank P = 0.0298, HR = 1.581, 95% CI: 1.046-2.391). (C) 1년, 3년 및 5년 시점의 시간 의존적 ROC 곡선 (AUC = 0.568, 0.563 및 0.574). 약어: TCGA = The Cancer Genome Atlas; HR = 위험비; CI = 신뢰구간; ROC = 수신자 조작 특성; AUC = 곡선 아래 면적. 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
표 1: 주요 표적 분자와의 분자 도킹에서 plumbagin의 결합 에너지 및 상호작용 잔기. 인용된 문헌은 생물학적 검증 연구가 아니라 PDB 구조 항목(결정학적 리간드 결합 포켓 지정)에 해당하며, 해당 PDB ID가 명시적으로 표시되어 있습니다. 이 표를 다운로드하려면 여기를 클릭하십시오.
표 2: 정상 상태 조건에서 plumbagin-표적 복합체의 결합 에너지 및 그 구성 성분 (kJ/mol). 평행 반복 실험 없이 단일 무작위 속도 시드를 사용하여 복합체당 단일 20 ns 궤적만을 수행하였습니다. 모든 컨포메이션 샘플링은 각 궤적의 10–20 ns에 해당하는 평형 도달 고원 영역에서 추출되었습니다. ΔEele는 소분자와 단백질 사이의 정전기적 상호작용을, ΔEvdw는 반데르발스 상호작용을 나타내며, ΔEpol은 정전기적 위치 에너지를 나타낼 수 있는 극성 용매화 에너지를, ΔEnonpol은 소수성 상호작용을 나타낼 수 있는 비극성 용매화 에너지를 나타냅니다. ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol입니다. 깁스 결합 에너지, ΔGbind = ΔEMMPBSA + -TΔS입니다. 이 표를 다운로드하려면 여기를 클릭하십시오.
표 3: plumbagin과 표적 단백질의 분자 동역학 시뮬레이션으로부터 도출된 상호작용 잔기의 도식도. 이 표를 다운로드하려면 여기를 클릭하십시오.
표 4: 9가지 표적 단백질에 대한 plumbagin 및 천연 공동 결정화 억제제의 도킹 결합 자유 에너지. 이 표를 다운로드하려면 여기를 클릭하십시오.
보충 파일 1: plumbagin과 AKT1, ESR1, BCL2, EGFR, TNF-α, MAPK3, HSP90AA1, SRC 및 PPARG 복합체의 분자 동역학 시뮬레이션 분석. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 S1: SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP 및 HERB 데이터베이스를 통해 예측된 PLB의 잠재적 타겟.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 S2: GeneCards, DrugBank, TCMSP, CTD 및 HERB 데이터베이스를 통해 예측된 전립선암의 잠재적 표적들.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 S3: PLB와 전립선암의 151개 공통 타겟에서 농축된 GO 생물학적 과정.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 S4: PLB와 전립선암의 151개 중첩 타겟에서 농축된 GO 세포 성분.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 S5: PLB와 전립선암의 151개 공통 타겟에서 농축된 GO 분자 기능.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 S6: PLB와 전립선암의 151개 중첩 타겟에서 유의하게 농축된 KEGG 경로.이 파일을 다운로드하려면 여기를 클릭하십시오.
토론
연구에 따르면 AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC 및 PPARG는 암 진행을 촉진하는 데 다양한 역할을 하는 것으로 나타났습니다. phosphatidylinositol 3-kinase (PI3K)/serine/threonine protein kinase (AKT)/mechanistic target of rapamycin (mTOR) 신호 전달 경로는 세포 성장, 증식, 세포사멸, 혈관 형성, 염증 반응 및 화학성 등을 포함한 다양한 병태생리학적 과정을 조절하는 핵심적인 세포 내 신호 전달 경로입니다43. AKT는 PI3K의 중요한 하위 표적 키나아제이며, p-AKT는 해당 신호 경로에 필수적입니다. p-AKT는 항세포사멸 단백질인 Bcl-2를 활성화하고 세포사멸 촉진 단백질인 Bax의 활성을 감소시킴으로써 항세포사멸 효과를 나타냅니다44. GSK3β는 주요 세포 내 serine/threonine 계열 키나아제이자 AKT의 중요한 하위 표적 분자로, 여러 신호 경로에 참여하여 세포 주기, 세포사멸, 세포 침습/전이 및 혈관 형성을 조절합니다45. mTOR는 고도로 보존된 serine/threonine 단백질 키나아제이자 PI3K/AKT 신호 경로의 하위 표적입니다. AKT는 mTOR를 인산화하여 p-mTOR를 형성하고 이를 활성화하며, 이는 결과적으로 mRNA 번역을 촉진하고 세포 대사, 성장, 증식 및 생존과 같은 생리적 활동을 조절합니다46.
EGFR과 그 리간드인 EGF 및 TGFα는 전립선의 양성 및 악성 세포 모두에 존재합니다. 리간드 EGF/TGFα와 EGFR 사이의 상호작용은 전립선의 성장과 발달뿐만 아니라 전립선암의 발생 및 진행에 중요한 역할을 합니다47. Visacorpi 등48은 EGFR의 높은 발현이 고등급 전립선암 및 불량한 예후와 밀접하게 관련되어 있음을 발견했습니다. Ibrahim 등49은 EGFR 발현이 전립선암 조직보다 정상 또는 양성 전립선 비대 조직에서 더 높다고 보고했습니다. Davies 등50은 전립선암 검체에서 안드로겐 수용체 발현과 EGFR에 대한 EGF 결합 친화도 사이에 음의 상관관계가 있음을 발견했으며, 이는 EGF/EGFR 신호 전달 체계의 활성화가 안드로겐 비의존성 전립선암의 발달 및 진행에 관여함을 간접적으로 시사합니다.
RAS/RAF/MEK/ERK 캐스케이드로도 알려진 미토겐 활성 단백질 키나아제(MAPK) 경로는 세포 성장, 증식 및 생존에 관여하는 중요한 신호 전달 경로입니다. RAS, RAF, MEK 및 ERK를 포함한 핵심 구성 요소의 돌연변이는 다양한 암에서 빈번하게 관찰되며 종양의 발생과 진행에 상당한 영향을 미칩니다51. MAPK 신호 전달은 ERK에 의해 매개되는데, ERK는 성장 인자, 호르몬, 신경 전달 물질 및 기타 세포 외 자극으로부터의 신호 전달을 조절하는 핵심 신호 전달 분자로 작용하는 세린/트레오닌 단백질 키나아제입니다52. 특히 돌연변이나 비정상적인 신호 전달을 통한 이 경로 구성 요소의 과활성화는 수많은 암 유형과 연관되어 왔습니다. 상위 키나아제인 MEK1/2는 경로의 말단에서 ERK1/2를 직접 활성화합니다. 활성화된 ERK1/2는 이후 전사 인자와 조절 분자를 포함한 다양한 핵 및 세포질 기질을 인산화하여, 세포 증식을 제어하는 조기 반응 유전자의 발현을 빠르게 유도합니다53,54. 궁극적으로, 이러한 활성화된 단백질들은 하위 효과 분자의 발현을 촉진하여 종양성 변형이나 통제되지 않는 세포 증식을 유발하고 조절합니다. 이 중 MAPK/ERK 신호 전달 경로에서 밀접하게 관련된 키나아제인 ERK1(MAPK3)은 세포 신호 전달에서 핵심적인 역할을 하며, 전립선암을 포함한 암에서 세포 증식, 분화 및 생존과 같은 과정을 조절하는 데 필수적입니다55.
열충격 단백질(HSPs)은 클라이언트 단백질의 분해를 방지하는 분자 샤페론입니다. 인간 암에서 HSP는 흔히 상향 조절되며 종양 진행과 밀접하게 연관되어 있어, 종양 형성, 혈관 신생, 세포 사멸 저항성 및 전이에 기여합니다56,57. 안드로겐 수용체(AR), 에스트로겐 수용체(ER) 및 MYC를 포함한 클라이언트 단백질의 안정성을 유지함으로써, HSP는 PI3K/Akt, JAK/STAT3, PKL1 및 MAPK와 같은 핵심 신호 전달 경로를 조절하여 궁극적으로 무분별한 세포 성장, 지속적인 혈관 신생, 세포 사멸 회피, 종양 침윤 및 전이를 촉진합니다58,59,60. 이 가족의 핵심 구성원인 HSP90은 전립선암의 잠재적 치료 표적으로 확인되었습니다59,61,62. 전립선암 세포에서 HSP90은 AR-FL 및 AR-V7 모두와 상호작용하여 이들을 안정화하고 리간드 결합 능력을 보존하며, HSP90 발현은 질병 진행 및 AR-FL/AR-V7 수준과 양의 상관관계를 보입니다63. HSP90의 약리학적 억제는 AR-FL 및 AR-V7의 프로테아좀 분해를 촉진하여, 거세 저항성 전립선암 세포에서 종양 성장과 전이를 감소시킵니다63. HSP90AA1은 AR 활성화 과정에서 샤페론으로 작용하며, 이를 억제하면 AKT/mTOR 및 PLK1 경로가 억제됩니다. 또한, HSP90AA1 발현의 감소는 전립선암 세포의 이동, 침윤 및 증식을 유의하게 감소시킵니다64.
ESR1 은 인간 전립선의 이중 에스트로겐 수용체 시스템의 한 구성 요소입니다. ESR1은 고등급 전립선 상피내 종양(HGPIN)에서 상향 조절되며, 이는 에스트라디올의 발암 효과를 매개할 가능성이 높고 전립선암의 발생 및 종양 진행에 관여합니다. ESR1 길항제인 토레미펜을 이용한 예비 임상 연구를 통해 ESR1이 전립선암 예방을 위한 유망한 표적으로 확인되었습니다. ESR1 길항제의 사용은 전립선암을 예방하고 질병 진행을 늦추는 데 큰 잠재력을 가지고 있습니다65.
핵 수용체 슈퍼패밀리 구성원인 PPARG는 염증 과정의 핵심 조절 인자입니다66. 리간드 유도에 의해 레티노이드 X 수용체와 이종 이량체를 형성하면, PPARG는 DNA의 PPAR 반응 요소에 결합하여 다양한 유전자의 전사를 조절합니다. PPARG 활성화는 NF-κB 및 MAPK 신호 전달을 억제하고 TNF-α 및 IL-6 생성을 감소시켜 염증 반응을 완화합니다67. 이전 연구들은 PPARG를 표적으로 하는 것이 전립선암 치료에 사용될 수 있음을 보여주었습니다68. PTGS2 단백질은 핵 및 소포체 막과 연관된 핵 주변 영역에 위치합니다. 이는 특정 자극 시 선택적 세포에서 빠르게 발현되며 염증 반응의 매개에 참여합니다69.
PLB는 전립선암, 폐암, 유방암, 흑색종 및 난소암을 포함한 다양한 암종에 대해 주요한 항암제 중 하나입니다19. PLB는 여러 표적과 상호작용하고 AMPK, NFκB, PI3K/AKT/mTOR 및 STAT3/PLK1/AKT를 포함한 핵심 신호 전달 경로에 영향을 주어 항암 효과를 나타내며, 이를 통해 세포 사멸을 유도하고 세포 주기를 정지시키며 전이와 혈관 신생을 억제합니다19,70. 또한 PLB는 미토콘드리아 막 전위를 감소시키고 ROS 수준을 높이며 Bcl-2 단백질 발현을 하향 조절함으로써 세포 사멸을 유도하고 종양 세포의 증식과 이동을 억제할 수 있습니다71,72. 이러한 결과는 PLB가 세포 주기, 세포 사멸, 활성 산소종 형성, 자가포식 및 PI3K/Akt/mTOR 경로를 포함한 다수의 세포 프로세스를 조절할 수 있음을 시사합니다. 전립선암 세포 및 조직 증식에서 PI3K/Akt/mTOR 신호 전달 경로의 긍정적인 역할을 고려할 때, 이 경로를 표적으로 하는 것은 명확한 선택지가 되었습니다. 나아가 Hafeez 등은 전립선암의 PTEN 결손 마우스 모델에서 PLB 처리가 전립선암 진행에 결정적인 상피-간엽 이행, STAT3 및 AKT 경로를 억제한다고 보고했습니다73.
PLB의 중개 연구 잠재력은 약동학적 특성과 생체이용률에 의해 영향을 받습니다. 매우 친유성인 나프토퀴논(naphthoquinone)으로서, PLB는 낮은 수용성과 짧은 제거 반감기(35.89 ± 7.95 min) 및 빠른 청소율을 보여 임상 적용에 제한이 있습니다74. 그러나 이러한 한계를 극복하기 위해 다양한 약물 전달 시스템이 개발되었습니다. PEG화된 리포좀은 유리 PLB와 비교하여 반감기를 36.38배(1,305.76 ± 278.16 min), AUC를 3.13배 연장하였으며, 유의미한 독성 없이 흑색종 유도 마우스에서 우수한 항종양 효능과 연장된 중앙 생존 기간을 나타냈습니다74. 키토산 미세구체(반감기 22.2배 연장), 온도 민감성 리포좀, PLB-접합 금 나노입자 및 나노에멀젼을 포함한 다른 전략들 또한 유사하게 개선된 약동학적 프로파일과 강화된 항종양 활성을 입증했습니다75,76,77. 중요한 점은, PLB가 전임상 모델에서 양호한 안전성 프로파일을 보여, 치료 용량에서 혈액학적 파라미터나 주요 장기에 유의미한 독성이 관찰되지 않았다는 것입니다74. 종합적으로, 본 계산 과학적 연구 결과는 PLB가 AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC 및 PPARG와 안정적으로 상호작용하여 이들의 기능적 활성을 조절함으로써 암세포 성장, 증식, 세포사멸, 혈관신생, 염증 반응 및 화학주성 등 하위 프로세스에 영향을 미칠 수 있음을 시사합니다. 이러한 결과들은 계산 기반의 특성을 가지므로 가설 생성 단계로 해석되어야 하지만, PLB의 항종양 활성에 대한 기존의 전임상 증거와 발전된 제형 전략은 추가적인 실험적 검증을 위한 강력한 근거를 제공합니다. 전립선암에서 예측된 상호작용과 PLB의 치료 잠재력을 확인하기 위해 향후 in vitro, in vivo 및 전향적 코호트 연구가 필요합니다.
본 연구 결과, ~와 관련된 경로를 잠재적으로 조절하는 것 외에도 AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC 및 PPARG이며, PLB 또한 이러한 단백질들과 상호작용하여 잠재적으로 그들의 기능적 활성에 영향을 미치고, 결과적으로 암세포 성장, 증식, 세포사멸, 혈관신생, 염증 반응 및 화학주성으로 이어지는 하위 과정에 영향을 줄 수 있습니다. 그러나 이러한 결과는 계산 과학적인 성격을 띠고 있으므로 가설 생성 단계로 해석되어야 합니다. 추가적인 in vitro, 생체 내(in vivo)또한, 예측된 상호작용을 검증하고 전립선암에서 PLB의 치료 가능성을 확인하기 위해 전향적 코호트 연구가 필요합니다.
네트워크 약리학과 분자 동역학 시뮬레이션이 제공하는 가치 있는 통찰에도 불구하고, 본 연구에는 몇 가지 한계점이 있습니다. 공개 데이터베이스에 의존하는 것은 유전자 주석 및 문헌 범위의 불균형으로 인해 편향을 초래할 수 있음을 인정합니다. 이러한 문제를 최소화하기 위해 다중 데이터베이스 교차 검증을 적용하였으나, 모든 계산 예측은 실험적 확인이 필요합니다. 복합체당 단일 무작위 속도 시드(random velocity seed)를 사용하여 200 ns의 단일 궤적만 수행되었으며, 병렬 반복 실험은 수행되지 않았음에 유의해야 합니다. 이러한 제한 사항은 MM-PBSA 자유 에너지의 통계적 견고성에 영향을 줄 수 있으나, 시뮬레이션 길이를 연장하고 처음 100 ns를 평형화 단계로 제외함으로써 이를 완화하였습니다. 따라서 보고된 결합 친화도는 정성적 추정치로 해석되어야 하며, 향후 검증을 위한 반복 시뮬레이션이 필요할 것입니다. 순수 계산 분석 연구로서 본 연구는 in vitro 또는 in vivo 검증이 부족하며, 따라서 PLB가 AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC 및 PPARG에 결합한다는 예측이 생물학적 시스템에서의 기능적 억제를 확증하는 것은 아닙니다. 또한, 본 연구는 표적 특이성, 세포 생체 이용률 또는 in vivo 약동학을 다루지 않았습니다. 현재의 발견을 검증하거나 대체하기 위한 대안적인 실험적 접근 방식으로는 직접 결합 친화도를 측정하는 표면 플라즈몬 공명 또는 등온 적정 열량계를, 효소 억제를 확인하는 키나아제 활성 분석을, 하위 신호 전달(예: p-AKT, p-EGFR)을 평가하는 웨스턴 블로팅을, 그리고 전립선암 세포의 증식 및 세포 사멸을 평가하는 세포 기반 기능 분석(MTT, 유세포 분석 등)을 포함해야 합니다. 더욱이, 인과 관계와 치료적 관련성을 확립하기 위해서는 개별 표적의 CRISPR-Cas9 또는 siRNA 매개 넉다운과 in vivo 마우스 이종 이식 모델이 필수적입니다. 이러한 실험적 검증은 계산적 예측을 넘어 생물학적으로 의미 있는 결론을 도출하기 위해 반드시 필요합니다.
결론적으로, 네트워크 약리학, 분자 도킹 및 분자 동역학 시뮬레이션을 이용한 본 연구는 PLB가 AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC 및 PPARG와 상호작용하여 그 활성을 조절함으로써 종양 세포의 생물학적 기능에 영향을 미칠 수 있음을 시사합니다. 다만, 이러한 결과는 순수하게 전산학적으로 도출된 것이므로 결론적이기보다는 가설 생성 단계로 해석되어야 합니다. 전반적으로 본 결과는 전립선암 치료에서 PLB의 기전에 대한 향후 실험적 연구를 위한 새로운 통찰력과 이론적 근거를 제공하지만, 실제 억제 효과와 치료 가능성을 확인하기 위해서는 in vitro 및 in vivo 연구가 필수적입니다.
공개 사항
저자들은 선언할 이해상충 관계가 없습니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 비교 독성 유전체학 데이터베이스 | 국립환경보건연구소, 국립신경질환뇌졸중연구소 | https://ctdbase.org/ | CTD는 환경 노출이 인체 건강에 미치는 영향에 대한 이해를 증진하는 것을 목표로 하는 강력하고 공개된 데이터베이스입니다. 본 서비스는 화학물질-유전자/단백질 상호작용, 화학물질-질병 및 유전자-질병 관계에 대해 수동으로 큐레이션된 정보를 제공합니다. 이러한 데이터는 기능 및 경로 데이터와 통합되어 환경적 요인의 영향을 받는 질병의 기전에 관한 가설 수립을 돕습니다. |
| Cytoscape | 시스템 생물학 연구소(Institute for Systems Biology, ISB), Leroy Hood | https://cytoscape.org/ | 본 소프트웨어는 초기에 생체 분자 상호작용 네트워크를 위해 특별히 설계되었으나, 현재는 복잡한 네트워크를 분석하기 위한 다목적 플랫폼으로 발전하여 생물정보학, 시스템 의학, 사회 관계망, 시맨틱 네트워크와 같은 분야에 널리 적용되고 있습니다. |
| DAVID 데이터베이스 | 미국 국립보건원 (NIH) | https://davidbioinformatics.nih.gov/list.jsp | Database for Annotation, Visualization and Integrated Discovery의 약칭인 DAVID는 유전자 세트 기능 주석 달기 및 농축 분석을 위해 가장 전형적으로 사용되며 널리 이용되는 무료 온라인 플랫폼입니다. |
| DrugBank | 캐나다 앨버타 대학교 | https://go.drugbank.com/ | DrugBank은 바이오 제약 분야의 인텔리전스 운영 체제로, 발견 단계부터 환자에게 미치는 영향에 이르기까지 치료제 개발을 촉진하기 위해 가장 포괄적이고 구조화된 생의학 지식을 제공합니다. |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards는 모든 주석 처리 및 예측된 인간 유전자에 대해 포괄적이고 사용자 친화적인 정보를 제공하는 검색 가능한 통합 데이터베이스입니다. 이 지식베이스는 유전체, 전사체, 단백질체, 유전학, 임상 및 기능적 정보를 포함하여 193개 웹 소스로부터 유전자 중심 데이터를 자동으로 통합합니다. |
| gmx_MMPBSA | 메데인 콜롬비아 대학교 | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | Vald가 개발한 오픈 소스 자유 에너지 계산 도구인 gmx_MMPBSAéMM/PBSA 및 MM/GBSA 방법론에 기반하여 결합 자유 에너지를 계산하기 위해 s-Tresanco et al.의 방법을 채택하였다. AmberTools의 MMPBSA.py 엔진을 기반으로 구축된 이 방법은 수동 포맷 변환 없이 GROMACS에서 생성된 트래젝토리 파일을 직접 처리한다. 주요 아미노산의 결합 기여도를 정량화하기 위해 잔기별 에너지 분해, 계산적 알라닌 스캐닝 및 엔트로피 보정을 수행하였으며, 에너지 성분의 통계 분석 및 시각화를 위해 내장된 gmx_MMPBSA_ana 모듈을 사용하였다. |
| GROMACS | 왕립 공과대학교 (KTH), 웁살라 대학교 | www.gromacs.org | GROMACS는 수백 개에서 수백만 개의 입자로 구성된 시스템의 뉴턴 운동 방정식 시뮬레이션, 즉 분자 역학을 수행하는 다목적 패키지이며 커뮤니티 주도로 운영되는 프로젝트입니다. 문서 개선, 버그 수정을 위한 패치, 포럼에서의 조언, 문제 재현이 가능한 버그 보고 및 새로운 기능 추가 등 다양한 형태의 기여를 환영합니다. |
| 허브 | 북경중의약대학교, 북경중의약대학교. | http://herb.ac.cn/ | 고처리량 실험 및 문헌 기반의 전통 중의학 데이터베이스. |
| PharmMapper | 화동이공대학교 약학대학 / 정보과학공학대학 | https://www.lilab-ecust.cn/pharmmapper/index.html | PharmMapper 서버는 파마코포어 매핑(pharmacophore mapping) 접근법을 사용하여 주어진 프로브 소분자(약물, 천연물 또는 결합 표적이 확인되지 않은 기타 신규 발견 화합물)의 잠재적 표적 후보를 식별하기 위해 설계된 무료 웹 서버입니다. 매우 효율적이고 강력한 매핑 방법 덕분에 PharmMapper는 높은 처리 능력을 갖추고 있으며, 몇 시간 내에 데이터베이스에서 잠재적 표적 후보를 식별할 수 있습니다. |
| PubChem | 미국 국립보건원 (NIH) | https://pubchem.ncbi.nlm.nih.gov/ | PubChem은 국립보건원(NIH)의 개방형 화학 데이터베이스입니다. |
| PyMOL | Schrö딩어 | https://pymol.org | PyMOL는 Warren Lyford DeLano에 의해 처음 개발되었으며 현재는 Schrödinger에서 유지 관리하고 있습니다.öPyMOL, Inc.는 구조 생물학과 컴퓨터 보조 신약 개발 분야에서 널리 채택된 크로스 플랫폼 분자 시각화 도구입니다. RCSB PDB에서 다운로드한 단백질-리간드 복합체 구조를 PyMOL로 불러와 결합 형태, 수소 결합 및 주요 상호작용 잔기를 시각화하였습니다. 내장된 Python 스크립팅 인터페이스를 통해 구조 중첩, 표면 렌더링 및 고해상도 출판 품질의 분자 그래픽을 생성하였습니다. |
| RCSB Protein Data Bank | 구조 생물정보학 연구 협력체 | https://www.rcsb.org/ | RCSB PDB(Research Collaboratory for Structural Bioinformatics Protein Data Bank)는 1998년 Helen M. Berman에 의해 설립 및 주도되었으며, 전 세계 단백질 데이터뱅크(wwPDB) 컨소시엄의 미국 데이터 센터 역할을 수행한다. 이곳에는 X선 결정학, 초저온 전자 현미경 및 NMR 분광법으로 분석된 단백질, 핵산 및 그 복합체의 실험적으로 결정된 3차원 원자 구조가 저장되어 있으며, AlphaFold에서 예측한 수백만 개의 AI 기반 단백질 구조 모델이 통합되어 있다. 웹 포털은 다차원 검색, 실시간 3D 분자 시각화, 좌표 파일 일괄 다운로드 및 구조 데이터를 유전자 기능, 질환, 저분자 리간드와 연결하는 교차 참조 주석 기능을 지원하며, 이는 표적 식별 및 분자 도킹 연구에 널리 활용되고 있다. |
| SEA | 캘리포니아 대학교 샌프란시스코(UCSF) 약학화학과의 Shoichet 연구실 | https://sea.bkslab.org/ | 유사성 앙상블 접근법(Similarity Ensemble Approach, SEA)은 리간드 간의 집합적 화학 유사성을 기반으로 단백질 간의 관계를 분석합니다. 이 방법은 대규모 화합물 데이터베이스를 신속하게 검색하고 표적 간 유사성 맵(cross-target similarity maps)을 구축하는 데 활용될 수 있습니다. |
| STRING 데이터베이스 | 글로벌 바이오데이터 연합(Global Biodata Coalition) 및 ELIXIR. | https://cn.string-db.org/ | STRING은 알려져 있거나 예측된 단백질-단백질 상호작용에 관한 데이터베이스입니다. 이러한 상호작용에는 직접적(물리적) 및 간접적(기능적) 연관성이 포함되며, 이는 컴퓨터 예측, 생물종 간의 지식 전이, 그리고 다른 (기본) 데이터베이스에서 수집된 상호작용으로부터 도출됩니다. |
| Swiss Dock 웹 서버 | 로잔 대학교 분자 모델링 그룹 및 SIB 스위스 생물정보학 연구소 | https://www.swissdock.ch/ | SwissDock는 표적 단백질과 저분자 화합물 사이에 발생할 가능성이 있는 분자 간 상호작용을 예측하는 웹 서비스입니다. |
| SwissTarget | SIB 스위스 생물정보학 연구소 분자 모델링 그룹 | https://swisstargetprediction.ch/index.php | 이 웹사이트를 통해 생성 활성을 가진 것으로 가정된 저분자 화합물의 가장 가능성 높은 거대분자 표적을 예측할 수 있습니다. 이 예측은 세 가지 서로 다른 종의 3,000개 이상의 단백질에 대해 알려진 370,000개의 활성 물질 라이브러리와의 2D 및 3D 유사성 조합을 기반으로 합니다. |
| 타겟넷(TargetNet) | 계산 생물학 & 약물 설계 연구 그룹 | http://targetnet.scbdd.com/calcnet/index/ | TargetNet은 임의의 분자에 대하여 다중 타겟의 결합을 네트워킹하거나 예측하는 데 사용할 수 있는 개방형 웹 서버입니다. |
| 전통 중의학 시스템 약리학 데이터베이스 및 분석 플랫폼 | Zhejiang Jiwei Health Co., Ltd | https://www.tcmsp-e.com/index.php | TCMSP는 약물, 타겟 및 질병 간의 관계를 포착하는 중약(Chinese herbal medicines)의 독특한 시스템 약리학 플랫폼입니다. 이 데이터베이스는 화학 물질, 타겟, 약물-타겟 네트워크 및 이와 관련된 약물-타겟-질병 네트워크를 포함하며, 경구 생체이용률, 약물 유사성, 장 상피 투과성, 혈액-뇌 장벽을 포함한 천연 화합물의 약동학적 특성을 제공합니다. 수용성 및 기타 특성입니다. 이러한 획기적인 진전은 다양한 종류의 전통 중약에서 후보 약물을 탐색하는 것에 대한 새로운 관심을 불러일으켰습니다. |
| UniProt 데이터베이스 | 유럽 생물정보학 연구소(EMBL-EBI), SIB 스위스 생물정보학 연구소 및 단백질 정보 리소스(PIR) | https://www.uniprot.org/ | UniProt은 세계적인’단백질 서열 및 기능 정보에 관한 최고 품질의 포괄적이며 자유롭게 접근 가능한 선도적 리소스 |
| Venny 2.1 온라인 도구 | 국립생명공학연구소ía, (CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | Venny는 단일 표준 html 파일로 구성되어 있습니다. 파일을 하드 디스크에 저장한 후 즐겨 사용하는 브라우저로 열면, 인터넷 연결 없이도 수 초 내에 멋진 벤 다이어그램을 그리기 시작할 수 있습니다. |
| VMD | 미국 일리노이 대학교 어바나-샴페인 Beckman Institute의 이론 및 계산 생물물리학 연구 그룹(TCBG) | VMD (Visual Molecular Dynamics) VMD는 생체 분자 시스템의 역학적 시뮬레이션 결과를 분석하고 시각화하기 위한 프로그램 패키지입니다. VMD의 주요 기능: - 대규모 분자 시스템의 고품질 렌더링 - 분자 역학 시뮬레이션 궤적(trajectory)의 분석 - 원자 수준의 정밀한 시각적 표현 및 조작 - 다양한 데이터 포맷 지원 및 확장 가능한 플러그인 아키텍처 VMD는 연구자가 복잡한 생체 분자의 구조적 변화와 동역학적 특성을 직관적으로 이해하고 분석할 수 있도록 설계되었습니다. | VMD(Visual Molecular Dynamics)는 일리노이 대학교 어바나-샴페인의 Klaus Schulten 교수팀이 이끄는 이론 및 계산 생물물리학 그룹(Theoretical and Computational Biophysics Group)에서 개발한 무료 크로스 플랫폼 분자 시각화 및 궤적 분석 소프트웨어입니다. 이 소프트웨어는 표준 PDB 구조와 GROMACS, NAMD 및 Amber로 생성된 MD 궤적을 지원하며, 다양한 분자 렌더링 스타일과 내장된 Tcl 스크립팅 인터페이스를 제공합니다. 동적인 단백질-리간드 상호작용과 구조적 변동을 특성화하기 위해 RMSD, 수소 결합 점유율, SASA 및 리간드 결합 포켓 기하학을 포함한 정량적 분석을 수행하였습니다. |
참고문헌
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.