시간 분해 FRET 분석을 통해 Mpro 기질 분해 역학을 모니터링하여 PROTAC이 효소 활성에 영향을 미치는지 평가하며, 이를 통해 분해 효과와 억제 효과를 기능적으로 분리할 수 있습니다.
방법 논문
SARS-CoV-2 Mpro의 효소 억제와 PROTAC 매개 분해를 구분하기 위한 시분해 FRET 활성 분석법
이 논문에서
요약
초록
단백질 분해 표적 키메라(PROTACs)는 항바이러스제 개발의 유망한 전략으로 부상하고 있으며, 기존의 저분자 억제제와는 기전적으로 구별됩니다. SARS-CoV-2 메인 프로테아제(Mpro)와 같은 바이러스 프로테아제를 표적으로 하는 많은 PROTAC 설계는 활성 부위 억제제에서 유래한 워헤드(warhead)를 사용하여, 근접 유도 분해와 잠재적인 효소 억제 작용을 결합합니다. 이러한 이중 기능성은 분해에 의한 효과와 바이러스 복제에 대한 촉매 활성의 직접적인 억제를 실험적으로 구분하는 것을 어렵게 만듭니다. 이를 해결하기 위해, 본 연구에서는 억제제 및 분해제가 존재하는 환경에서 재조합 Mpro의 촉매 활성을 정량화하기 위한 형광 공명 에너지 전달(FRET) 기반 분석법을 구축하였습니다. 이 분석법은 형광체와 소광제로 둘러싸인 전형적인 Mpro 절단 서열을 포함하는 소광된 형광 펩타이드 기질(MI-2822)을 사용합니다. 단백질 분해 절단이 일어나면 시간에 따라 형광이 증가하며, 이를 통해 효소 활성의 연속적인 키네틱 모니터링이 가능해집니다. Escherichia coli에서 발현된 재조합 Mpro를 정제하여 정해진 완충액 조건에서 FRET 기질과 함께 배양하고, 시간에 따른 형광 변화를 기록하여 효소 활성 프로파일을 도출합니다. 이 분석법은 기질 절단을 효율적으로 억제하는 임상 승인 활성 부위 억제제인 nirmatrelvir를 사용하여 대조군으로 관리합니다. 반면, 촉매 틈새(catalytic cleft) 외부의 Mpro를 표적으로 하는 PROTACs는 형광 증가를 실질적으로 감소시키지 않으며, 이는 테스트 조건 하에서 효소 활성을 유의미하게 억제하지 않음을 나타냅니다. 본 프로토콜은 효소 억제와 분해 관련 기전을 구분할 수 있는 강력하고 재현 가능한 접근 방식을 제공합니다. 이는 바이러스 프로테아제를 표적으로 하는 PROTACs 및 기타 이기능성 분자의 기전적 특성 분석에 폭넓게 적용될 수 있습니다.
서론
표적 단백질 분해(Targeted protein degradation, TPD)는 세포 내 유비퀴틴-프로테아좀 시스템(ubiquitin–proteasome system, UPS)을 활용하여 표적 단백질을 선택적으로 제거하는 기술이다. 이 전략은 표적 단백질과 E3 유비퀴틴 연결효소(E3 ubiquitin ligase)에 동시에 결합하는 이종이능성 분자인 프로테올리시스 타겟팅 키메라(proteolysis-targeting chimeras, PROTACs)를 기반으로 한다.2E3 유비퀴틴 연결효소는 세포 내 효소의 크고 다양한 부류를 나타냅니다.3기질 단백질의 유비퀴틴화를 촉매하여 이를 프로테아좀 분해 대상으로 표지하는4.
PROTAC는 표적 단백질에 대한 리간드와 E3 리가아제에 대한 리간드가 화학적 링커를 통해 연결된 구조로 이루어져 있습니다5. PROTAC는 표적 단백질과 E3 리가아제 사이의 근접성을 유도함으로써 삼원 복합체(ternary complex)의 형성을 촉진하며, 이를 통해 유비퀴틴 전이가 일어나고 결과적으로 프로테아좀에 의한 표적 단백질의 분해가 유도됩니다6,7. 기존의 저분자 억제제와 비교했을 때, 이러한 접근 방식은 몇 가지 장점을 제공합니다8. PROTAC는 촉매적으로 작용하여 더 낮은 농도에서도 효율적인 표적 제거가 가능하며, 기존의 리간드나 억제제를 표적화 부위로 활용할 수 있습니다5. 또한, 분해 기반 전략은 저항성을 부여하는 돌연변이가 존재하는 상황에서도 효능을 유지할 수 있으며9,10 명확한 결합 포켓이 없어 직접적인 억제가 어려운 단백질에도 적용될 수 있습니다11.
항바이러스제 개발 맥락에서, 바이러스 단백질을 표적으로 하는 많은 보고된 PROTAC들은 활성 부위 억제제에서 유래한 워헤드(warhead)에 의존합니다10,12,13,14. 그 결과, 이러한 분자들은 흔히 효소 억제와 분해 기반의 표적 고갈을 동시에 일으키며, 이는 항바이러스 활성의 기전적 해석을 복잡하게 만듭니다. 세포 기반 항바이러스 분석은 표적 분해 및 바이러스 복제 억제를 포함한 여러 과정의 통합된 결과를 보여주지만, 억제 기반 효과와 분해 기반 효과를 명확하게 구분하는 것은 흔히 어렵습니다. 또한, 많은 바이러스 단백질은 명확하게 정의된 결합 포켓이나 촉매 부위가 부족하여, 현재의 PROTAC 설계 전략을 적용하는 데 한계가 있습니다.
이러한 문제를 해결하기 위해, 우리는 SARS-CoV-2 Mpro 펩타이드 기질을 이용한 형광 공명 에너지 전이(FRET) 기반 분석법을 개발하여 효소 활성을 시간 분해능으로 모니터링할 수 있도록 하였습니다. 이 접근 방식은 PROTAC 관련 효과와 직접적인 효소 억제 사이의 구분을 가능하게 합니다. 이 분석법을 사용하여, 우리는 촉매 틈새 외부에 결합하며 테스트된 조건에서 프로테아제 활성에 측정 가능한 영향을 주지 않으면서도 분해 능력을 유지하는 Mpro 표적 분해제를 평가하였습니다. 이와 병행하여, 임상 승인된 Mpro 억제제인 nirmatrelvir를 대조군으로 사용하였으며, 그 결과 효소 활성이 현저하게 감소하는 것을 확인하였습니다.
요약하자면, 이 분석법은 효소 억제와 분해 관련 효과를 구분할 수 있는 강력한 방법을 제공합니다. 이는 효소 활성 단백질을 표적으로 하는 분해제를 특성화하는 데 특히 유용하며, 이러한 메커니즘을 명확히 규명하는 것은 항바이러스 활성을 이해하는 데 필수적입니다(그림 1).
프로토콜
1. 재료 준비
- 발현 시스템 준비
- Escherichia coli BL21 Rosetta2 화학적 컴피턴트 세포를 발현 숙주로 사용한다.
- N-말단과 C-말단에 6× histidine tag가 부착된 SARS-CoV-2 Mpro를 인코딩하는 pET28a(+) 발현 벡터를 사용한다.
- 배양 배지 준비
- 증류수에 tryptone 10 g/L, yeast extract 5 g/L, sodium chloride (NaCl) 10 g/L를 녹여 Luria–Bertani (LB) 배지 5 L를 준비한다. 해당 배지를 121 °C에서 20분 동안 오토클레이브하여 멸균한다.
- IPTG 스톡 용액 준비
- IPTG 4.20 g을 증류수 45 mL에 녹여 0.4 M 스톡 용액을 준비한다. 스톡 용액은 −20 °C에서 보관한다.
- 버퍼 준비
- 50 mM Tris, 300 mM NaCl, 5% glycerol, 0.5% Triton X-100(pH 7.5)을 포함하는 Mpro 용해 버퍼(MLB) 1 L를 준비한다.
- 20 mM Tris 및 150 mM NaCl(pH 7.5)을 포함하는 Mpro 단백질 버퍼(MB) 4 L를 준비한다.
- 20 mM Tris, 150 mM NaCl, 20 mM imidazole(pH 7.5)을 포함하는 세척 버퍼(WB) 500 mL를 준비한다.
- 각각 20 mM Tris와 150 mM NaCl(pH 7.5)을 포함하며, imidazole의 농도가 각각 100 mM인 용출 버퍼 1, 250 mM인 용출 버퍼 2, 500 mM인 용출 버퍼 3를 각각 100 mL씩 준비한다.
- mercaptoethanol, bromophenol blue, glycerol, Tris(pH 6.8), sodium dodecyl sulfate (SDS), 증류수를 포함하는 4× 샘플 버퍼 1 mL를 준비한다.
- 증류수에 KCl, KH₂PO₄, Na₂HPO₄, NaCl을 포함하는 인산염 완충 식염수(PBS) 1 L를 준비한다.
2. Escherichia coli에서의 Mpro 발현
- 발현 플라스미드를 E. coli에 형질전환
- 상용 형질전환 키트를 사용하여 화학적 컴피턴트 E. coli Rosetta2 세포를 준비한다. 5 mL의 super optimal broth (SOB) 배지를 접종하고 37 °C에서 진탕 배양하며 하룻밤 동안 배양한다.
- 하룻밤 배양한 배양액을 100 mL의 SOB 배지로 옮기고 세포를 OD600 0.4–0.5까지 성장시킨다. 배양액을 얼음 위에서 냉각하고 1,800 × g에서 5분 동안 원심분리한다.
- 세포 펠릿을 세척 버퍼로 2회 세척하고 컴피턴트 버퍼에 재현탁한다. 컴피턴트 세포를 50 µL씩 분주하여 −70 °C에 보관한다.
- 화학적 컴피턴트 박테리아에 발현 플라스미드 형질전환
- 분주된 컴피턴트 세포 한 알리쿼트를 얼음 위에서 10분 동안 해동한다. 1 µL의 플라스미드 DNA (<50 ng)를 첨가하고 부드럽게 섞는다.
- 세포를 얼음 위에서 30분 동안 배양한다. 형질전환된 세포를 100 µg/mL kanamycin이 포함된 LB agar (1.5% agar) 플레이트에 도말하고 37 °C에서 하룻밤(약 18시간) 동안 배양한다.
- 박테리아 배양 확장
- 100 µg/mL kanamycin이 포함된 5 mL의 LB 배지에 단일 콜로니를 접종한다. 37 °C에서 200 rpm으로 진탕하며 하룻밤 동안 배양한다.
- 하룻밤 배양한 배양액을 100 µg/mL kanamycin이 포함된 100 mL의 LB 배지로 옮긴다. 동일한 조건에서 하룻밤 동안 배양한다.
- 하룻밤 배양한 배양액 35 mL를 100 µg/mL kanamycin이 포함된 1 L의 LB 배지로 옮긴다. OD600이 1.0–1.2에 도달할 때까지 37 °C에서 140 rpm으로 진탕하며 배양한다.
- Mpro 발현 유도
- 배양액을 16 °C로 냉각한다. 단백질 발현을 유도하기 위해 1 mL의 0.4 M IPTG (최종 농도 0.4 mM)를 첨가한다.
- 배양액을 16 °C에서 140 rpm으로 진탕하며 72시간 동안 배양한다.
3. Mpro 수확 및 정제
- 박테리아 세포 수확
- 배양액을 5,000 × g, 4 °C에서 1시간 동안 원심분리한다. 상층액을 버리고 펠렛을 35 mL의 인산염 완충 식염수(PBS)에 재현탁한다.
참고: 후속 정제 과정에서 단백질 회수율을 극대화하기 위해 펠렛이 완전히 재현탁되었는지 확인한다. - 현탁액을 50 mL 원심분리 튜브로 옮기고 6,800 × g, 4 °C에서 10분 동안 원심분리한다. 상층액을 버리고 세포 펠렛을 −20 °C에서 보관한다.
- 배양액을 5,000 × g, 4 °C에서 1시간 동안 원심분리한다. 상층액을 버리고 펠렛을 35 mL의 인산염 완충 식염수(PBS)에 재현탁한다.
- 세포 용해
- 세포 펠렛을 얼음 위에서 15–30분 동안 해동한다. 펠렛을 80 mL의 Mpro 용해 완충액(MLB)에 넣고 균질해질 때까지 재현탁한다.
참고: 단백질 분해 및 응집을 최소화하기 위해 이 단계 전반에 걸쳐 완충액과 시료를 얼음 위에 유지한다. - 현탁액을 얼음 위에서 50–60% 진폭으로 30초간 펄스를 주어 10분 동안 초음파 처리하며, 펄스 사이에는 2분간의 냉각 간격을 둔다.
- 용해물을 원심분리 튜브로 옮기고 60,000 × g, 4 °C에서 1시간 동안 원심분리한다. 친화성 정제를 위해 정제된 상층액을 수집한다.
- 세포 펠렛을 얼음 위에서 15–30분 동안 해동한다. 펠렛을 80 mL의 Mpro 용해 완충액(MLB)에 넣고 균질해질 때까지 재현탁한다.
- 금속 친화성 크로마토그래피를 이용한 Mpro 정제
- 친화성 컬럼을 10 컬럼 부피(CV)의 증류수로 평형화한 후, 이어서 10 CV의 Mpro 단백질 완충액(MB)으로 평형화한다. 시료를 로딩하기 전에 세척 및 용출 완충액을 준비한다.
참고: 공기 방울이 컬럼에 유입되면 결합 효율이 떨어질 수 있으므로 주의한다. - 평형화된 컬럼에 정제된 용해물을 낮은 유속으로 로딩한다. 통과액(flow-through)을 수집한다.
참고: His-태그 단백질의 결합을 극대화하기 위해 충분히 낮은 유속을 유지한다. - 50 mL의 세척 완충액(WB)으로 컬럼을 세척한다. 필요한 경우 품질 평가를 위해 세척 분획의 마지막 2 mL를 수집한다.
- 결합된 단백질을 용출 완충액 1(2 mL씩 3분획, 총 6 mL), 용출 완충액 2(2 mL씩 3분획, 총 6 mL), 용출 완충액 3(2 mL씩 4분획, 총 8 mL) 순으로 순차적으로 용출한다. 수집된 모든 분획은 얼음 위에 보관한다.
- 친화성 컬럼을 10 컬럼 부피(CV)의 증류수로 평형화한 후, 이어서 10 CV의 Mpro 단백질 완충액(MB)으로 평형화한다. 시료를 로딩하기 전에 세척 및 용출 완충액을 준비한다.
- 친화성 컬럼 재생
- 컬럼을 용출 완충액 3 (10 CV), Mpro 단백질 완충액 (10 CV), 증류수 (10 CV), 20% 에탄올 (10 CV) 순으로 순차적으로 세척한다.
- 단백질 품질 평가
- 각 단백질 시료 45 µL를 4× 시료 완충액 15 µL와 혼합한다. 시료를 100 °C에서 10분 동안 가열하고 짧게 원심분리한다.
- 염색약 전선이 겔 바닥에 도달할 때까지 150 V에서 10–12% SDS-PAGE 겔로 시료를 분리한다.
- Coomassie 염색액으로 겔을 15–30분 동안 염색한다. 증류수로 겔을 헹구고 단백질 순도를 평가한다(예상 분자량: 약 36 kDa).
4. 단백질 준비
- 완충액 교체 및 단백질 농축
- 원심분리 필터(MWCO: 10 kDa)를 사용하여 단백질 완충액을 Mpro 단백질 완충액(MB)으로 교체한다. 단백질 용액을 최종 부피가 약 1 mL가 되도록 농축한다.
- 단백질 정량
- 분광광도계를 사용하여 단백질 농도를 측정한다. 측정 전 MB로 기기의 블랭크(blank)를 잡는다.
- 적절한 소광 계수(ε = 0.931)를 사용하여 단백질 농도를 계산한다.
5. 분석 조건 최적화
- 어세이 시약 준비
- Mpro 단백질 완충액(MB)을 사용하여 정제된 Mpro 의 3 µM 스톡 용액과 펩타이드 기질의 300 µM 스톡 용액을 준비한다.
- 단계 희석액 준비
- MB 내에서 Mpro 스톡 용액을 2배 단계 희석하여 6개 농도의 희석액을 준비한다.
- MB 내에서 펩타이드 기질을 2배 단계 희석하여 3개 농도의 희석액을 준비한다.
- 플레이트 리더 설정
- 플레이트 리더를 37 °C로 예열한다. 들뜸 파장은 320 nm, 방출 파장은 420 nm(대역폭 20 nm)로 설정하고, 획득 간격은 60 s로 하여 총 측정 시간을 60 min으로 설정한다.
참고: 기질을 첨가하는 즉시 반응이 시작되므로, 기질을 넣기 전에 모든 어세이 구성 요소를 준비해야 한다.
- 플레이트 리더를 37 °C로 예열한다. 들뜸 파장은 320 nm, 방출 파장은 420 nm(대역폭 20 nm)로 설정하고, 획득 간격은 60 s로 하여 총 측정 시간을 60 min으로 설정한다.
- 어세이 플레이트 준비
- 검은색 96-well 플레이트의 1~6번 컬럼에 각 Mpro 희석액 25 µL를 분주한다. 효소 무첨가 대조군으로서 7번 컬럼에 MB 25 µL를 분주한다.
- 각 웰에 MB 100 µL를 분주한다.
참고: 배경 형광을 최소화하고 형광 신호를 최적화하기 위해 검은색 96-well 플레이트를 사용한다.
- 반응 시작
- A~C행에 펩타이드 기질 25 µL를 분주한다. 기질 무첨가 대조군으로서 D행에 MB 25 µL를 분주한다.
- 기질을 분주한 직후 즉시 형광 획득을 시작한다.
- 데이터 분석
- 형광 데이터를 내보내고 시간의 함수로 상대 형광 단위(RFU)를 도식화한다.
- 초기 신호 포화가 일어나지 않으면서 높은 신호 대 잡음비를 제공하는 Mpro 및 기질 농도를 선택한다(예: 500 nM Mpro 및 50 µM 기질).
- 역학 파라미터 결정(선택 사항)
- 초기 반응 속도를 Michaelis–Menten 방정식에 피팅하여 형광 기질의 역학 파라미터를 결정한다. 2-amino-N-(3-aminopropyl) benzamide로 생성한 검정 곡선을 사용하여 형광 단위를 생성물 농도로 변환한다. 검정용 형광체의 상세 합성 방법은 보충 파일 1에 제공되어 있다.
6. FRET 분석 수행
- 플레이트 리더 준비
- 플레이트 리더를 37 °C로 예열합니다. 들뜸 파장은 320 nm, 방출 파장은 420 nm(대역폭 20 nm), 측정 간격은 60 s로 설정하여 총 60 min 동안 측정하도록 설정합니다.
- 분석 시약 준비
- 정제된 Mpro (3 µM), 펩타이드 기질 (300 µM) 및 테스트 화합물의 스톡 용액을 Mpro 단백질 완충액(MB)으로 준비합니다.
- 모든 샘플의 최종 DMSO 농도가 일정하게 유지되도록 DMSO 내에서 각 테스트 화합물을 연속 희석하여 준비합니다. DMSO 전용 대조군과 완충액 전용 대조군을 포함합니다.
- 반응 혼합물 준비
- 각 테스트 화합물 또는 대조군을 100 µL의 MB로 희석합니다. Mpro 25 µL를 첨가하여 최종 효소 농도가 500 nM이 되게 합니다.
- 반응 혼합물을 검은색 96-well 플레이트의 웰로 즉시 옮깁니다.
- 반응 개시
- 각 웰에 펩타이드 기질 25 µL를 첨가하여 최종 기질 농도가 50 µM이 되게 합니다(최종 반응 부피: 150 µL).
- 기질 첨가 직후 형광 측정을 시작합니다.
참고: 초기 반응 역학을 정확하게 측정하기 위해 기질을 첨가한 직후에 데이터 수집을 시작하십시오.
- 형광 데이터 수집
- 사전에 설정한 측정 조건에 따라 60 min 동안 형광을 연속적으로 기록합니다.
결과
시간 분해 형광 공명 에너지 전이(TR-FRET) 분석을 성공적으로 수행하려면 효소 대 기질 비율의 최적화가 필요합니다. 프로토콜에 설명된 대로, 이는 두 성분을 적정함으로써 달성할 수 있습니다. 본 연구에서는 15.6에서 500 nM 범위의 효소 농도를 12.5에서 50 µM 범위의 기질 농도와 조합하여 테스트하였습니다. 기질 또는 효소가 결핍된 대조군 반응이 포함되었습니다. 별도의 실험에서 Michaelis-Menten 상수(KM)는 29.2 ± 6.1 µM로 결정되었습니다(부록 그림 1).
결과는 효소 농도가 주로 기질 전환율을 결정하는 반면, 기질 농도는 주로 형광 신호 강도에 영향을 미친다는 것을 보여줍니다. 기질 농도를 높이면 초기 형광 신호(t = 0)가 더 높게 나타났습니다. 예를 들어, 그림 2A에서는 기저 형광이 약 400에서 500 RFU 범위였으나, 기질 농도가 낮을 때는 더 낮은 기저 형광 값이 생성되었습니다(그림 2B,C). 기질이 없는 경우(그림 2D), 일반적으로 20 RFU 미만인 배경 형광만 검출되었습니다.
효소 농도가 증가함에 따라 기질 전환율이 높아지고 신호 대 잡음비가 개선되었습니다(그림 2A). 가장 높은 효소 농도에서 반응은 약 50분 후에 평탄부에 도달했으며, 이는 기질 전환이 거의 완료되었음을 나타냅니다. 기질 농도가 낮을수록 평탄부에 더 빨리 도달했고, 기질 농도가 높을수록 더 늦게 도달했습니다. 반면, 효소 농도가 낮을 때는 60분의 측정 기간 내에 포화 상태에 도달하지 않았으며 형광 강도가 거의 선형적으로 증가하는 양상을 유지했습니다.
이러한 관찰 결과를 바탕으로, 최적의 분석 조건은 다음과 같은 기준을 충족해야 합니다: (1) 기질 미포함 대조군에서 배경 형광이 최소화될 것; (2) 효소 미포함 대조군에서 기질 전환 없이 기저 형광이 안정적일 것; (3) 정량 분석에 적절한 신호 대 잡음비를 제공하는 효소 대 기질 비율을 가질 것; (4) 측정 기간 종료 시점에 형광 신호가 평형 상태(plateau)에 도달할 것. 이러한 기준에 따라, 후속 실험을 위해 효소 농도 500 nM 및 기질 농도 50 µM을 선택하였습니다.
형광 기질의 특성을 추가로 규명하기 위해, 8가지 기질 농도(0.39–50 µM)와 고정된 효소 농도(15.9 nM)를 사용하여 표준 분석 조건 하에서 효소 반응 속도론적 파라미터를 결정하였다. 형광 진행 곡선으로부터 얻은 초기 반응 속도를 Michaelis–Menten 방정식에 대입하여 분석하였다(Supplementary Figure 1A,B). 기질 MI-2822는 29.2 ± 6.1 µM의 KM과 91.8 ± 14.2 RFU/s의 Vmax를 나타냈다(n = 7). 2-amino-N-(3-aminopropyl) benzamide로 생성한 검량선을 사용하여(Supplementary Figure 1C), kcat 을 0.62 s⁻1로 계산하였으며, 이는 2.12 × 10⁴ s⁻1 M⁻1의 촉매 효율(kcat/KM)에 해당하며, 이는 이전에 보고된 ACC 기반 형광 기질보다 약 30배 더 높은 수치이다. 이러한 속도론적 데이터는 SARS-CoV-2 Mpro에 의한 효율적인 기질 인식을 나타내며, 민감한 형광 기반 효소 분석에 MI-2822가 적합함을 뒷받침한다.
본 분석은 500 nM Mpro와 50 µM 기질을 사용하여 수행되었습니다(그림 3 및 그림 4). 촉매 부위를 표적으로 하는 참조 억제제(이하 "억제제")로 Nirmatrelvir를 사용하였습니다. 이와 병행하여, 촉매 틈새 외부로 결합하는 Mpro 표적 PROTAC(이하 "PROTAC")과 E3 리가아제 결합 작용기가 결여된 해당 리간드(이하 "리간드")를 평가하였습니다. 모든 화합물은 농도 의존적 효과를 평가하기 위해 세 가지 농도에서 테스트되었습니다.
용매 효과를 제어하기 위해 모든 반응에는 일정 농도의 DMSO(0.1%)를 포함하였습니다. 추가 대조군으로는 완충액 단독 대조군과 효소 미첨가(mock) 대조군을 포함하였습니다.
억제제는 용량 의존적 방식으로 기질 전환율을 감소시킬 것으로 예상됩니다. 이와 대조적으로, 촉매 부위 외부에 결합하는 PROTAC은 무세포 조건에서 효소 활성에 유의미한 영향을 미치지 않을 것으로 예상됩니다. 마찬가지로, 리간드 대조군은 기질 전환율에 거의 또는 전혀 영향을 주지 않을 것으로 예상됩니다. 모의 대조군은 실험 전반에 걸쳐 기저 형광 상태를 유지해야 합니다.
예상과 일치하게, DMSO는 버퍼 대조군과 비교했을 때 효소 활성에 측정 가능한 영향을 미치지 않았다(그림 3A–C, 검은색). 마찬가지로, mock 대조군은 실험 전반에 걸쳐 안정적인 기저 형광 신호를 유지했다(그림 3A–C, 자홍색).
해당 억제제는 Mpro 활성에 대해 농도 의존적인 억제 효과를 나타냈다(그림 3A, 빨간색). 10 µM 농도에서 기질 전환(substrate turnover)이 현저히 감소한 반면, 더 낮은 농도에서는 억제 효과가 점진적으로 약해졌다. 이와 대조적으로, PROTAC(그림 3B, 파란색)과 리간드(그림 3C, 초록색) 모두 기질 전환을 소량 감소시키는 데 그쳤다. 두 화합물 모두 동일한 워헤드(warhead)를 공유하므로, 이러한 유사한 거동은 이들의 결합 특성과 일치한다. 중요한 점은, 테스트한 조건 하에서 두 화합물 모두 효소 활성을 유의미하게 억제하지 않았다는 것이다.
이러한 결과는 분해 기반의 항바이러스 활성을 해석하는 데 있어 중요합니다. 활성 부위 억제제와 달리, 해당 PROTAC은 Mpro 효소 활성에 대해 최소한의 억제 능력만을 보였으므로, 세포 기반 분석에서 관찰된 바이러스 복제의 감소는 직접적인 효소 억제보다는 주로 단백질 분해에 기인한 것입니다. 이러한 기전적 차이는 항바이러스 활성이 의도한 분해 기전을 통해 매개된다는 것을 검증하는 데 필수적입니다.
형광-시간 곡선 아래 면적(AUC; 그림 4)을 계산하여 반응 속도론을 추가로 평가했으며, 이는 누적 기질 전환율(ΣRFU)의 정량적 척도를 제공합니다. AUC는 기록된 모든 시점의 RFU 값의 합으로 계산되었습니다.
이 분석을 통해 가장 높은 억제제 농도에서만 기질 전환이 유의하게 감소했음을 확인하였습니다. PROTAC은 소폭의 용량 의존적 효과만을 나타낸 반면, 리간드는 측정 가능한 효과가 없었습니다. DMSO 및 버퍼 대조군은 서로 유사한 결과를 보였습니다. 모의 대조군(mock control)은 시간이 지남에 따라 형광이 약간 감소하는 양상을 보였으며, 이는 주로 형광체의 광퇴색(photobleaching)으로 인한 것으로 판단됩니다.
분석법의 잠재적 한계를 설명하기 위해 실패했거나 최적화되지 않은 반응의 대표적인 예시를 그림 5에 나타내었습니다. 신뢰할 수 있는 분석 성능은 효소 제제의 순도와 무결성 모두에 달려 있으며, 이는 결과 해석 전에 검증되어야 합니다.
그림 5A는 효소의 순도가 불충분했거나 활성 효소의 농도가 기질 전환을 지원하기에 너무 낮아 반응에 실패한 사례를 보여줍니다. 초기 형광 기선(t = 0)이 1,000 RFU를 초과했는데, 이는 기질 준비가 부정확했거나 효소 제제 내의 불순물이 배경 형광에 영향을 주었기 때문일 수 있습니다. 또한, 어떤 실험 조건에서도 기질 전환이 관찰되지 않았으며, 이는 활성 효소가 부족했거나 효소 활성을 방해하는 오염이 있었음을 시사합니다.
효소 준비물이 배경 형광에 기여하는지 확인하기 위해 기질 제외 대조군을 포함할 수 있습니다. 이상적으로는 이 신호가 최소한으로 유지되어야 합니다. 최적화된 분석(그림 5B)에서 배경 형광은 20 RFU 미만으로 유지되었으며 모든 효소 농도에서 일정하게 나타났는데, 이는 효소 준비물이 배경 신호에 미치는 영향이 무시할 수 있는 수준임을 나타냅니다. 효소 활성에 대한 간섭을 완전히 배제할 수는 없으나, 효소 준비물이 기선 형광의 상승에 상당 부분 기여했을 가능성은 배제할 수 있습니다.
기질 준비는 분석 성능을 결정하는 또 다른 중요한 요인입니다. 본 연구에서는 일관된 분석 조건을 유지하기 위해 펩타이드 기질을 단백질 완충액에 용해했습니다. 분석 최적화 과정에서 두 종류의 단백질 완충액과 증류수에서의 기질 용해도를 평가했습니다. 기질을 증류수에 용해했을 때는 용해도가 감소하고 펩타이드 응집이 촉진되었습니다. 이러한 응집체들이 분석 과정 중 점진적으로 용해되면서 형광 값이 급격히 증가하여, 유효 기질 농도의 부정확한 추정치로 이어졌습니다(그림 5C, 빨간색). 따라서 효소 활성을 보존하면서 기질의 완전한 용해도를 유지하는 용매를 사용하십시오.
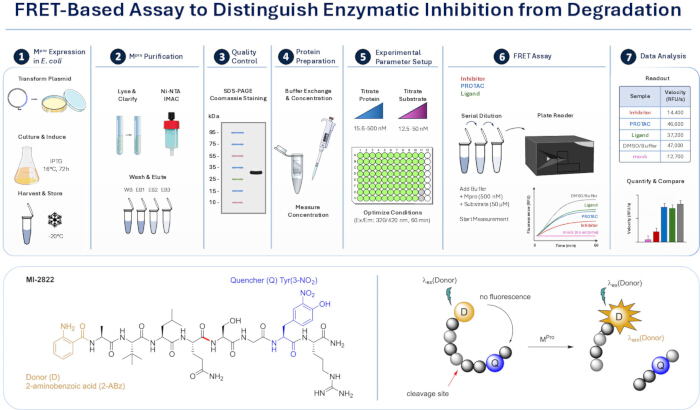
그림 1: FRET 기반 실험 및 분석 원리 개요.상단 패널은 E. coli에서의 재조합 Mpro 발현, 금속 친화성 크로마토그래피에 의한 정제, 품질 관리, 단백질 준비, 분석 조건 최적화, 그리고 이어서 진행되는 FRET 분석 및 데이터 분석을 포함한 실험 워크플로우를 보여줍니다. 하단 패널은 분석 원리를 나타냅니다. 소광된 형광 펩타이드 기질이 Mpro에 의해 절단되면 형광체와 소광체가 분리되어 그에 따라 형광 신호가 증가합니다. 이러한 설정을 통해 효소 활성의 키네틱 모니터링이 가능하며, 억제제, PROTAC 및 리간드 처리 조건 간의 비교가 가능합니다. 약어: Mpro = main protease, E. coli = Escherichia coli, FRET = fluorescence resonance energy transfer, PROTAC = proteolysis-targeting chimera. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
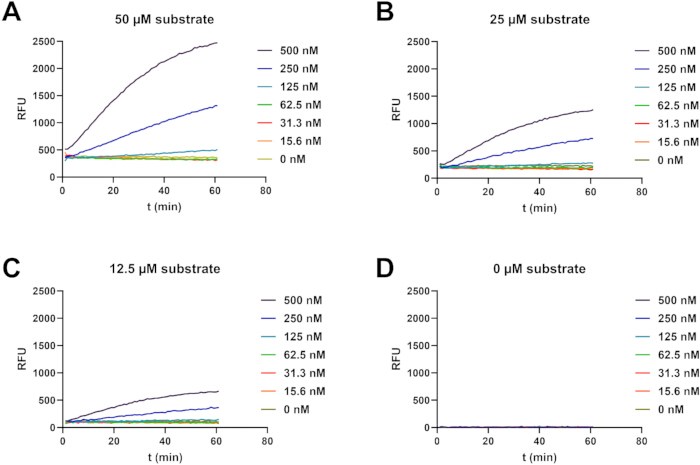
그림 2: 단백질 및 기질 적정. 총 반응 부피 150 µL에서, 정제된 Mpro (15.6–500 nM)의 연속 희석액을 (A) 50 µM, (B) 25 µM, (C) 12.5 µM 기질 또는 (D) 완충액(기질 미포함 대조군)과 혼합하였다. 반응은 검은색 평저 96-웰 플레이트에서 수행되었으며, 멀티모드 마이크로플레이트 리더로 모니터링하였다. 형광은 60분 동안 60초 간격으로 기록하였다 (λex 320 nm, λem 420 nm). RFU를 시간에 따라 도식화하였다. 약어: Mpro = main protease, λex = excitation wavelength, λem = emission wavelength, RFU = relative fluorescence units. 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
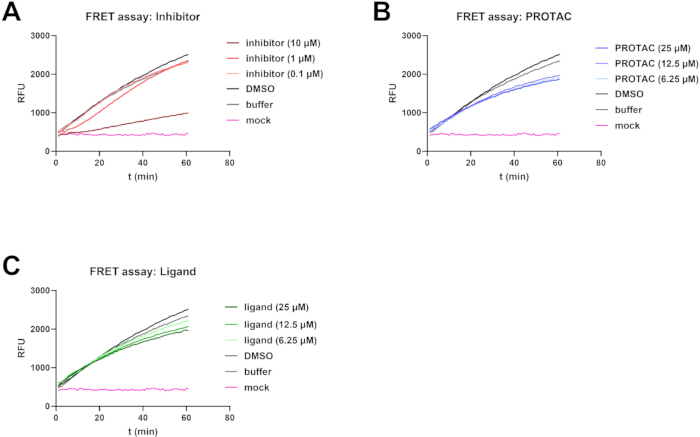
그림 3: Mpro 억제제, PROTAC 및 리간드가 존재하는 조건에서의 TR-FRET. 총 반응 부피 150 µL에서, 500 nM의 정제된 Mpro를 50 µM의 기질과 함께 (A) 활성 부위 억제제인 nirmatrelvir, (B) Mpro 표적 PROTAC, 또는 (C) E3 리가아제 결합 작용기가 없는 해당 리간드를 단계별로 희석하여 함께 배양하였다. 반응은 검정색 평저 96-웰 플레이트에서 수행되었으며, 멀티모드 마이크로플레이트 리더로 모니터링하였다. 형광은 60분 동안 60초마다 기록되었다 (λex 320 nm, λem 420 nm). RFU 값이 시간에 따라 도식화되었다. 약어: Mpro = main protease, PROTAC = proteolysis-targeting chimera, λex = excitation wavelength, λem = emission wavelength. RFU = relative fluorescence units. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
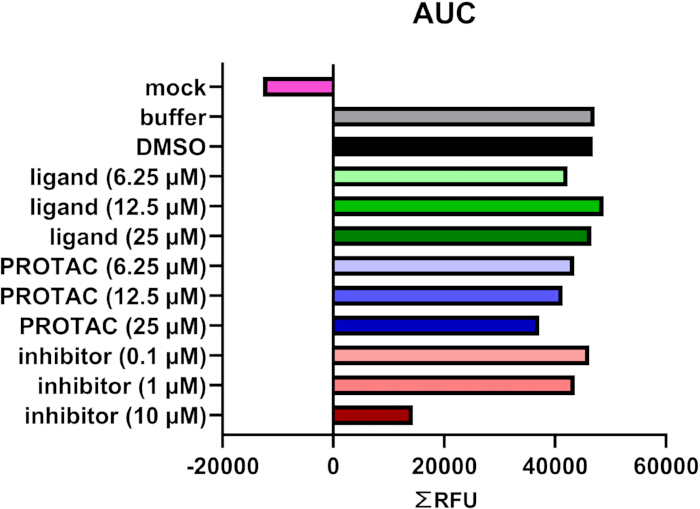
그림 4: TR-FRET 분석의 통합 역학 분석. AUC(그림 3에 표시됨)로부터 도출된 통합 역학은 60분 동안의 모든 RFU를 통합한 ΣRFU로 표현된다. AUC 값은 기질 전환을 정량화하며 억제제, PROTAC 및 리간드 처리 조건의 직접적인 비교를 가능하게 한다. 약어: AUC = 곡선 아래 면적, RFU = 상대 형광 단위, PROTAC = 단백질 분해 표적 키메라. 여기에서 이 그림의 더 큰 버전을 확인하십시오.
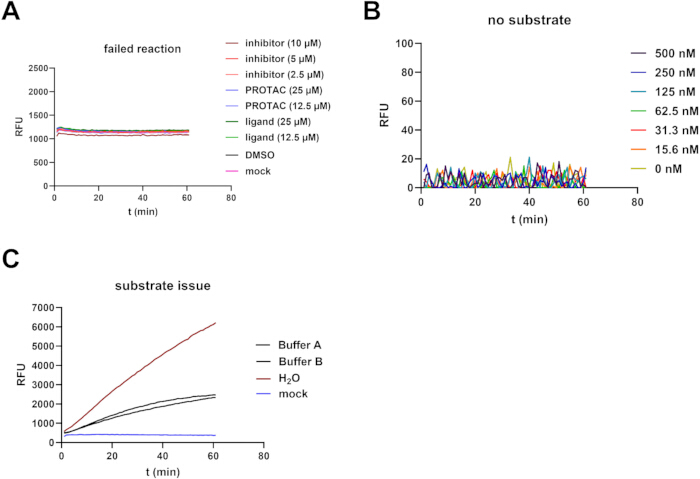
그림 5: 실패한 반응 및 대조군 실험의 대표적 결과. (A) 억제제, PROTAC 및 리간드의 연속 희석을 포함하여 그림 3에 설명된 대로 수행한 TR-FRET 분석. 데이터는 모든 조건에서 기저 형광이 상승하고 기질 전환이 일어나지 않는 실패한 반응을 보여줍니다. (B) 그림 2D에 설명된 대로 수행한 기질 제외 대조군. 배경 형광은 효소 농도에 관계없이 낮게(<20 RFU) 일정하게 유지됩니다. (C) 서로 다른 용매(단백질 완충액 A 및 B 또는 dH₂O)에 용해된 기질을 사용하여 그림 3에 설명된 대로 수행한 TR-FRET 분석. dH₂O에서의 낮은 용해도는 펩타이드 응집을 유발하며, 이는 기질 용해 지연 및 부정확한 유효 농도로 인해 형광의 불규칙한 증가로 이어집니다. 약어: TR-FRET = 시간 분해 형광 공명 에너지 전달, PROTAC = 단백질 분해 표적 키메라. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
보충 그림 1: 기질 MI-2822를 이용한 SARS-CoV-2 메인 프로테아제(분석 시 15.9 nM)의 효소 반응 속도론적 분석.(A) 기질 농도 50 µM (검정색), 25 µM (연두색), 12.5 µM (파란색), 6.25 µM (분홍색), 3.13 µM (진녹색), 1.56 µM (진파란색), 0.78 µM (보라색) 및 0.39 µM (자주색)에서의 반응 진행 곡선. (B) 속도를 Michaelis-Menten 식에 피팅한 결과 KM 값은 29.2 ± 6.1 µM, Vmax 값은 91.8 ± 14.2 RFU/s로 나타났다 (n = 7). (C) 형광체 2-amino-N-(3-aminopropyl) benzamide를 이용한 검량선을 사용하여 kcat 값 0.62 s-1 및 kcat/KM 값 2.12 × 10⁴ s-1 M-1을 산출하였다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 파일 1: 2-amino-N-(3-aminopropyl) benzamide의 합성. 효소 반응 속도론 분석의 형광 보정용으로 사용되는 형광체 2-aminobenzamide (2-Abz)의 수용성 아미드 유도체인 2-amino-N-(3-aminopropyl) benzamide의 상세 합성 절차 및 분석적 특성 분석.이 파일을 다운로드하려면 여기를 클릭하십시오.
토론
본 연구에서는 억제제, 단백질 분해 표적 키메라(PROTACs) 및 해당 리간드가 존재하는 환경에서 SARS-CoV-2 Mpro의 효소 활성을 평가하기 위한 시간 분해 형광 공명 에너지 전달(TR-FRET) 기반 분석법을 제시합니다. 이 분석법은 단백질 분해로 인해 전적으로 발생하는 PROTAC의 효과와 표적 효소의 촉매 활성을 직접적으로 억제하여 발생하는 효과를 기능적으로 구분하기 위해 개발되었습니다. 형광 발생 펩타이드 기질을 사용하여, 촉매 틈새 외부로 결합하는 Mpro 표적 PROTAC은 효소 활성에 미미한 영향만을 미치는 반면, 활성 부위 억제제인 nirmatrelvir는 기질 전환을 현저하게 억제함을 입증하였습니다.
신뢰할 수 있는 분석 성능은 재조합 효소의 순도와 활성, 펩타이드 기질의 완전한 용해 및 정확한 조제, 그리고 효소 및 기질 농도의 세심한 최적화를 포함한 여러 결정적인 요인에 의해 좌우됩니다. 효소의 품질이 낮거나 기질 농도가 부정확하면 배경 형광이 증가하거나 검출 가능한 기질 전환율이 감소할 수 있습니다. 또한, 일관되고 재현 가능한 반응 속도 측정을 보장하기 위해 기질 첨가 직후에 효소 활성 측정을 시작해야 하며, 분석을 시작하기 전에 플레이트 리더의 온도를 평형 상태로 조절해야 합니다.
이 분석법은 원하는 동적 범위를 달성하기 위해 효소 및 기질 농도를 최적화함으로써 다양한 프로테아제15,16,17,18,19 또는 실험 구성에 쉽게 적용될 수 있습니다. 분석과 관련된 아티팩트를 식별하기 위해서는 효소 제외, 기질 제외 및 용매 대조군을 포함한 적절한 대조군 설정이 필수적입니다. 트러블슈팅 시에는 배경 형광을 평가하고, 효소의 무결성과 활성을 확인하며, 필요한 경우 대체 기질 용매를 테스트함으로써 기술적 아티팩트와 실제 효소 활성에 미치는 영향을 구분하는 데 집중해야 합니다. 특히 기질의 용해도가 불충분할 경우, 반응 중 기질 용해가 지연되어 응집이 발생하고 형광이 불규칙하게 증가할 수 있습니다.
본 분석은 생화학적 무세포 시스템에서 수행되므로, 삼차 복합체 형성, 유비퀴틴화 또는 프로테아좀 분해와 같은 분해 의존적 과정은 포착하지 못합니다. 결과적으로, 분해 효율을 평가하지 않고 직접적인 효소 억제의 기여도만을 특이적으로 측정합니다. 또한, 고유 형광, 형광 소광 또는 기질 절단 방해를 포함한 화합물 관련 아티팩트가 분석 결과값에 영향을 미칠 수 있습니다. 이러한 잠재적 혼란 변수는 화합물 단독, 효소 제외, 기질 제외 및 용매 대조군을 포함한 적절한 대조 실험을 통합하여 해결해야 합니다. 결과의 정확한 해석을 위해서는 분석 조건을 효소 반응 속도의 선형 범위 내로 유지하는 것이 필요합니다.
세포 기반 분해 분석법과 비교하여, 본 연구에서 제시하는 TR-FRET 분석법은 잘 정의된 생화학적 조건 하에서 효소 활성을 직접적이고 정량적으로 측정할 수 있게 합니다. PROTAC의 항바이러스 활성을 평가하는 세포 분석법은 표적 분해와 더불어 바이러스 폴리단백질 가공 손상, 바이러스 복제 감소, 바이러스 단백질 발현 변화와 같은 하위 결과 등 여러 생물학적 과정이 통합되어 나타납니다. 이러한 분석법은 전반적인 항바이러스 효능에 관한 가치 있는 정보를 제공하지만, 일반적으로 관찰된 효과가 효소 활성의 직접적인 억제에 의한 것인지 아니면 표적 단백질의 분해에 의한 것인지 구분할 수 없습니다10,12,13,14. 이와 대조적으로, TR-FRET 분석법은 효소 수준에서 정밀한 메커니즘 분석을 가능하게 하므로 기존의 생화학적 및 세포적 접근 방식에 중요한 보완책이 됩니다.
본 분석법은 효소 활성 단백질을 표적으로 하는 PROTAC 및 기타 이기능성 분자의 개발 및 최적화에 특히 유용합니다. 많은 항바이러스 분해제는 활성 부위 억제제에서 유래한 워헤드를 포함하며, 이를 통해 직접적인 효소 억제와 표적 단백질 분해를 결합합니다10,12,13,14. 그러나 모든 리간드 스캐폴드가 본질적인 억제 활성을 갖는 것은 아니며, 링커 부착과 같은 구조적 수정이 결합 친화도나 결합 모드를 변화시킬 수 있습니다20. 따라서 본 분석법은 PROTAC의 전체적인 항바이러스 활성에서 직접적인 효소 억제가 기여하는 정도를 정량적으로 평가할 수 있게 합니다. SARS-CoV-2 Mpro 외에도 이 방법은 다른 바이러스 프로테아제 및 효소 표적에 광범위하게 적용 가능하며, 기전 프로필이 명확하게 정의된 분해제의 합리적인 개발을 촉진할 수 있습니다. 중요한 점은, 조사 대상 PROTAC이 in vitro에서 Mpro 활성에 대해 최소한의 직접 억제만을 유도함을 입증함으로써, 본 TR-FRET 분석법은 이후의 세포 기반 분석에서 관찰된 항바이러스 효과가 직접적인 효소 억제가 아니라 주로 단백질 분해에 기인한다는 기전적 검증을 제공합니다.
요약하자면, 제시된 TR-FRET 분석법은 직접적인 효소 억제와 분해 관련 효과를 구별할 수 있는 강력하고 민감하며 다재다능한 플랫폼을 제공합니다. 이를 상호 보완적인 세포 분석법과 통합하면 PROTAC의 작용 기전을 종합적으로 특성화할 수 있으며, 차세대 항바이러스 분해제(degrader)의 합리적인 개발을 지원할 수 있습니다.
공개 사항
저자들은 선언할 이해상충이 없습니다.
감사의 글
본 연구에 사용된 화합물 합성에 도움을 주신 Laura Bunt, Justus Happe, Dominique Hagene, Lukas Plamper 님께 감사드립니다. 또한, 이 분석법을 확립하는 과정에서 조언을 해주신 Konstantin Bloch와 Miriam Ruth Heindl 님께 감사드립니다. 아울러, 연구비를 지원해주신 Jürgen Manchot 재단, LOEWE Center DRUID 및 Uniscientia 재단에 감사드립니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 아크릴아마이드 (Rotiphorese)® 젤 30) | Carl Roth | 3029.1 | SDS-PAGE 성분 |
| 과황산암모늄 (APS) | Biorad | 1610700 | SDS-PAGE 성분 |
| 박테리아 균주 BL21 Rosetta2 | La Jolla Institute for Immunology, 미국 샌디에이고 | 제공된 원문 텍스트가 없습니다. 번역할 내용을 입력해 주시기 바랍니다. | 파트너 제공 |
| BioTek Synergy H1 다모드 리더 | Agilent Technologies | 시너지 H1 | TR-FRET 판독을 위해 |
| 검은색 96-웰 FluoroNunc MaxiSorp 플레이트 | Thermo-Fisher Scientific | 437111 | 반드시 검은색 플레이트를 사용하십시오. |
| 브롬페놀블루 | Sigma-Aldrich | 1.08122 | 시료 완충액 성분 |
| 원심분리기 5430-R (탁상형) | Eppendorf | 5430-R | 냉각 기능 포함 |
| 원심분리기 Avanti J-25 | Beckman Coulter | 6594 | 고속 원심분리기 |
| 원심분리기 Avanti J-26 XP | Beckman Coulter | JXN-26 | 고속 원심분리기 |
| 디메틸설페이트 (DMSO) | Carl Roth | A994.1 | 용매 |
| 인산수소나트륨(Na2HPO4) | Carl Roth | X987.2 | 완충액 성분 |
| 에탄올 (ROTIPURAN)® ≥ (99.8 %, p.a.) | Carl Roth | 9065.1 | IMAC용 |
| 글리세롤 | Carl Roth | 6967.1 | 박테리아 스톡용 |
| Hei-FLOW Core 120 연동 펌프 | Heidolph | 523-50010-00 | IMAC용 |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | 냉각 기능 없음 |
| HisTrap® FF 조단백 히스티딘 태그 단백질 정제 컬럼 (5 mL) | Cytiva | 17528601 | IMAC용 |
| 이미다졸 | Carl Roth | 3899.3 | IMAC 과정 중 단백질 용출을 위해 |
| InoLab pH/ION 7320 BNC pH 미터 | 전장 꼬리-꼬리(Whole-Tail-to-Whole-Tail) | 1GA330 | pH 적정용 |
| 이소프로필-β-D-티오갈락토피라노사이드 (IPTG) | Carl Roth | CN08.1 | 발현 유도를 위해 |
| Kanamycin sulfate | Sigma-Aldrich | PHR1487 | 항생제 |
| 가열 자성 교반기 | Heidolph | 7402 | 완충액 제조를 위해 |
| 머캅토에탄올 | Sigma-Aldrich | M6250-10ML | 시료 완충액 성분 |
| 멀티스크린® 96-웰 플레이트 | MilliporeSigma | MSSBNFX40 | 희석을 위해 |
| N,N,N',N'-테트라메틸에틸렌디아민 (TEMED) | Fisher Scientific | 11424214 | SDS-PAGE 성분 |
| 광도계 Nanodrop ND1000 | Peqlab | 7533 | 단백질 농도 측정 |
| 플라스미드 벡터 pET28a(+) | Addgene | 69864-3 | 발현 벡터 |
| 염화칼륨 (KCl) | Carl Roth | 1LCY.1 | 완충액 성분 |
| 인산이수소칼륨 (KH2PO4) | Carl Roth | 3904.1 | 완충액 성분 |
| Protein Detective - 초고속 쿠마시 단백질 염색액 (1 L) | BIOZOL | BZL-PD1 | 빠르고 간편한 단백질 염색을 위하여 |
| 로터 JA 25.50 및 JLA 8.1000 | Beckmann Coulter | 363055, 363688 | 고속 로터 |
| SenTix® 81 pH 전극 | WTW | 103642 | pH 적정을 위해 |
| 염화나트륨 (NaCl) | Carl Roth | 3957.1 | 완충액 및 배지 성분 |
| 소듐 도데실 황산염 (SDS) | Carl Roth | 0183.1 | SDS-PAGE 및 시료 버퍼 성분 |
| Sonifier Branson Ultrasonics S-450 | BANDELIN 전자 | 10656933 | 초음파 처리를 위해 |
| SP 표준(벽 두께 1.6 mm) 단일 채널 펌프 헤드 | Heidolph | 523-43010-00 | IMAC를 위하여 |
| Spark 다중 모드 마이크로플레이트 리더 | Tecan Group | 해당 사항 없음 | 효소 반응 속도론 분석 |
| Tris | Carl Roth | 4855.2 | 완충액 성분 |
| Triton-X100 | Sigma-Aldrich | X100-100ML | 완충액 성분 |
| 트립톤/펩톤 | Carl Roth | 6681.3 | 배지 성분 |
| 효모 추출물 | Carl Roth | 2363.2 | 배지 성분 |
| Z-Competent E. coli 형질전환 키트® 및 버퍼 세트 | Zymo Research | T3001 | 박테리아 형질전환을 위해 |
참고문헌
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
재인쇄 및 허가
이 논문이 게재되었습니다
동영상 곧 제공