본 연구는 전신성 홍반성 루푸스와 반복 유산 사이의 관계를 조사하고, 향후 연구를 위한 후보 바이오마커로 IFI27을 식별합니다.
연구 논문
멘델 무작위 분석 및 생정보학을 이용한 전신성 홍반성 루푸스 환자의 반복 유산 후보 바이오마커로서 IFI27의 규명
* These authors contributed equally
이 논문에서
요약
초록
전신성 홍반성 루푸스(SLE)는 부정적인 임신 결과와 관련이 있으나, 반복 유산(RPL)과의 인과 관계 및 이들의 공통된 분자적 특성은 여전히 불분명하다. 본 연구에서는 양방향 이표본 멘델 무작위 분석(MR)과 전사체 생물정보학 분석을 통합하여 이러한 관계를 조사하고 후보 공통 바이오마커를 식별하였다. FinnGen과 UK Biobank는 대규모의 비중복적 유럽 혈통 전장 유전체 연관성 분석(GWAS) 요약 통계물을 제공하므로 선정되었다. 보정된 P < 0.05를 기준으로 GSE61635(혈액; |log₂ fold change| > 1) 및 GSE165004(자궁내막; |log₂ fold change| > 0.5)에서 차별 발현 유전자(DEG)를 식별하였으며, 이어서 기능적 풍부도 분석, 단백질-단백질 상호작용(PPI) 분석, 허브 유전자 스크리닝, 최소 절대 수축 및 선택 연산자(LASSO) 회귀 분석, GSE50772 및 GSE198700을 이용한 외부 검증, 수신자 조작 특성(ROC) 분석, 단일 샘플 유전자 집합 풍부도 분석(ssGSEA)을 수행하였다. 유전적으로 예측된 SLE는 자연 유산의 통계적으로 유의미하지만 정량적으로는 완만한 증가와 관련이 있었다(역분산 가중 [IVW] 오즈비 [OR] = 1.01, 95% 신뢰 구간 [CI] = 1.00–1.02; P < 0.001). 도구 변수의 강도는 적절했으며, 민감도 분석 결과 실질적인 이질성, 방향성 다면발현성 또는 영향력 있는 단일 변이는 검출되지 않았다. 59개의 공통 DEG는 항바이러스 면역 반응, 세포 접착 및 세포 사멸 관련 과정에서 풍부하게 나타났다. IFI27은 SLE 혈액에서 일관되게 과발현되었으나 RPL 자궁내막 및 융모막 villi에서는 저발현된 반면, CXCL11은 일관된 외부 검증 결과가 부족했다. 회고적 ROC 분석 결과, 곡선 아래 면적(AUC)은 SLE의 경우 0.822, RPL의 경우 0.872로 나타났다. 계산적으로 추론된 ssGSEA 점수는 IFI27 발현과 T helper 2(Th2) 세포를 포함한 여러 면역 세포 시그니처 간의 상관관계를 보여주었다. 이러한 발견은 IFI27을 SLE와 RPL이 공유하는 후보 바이오마커로 식별하며, 다만 그 생물학적 및 임상적 유의성을 검증하기 위해서는 전향적 임상 및 실험 연구가 필요하다.
서론
전신성 홍반성 루푸스(Systemic lupus erythematosus, SLE)는 다기관 침범과 만성적인 면역 조절 장애를 특징으로 하는 복잡한 자가면역 질환입니다1. SLE의 병리학적 이상은 주로 손상된 적응 면역 반응과 항원-항체 복합체의 침착에 기인하며, 이는 자가면역 매개 조직 손상 및 장기 손상으로 이어집니다2,3. SLE의 전 세계 발생률은 100,000인년당 약 5.14 (1.4–15.13)건이며, 여성의 경우 추정 발생률이 100,000인년당 8.82 (2.4–25.99)건입니다4. SLE는 모든 연령대의 개인에게 영향을 미치지만, 주로 가임기 여성에게 발생합니다5,6. SLE 환자가 임신한 경우 반복성 유산, 사산, 조산 및 자궁 내 성장 제한을 포함한 불량한 임신 결과의 위험이 증가합니다7,8. 반복성 임신 손실(Recurrent pregnancy loss, RPL)은 임신 20~24주 이전에 두 번 이상의 유산이 발생하는 것으로 정의됩니다9. 보고된 유병률은 약 2.6%이며10, 이는 임상적으로 중요한 생식 합병증입니다. SLE 임신 환자의 약 20%가 유산을 경험하며11, SLE는 RPL의 중요한 위험 인자로 인식됩니다12. 제안된 기전으로는 호르몬 변화와 면역 조절 장애가 있습니다. 항카디오리핀 항체 및 루푸스 항응고제와 같은 바이오마커가 SLE 환자의 불량한 임신 결과에 대한 잠재적 예측 인자로 연구되어 왔습니다11. 이러한 자가항체는 태반 영양막 세포에 결합하여 영양막의 신호 전달, 증식 및 침습을 변화시키고, 호르몬과 사이토카인 분비를 조절하며, 세포 사멸을 증가시켜 임신 결과의 악화에 기여할 수 있습니다13. 또한, 항인지질 증후군의 주요 항원인 beta-2 glycoprotein I (β2-GPI)은 태반 조직에서 발현됩니다. anti-β2-GPI 항체가 β2-GPI에 결합하면 영양막의 성장과 분화가 억제되어 태반 결함이 발생합니다. 이러한 상호작용은 파괴적인 사이토카인 생성과 보체 활성화를 특징으로 하는 전염증성 환경을 촉진하여, 태반 혈전증과 반복성 유산의 원인이 됩니다14,15. 그러나 이전 연구들은 탈락막과 같은 국소 생식 조직에 대한 포괄적인 분석이 부족한 경우가 많아, 전신 바이오마커와 국소 병리학적 변화 간의 상관관계를 규명하는 데 한계가 있었습니다. 더욱이 SLE로 인해 합병된 임신의 관리와 불량한 임신 결과의 예방은 여전히 어려운 과제로 남아 있습니다. 유전적 감수성은 SLE의 발병에 기여하며, 유전적 변이는 RPL의 병태생리와도 관련이 있는 것으로 알려져 있습니다16,17. 그럼에도 불구하고 SLE와 RPL 사이에 인과관계가 존재하는지, 그리고 두 질환의 공존 기저에 있는 분자적 기전과 공유 유전자가 무엇인지는 여전히 불분명합니다.
멘델 무작위 분석(Mendelian randomization, MR)은 유전적 변이를 도구 변수로 사용하여 노출이 질환 결과에 미치는 인과적 효과를 추정하는 확립된 인과 추론 방법입니다18. MR은 유전형과 표현형 사이의 관계를 이용함으로써 기존의 관찰 연구에 비해 교란 변수와 역인과 관계로 인한 편향을 줄여줍니다. 이와 병행하여, 게놈 마이크로어레이 플랫폼과 고처리량 시퀀싱의 발전은 전사체 프로파일링을 통해 후보 진단 바이오마커와 치료 타겟을 식별하는 생물정보학 분석을 가능하게 했습니다. 이러한 상보적인 접근법들을 통합하면 인과적 유전적 근거와 질병 관련 유전자 발현 패턴을 결합함으로써 SLE와 RPL 사이의 관계를 더욱 종합적으로 이해할 수 있습니다. 따라서 본 연구는 SLE와 RPL 사이의 잠재적 인과 관계를 조사하고, 공유된 후보 바이오마커 및 생물학적 경로를 식별하며, 향후 검증을 위한 타겟의 우선순위를 정하는 것을 목표로 하였습니다. 이러한 목적을 달성하기 위해 분석 워크플로우를 다음과 같이 사전 설정하였습니다: 인과 방향 평가를 위한 양방향 MR; 독립적인 차별 발현 유전자 분석 및 이어지는 전사체 통합; 바이오마커 우선순위 선정을 위한 단백질-단백질 상호작용(PPI) 네트워크 분석 및 최소 절대 수축 및 선택 연산자(LASSO) 회귀 분석; 외부 발현 검증 및 수신자 조작 특성(ROC) 분석; 그리고 면역 세포 시그니처와의 연관성을 평가하기 위한 단일 샘플 유전자 세트 풍부성 분석(ssGSEA). 이 단계별 워크플로우는 그림 1에 요약되어 있습니다.
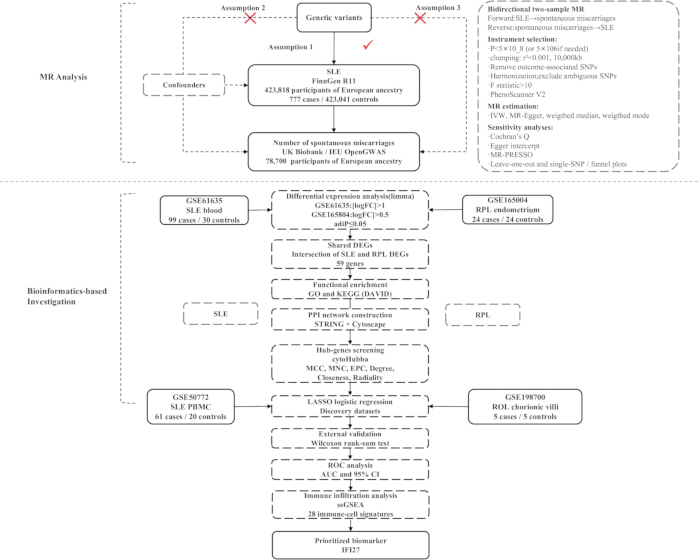
그림 1. 연구 설계 및 분석 워크플로우.
상단 패널은 전장 유전체 연관 분석(GWAS) 요약 통계량을 사용하여 전신성 홍반성 루푸스(SLE)와 자연 유산 횟수 사이의 연관성을 평가하는 양방향 두 표본 멘델 무작위 분석(MR)을 보여줍니다. 도구 변수 선택, 연관 불평형 클럼핑, 멘델 무작위 분석(MR) 및 민감도 분석 과정이 요약되어 있습니다. 하단 패널은 차별 발현 분석, 공통 차별 발현 유전자(DEG) 식별, 기능적 풍부성 분석, 단백질-단백질 상호작용(PPI) 네트워크 구축, 허브 유전자 스크리닝, 최소 절대 수축 및 선택 연산자(LASSO) 회귀 분석, 외부 검증, 수신자 작동 특성(ROC) 분석, 단일 표본 유전자 세트 풍부성 분석(ssGSEA) 및 후보 바이오마커 IFI27의 우선순위 지정 등 생물정보학 워크플로우를 개략적으로 설명합니다. IVW, 역분산 가중치; KEGG, Kyoto Encyclopedia of Genes and Genomes; GO, 유전자 존재론(Gene Ontology). 여기를 클릭하여 이 그림의 확대 버전을 확인하십시오.
프로토콜
본 연구는 공개적으로 이용 가능한 비식별화된 전장 유전체 연관 분석(GWAS) 요약 통계 및 전사체 데이터셋의 2차 분석만을 수행하였으므로 윤리적 승인이 필요하지 않았습니다. 새로운 참여자를 모집하지 않았으며, 생물학적 시료를 수집하지 않았고, 개인 식별 가능 정보에 접근하지 않았습니다. 원래의 FinnGen, UK Biobank 및 Gene Expression Omnibus 연구에서는 각각의 기관, 국가 및 데이터베이스별 요구 사항에 따라 윤리적 승인과 고지된 동의를 얻었음을 보고하였습니다. 본 연구에서 사용된 모든 데이터셋은 해당 데이터베이스 사용 정책, 데이터 접근 조건 및 윤리 지침에 따라 접근 및 분석되었습니다. 저자들은 어떠한 참여자도 재식별하려 시도하지 않았습니다. 따라서 본 2차 분석을 위해 추가적인 서면 동의는 필요하지 않았습니다. 본 연구의 내용은 MR 분석과 생물정보학 분석의 두 부분으로 구성됩니다(그림 1). 본 연구는 전적으로 계산 기반으로 진행되었으며 공개적으로 이용 가능한 요약 수준의 GWAS 및 전사체 데이터셋을 사용하였습니다. 습식 실험 시약이나 소모품은 사용되지 않았습니다.
MR 분석
GWAS 요약 통계량의 데이터 소스, 획득 및 전처리:
루푸스 홍반에 대한 GWAS 요약 통계량은 핀란드 기반 코호트인 FinnGen Release 11 (finngen_R11_L12_LUPUS; RRID:SCR_022254)에서 얻었습니다. 표현형은 ICD-10 코드 L93을 사용하여 정의하였으며, 환자군 777명과 대조군 423,041명을 포함하여 총 423,818명의 참가자가 포함되었습니다. FinnGen 요약 통계량 파일은 FinnGen 공공 데이터 포털에서 압축된 탭 구분 형식으로 다운로드하였으며, 데이터셋이 노출 또는 결과로 사용되었는지에 따라 TwoSampleMR의 read_exposure_data() 또는 read_outcome_data() 함수를 사용하여 R로 가져왔습니다. rsID, 염색체, 게놈 위치, 효과 대립유전자, 다른 대립유전자, 효과 대립유전자 빈도, 베타 계수, 표준 오차 및 연관성 P 값을 유지하였습니다.
자연 유산 횟수에 대한 요약 통계는 78,700명의 참가자로 구성된 IEU OpenGWAS 리소스(ukb-b-419; RRID:SCR_012815)의 UK Biobank를 통해 얻었습니다. 순방향 분석에서는 extract_outcome_data(outcomes = "ukb-b-419", proxies = FALSE)를 사용하여 선택된 FinnGen 단일 염기 다형성(SNPs)과 결과 사이의 연관성을 검색했습니다. 역방향 분석에서는 extract_instruments(outcomes = "finngen_R11_L12_LUPUS", clump = FALSE)를 사용하여 루푸스 신염과 연관된 SNPs를 검색한 후, 해당 SNP 연관성을 UK Biobank 요약 통계 파일에서 추출했습니다. 양방향 MR 분석에 사용된 GWAS 데이터셋의 특성은 표 1에 정리되어 있습니다.
| 특성 | 표본 크기 | 조상 유전 정보 | 컨소시엄 | 연도 | GWAS 데이터 세트 식별자 |
| 루푸스 신염 | 4,23,818 | 유럽의 | FinnGen (RRID: SCR_022254) | 2024 | finngen_R11_L12_루푸스 |
| 자연 유산 횟수 | 78,700 | 유럽의 | UK Biobank (RRID: SCR_012815) | 2018 | 제공된 텍스트가 없어 번역을 수행할 수 없습니다. 번역할 내용을 입력해 주시기 바랍니다. |
표 1: 양방향 멘델 무작위 분석(bidirectional Mendelian randomization analysis)에 사용된 전장 유전체 연관 분석(GWAS) 요약 통계량.
본 표는 순방향 및 역방향 멘델 무작위 분석의 노출 및 결과물 소스로 사용된 공개 게놈 와이드 연관 분석 데이터세트를 요약한 것으로, 표본 크기, 조상, 데이터 출처, 데이터 출시 연도 및 데이터세트 식별자를 포함합니다.
FinnGen과 UK Biobank는 서로 겹치지 않는 소스 모집단에서 유래한 대규모의 공개 접근 가능한 주로 유럽 혈통의 데이터셋을 제공하며, 2-표본 MR을 위한 충분한 변이 커버리지를 포함하고 있어 선정되었습니다. 노출 및 결과 표본 간의 중복은 보고되지 않았습니다. 요약 수준의 데이터만 사용되었으므로, 개별 수준의 유전형 데이터에 접근하지 않았으며, 추가적인 참여자 수준의 정규화를 수행하지 않았고, 본 연구자로 인해 제외된 참여자도 없습니다. 본 연구는 원래의 GWAS 컨소시엄에서 구현한 표본 수준 및 변이 수준의 품질 관리 절차에 의존하였습니다. 본 분석 과정에서, 아래에 설명된 바와 같이 유의성 필터링, 연관 불평형 클럼핑(linkage disequilibrium clumping), 대립유전자 조화(allele harmonization), 도구 변수 강도 평가 및 다면발현 스크리닝을 통해 변이 수준에서 추가적인 품질 관리를 수행하였습니다.
FinnGen Release 11은 GRCh38/hg38에 따라 게놈 위치를 보고하는 반면, IEU OpenGWAS 조화 데이터셋과 연관 불평형 참조 리소스는 GRCh37 호환 변이 주석을 사용합니다. 따라서 노출 및 결과 변이는 염색체-위치 좌표보다는 주로 안정적인 rsID를 통해 매칭되었습니다. 직접적인 빌드 간 위치 매칭은 수행되지 않았습니다. 명확한 rsID가 없거나 데이터셋 간 대립유전자 정보가 일치하지 않는 변이는 MR 분석 전에 제외되었습니다. FinnGen Release 11 요약 통계량은 GRCh38을 사용하고, OpenGWAS 데이터는 Build 37에 사용된 참조 서열 컨벤션으로 조화되어 있습니다. 따라서 두 리소스를 결합할 때는 rsID를 통한 매칭이 중요합니다.
MR 연구 설계:
본 연구는 STROBE-MR 가이드라인(보충 파일 1)19을 엄격히 준수하였습니다. 유전적으로 예측된 루푸스성 홍반과 자연 유산 횟수 사이의 관계를 평가하기 위해 양방향 2-표본 MR 설계를 사용하였습니다. 순방향 분석에서는 루푸스성 홍반을 노출 변수로, 자연 유산 횟수를 결과 변수로 처리하였습니다. 역방향 분석에서는 노출 변수와 결과 변수를 서로 바꾸어, 도구 변수 선택, 연쇄 불평형 클럼핑(linkage disequilibrium clumping), 데이터 조화(data-harmonization), 인과 관계 추정 및 민감도 분석의 전체 워크플로우를 반복 수행하였습니다. 단일 염기 다형성(SNPs)을 도구 변수(IVs)로 사용하였습니다. 전체 워크플로우는 다음 순서로 진행되었습니다: GWAS 요약 통계량의 획득 및 포맷팅; 노출 관련 SNP 선택; 중복되거나 불완전하게 주석이 달린 변이 제거; 연쇄 불평형 클럼핑; 해당 결과 연관성 추출; 결과와 직접적으로 연관된 SNP 제외; 노출 및 결과 대립유전자의 조화; 도구 변수 강도 계산; 잠재적 교란 표현형 스크리닝; 인과 효과 추정; 이질성 및 수평적 다표현성(horizontal pleiotropy) 평가; Mendelian Randomization Pleiotropy RESidual Sum and Outlier (MR-PRESSO) 이상치 검출; 그리고 leave-one-out 및 단일 SNP 민감도 분석. 모든 MR 분석은 R version 4.4.2 (RRID:SCR_001905), TwoSampleMR version 0.6.6 (RRID:SCR_019010), MRPRESSO version 1.0 (RRID:SCR_023697) 및 forestploter version 1.1.2를 사용하여 구현되었습니다. MR 분석은 세 가지 핵심 가정을 기반으로 하였습니다. 첫째, 관련성 가정에 따라 선택된 SNP는 노출 변수와 강하게 연관되어야 합니다. 둘째, 독립성 가정에 따라 선택된 SNP는 노출-결과 연관성을 교란하는 요인들과 독립적이어야 합니다. 셋째, 배제 제한 가정에 따라 선택된 SNP는 오직 노출 변수를 통해서만 결과 변수에 영향을 미쳐야 합니다20 (그림 1).
SNP 선택 방법:
도구 변수 선택은 다음 순서로 수행되었다: (1) P < 5 × 10⁻⁸에서 노출과 연관된 SNP를 선택한다. 도구 변수의 수가 불충분한 경우 P < 5 × 10⁻⁶을 사용한다. (2) clump_data() 함수를 사용하여 R2 < 0.001 및 유전적 거리 10,000 kb에서 연쇄 불평형 클럼핑(linkage disequilibrium clumping)을 수행하며, 분석 가능한 도구 변수 세트를 유지하기 위해 필요한 경우에만 기준을 5,000 kb 이내의 R2 < 0.01로 완화한다. (3) P = 5 × 10⁻⁵ 임계값을 사용하여 결과 변수와 유의하게 연관된 SNP를 필터링하여 제거한다. (4) harmonise_data() 함수를 사용하여 노출 및 결과 대립유전자를 조화시키고, 회문 구조(palindromic)이거나 모호한 변이체는 제외한다. (5) 도구 변수의 강도를 F = β2/SE2로 계산하고, F < 10인 SNP는 제외한다. (6) 유지된 SNP를 PhenoScanner V2에서 스크리닝하여 SLE-임신 상실 관계를 교란할 수 있는 표현형이 있는지 확인한다21. 항인지질 항체(aPL)는 SLE와 자연 유산 횟수의 공통 위험 요인일 수 있다. 개별 SNP를 PhenoScanner V2에서 검색하였다. 모든 후보 SNP를 PhenoScanner V2의 기본 GWAS 카탈로그를 통해 쿼리하여 보고된 모든 전장 유전체 연관 분석(GWAS) 연관성을 검색하였다. 유의성 임계값은 P < 1 × 10⁻5로 설정하였으며, 기본 참조 유전체 빌드(GRCh37)를 사용하였다. 연구 대상 집단이 유럽 혈통이었으므로, 1,000-kb 윈도우 내에서 LD 임계값 R2 > 0.8을 적용하여 유럽 참조 패널(proxies = "EUR")을 이용한 프록시 변이 검색을 활성화하였다. 그 외 모든 검색 매개변수는 기본 설정으로 유지하였다. 미리 지정된 교란 요인인 항인지질 항체(aPL)와 유의한 연관성을 보이는 SNP는 잠재적 다표현형성(pleiotropic)이 있는 것으로 간주하였으며, 멘델 무작위 분석의 배제 제약 가정(exclusion restriction assumption) 위반을 최소화하기 위해 최종 도구 변수 세트에서 제외하였다. 순방향 및 역방향 MR 분석을 위해 유지된 도구 SNP는 각각 부록 표 1 및 2에 나열되어 있다.
통계 분석:
도구 변수 선택 및 대립유전자 조화 후, TwoSampleMR의 mr() 함수를 사용하여 인과 관계 추정치를 계산하였다. 분석 워크플로우는 다음과 같은 순서로 수행되었다. 우선, 역분산 가중법(IVW), MR-Egger 회귀 분석, 가중 중앙값법, 가중 최빈값법의 네 가지 MR 방법을 통해 전체적인 인과 효과를 추정하였다. 자연 유산 횟수와 전신성 홍반성 루푸스(SLE)에 대한 효과 추정치는 오즈비(odds ratio)와 그에 해당하는 95% 신뢰 구간으로 보고되었으며 P 값들. 모든 포함된 SNP가 유효한 도구 변수이고 수평적 다면발현이 없는 경우 높은 통계적 검정력을 제공하므로, IVW 방법을 기본 분석법으로 지정하였습니다. 그러나 수평적 다면발현이 존재하는 경우 IVW 추정치는 편향될 수 있습니다.22잠재적인 수평적 다표현성(horizontal pleiotropy)이 존재하는 상황에서 인과적 추론을 평가하기 위해 주로 MR-Egger 회귀 분석을 사용하였다.23가중 중앙값(weighted median) 접근법은 분석 가중치의 최소 50%가 유효한 도구변수(IVs)에서 기인해야 함을 요구합니다. 이 방법은 이질성이 존재하지만 수평적 다표현성(horizontal pleiotropy)이 없는 경우에 최적입니다.24가중 모드(weighted mode)는 유사한 인과 효과를 가진 도구 변수들의 클러스터를 식별하고, 가장 큰 클러스터로부터 효과를 추정합니다.25네 가지 MR 방법을 사용하여 얻은 효과 추정치는 다음에서 제시됩니다. 그림 2둘째, mr_heterogeneity() 함수를 통해 구현된 Cochran's Q 검정을 사용하여 SNP별 인과 추정치 간의 이질성을 평가하였습니다. Q 통계량은 개별 SNP 추정치가 전체 인과 추정치에서 벗어난 편차의 제곱 합에 가중치를 부여한 값입니다. Q 검정은 P 값 < 0.05을 이질성의 증거로 간주하였으며, 이 경우 랜덤 효과 IVW 모델을 적용하였다. 유의미한 이질성이 없는 경우에는 고정 효과 IVW 모델을 사용하였다.26셋째, mr_pleiotropy_test() 함수로 구현된 MR-Egger 절편 검사를 사용하여 방향성 수평 다면발현(directional horizontal pleiotropy)을 평가하였습니다. 0과 통계적으로 유의미하게 다른 절편값은 P < 0.05를 방향성 수평 다면발현(directional horizontal pleiotropy)의 근거로 간주하였습니다. 넷째, 이상치 다면발현 효과를 가진 SNP를 검출하기 위해 MRPRESSO 패키지(RRID:SCR_023697)의 mr_presso() 함수를 사용하여 MR-PRESSO 절차를 수행하였습니다.27이상치가 검출되면 이를 제거하고 남은 도구 변수를 사용하여 인과 분석을 반복하였다. 전반적인 수평적 다표현성(horizontal pleiotropy)을 평가하기 위해 MR-PRESSO 글로벌 검정을 사용하였으며, 이상치 제거가 인과 추정치를 실질적으로 변화시켰는지 평가할 때는 왜곡 검정(distortion test)을 고려하였다. 다섯째로, mr_leaveoneout() 함수를 사용하여 하나-제외(leave-one-out) 민감도 분석을 수행하였다. 이 분석에서는 각 SNP를 순차적으로 제외하고 남은 SNP를 사용하여 통합 인과 추정치를 재계산하였다. 전체적인 연관성이 단일 도구 변수에 의해 불균형하게 주도되었는지 확인하기 위해 mr_leaveoneout_plot()을 사용하여 결과를 시각화하였다. 여섯째로, mr_singlesnp() 함수를 사용하여 개별 SNP별 추정치를 생성하였다. 이러한 추정치를 바탕으로 mr_funnel_plot()을 이용해 깔때기 도표(funnel plot)를 작성함으로써, 방향성 수평적 다표현성으로 인해 발생할 수 있는 비대칭성을 시각적으로 평가하였다. 서로 다른 MR 방법으로 얻은 효과 추정치와 신뢰 구간을 표시하기 위해 forestploter(버전 1.1.2)를 사용하여 요약 포레스트 도표(forest plot)를 생성하였다. 전방향 MR 산점도, SNP별 포레스트 도표, 하나-제외 분석 및 깔때기 도표는 다음에서 제시한다. 부록 그림 1-4각각.
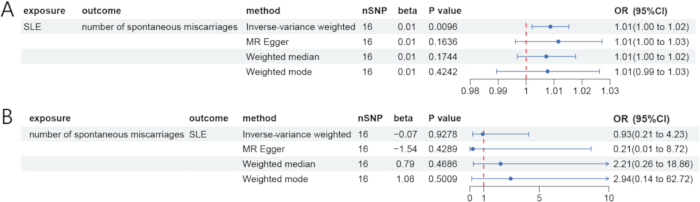
그림 2양방향 멘델 무작위 분석 결과.
(A) 전신성 홍반성 루푸스(SLE)를 노출 변수로, 자연 유산 횟수를 결과 변수로 설정한 정방향 멘델 무작위 분석(MR)의 포레스트 플롯. (B) 자연 유산 횟수를 노출 변수로, SLE를 결과 변수로 설정한 역방향 MR 분석의 포레스트 플롯. 효과 추정치는 역분산 가중법, MR-Egger, 가중 중앙값 및 가중 최빈값 방법의 오즈비(OR)와 95% 신뢰구간(CI)으로 표시되었다. SNP, 단일 염기 다형성. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
IVW 추정치가 P < 0.05에서 통계적으로 유의미하고, MR-Egger, 가중 중앙값 및 가중 최빈값 추정치가 IVW 추정치와 일치하는 방향을 보이며, 이질성, 다면발현성, MR-PRESSO 또는 leave-one-out 민감도 분석에 의해 결과가 실질적으로 변하지 않았을 때 인과 관계가 뒷받침되는 것으로 간주하였다. 모든 통계 검정은 양측 검정으로 수행되었다.
생물정보학 분석
마이크로어레이 데이터:
전사체 데이터 세트는 Gene Expression Omnibus (GEO; RRID:SCR_005012) 데이터베이스28에서 확보하였다. GSE61635, GSE165004, GSE50772 및 GSE198700에 대한 처리된 Series Matrix 파일, 샘플 메타데이터 및 플랫폼 주석 파일을 다운로드하였다. 각 데이터 세트의 플랫폼, 조직 기원, 샘플 크기 및 분석 범주는 표 2에 요약되어 있다. 데이터 세트가 서로 다른 조직과 마이크로어레이 플랫폼에서 생성되었으므로, 각 데이터 세트를 독립적으로 전처리하고 분석하였다. 서로 다른 데이터 세트의 발현 행렬을 직접 병합하지 않았으며, 플랫폼 간 배치 교정(batch correction)을 적용하지 않았다. 데이터 세트 간 통합은 각 발견 데이터 세트 내에서 차등 발현 분석이 독립적으로 완료된 후에만 유전자 심볼 수준에서 수행되었다.
| GEO 데이터세트 | 질환 | 플랫폼 | 조직 (Homo sapiens) | 사례 | 대조군 | 실험 유형 | 기여자 | 데이터 세트 범주 |
| GSE61635 | 전신성 홍반성 루푸스 (SLE) | GPL570 | 전혈 | 99 | 30 | 발현 마이크로어레이 | Greidinger EL | 발견 데이터셋 |
| GSE165004 | 습관성 유산 (RPL) | GPL16699 | 자궁내막 | 24 | 24 | 발현 마이크로어레이 | Keleş ID29 | 발견 데이터 세트 |
| GSE50772 | 전신성 홍반성 루푸스 (SLE) | GPL570 | 말초혈액 단핵구(PBMCs) | 61 | 20 | 발현 마이크로어레이 | Kennedy WP30 | 검증 데이터셋 |
| GSE198700 | 습관성 유산 (RPL) | GPL13534 | 융모막絨毛(chorionic villi) | 5 | 5 | 발현 마이크로어레이 | 리 이(Li Y)31 | 검증 데이터 세트 |
표 2: 생물정보학 분석에 사용된 전사체 데이터셋.
본 표는 질환, 마이크로어레이 플랫폼, 조직 기원, 샘플 크기, 실험 유형, 원본 연구 기여자 및 데이터셋 범주를 포함하여, 발견 및 검증 분석에 포함된 Gene Expression Omnibus (GEO) 전사체 데이터셋을 요약한 것입니다.
GSE61635는 Affymetrix Human Genome U133 Plus 2.0 Array 플랫폼(GPL570)을 사용하여 생성되었으며, 일부 환자의 반복 방문 건을 포함하여 SLE 환자의 전혈 어레이 99개와 독립적인 건강 대조군의 어레이 30개로 구성되었습니다. 제출된 발현 행렬은 원 연구자에 의해 강력한 다중 어레이 평균 배경 보정, 분위수 정규화, 프로브 세트 요약 및 log2 변환이 수행된 상태였습니다. 따라서 추가적인 배경 보정이나 분위수 정규화는 수행하지 않았습니다. 환자 식별자는 GEO 메타데이터에서 추출하여 반복 측정 모델링을 위해 유지하였습니다.
GSE165004는 Agilent SurePrint G3 Human Gene Expression v2 8×60K Microarray 플랫폼(GPL16699)을 사용하여 생성되었습니다. 전체 데이터세트는 가임기 대조군 24명, RPL 환자 24명, 원인 불명 불임 환자 24명으로 구성되었습니다. 이 중 생리 주기 19~21일에 수집된 24개의 RPL 샘플과 24개의 가임기 대조군 샘플만 포함되었으며, 원인 불명 불임 샘플 24개는 사전 정의된 비교 범위29를 벗어났으므로 제외되었습니다. 기탁자가 정규화한 발현 행렬을 사용하였으며, 박스 플롯(box plot)과 밀도 플롯(density plot)을 통해 샘플 분포가 유사함을 확인한 후 추가적인 어레이 간 정규화는 수행하지 않았습니다.
GSE50772는 독립적인 SLE 검증 데이터셋으로 사용되었으며, GPL57030을 사용하여 생성된 SLE 환자 61명과 건강한 대조군 20명의 말초혈액 단핵구 세포 샘플을 포함하였습니다. GSE198700은 GPL13534를 사용하여 생성되었으며, RPL 환자 5명과 선택적 낙태 대조군 5명의 융모 샘플을 포함하고 있습니다31. 제출된 발현 값들이 비로그 스케일로 제공되었기 때문에, 제출된 발현 행렬 전체를 가져와 log2(x + 1)를 사용하여 한 번 변환하였습니다. 이 변환은 샘플 수준의 품질 관리, 프로브 주석 처리, 유전자 수준의 요약, 후보 유전자 검증, 차별 발현 분석, 그룹 간 비교 테스트 및 ROC 분석 전의 전체 발현 행렬에 적용되었습니다. 후보 유전자들은 별도로 변환되지 않았으며, 이후의 검증 분석 과정에서 추가적인 로그 변환은 수행되지 않았습니다. 모든 데이터셋에 대해 분석 전 샘플 식별자, 질병 상태, 조직 기원 및 그룹 라벨을 해당 GEO 메타데이터와 대조하여 교차 확인하였습니다. 품질 관리는 라이브러리 크기 또는 발현 분포 평가, 샘플별 박스 플롯, 주성분 분석, 계층적 클러스터링 및 샘플 거리 히트맵을 통해 이루어졌습니다. 품질 관리 평가 후 제외된 추가 샘플은 없었습니다.
차등 발현 분석:
limma 버전 3.60.6 (RRID:SCR_010943)을 사용하여 GSE61635와 GSE165004에 대해 각각 독립적으로 차등 발현 분석을 수행하였다. 모든 발현 행렬은 행에 유전자를, 열에 샘플을 배치하여 구성하였다. 차등 발현 임계값은 GSE61635의 경우 |log₂ fold change| > 1, GSE165004의 경우 |log₂ fold change| > 0.5로 설정하였으며, Benjamini–Hochberg (BH) 보정 P 값은 < 0.05로 설정하였다. 볼케이노 플롯은 ggplot2 버전 3.5.1 (RRID:SCR_014601)을 사용하여 생성하였다. 보정 P 값 순으로 정렬된 가장 유의미한 상위 50개 차등 발현 유전자(DEG)의 히트맵은 pheatmap 버전 1.0.12 (RRID:SCR_016418)를 사용하여 생성하였다. 공통 DEG는 기본 R의 intersect() 함수를 사용하여 유의미한 SLE 및 RPL DEG 목록의 공식 유전자 심볼을 교차 분석하여 식별하였으며, ggvenn 버전 0.1.16 (RRID:SCR_025300)을 사용하여 시각화하였다. 차등 발현 히트맵, 볼케이노 플롯 및 SLE와 RPL DEG 목록의 교차 분석 결과는 그림 3에 제시되어 있다.
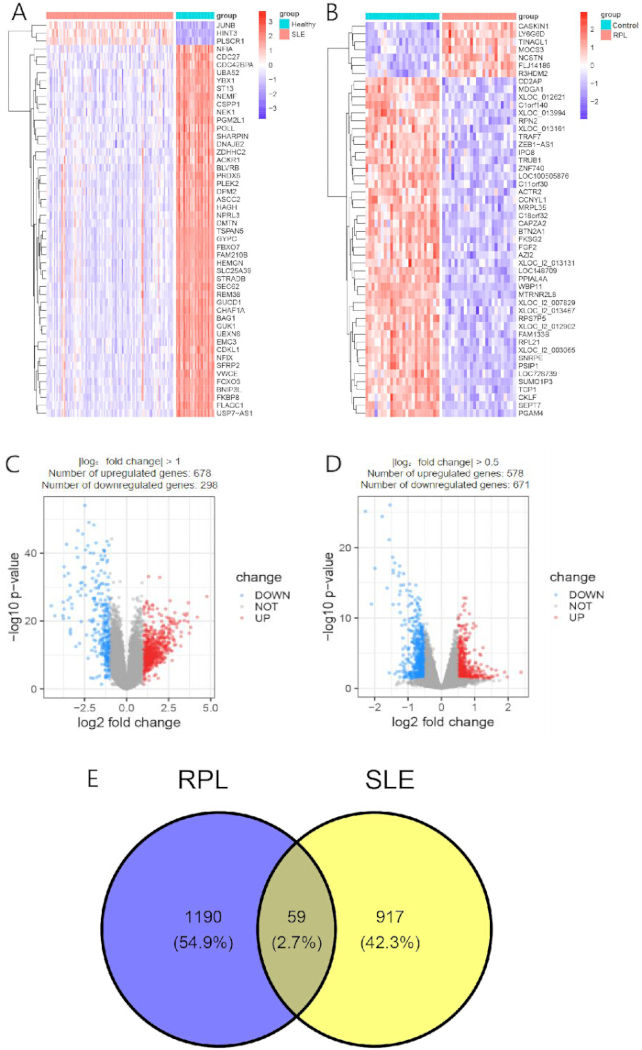
그림 3. 전신성 홍반성 루푸스와 반복 유산에서 차별적으로 발현된 유전자.
(A) GSE61635에서 전신성 홍반성 루푸스(SLE) 환자와 건강한 대조군 간의 가장 유의미한 50개 차별 발현 유전자(DEG) 히트맵. (B) GSE165004에서 반복 유산(RPL) 환자와 가임기 대조군 간의 가장 유의미한 50개 DEG 히트맵. (C) GSE61635의 차별 유전자 발현 화산 플롯. (D) GSE165004의 차별 유전자 발현 화산 플롯. (E) SLE 및 RPL 발견 데이터셋의 유의미한 DEG 목록 간의 중첩을 보여주는 벤 다이어그램. DEGs, 차별 발현 유전자. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
교집합 DEG의 기능적 농축 분석:
DEG 기능의 분자 수준 분석을 위해 DAVID 온라인 도구(버전 2021; RRID:SCR_001881)를 사용하였다.32 Gene Ontology(GO) 기능 및 Kyoto Encyclopedia of Genes and Genomes(KEGG) 경로 풍부성 분석을 수행하는 데 사용되었습니다. 공식 인간 유전자 기호를 식별자 유형으로 업로드하였으며, Homo sapiens 해당 종으로 선택되었습니다. 맞춤형 배경 집단(background population)은 프로브 주석 및 품질 관리를 통과하고 GSE61635와 GSE165004 모두에서 측정이 가능했던 모든 유전자의 교집합으로 구성되었습니다. 최소 유전자 수 임계값은 2로 설정되었으며, DAVID의 수정된 단측 피셔 정확 검정(modified one-sided Fisher exact test)을 나타내는 최대 EASE 점수는 P 값은 0.05로 설정하였다. 다중 비교는 DAVID의 “Benjamini” 열에 보고된 Benjamini–Hochberg 절차를 사용하여 제어하였다. EASE 점수가 다음일 때 기능적 용어는 통계적으로 유의미한 것으로 간주하였다. < 0.05 및 Benjamini 보정값 P 값은 < 0.05. 용어 이름, 유전자 수, EASE 점수, Benjamini 보정 값이 포함된 전체 DAVID 출력 결과 P 값, 입력 유전자 매핑 및 배경 유전자 매핑이 탭 구분 파일로 내보내졌습니다. 필터링된 DAVID 결과의 시각화를 위해 CNSknowall 웹사이트를 사용하였습니다. GO 및 KEGG 농축 분석 결과는 다음에서 제시합니다. 그림 4A.
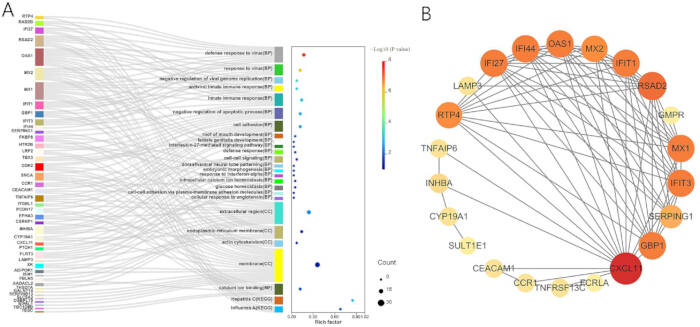
그림 4공통 차별 발현 유전자의 기능적 풍부도 분석 및 단백질-단백질 상호작용 네트워크.
(A) 59개의 공통 차등 발현 유전자(DEG)에 대한 유전자 온톨로지(GO) 및 교토 유전자 및 게놈 백과사전(KEGG) 풍부도 분석. 생키 다이어그램은 유전자와 풍부하게 나타난 GO 용어 간의 관계를 보여주며, 함께 제시된 버블 플롯은 풍부도 계수(rich factor), 유전자 수 및 통계적 유의성에 따른 풍부한 GO 및 KEGG 용어를 요약하여 보여준다. (B) STRING을 사용하여 59개의 공통 DEG로 구축하고 Cytoscape로 시각화한 단백질-단백질 상호작용(PPI) 네트워크. 노드의 크기와 색상은 네트워크 연결성을 반영하며, 에지는 예측된 단백질-단백질 연관성을 나타낸다. BP, 생물학적 과정; CC, 세포 성분; MF, 분자 기능. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
PPI 네트워크 및 핵심 유전자 식별:
공통 DEGs를 Homo sapiens(분류 식별자: 9606)를 생물종으로 선택하여 STRING 버전 11.0 (RRID:SCR_005223)33에 업로드하였다. 기능적 및 물리적 단백질 연관성을 모두 허용하는 전체 STRING 네트워크를 사용하였다. 실험적 증거, 큐레이션된 데이터베이스, 공동 발현, 텍스트 마이닝, 유전자 인접성, 유전자 융합 및 유전자 공동 발생을 포함하여 사용 가능한 모든 증거 채널을 활성화하였다.
최소 필요 상호작용 점수는 중간 신뢰도에 해당하는 0.400으로 설정되었습니다. 추가적인 1차 또는 2차 상호작용 단백질은 추가되지 않았으며, 따라서 네트워크에는 제출된 공통 DEG에 의해 인코딩된 단백질만 포함되었습니다. 네트워크 엣지는 신뢰도 모드로 표시되었으며, 상호작용하는 단백질과 통합 STRING 점수가 포함된 탭 구분 값 파일로 내보내졌습니다. STRING 신뢰도 점수는 상호작용의 규모나 결합 강도가 아니라 연관성이 존재한다는 신뢰도를 나타냅니다.
STRING 네트워크 파일을 Cytoscape 버전 3.10.0 (RRID:SCR_003032)34로 가져왔습니다. 네트워크 토폴로지 분석35을 수행하기 전, 제출된 다른 단백질과 상호작용이 없는 노드들을 제거했습니다. 남은 네트워크는 무방향 네트워크로 처리했습니다. 시각화를 위해 STRING 결합 점수를 엣지 속성으로 유지했으며, cytoHubba 순위는 기본 가중치 없는 토폴로지 정의를 사용하여 생성했습니다. 결과로 얻은 PPI 네트워크는 그림 4B에 제시되어 있습니다.
Hub 유전자는 cytoHubba 버전 0.1 (RRID:SCR_017677)의 6가지 알고리즘인 Maximal Clique Centrality (MCC), Maximum Neighborhood Component (MNC), Edge Percolated Component (EPC), Degree, Closeness 및 Radiality를 사용하여 순위를 매겼습니다36. 각 알고리즘에 대해 유전자를 내림차순으로 정렬하고 상위 10개 유전자를 선정했습니다. 네트워크 hub 후보는 6개의 상위 10개 목록의 엄격한 교집합을 사용하여 정의했습니다. 따라서 6가지 알고리즘 모두에서 생성된 상위 10개 유전자에 포함된 경우에만 해당 유전자를 네트워크 hub로 유지했습니다. 순위 지정 및 교집합 절차는 내보내어 보관했습니다. 각 cytoHubba 알고리즘에 의해 식별된 상위 10개 유전자는 표 3에 제시되어 있습니다.
| 순위 | 최대 클리크 중심성 (MCC) | 최대 이웃 성분 (MNC) | 에지 퍼콜레이티드 성분 (EPC) | 차수 | 근접 중심성 | 방사 중심성 |
| 1 | RSAD2 | RSAD2 | RSAD2 | RSAD2 | RSAD2 | RSAD2 |
| 2 | RTP4 | RTP4 | RTP4 | RTP4 | RTP4 | RTP4 |
| 3 | IFIT3 | IFIT3 | IFIT3 | IFIT3 | IFIT3 | IFIT3 |
| 4 | IFI27 | IFI27 | IFI27 | IFI27 | IFI27 | IFI27 |
| 5 | IFI44 | IFI44 | IFI44 | IFI44 | IFI44 | IFI44 |
| 6 | GBP1 | GBP1 | GBP1 | GBP1 | GBP1 | GBP1 |
| 7 | MX1 | MX1 | MX1 | MX1 | MX1 | MX1 |
| 8 | OAS1 | OAS1 | OAS1 | OAS1 | OAS1 | OAS1 |
| 9 | IFIT1 | IFIT1 | IFIT1 | IFIT1 | IFIT1 | IFIT1 |
| 10 | CXCL11 | CXCL11 | CXCL11 | CXCL11 | CXCL11 | CXCL11 |
표 3: 6가지 cytoHubba 랭킹 알고리즘을 통해 식별된 상위 10개 허브 유전자.
공통적으로 차등 발현된 유전자들을 Cytoscape의 cytoHubba 플러그인에 구현된 6가지 네트워크 토폴로지 알고리즘을 사용하여 순위를 매겼습니다. Maximal Clique Centrality (MCC), Maximum Neighborhood Component (MNC), Edge Percolated Component (EPC), Degree, Closeness, 그리고 Radiality를 통해 각 알고리즘에서 생성된 상위 10개 순위 유전자를 비교하여 제시하였습니다.
핵심 유전자 식별을 위한 LASSO 회귀 분석:
glmnet 버전 4.1-8 (RRID:SCR_015505)을 사용하여 SLE 및 RPL 발견 데이터셋에서 각각 독립적으로 LASSO 로지스틱 회귀 분석을 수행하였다. 예측 행렬은 네트워크 허브 후보들의 정규화된 발현 값으로 구성되었으며, 행에는 샘플을, 열에는 유전자를 배치하였다. 질환 상태는 1로, 대조군 상태는 0으로 인코딩하였다. family = "binomial" 및 alpha = 1을 사용하여 순수 LASSO 페널티가 적용된 이항 일반화 선형 모델을 적합시켰다. 예측 변수는 standardize = TRUE를 사용하여 내부적으로 표준화하였으며, 절편(intercept)을 포함하였다. 맞춤형 base R 코드를 사용하여 SLE 및 RPL 데이터셋에 대해 각각 클래스 층화 10-겹(class-stratified 10-fold) 할당을 생성하였다. 각 질환 상태 층 내에서 샘플 인덱스를 무작위로 섞은 후, sample(rep(seq_len(10), length.out = n))을 사용하여 10개의 폴드에 가능한 한 균등하게 분배하였다. 재현성을 보장하기 위해 각 데이터셋의 폴드 할당을 생성하기 전 random seed를 123으로 설정하였다. 각 질환 상태 그룹에 10개 이상의 샘플이 포함되어 있었으므로, 모든 교차 검증 폴드에는 환자군과 대조군이 모두 포함되었다. 생성된 정수 벡터(foldid_sle 및 foldid_rpl)를 cv.glmnet()의 foldid 인자에 제공하였으며, 해당 데이터셋 내에서 평가된 모든 λ 값에 대해 동일한 폴드 할당을 사용하였다.
모델은 family = "binomial", alpha = 1, nfolds = 10, type.measure = "deviance", standardize = TRUE, intercept = TRUE, nlambda = 100, thresh = 1 × 10⁻7, maxit = 100000 설정을 사용하여 피팅되었습니다. 페널티 매개변수는 최소 평균 교차 검증 이항 편차(mean cross-validated binomial deviance)를 생성하는 lambda 값으로 정의되는 lambda.min을 사용하여 선택되었습니다. 보다 보수적인 lambda.1se는 최소 교차 검증 오차의 1 표준 오차 범위 내에서 가장 큰 lambda 값으로 정의되었으며, 이를 민감도 결과로 기록하였습니다. LASSO 절차는 GSE61635와 GSE165004에 각각 개별적으로 적용되었습니다. 두 질환 특이적 모델 모두에서 계수가 0이 아닌 유전자를 공통 LASSO 선택 후보 유전자로 정의하였습니다. L1 정규화 항을 도입함으로써, 이 방법은 정보 가치가 낮은 유전자의 계수를 효과적으로 0으로 축소시켜 특성 선택(feature selection)을 수행합니다37. SLE 및 RPL 발견 데이터셋에 대한 계수 프로필과 10겹 교차 검증 곡선은 그림 5에 제시되어 있습니다.
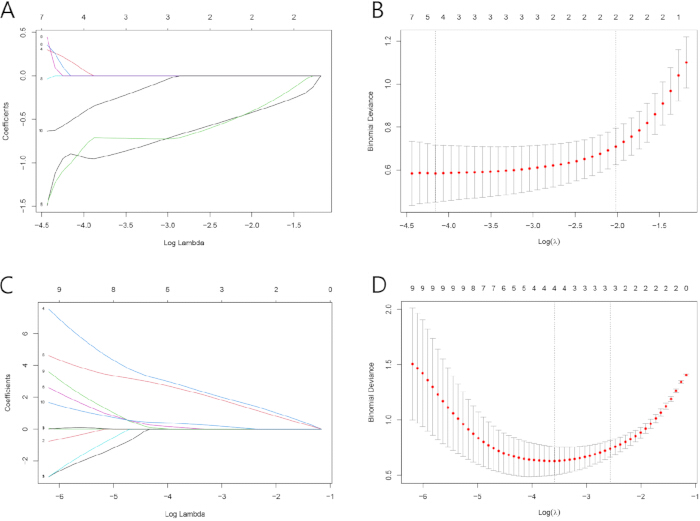
그림 5. 네트워크 허브 유전자의 Lasso 회귀 분석.
(A) 전신성 홍반성 루푸스(SLE) 발견 데이터셋(GSE61635)에 대해 Lasso 로지스틱 회귀 분석으로 생성된 계수 프로파일. (B) SLE 모델의 최적 패널티 매개변수(λ)를 결정하는 데 사용된 10겹 교차 검증 곡선. (C) 반복 유산(RPL) 발견 데이터셋(GSE165004)에 대해 Lasso 로지스틱 회귀 분석으로 생성된 계수 프로파일. (D) RPL 모델의 최적 패널티 매개변수(λ)를 결정하는 데 사용된 10겹 교차 검증 곡선. 상단 x축의 숫자는 각 λ 값에서 0이 아닌 회귀 계수의 수를 나타낸다. 수직 점선은 λ_min 및 λ_1se를 나타낸다. 여기를 클릭하여 이 그림의 더 큰 버전을 확인하십시오.
핵심 유전자의 진단적 가치 검증:
LASSO로 선택된 후보 유전자의 발현 패턴을 독립적인 SLE 데이터셋 GSE50772와 독립적인 RPL 데이터셋 GSE198700에서 평가하였습니다. 외부 데이터셋은 GSE61635 및 GSE165004에서 후보 유전자 선택이 완료된 후에만 사용되었습니다. 검증 데이터셋에서는 추가적인 특성 선택이나 모델 피팅을 수행하지 않았습니다. 양측 윌콕슨 순위합 검정(Wilcoxon rank-sum test)을 사용하여 환자군과 대조군 간의 후보 유전자 발현을 비교하였습니다. 하나의 데이터셋 내에서 둘 이상의 후보 유전자를 테스트한 경우, 결과 P 값을 Benjamini–Hochberg 절차를 사용하여 보정하였습니다. 다중 검정 보정 후 환자군과 대조군 사이에 발현 차이가 유의미하고, 그 방향이 해당 발견 데이터셋과 일치할 때 해당 후보 유전자가 외부적으로 재현된 것으로 간주하였습니다. 발견 및 검증 데이터셋에서의 후보 유전자 발현 패턴은 그림 6에 제시되어 있습니다.
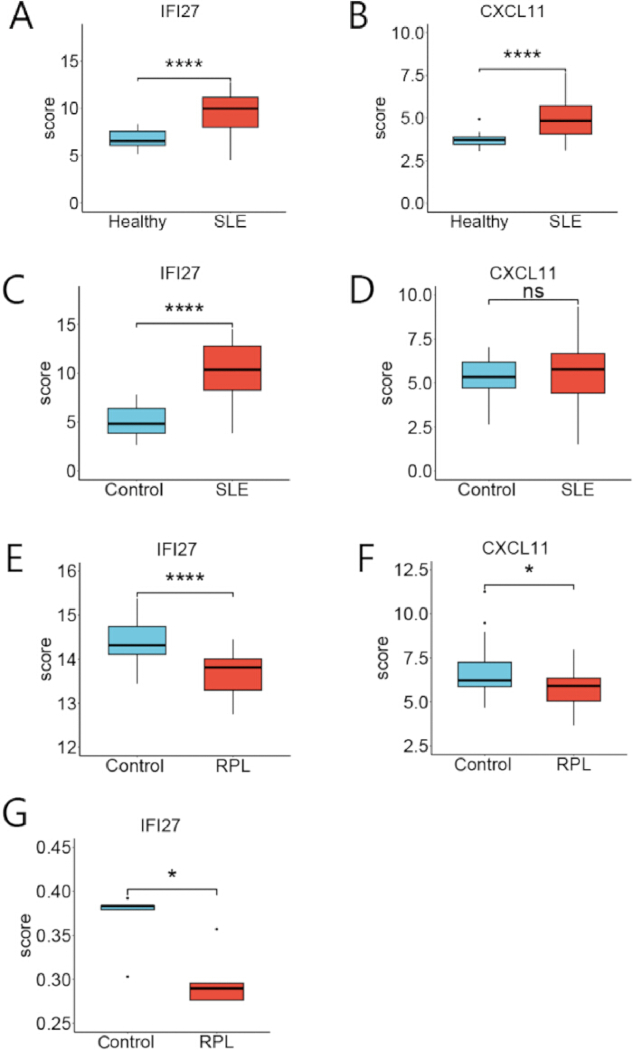
그림 6. 발견 및 검증 데이터셋에서의 IFI27 및 CXCL11 발현.
(A,B) 전신성 홍반성 루푸스(SLE) 발견 데이터셋(GSE61635)에서의 IFI27 및 CXCL11 발현. (C,D) 독립적인 SLE 검증 데이터셋(GSE50772)에서의 IFI27 및 CXCL11 발현. (E,F) 반복 유산(RPL) 발견 데이터셋(GSE165004)에서의 IFI27 및 CXCL11 발현. (G) 독립적인 RPL 검증 데이터셋(GSE198700)에서의 IFI27 발현. 유전자 발현은 양측 Wilcoxon rank-sum test를 사용하여 군 간에 비교되었다. 동일한 데이터셋 내에서 여러 후보 유전자를 테스트한 경우 Benjamini–Hochberg 방법을 사용하여 P 값을 보정하였다. P < 0.05; **** P < 0.0001; ns, 유의하지 않음. 여기를 클릭하여 이 그림의 더 큰 버전을 확인하십시오.
pROC 버전 1.18.5 (RRID:SCR_024286)38를 사용하여 수신자 조작 특성(ROC) 분석을 수행하였습니다. 각 발견 데이터셋의 각 후보 유전자에 대해 개별적인 ROC 곡선을 생성하였습니다. ROC 곡선 아래 면적(AUC) 및 이에 대한 양측 95% 신뢰 구간은 DeLong 방법을 사용하여 계산하였습니다. 탐색적 진단 컷오프 값은 최대 Youden 지수를 사용하여 결정하였습니다. 컷오프, 민감도 및 특이도의 신뢰 구간은 무작위 시드 값을 123으로 설정하고 2,000회의 층화 부트스트랩 반복 추출을 통해 계산하였습니다. AUC는 임계값에 독립적인 판별 측정값으로 사용되었습니다39. 데이터셋이 회고적이었으며 서로 다른 조직, 플랫폼 및 정규화 절차를 사용하여 생성되었기 때문에, Youden 지수 기반의 컷오프 값은 각 데이터셋 내에서 개별적으로 계산되었으며 탐색적인 데이터셋 특이적 임계값으로 처리되었습니다. 이는 표준화된 임상적 컷오프로 간주되지 않았으며 플랫폼 간에 직접적으로 전이되지 않았습니다. 외부 ROC 결과는 전향적 임상 검증보다는 전사체 검증을 나타냅니다. pROC는 AUC에 대한 DeLong 신뢰 구간과 coords()를 통한 Youden 지수 최적화를 지원하며, ROC 좌표의 신뢰 구간은 층화 부트스트랩 재표본 추출을 통해 추정할 수 있습니다. SLE 및 RPL 발견 데이터셋에서 후보 유전자 판별에 대한 ROC 곡선 및 요약 내용은 그림 7에 제시되어 있습니다.
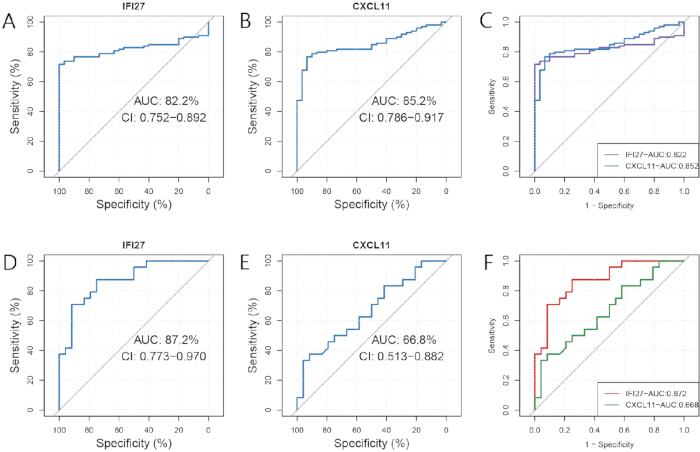
그림 7후보 유전자에 대한 수신자 조작 특성 분석.
(A) 전신성 홍반성 루푸스(SLE) 발견 데이터셋에서 IFI27의 수신자 조작 특성(ROC) 곡선. (B) SLE 발견 데이터셋에서 CXCL11의 ROC 곡선. (C) SLE 발견 데이터셋에서 IFI27 및 CXCL11의 진단 성능 요약. (D) 반복 유산(RPL) 발견 데이터셋에서 IFI27의 ROC 곡선. (E) RPL 발견 데이터셋에서 CXCL11의 ROC 곡선. (F) RPL 발견 데이터셋에서 IFI27 및 CXCL11의 진단 성능 요약. 곡선 아래 면적(AUC) 값은 95% 신뢰 구간(CI)과 함께 표시됨. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
ssGSEA 면역 침윤:
SLE 및 RPL의 병인에서 면역 세포 조절 장애의 역할을 고려하여40,41, GSE61635 및 GSE165004 발견 데이터 세트에서 면역 세포 풍부도를 전산적으로 추론하였습니다. 분석은 각 데이터 세트 내에서 개별적으로 수행되었으며, 데이터 세트를 병합하지 않았습니다. 면역 세포 유전자 시그니처 컬렉션은 Charoentong et al.42이 기술한 28가지 면역 세포 집단의 마커 유전자 세트로 구성되었습니다. 원래의 보충 유전자 시그니처 표는 공식 인간 유전자 기호를 사용하여 이름이 지정된 유전자 세트 목록으로 변환되었습니다. 각 유전자 세트 내의 중복 기호는 제거되었습니다. 해당 발현 행렬에 없는 유전자는 폐기되었으며, 식별자 매핑 후 일치하는 유전자가 5개 미만인 유전자 세트는 해당 데이터 세트에서 제외되었습니다. 단일 샘플 유전자 세트 풍부도 분석(ssGSEA)은 GSVA 버전 1.52.3 (RRID:SCR_021058) 및 GSEABase 버전 1.66.0을 사용하여 수행되었습니다. GSVA 버전 1.52.3에서는 방법 특이적 파라미터 객체가 필요합니다. 사용된 파라미터는 다음과 같습니다: minSize = 5, maxSize = 500, alpha = 0.25, normalize = TRUE, checkNA = "yes.”
alpha 파라미터는 0.25로 설정하였으며, 최종 ssGSEA 점수 정규화를 활성화했습니다. 발현 행렬과 매칭 후 유전자 세트는 5~500개의 유전자로 제한했습니다. 시스템 간 일관된 계산을 보장하기 위해 단일 스레드 실행 방식을 사용했습니다. kcdf 파라미터는 GSVA 버전 1.52.3의 ssgseaParam() 프로시저에 해당 파라미터가 없으므로 사용하지 않았습니다. ssGSEA는 실험적으로 측정된 면역 세포 수나 절대적인 세포 분율이 아니라, 샘플 수준의 상대적인 유전자 세트 풍부도 점수를 생성합니다43. GSVA 1.52.3 워크플로우에는 방법론별 파라미터 객체가 필요하며, ssGSEA 파라미터에는 alpha, 점수 정규화 및 유전자 세트 크기 제한이 포함됩니다.
각 면역 세포 시그니처에 대하여, 양측 윌콕슨 순위합 검정(two-sided Wilcoxon rank-sum test)을 사용하여 질환군과 대조군 간의 ssGSEA 점수를 비교하였습니다. P 28가지 세포 유형 비교 값은 Benjamini–Hochberg 방법을 사용하여 각 데이터 세트 내에서 개별적으로 보정되었습니다. 보정된 값이 있는 면역 세포 시그니처는 P 값 < 0.05 미만인 경우 차등 농축된 것으로 간주하였다.
각 데이터셋 내에서 후보 유전자 발현과 각 면역 세포 시그니처의 ssGSEA 점수 간의 스피어만 서열 상관관계를 계산하였다. 상관관계 P 해당 데이터 세트 내의 모든 후보 유전자-면역 세포 조합에 대해 Benjamini–Hochberg 방법을 사용하여 값을 보정하였습니다. 상관관계는 보정된 값 기준으로 통계적 유의성을 판단하였습니다. P 값 < 0.05. 상관행렬은 ggcorrplot 버전 0.1.4.1을 사용하여 시각화하였으며, 그룹 비교 도표는 ggplot2 버전 3.5.1을 사용하여 생성하였다.
모든 통계 분석에는 정규화된 raw ssGSEA 점수가 사용되었습니다. 히트맵과 누적 시각화 자료는 기술적인 제시 용도로만 사용되었습니다. 해당 점수를 면역 세포의 직접적인 비율로 설명하지 않았으며, 관찰된 연관성은 실험적으로 입증된 세포-유전자 상호작용이 아닌 계산적 상관관계로 해석되었습니다. 면역 세포 시그니처 농축 프로파일, 그룹 간 비교 및 후보 유전자 발현과의 상관관계는 그림 8에 제시되어 있습니다.
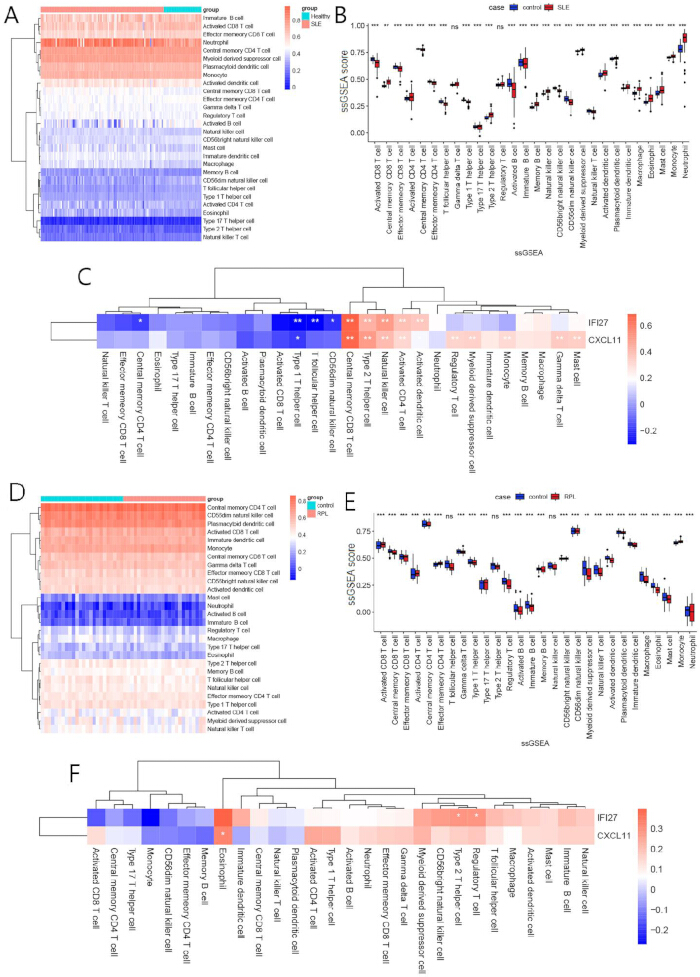
그림 8전신성 홍반성 루푸스와 반복 유산의 공통 후보 유전자와 면역 세포 시그니처 농축 및 상관관계.
(A) 전신성 홍반성 루푸스(SLE) 발견 데이터셋에서 28가지 면역 세포 시그니처에 대한 단일 샘플 유전자 세트 풍부성 분석(ssGSEA) 점수의 계층적 군집 분석 히트맵. (B) SLE 환자와 건강한 대조군 간의 면역 세포 시그니처 ssGSEA 점수 비교. (C) SLE 발견 데이터셋에서 IFI27 및 CXCL11 발현과 28가지 면역 세포 시그니처 ssGSEA 점수 간의 연관성을 보여주는 스피어만 상관관계 히트맵. (D) 반복 유산(RPL) 발견 데이터셋에서 28가지 면역 세포 시그니처에 대한 ssGSEA 점수의 계층적 군집 분석 히트맵. (E) RPL 환자와 가임기 대조군 간의 면역 세포 시그니처 ssGSEA 점수 비교. (F) RPL 발견 데이터셋에서 IFI27 및 CXCL11 발현과 28가지 면역 세포 시그니처 ssGSEA 점수 간의 연관성을 보여주는 스피어만 상관관계 히트맵. 상관관계는 스피어만 서열 상관계수를 사용하여 계산되었으며, P 값은 Benjamini–Hochberg 방법을 사용하여 보정되었습니다. P < 0.05; ** P < 0.01; *** P < 0.001; ns, 유의미하지 않음. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
결과
MR 분석
도구 변수 선택 및 데이터 조화 후, SLE를 노출 변수로, 자연 유산 횟수를 결과 변수로 하는 정방향 MR 분석을 위해 16개의 SNP가 유지되었습니다. 도구 변수에 대한 자세한 정보는 부록 표 1에 제공되어 있습니다. 유지된 모든 SNP의 F 통계량은 10보다 컸으며, 이는 약한 도구 변수 편향(weak-instrument bias)의 가능성이 낮음을 나타냅니다. 또한 유지된 각 SNP를 PhenoScanner V2를 사용하여 스크리닝하였으며, aPL과 연관된 SNP는 식별되지 않았습니다. MR-PRESSO 분석 결과 이상치는 발견되지 않았습니다. Cochran의 Q 검정 결과 SNP별 추정치 간에 유의미한 이질성이 나타나지 않았으며(Q = 16.12, P = 0.31), 이에 따라 고정 효과 IVW 모델을 적용했습니다. MR-Egger 절편 검정에서는 방향성 수평 다면발현성(directional horizontal pleiotropy)이 나타나지 않았습니다(P = 0.69). IVW 분석 결과, 유전적으로 예측된 SLE와 자연 유산 횟수 사이에 통계적으로 유의미하지만 정량적으로는 완만한 양의 상관관계가 확인되었습니다(오즈비 [OR] = 1.01, 95% 신뢰구간 [CI] = 1.00–1.02, P < 0.01; 그림 2A). MR-Egger 회귀분석(OR = 1.01, 95% CI = 1.00–1.03, P = 0.16), 가중 중앙값법(weighted median method)(OR = 1.01, 95% CI = 1.00–1.02, P = 0.17) 및 가중 최빈값법(weighted mode method)(OR = 1.01, 95% CI = 0.99–1.03, P = 0.42)을 통해 얻은 효과 추정치들은 개별적으로는 통계적 유의성에 도달하지 못했으나, IVW 추정치와 방향성 면에서 일치했습니다. Leave-one-out 분석 결과, 단일 SNP를 제외하더라도 통합 추정치에 실질적인 변화가 없었으며, 거의 대칭적인 깔때기 그림(funnel plot)을 통해 결과가 뚜렷한 방향성 다면발현성에 의해 주도되었다는 시각적 증거는 발견되지 않았습니다. 이에 해당하는 산점도, SNP별 포레스트 플롯, leave-one-out 분석 및 깔때기 그림은 부록 그림 1–4에 제시되어 있습니다.
역방향 MR 분석에서는 도구 변수 선택 후 16개의 SNP가 유지되었으며, 모두 10보다 큰 F 통계량을 나타냈습니다(부록 표 2). MR-PRESSO 분석 결과 이상치는 발견되지 않았습니다. Cochran’s Q 검정에서는 유의미한 이질성이 나타나지 않았으며(Q = 13.41, P = 0.50), MR-Egger 절편 검정에서도 방향성 수평 다면발현의 증거는 확인되지 않았습니다(P = 0.41). IVW 추정치는 유전적으로 예측된 자연 유산 횟수와 SLE 위험 사이의 연관성을 지지하지 않았습니다(OR = 0.93, 95% CI = 0.21–4.23, P = 0.93; 그림 2B). 종합적으로, MR 결과는 유전적으로 예측된 SLE에서 자연 유산 횟수로 이어지는 정방향으로는 완만한 연관성이 있음을 지지하는 반면, 역방향 분석에서는 유전적으로 예측된 자연 유산 횟수가 SLE 위험으로 이어지는 연관성을 지지하지 않았습니다.
생물정보학 분석
차별 발현 분석:
GSE61635의 차별 발현 분석 결과, SLE 그룹과 건강 대조군 그룹 사이에 678개의 상향 조절 유전자와 298개의 하향 조절 유전자를 포함하여 총 976개의 DEG가 확인되었습니다(그림 3C). GSE165004 분석에서는 RPL 그룹과 대조군 그룹 사이에 578개의 상향 조절 유전자와 671개의 하향 조절 유전자를 포함하여 1,249개의 DEG가 확인되었습니다(그림 3D). 두 탐색 데이터셋에서 가장 유의미한 50개의 DEG를 나타내는 히트맵은 그림 3A와 그림 3B에 제시되어 있습니다. 또한, 두 데이터셋 전체에서 59개의 공통 DEG가 확인되었습니다(그림 3E). 이 공통 DEG들은 이후의 기능적 풍부도 분석 및 네트워크 분석에 사용된 유전자 세트를 제공하였습니다.
교집합 DEG의 기능적 풍부도 분석:
59개의 공통 DEG에 대해 DAVID를 사용하여 GO 및 KEGG 경로 풍부도 분석을 수행하였다. 생물학적 과정 범주에서 공통 DEG는 바이러스에 대한 방어 반응, 바이러스 반응, 바이러스 게놈 복제의 부정적 조절, 항바이러스 선천성 면역 반응, 세포 사멸 과정의 부정적 조절 및 세포 접착에서 풍부하게 나타났다. 풍부하게 나타난 세포 구성 성분 용어에는 세포외 영역, 소포체 막, 액틴 세포골격 및 막이 포함되었다. 풍부한 분자 기능 용어 중에서는 칼슘 이온 결합이 확인되었다. KEGG 분석 결과, C형 간염 및 A형 독감과 관련된 경로에서 풍부도가 나타났다(그림 4A). 이러한 결과는 공통 DEG가 주로 항바이러스 및 면역 관련 생물학적 과정과 연관되어 있음을 나타내며, SLE 및 RPL 발견 데이터 세트에 공통적으로 존재하는 유전자들에 대한 기능적 맥락을 제공한다.
PPI 네트워크 및 허브 유전자 식별
공유된 59개의 DEG를 STRING에 업로드하고 최소 상호작용 신뢰도 점수를 0.400으로 설정하여 PPI 네트워크를 구축하였다. 그 결과 59개의 노드와 80개의 엣지를 포함하는 네트워크가 생성되었다. 시각화를 위해 해당 네트워크를 Cytoscape 버전 3.10.0으로 가져왔으며, 위상 분석 전 고립된 노드들을 제거하였다(그림 4B). 허브 유전자 순위 지정은 cytoHubba 플러그인을 사용하여 수행하였다. Maximal Clique Centrality (MCC), Maximum Neighborhood Component (MNC), Edge Percolated Component (EPC), Degree, Closeness, Radiality의 6가지 알고리즘을 적용하였다. 6가지 모든 알고리즘에 의해 생성된 상위 순위 유전자 중에서 RSAD2, RTP4, IFIT3, IFI27, IFI44, GBP1, MX1, OAS1, IFIT1 및 CXCL11의 동일한 10개 유전자가 식별되었다(표 3). 따라서 이 유전자들을 후속 LASSO 회귀 분석을 위한 후보 네트워크 허브로 선정하였다.
LASSO 회귀 분석을 통해 IFI27 및 CXCL11을 공통 후보 유전자로 식별
10개의 후보 허브 유전자를 대상으로 SLE 및 RPL 발견 데이터 세트에서 LASSO 회귀 분석을 수행하였다. SLE 데이터 세트에서는 선택된 lambda 값에서 IFIT3, IFI27, IFI44, CXCL11의 네 가지 유전자가 각각 2.575, 0.057, 2.359, 0.307의 0이 아닌 계수를 유지하였다(그림 5A,B). RPL 데이터 세트에서는 IFI27, GBP1, OAS1, CXCL11의 네 가지 유전자가 각각 −0.897, 0.167, −1.007, −0.519의 0이 아닌 계수를 유지하였다(그림 5C,D). 두 질환 특이적 모델에 의해 선택된 유전자들을 비교한 결과, IFI27과 CXCL11이 공통적으로 선택된 LASSO 후보 유전자로 식별되었다. 이후 이 두 유전자에 대해 발견 및 외부 검증 데이터 세트에서 평가를 진행하였다.
IFI27 및 CXCL11 발현의 외부 검증
두 후보 유전자의 발현 패턴을 GEO 데이터베이스에서 얻은 독립적인 GSE50772 및 GSE198700 검증 데이터셋을 사용하여 평가하였다. GSE61635에서 IFI27과 CXCL11 모두 건강한 대조군에 비해 SLE 그룹에서 유의하게 상향 조절되었다(그림 6A,B). 독립적인 SLE 검증 데이터셋(GSE50772)에서 IFI27은 여전히 유의하게 상향 조절된 상태로 유지되었으나(그림 6C), CXCL11은 그룹 간에 유의한 차이를 보이지 않았다(그림 6D). RPL 발견 데이터셋(GSE165004)에서는 IFI27과 CXCL11 모두 대조군에 비해 RPL 그룹에서 유의하게 하향 조절되었다(그림 6E,F). 독립적인 RPL 검증 데이터셋(GSE198700)에서 IFI27은 RPL 그룹에서 여전히 유의하게 하향 조절되어 있었으나(그림 6G), CXCL11은 검출되지 않았다. 전반적으로 IFI27은 SLE 및 RPL의 발견 및 검증 데이터셋 모두에서 일관된 차등 발현을 보였다. 반면, CXCL11은 외부 검증 데이터셋에서 일관되게 재현되지 않았다. 따라서 IFI27을 후속 분석을 위한 공통 후보 바이오마커로 우선 선정하였다.
진단 변별력의 탐색적 평가
분석된 회고적 전사체 데이터셋에서 IFI27 및 CXCL11 발현이 질환 샘플과 대조군을 구분하는 능력을 평가하기 위해 수신자 조작 특성(ROC) 분석을 수행하였다. SLE의 경우, IFI27은 0.822의 ROC 곡선 아래 면적(AUC)을 나타냈으며(95% CI = 0.752–0.892; 그림 7A), CXCL11은 0.852의 AUC를 나타냈다(95% CI = 0.786–0.917; 그림 7B). SLE 데이터셋에서 두 후보 유전자의 ROC 곡선 비교는 그림 7C에 제시되어 있다. RPL의 경우, IFI27은 0.872의 AUC를 나타냈으며(95% CI = 0.773–0.970; 그림 7D), CXCL11은 0.668의 AUC를 나타냈다(95% CI = 0.513–0.882; 그림 7E). RPL 데이터셋에서 두 후보 유전자의 ROC 곡선 비교는 그림 7F에 제시되어 있다. IFI27은 두 질환 데이터셋 모두에서 0.80보다 큰 AUC 값을 보였으며, 발현 데이터셋 전체에서 CXCL11보다 더 일관된 외부 검증 결과를 나타냈다. 이러한 결과는 IFI27이 추가 평가를 위한 후보 바이오마커임을 뒷받침한다. 다만, ROC 분석이 회고적 공공 전사체 데이터셋을 사용하여 수행되었으므로, 결과는 전향적 임상 진단 검증이 아닌 전사체 변별력에 대한 탐색적 근거로 해석되어야 한다.
면역 침윤의 계산적 평가
GSE61635 및 GSE165004 발견 데이터셋에서 28가지 면역 세포 시그니처의 농축도를 평가하기 위해 ssGSEA를 수행하였다. SLE 및 RPL 데이터셋에 대한 면역 세포 농축 히트맵은 각각 그림 8A,D에 나타내었으며, 이에 대응하는 ssGSEA 점수의 그룹 간 비교는 그림 8B,E에 제시하였다. SLE 데이터셋에서는 CD8+ T 세포, CD4+ T 세포, B 세포, 수지상 세포, 제1형 헬퍼 T (Th1) 세포, 제2형 헬퍼 T (Th2) 세포, 제17형 헬퍼 T (Th17) 세포, 자연 살해 세포, 대식세포, 호산구, 비만 세포, 단핵구 및 호중구를 나타내는 시그니처를 포함하여 여러 면역 세포 시그니처가 SLE 환자와 건강한 대조군 사이에 유의미한 차이를 보였다 (그림 8B). RPL 데이터셋에서는 활성화된 CD8+ T 세포, 활성화된 CD4+ T 세포, 작동 기억 CD4+ T 세포, Th17 세포 및 단핵구의 ssGSEA 점수가 대조군보다 RPL 그룹에서 더 높았다. 반면, 조절 T 세포 (Treg) 및 대식세포의 ssGSEA 점수는 대조군보다 RPL 그룹에서 더 낮았다 (그림 8E). 상관관계 분석 결과, SLE 데이터셋에서 IFI27 및 CXCL11 발현은 활성화된 CD4+ T 세포, 자연 살해 세포, Th2 세포 및 중앙 기억 CD8+ T 세포의 ssGSEA 점수와 양의 상관관계를 보였으며, Th1 세포 ssGSEA 점수와는 음의 상관관계를 보였다 (그림 8C). RPL 데이터셋에서 IFI27 발현은 Treg 및 Th2 세포의 ssGSEA 점수와 양의 상관관계를 보인 반면, CXCL11 발현은 호산구 ssGSEA 점수와 양의 상관관계를 보였다 (그림 8F).
데이터 가용성:
본 연구에서는 새로운 1차 인간 참여자 데이터가 생성되지 않았습니다. 모든 분석은 공개적으로 이용 가능한 전장 유전체 연관 분석(GWAS) 요약 통계량 및 전사체 데이터셋만을 기반으로 수행되었습니다. SLE GWAS 요약 통계량은 FinnGen Release 11(accession: finngen_R11_L12_LUPUS)에서 확보하였습니다. 자연 유산 횟수에 대한 요약 통계량은 UK Biobank 데이터를 기반으로 하는 IEU OpenGWAS 리소스(accession: ukb-b-419)에서 확보하였습니다. 전사체 데이터셋은 NCBI Gene Expression Omnibus (GEO)의 GSE61635, GSE165004, GSE50772 및 GSE198700 등록 번호를 통해 확보하였습니다. 공개 데이터셋은 다음 저장소에서 확인할 수 있습니다:
-- FinnGen 릴리스 11: https://r11.finngen.fi/
-- IEU OpenGWAS: https://gwas.mrcieu.ac.uk/
-- 유전자 발현 옴니버스 (GEO): https://www.ncbi.nlm.nih.gov/geo/
본 연구의 결과를 뒷받침하는 처리된 데이터는 본 논문 및 보충 자료에 포함되어 있습니다. 개인 수준의 데이터나 개인 식별이 가능한 참여자 데이터는 접근하거나 보유하지 않았습니다. 분석 워크플로우는 프로토콜에 기술된 대로 공개적으로 사용 가능한 소프트웨어 및 패키지를 사용하여 수행되었습니다.
보충 파일 1. 작성 완료된 STROBE-MR 보고 체크리스트.
원고 내에서 각 권장 보고 항목이 어디에서 다뤄졌는지 나타내는 Mendelian Randomization을 이용한 역학 관찰 연구 보고 강화(STROBE-MR) 체크리스트 작성 완료본입니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 1. 순방향 멘델 무작위 분석의 산점도.
도구 변수인 단일 염기 다형성(SNPs)의 전신성 홍반성 루푸스(SLE)에 대한 유전적 영향과 자연 유산 횟수 사이의 연관성을 보여주는 산점도이다. 각 점은 하나의 SNP를 나타내며, 수평 및 수직 오차 막대는 SNP 효과 추정치의 표준 오차를 나타낸다. 회귀선은 역분산 가중치, MR-Egger, 가중 중앙값 및 가중 최빈값 멘델 무작위 분석법에 해당한다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 2. 전방 멘델 무작위 분석을 통한 단일 염기 다형성 특이적 인과 추정치.
전신성 홍반성 루푸스(SLE)와 자연 유산 횟수 간의 연관성에 대해 각 도구적 단일 염기 다형성(SNP)의 인과 효과 추정치를 나타낸 포레스트 플롯이다. 검은색 점은 95% 신뢰 구간을 포함한 SNP 특이적 효과 추정치를 나타낸다. 빨간색 점은 역분산 가중법 및 MR-Egger 방법을 사용하여 얻은 전체 인과 효과 추정치를 나타낸다. 수직 점선은 효과 없음(null effect)을 나타낸다. 여기를 클릭하여 파일을 다운로드하십시오.
보충 그림 3. 전방 멘델 무작위 분석의 하나-제외(leave-one-out) 민감도 분석.
전신성 홍반성 루푸스(SLE)와 자연 유산 횟수 간의 연관성을 평가하는 하나-제외 민감도 분석 결과를 나타내는 포레스트 플롯이다. 각 검은색 점은 하나의 도구적 단일 염기 다형성(SNP)을 순차적으로 제외한 후의 전체 역분산 가중 인과 효과 추정치를 나타내며, 수평선은 이에 해당하는 95% 신뢰 구간을 나타낸다. 빨간색 점은 모든 도구적 SNP를 사용하여 얻은 전체 역분산 가중 추정치를 나타낸다. 수직 점선은 무효 효과를 나타낸다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 그림 4. 전방 멘델 무작위 분석의 깔때기 도표.
전신성 홍반성 루푸스(SLE)와 자연 유산 횟수 사이의 연관성에 대한 SNP 특이적 인과 효과 추정치의 분포를 보여주는 깔때기 도표이다. 각 점은 하나의 도구적 단일 염기 다형성(SNP)을 나타낸다. 수직선은 역분산 가중법 및 MR-Egger 방법을 사용하여 얻은 전체 인과 효과 추정치를 나타낸다. y축은 표준 오차의 역수(1/SE)를 나타낸다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 1. 순방향 멘델 무작위 분석을 위해 선택된 도구 단일 염기 다형성.
본 표는 전신성 홍반성 루푸스와 자연 유산 횟수의 순방향 멘델 무작위 분석에 사용된 도구 단일 염기 다형성(SNPs)을 나열하며, 여기에는 가장 가까운 주석 유전자, 염색체, 게놈 위치, 효과 대립유전자, 효과 대립유전자 빈도, 효과 크기(Beta), 표준 오차(SE), P 값 및 F 통계량이 포함됩니다. 염색체 위치는 전장 유전체 연관 분석에 사용된 소스 게놈 어셈블리를 기준으로 합니다. F 통계량은 Beta2/SE2로 계산되었습니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 2. 역 멘델 무작위 분석을 위해 선정된 도구 변수 단일 염기 다형성.
이 표는 자연 유산을 노출 변수로, 전신성 홍반성 루푸스를 결과 변수로 하여 역 멘델 무작위 분석에 사용된 도구 변수 단일 염기 다형성(SNPs)을 나열하며, 가장 가까운 주석 처리된 유전자, 염색체, 게놈 위치, 효과 대립유전자, 효과 대립유전자 빈도, 효과 크기(Beta), 표준 오차(SE), P 값 및 F 통계량을 포함합니다. 염색체 위치는 전장 유전체 연관 분석에 사용된 소스 게놈 어셈블리를 기준으로 합니다. F 통계량은 Beta2/SE2로 계산되었습니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
토론
본 연구에서는 양방향 MR 분석과 다차원 생물정보학 분석을 결합하여 SLE와 RPL 사이의 긍정적인 인과 관계를 확인하는 동시에 공유 전사체 바이오마커를 체계적으로 스크리닝하였습니다. 저희가 알기로는, 본 연구가 이 관계를 조사하기 위해 양방향 MR, 전사체 분석 및 면역 침윤 분석을 통합한 최초의 연구입니다. 관찰된 MR 효과 크기는 낮았으나(IVW OR = 1.01), 이러한 연관성은 상당한 이질성, 수평적 다면발현 또는 영향력 있는 이상치의 증거 없이 여러 상보적인 MR 방법과 민감도 분석에 의해 일관되게 뒷받침되었으며, 이는 관찰된 관계가 통계적으로는 견고하지만 정량적으로는 작음을 시사합니다. 따라서 본 결과는 큰 임상적 효과보다는 SLE가 RPL 감수성에 미치는 완만한 유전적 기여를 뒷받침하는 근거로 해석되어야 합니다. 인과 추론을 전사체 검증 및 면역 침윤 분석과 통합함으로써, 본 연구는 복잡한 면역 매개 생식 질환의 후보 바이오마커 우선순위를 정하기 위한 재현 가능한 프레임워크를 제공합니다. 2007년부터 2021년까지 이집트에서 수행된 연구에서는 SLE 환자 여성 123명과 총 201건의 임신을 대상으로 하였으며, SLE 환자 여성 임신의 20.4%가 태아 손실로 이어졌다고 보고하였습니다44. 마찬가지로 이전 연구들에서도 면역 조절 장애가 임신 손실 가능성을 높일 수 있기 때문에 SLE가 RPL의 중요한 위험 요인임을 시사하였습니다12.
생물정보학 분석 결과, 공유된 59개의 차별 발현 유전자(DEG)는 주로 항바이러스 면역 반응, 세포 접착 및 세포 사멸 조절과 관련된 경로에 농축되어 있는 것으로 나타났습니다. 바이러스 감염은 SLE의 병인에 기여할 수 있습니다. SLE 환자는 흔히 선천 및 적응 면역 반응 모두에서 기능 장애를 보이며45,46, 이로 인해 바이러스 감염에 더 취약해집니다. 이러한 취약성 증가는 태반 염증 및 태반 세포 손상과 같은 메커니즘을 통해 임신 상실에 기여할 수 있습니다47. 태반의 필수 구성 요소로서, 영양막 세포의 자가포식 및 생물학적 행동의 변화 또한 RPL의 발생과 연관되어 왔습니다48,49. 종합하면, 이러한 관찰 결과는 SLE와 관련된 면역 조절 장애가 영양막 세포 기능에 영향을 미침으로써 임신 결과에 영향을 줄 수 있음을 시사합니다. 추가 분석을 통해 IFI27과 CXCL11이 SLE와 RPL에서 공유되는 후보 허브 유전자로 확인되었습니다. 그러나 IFI27은 독립적인 데이터 세트 전반에서 더 높은 생물학적 일관성을 보였기 때문에 후속 분석의 우선순위로 선정되었습니다. 두 유전자 모두 LASSO 모델에 의해 선택되었으나, 발견 데이터 세트와 외부 검증 데이터 세트 모두에서 일관된 차별 발현을 보인 것은 IFI27뿐이었으며, CXCL11은 검증 데이터 세트에서 일관되게 재현되지 않았습니다. 또한, IFI27은 RPL에 대해 더 강력한 진단 판별력을 보였으며 혈액 및 생식 조직 데이터 세트 전반에서 유의미하게 조절 장애 상태를 유지했습니다. 종합적으로, 이러한 결과는 추가적인 실험적 검증이 필요하지만 IFI27이 CXCL11보다 더 강력한 후보 바이오마커임을 뒷받침합니다. SLE 데이터 세트 GSE50772 및 RPL 데이터 세트 GSE198700을 이용한 검증 결과, IFI27 발현이 검증 데이터 세트 전반에서 일관되게 조절 장애 상태를 유지함이 입증되었습니다. 특히, IFI27은 이전 연구들과 일치하게50 SLE 환자의 혈액 샘플에서 과발현되었으나, RPL 환자의 자궁내막 및 융모막 샘플에서는 발현이 감소되어 있었습니다. 이러한 대조적인 패턴은 RPL이 합병된 SLE에서 전신 면역 조절 장애와 모체-태아 인터페이스의 국소 면역 환경 간의 차이를 반영하는 것일 수 있습니다.
IFI27은 항바이러스 면역, 인터페론 신호 전달 및 바이러스 감염 후의 숙주 면역 반응에 관여하는 인터페론 자극 유전자입니다51,52. 정상 임신 시, IFI27 발현은 영양막 세포에서 현저하게 증가하며53, 이는 영양막 기능을 유지하는 데 중요한 생리학적 역할이 있음을 시사합니다. 이와 대조적으로, 본 연구의 분석 결과 RPL 환자의 자궁내막과 융모막 융모에서 IFI27 발현이 감소한 것으로 나타났습니다. 이러한 결과는 일부 이전 보고들과는 차이가 있으나54, 본 연구는 일치하는 모체-태아 샘플이 아닌 서로 다른 조직에서 유래한 전사체 데이터 세트를 통합했으므로 신중하게 해석해야 합니다. 한 가지 가능한 설명은 SLE에서의 만성적인 전신성 제1형 인터페론 활성화가 순환 면역 세포에서는 지속적인 인터페론 신호 전달을 유도하는 동시에, 모체-태아 인터페이스에서는 수용체 탈감작, 면역 소진 또는 보상적 음성 피드백 기전을 촉진한다는 것입니다. 또는, 전신 인터페론 활성화에도 불구하고 말초혈액과 생식 조직 간의 세포 구성 차이나 조직 특이적 후성유전학적 조절이 국소적인 IFI27 발현을 억제할 가능성이 있습니다. 이러한 가설들은 추측 단계이며, 조직 특이적 및 세포 유형 특이적 조절 기전을 구분하기 위해 가급적 단일 세포 수준에서 일치하는 모체 혈액, 자궁내막 조직 및 영양막 샘플을 이용한 기전적 검증이 필요합니다55.
면역 침윤 분석 결과, SLE와 RPL 모두에서 면역 세포 시그니처에 유의미한 차이가 나타났으며, 이는 주로 CD4+ T세포 관련 집단의 변화로 특징지어졌습니다. IFI27 발현은 두 질환 모두에서 Th2 세포 농축과 양의 상관관계를 보였으나, 이러한 결과는 실험적으로 검증된 생물학적 상호작용이라기보다 ssGSEA로부터 도출된 계산적 상관관계를 나타냅니다. 이전 연구들에 따르면 SLE 환자의 말초혈액에는 Th1 및 Treg 세포의 비율은 감소하고 Th2 세포의 비율은 증가하는 것으로 나타났으며56,57, 이는 본 연구의 결과와 일치합니다. 정상 임신 중에는 모체-태아 인터페이스의 Th1/Th2 면역 균형이 Th2 우세 상태로 전환됩니다58. 따라서 생식 조직에서 IFI27 발현의 감소는 모체-태아 관용 장애와 관련된 국소 면역 항상성의 변화를 반영하는 것일 수 있으나, IFI27이 이 과정을 직접적으로 조절하는지 여부는 실험적으로 결정되어야 합니다.
몇 가지 한계점을 인정해야 합니다. 첫째, MR 분석 결과 인과적 연관성이 지지되었으나, 추정된 유전적 효과가 상대적으로 작았으며 이는 SLE가 RPL의 다요인적 병인 기전 중 하나의 구성 요소임을 시사합니다. 둘째, 전사체 통합 분석에 서로 다른 조직(말초 혈액, 자궁내막, 융모막 융모), 마이크로어레이 플랫폼 및 독립적인 코호트에서 생성된 데이터셋이 포함되었으며, 이는 IFI27의 일관된 검증에도 불구하고 생물학적 및 기술적 이질성을 유발했을 수 있습니다. 셋째, 융모막 융모에 대한 외부 검증 코호트의 샘플 수가 제한적이어서 통계적 검정력과 일반화 가능성이 낮아졌을 수 있습니다. 넷째, 공개 데이터셋에 포함된 임상 정보가 제한적이었기 때문에 질병 활성도, 항인지질 항체 상태, 약물 노출, 임신 단계 및 기타 임상 공변량을 포함한 중요한 요인들을 충분히 평가할 수 없었습니다. 마지막으로, PhenoScanner 스크리닝을 통해 MR 분석에서의 잠재적인 다표현형 혼란(pleiotropic confounding)을 최소화했으나, 잔류 혼란 변수를 완전히 배제할 수는 없습니다.
중개 연구 관점에서 IFI27은 현재 임상적으로 검증된 진단 마커라기보다 후보 바이오마커로 간주되어야 합니다. 임상 적용에 앞서, 다양한 인구 집단에서 진단 성능을 검증하고, 표준화된 분석 플랫폼과 진단 임계값을 설정하며, 임신 단계, 질병 활성도 및 면역억제 치료가 IFI27 발현에 어떠한 영향을 미치는지 결정하기 위한 전향적 다기관 연구가 필요합니다. 또한 IFI27이 모체-태아 면역 조절에 능동적으로 기여하는지, 아니면 단순히 인터페론 유도 면역 활성화를 반영하는 것인지 명확히 하기 위해 공간 전사체학 및 단일 세포 전사체 분석과 더불어 기능적 실험이 필수적일 것입니다.
공개 사항
이해상충:
저자들은 경쟁 관계에 있는 재정적 또는 비재정적 이해관계가 없음을 선언합니다.
감사의 글
본 연구는 베이징시 중의약관리국 주요 난치성 질환 중서의 결합 핵심 프로젝트(2023BJSZDYNJBXTGG-003), 국가급 공익성 기초연구 사업 연구소 과학 연구 기금(ZZ16-XRZ-038) 및 고수준 중국 의료병원 추진 프로젝트(HLCMHPP2023087)의 지원을 받아 수행되었습니다. 자금 지원 기관은 연구 설계, 데이터 수집, 데이터 분석, 데이터 해석, 원고 작성 또는 원고의 출판 제출 결정에 관여하지 않았습니다. 저자들은 데이터 세트를 공개적으로 제공해 준 FinnGen 연구, UK Biobank 및 National Center for Biotechnology Information Gene Expression Omnibus (GEO)의 조사자와 참여자들에게 감사를 표합니다. 또한, 핀란드 연구 기관, 바이오뱅크 및 국제 파트너 간의 협력을 통해 핀란드 바이오뱅크 샘플을 전국 건강 등록 데이터와 통합한 FinnGen 컨소시엄에 감사를 표합니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 28종의 면역 세포 유전자 시그니처 컬렉션 | 발표된 보충 유전자 시그니처 리소스 | Charoentong 등(참고문헌 42)이 기술한 보조 면역 세포 마커 유전자 목록 | 해당 사항 없음 RRID: 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. 목적 / 참고 사항: ssGSEA에 사용된 면역 세포 시그니처. |
| CNSknowall | CNSknowall 웹 플랫폼 | DAVID 출력 파일 | 해당 사항 없음 연구 자원 식별자(RRID): 사용 불가 목적 / 참고 사항: 필터링된 기능적 풍부도 분석 결과의 시각화. |
| 컴퓨터 워크스테이션 | 기관 컴퓨팅 환경 | 해당 사항 없음 | 해당 없음 RRID: 해당 없음 목적 / 참고 사항: 전산 분석. |
| 소모품 | 해당 없음 | 해당 없음 | 해당 사항 없음 RRID: 해당 사항 없음 목적 / 참고 사항: 습식 실험실 소모품은 사용되지 않았습니다. |
| Cytoscape | Cytoscape 컨소시엄 | 해당 없음 | 3.10.0 RRID: SCR_003032 목적 / 참고 사항: 단백질–단백질 상호작용 네트워크 시각화 및 토폴로지 분석 |
| cytoHubba | Cytoscape 앱 스토어 | 해당 없음 | 0.1 RRID: SCR_017677 목적 / 참고 사항: MCC, MNC, EPC, Degree, Closeness 및 Radiality를 이용한 허브 유전자 순위 결정. |
| DAVID 기능적 주석 도구 | 미국 국립보건원 / 국립암연구소 | 업로드된 공유 DEG 및 배경 유전자 목록 | 2021 RRID: SCR_001881 목적 / 참고 사항: 유전자 존재론(Gene Ontology) 및 KEGG 경로 풍부도 분석. |
| 유럽 LD 참조 패널 | 1000 게놈 프로젝트 / IEU OpenGWAS | 단계 3 유럽 패널 (GRCh37 호환 변이) | 3단계 RRID: 보고되지 않음 목적 / 참고 사항: OpenGWAS/TwoSampleMR 워크플로우를 통한 연쇄불평형 클럼핑. |
| FinnGen | FinnGen 컨소시엄 | finngen_R11_L12_루푸스 | 릴리스 11 RRID: SCR_022254 목적 / 참고 사항: 루푸스 홍반에 대한 전장유전체 연관분석(GWAS) 요약 통계량. |
| forestploter | CRAN | 해당 사항 없음 | 1.1.2 RRID: 이용 불가 목적 / 참고 사항: 멘델 무작위 분석 추정치의 포레스트 플롯 시각화. |
| 유전자 발현 옴니버스 (Gene Expression Omnibus, GEO) | 미국 국립생물정보센터 | GSE61635; GSE165004; GSE50772; GSE198700 | 해당 사항 없음 RRID: SCR_005012 목적 / 참고 사항: 발견 및 검증 전사체 데이터셋의 출처. |
| 유전자 존재론 (Gene Ontology) | 유전자 온톨로지 컨소시엄 | DAVID를 통해 분석한 GO 용어 | DAVID 2021 주석 RRID: SCR_002811 목적 / 참고 사항: 생물학적 과정, 세포 구성 성분 및 분자 기능 주석 처리. |
| ggcorrplot | CRAN | 해당 사항 없음 | 0.1.4.1 RRID: 사용 가능하지 않음 목적 / 참고 사항: 후보 유전자의 시각화–면역 세포 상관관계 행렬. |
| ggplot2 | CRAN | 해당 사항 없음 | 3.5.1 RRID: SCR_014601 목적 / 참고 사항: 볼케이노 플롯, 박스 플롯 및 기타 통계 그래프. |
| ggvenn | CRAN | 해당 사항 없음 | 0.1.16 RRID: SCR_025300 목적 / 참고 사항: 공통 차별 발현 유전자의 시각화 |
| glmnet | CRAN | 해당 사항 없음 | 4.1-8 RRID: SCR_015505 목적 / 참고 사항: LASSO 로지스틱 회귀 분석 및 교차 검증. |
| GSE165004 | NCBI GEO | GSE165004 / GPL16699 | 처리된 시리즈 매트릭스 RRID: SCR_005012 목적 / 참고 사항: RPL 자궁내막 발견 데이터셋. |
| GSE198700 | NCBI GEO | GSE198700 / GPL13534 | 처리된 시리즈 매트릭스 RRID: SCR_005012 목적 / 참고 사항: 독립적인 RPL 융모막 villus 검증 데이터 세트. |
| GSE50772 | NCBI GEO | GSE50772 / GPL570 | 가공된 시리즈 매트릭스 RRID: SCR_005012 목적 / 참고 사항: 독립적인 SLE 말초혈액 단핵구 검증 데이터 세트. |
| GSE61635 | NCBI GEO | GSE61635 / GPL570 | 처리된 시리즈 매트릭스 RRID: SCR_005012 목적 / 참고 사항: SLE 전혈 탐색 데이터세트. |
| GSEABase | Bioconductor | 해당 사항 없음 | 1.66.0 RRID: 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. 목적 / 참고 사항: ssGSEA를 위한 면역 세포 유전자 세트 관리. |
| 유전자 세트 변이 분석 (Gene Set Variation Analysis) | Bioconductor | 해당 사항 없음 | 1.52.3 RRID: SCR_021058 목적 / 참고 사항: 단일 샘플 유전자 세트 농축 분석(ssGSEA). |
| IEU OpenGWAS | MRC 통합 역학 단위 | ukb-b-419; finngen_R11_L12_LUPUS | 해당 사항 없음 RRID: 보고되지 않음 목적 / 참고 사항: GWAS 요약 통계량 및 조화된 유전 연관 데이터의 검색. |
| 교토 유전자 및 게놈 백과사전 (Kyoto Encyclopedia of Genes and Genomes, KEGG) | Kanehisa Laboratories | DAVID를 통해 액세스한 KEGG 경로 | DAVID 2021 주석 RRID: SCR_012773 목적 / 참고 사항: 경로 풍부도 주석 처리 |
| limma | Bioconductor | 해당 사항 없음 | 3.60.6 RRID: SCR_010943 목적 / 참고 사항: 차별 발현 분석 |
| MRPRESSO | Verbanck 외. | 해당 없음 | 1 RRID: SCR_023697 목적 / 비고: 수평적 다표현형성과 이상치 도구 변수의 검출. |
| pheatmap | CRAN | 해당 사항 없음 | 1.0.12 RRID: SCR_016418 목적 / 참고 사항: 발현 히트맵. |
| PhenoScanner V2 | PhenoScanner 컨소시엄 | SNP 수준의 표현형 쿼리 | 버전 2 RRID: 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. 목적 / 비고: 잠재적인 교란 표현형 연관성을 확인하기 위해 보존된 SNP 스크리닝. |
| pROC | CRAN | 해당 사항 없음 | 1.18.5 RRID: SCR_024286 목적 / 참고 사항: ROC 곡선, AUC, DeLong 신뢰 구간, Youden 지수 컷오프 및 부트스트랩 신뢰 구간. |
| R | R Foundation for Statistical Computing | 해당 사항 없음 | 4.4.2 RRID: SCR_001905 목적 / 참고 사항: 통계 계산 환경. |
| 시약 | 해당 사항 없음 | 해당 없음 | 해당 없음 RRID: 해당 사항 없음 목적 / 참고 사항: 습식 실험 시약은 사용되지 않았습니다. |
| 제공된 텍스트가 없습니다. 번역할 텍스트를 입력해 주세요. | STRING 컨소시엄 | Homo sapiens (taxon 9606); 최소 상호작용 점수 0.400 | 11 RRID: SCR_005223 목적 / 참고 사항: 단백질–단백질 상호작용 네트워크 구축 |
| TwoSampleMR | MRC 통합 역학 연구단 | 해당 사항 없음 | 0.6.6 연구 자원 식별자(RRID): SCR_019010 목적 / 참고 사항: 양방향 이표본 멘델 무작위 분석, 데이터 추출, 하모나이제이션, 인과 관계 추정 및 민감도 분석. |
| UK 바이오뱅크 | UK 바이오뱅크 | 죄송합니다. 번역할 원문 텍스트가 제공되지 않았습니다. 번역이 필요한 영어 텍스트를 입력해 주세요. | 2018 요약 데이터 세트 RRID: SCR_012815 목적 / 참고 사항: 자연 유산 횟수에 대한 GWAS 요약 통계량. |
참고문헌
- Petri M. Pregnancy and systemic lupus erythematosus. Best Pract Res Clin Obstet Gynaecol. 2020;64:24-30.
- Zhao X, et al. Advances in drug therapy for systemic lupus erythematosus. Curr Med Chem. 2021;28(7):1251-1268.
- Stanescu II, et al. Salivary biomarkers of inflammation in systemic lupus erythematosus. Ann Anat. 2018;219:89-93.
- Tian J, Zhang D, Yao X, Huang Y, Lu Q. Global epidemiology of systemic lupus erythematosus: A comprehensive systematic analysis and modelling study. Ann Rheum Dis. 2023;82(3):351-356.
- Palma Dos Reis CR, et al. Prediction of adverse pregnancy outcomes in women with systemic lupus erythematosus. Clin Rev Allergy Immunol. 2020;59(2):287-294.
- Venne K, Scott S, Bernatsky S, Vinet E. Induced abortions in women with systemic lupus erythematosus. Lupus. 2021;30(4):484-488.
- Kim JW, et al. Lupus low disease activity state achievement is important for reducing adverse outcomes in pregnant patients with systemic lupus erythematosus. J Rheumatol. 2021;48(5):707-716.
- Braga A, et al. Systemic lupus erythematosus and pregnancy: A Portuguese case-control study. Clin Rev Allergy Immunol. 2022;62(2):324-332.
- Dimitriadis E, Menkhorst E, Saito S, Kutteh WH, Brosens JJ. Recurrent pregnancy loss. Nat Rev Dis Primers. 2020;6(1):98.
- Quenby S, et al. Miscarriage matters: The epidemiological, physical, psychological, and economic costs of early pregnancy loss. Lancet. 2021;397(10285):1658-1667.
- Valeff NJ, Ventimiglia MS, Diao L, Jensen F. Lupus and recurrent pregnancy loss: The role of female sex hormones and B cells. Front Endocrinol (Lausanne). 2023;14:1233883.
- Gao R, Zeng X, Qin L. Systemic autoimmune diseases and recurrent pregnancy loss: Research progress in diagnosis and treatment. Chin Med J (Engl). 2021;134(17):2140-2142.
- Pantham P, Abrahams VM, Chamley LW. The role of anti-phospholipid antibodies in autoimmune reproductive failure. Reproduction. 2016;151(5):R79-R90.
- Meroni PL, et al. Updating on the pathogenic mechanisms of antiphospholipid antibody-associated pregnancy loss. Clin Rev Allergy Immunol. 2008;34(3):332-337.
- Blank M, Shoenfeld Y. Antiphospholipid antibody-mediated reproductive failure in antiphospholipid syndrome. Clin Rev Allergy Immunol. 2010;38(2–3):141-147.
- Babker A, et al. Frequency of ACE I/D and PAI-1 4G/5G polymorphisms in women with recurrent pregnancy loss in Sudan. Biomed Pharmacol J. 2025;18(3):1953-1961.
- Babker AM, et al. Detection of human platelet antigen polymorphisms (HPA-1 and HPA-3) and factor XIII mutation in Sudanese women with recurrent pregnancy loss. BMC Res Notes. 2024;17(1):66.
- Grover S, Del Greco MF, Stein CM, Ziegler A. Mendelian randomization. Methods Mol Biol. 2017;1666:581-628.
- Skrivankova VM, et al. Strengthening the reporting of observational studies in epidemiology using Mendelian randomization: The STROBE-MR statement. JAMA. 2021;326(16):1614-1621.
- Emdin CA, Khera AV, Kathiresan S. Mendelian randomization. JAMA. 2017;318(19):1925-1926.
- Burgess S, Thompson SG, CRP CHD Genetics Collaboration. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40(3):755-764.
- Hemani G, et al. The MR-Base platform supports systematic causal inference across the human phenome. eLife. 2018;7:e34408.
- Bowden J, Davey Smith G, Burgess S. Mendelian randomization with invalid instruments: Effect estimation and bias detection through Egger regression. Int J Epidemiol. 2015;44(2):512-525.
- Bowden J, Davey Smith G, Haycock PC, Burgess S. Consistent estimation in Mendelian randomization with some invalid instruments using a weighted median estimator. Genet Epidemiol. 2016;40(4):304-314.
- Hartwig FP, Davey Smith G, Bowden J. Robust inference in summary data Mendelian randomization via the zero modal pleiotropy assumption. Int J Epidemiol. 2017;46(6):1985-1998.
- Burgess S, Butterworth A, Thompson SG. Mendelian randomization analysis with multiple genetic variants using summarized data. Genet Epidemiol. 2013;37(7):658-665.
- Verbanck M, Chen CY, Neale B, Do R. Detection of widespread horizontal pleiotropy in causal relationships inferred from Mendelian randomization between complex traits and diseases. Nat Genet. 2018;50(5):693-698.
- Barrett T, et al. NCBI GEO: Archive for functional genomics data sets—update. Nucleic Acids Res. 2013;41(Database issue):D991-D995.
- Keleş İD, et al. Gene pathway analysis of the endometrium at the start of the window of implantation in women with unexplained infertility and unexplained recurrent pregnancy loss: Is unexplained recurrent pregnancy loss a subset of unexplained infertility? Hum Fertil (Camb). 2023;26(5):1129-1141.
- Kennedy WP, et al. Association of the interferon signature metric with serological disease manifestations but not global activity scores in multiple cohorts of patients with SLE. Lupus Sci Med. 2015;2(1):e000080.
- Matsumoto Y, et al. Characteristic DNA methylation profiles of chorionic villi in recurrent miscarriage. Sci Rep. 2022;12(1):11673.
- Sherman BT, Lempicki RA. Systematic and integrative analysis of large gene lists using DAVID bioinformatics resources. Nat Protoc. 2009;4(1):44-57.
- Szklarczyk D, et al. STRING v11: Protein–protein association networks with increased coverage, supporting functional discovery in genome-wide experimental datasets. Nucleic Acids Res. 2019;47(D1):D607-D613.
- Shannon P, et al. Cytoscape: A software environment for integrated models of biomolecular interaction networks. Genome Res. 2003;13(11):2498-2504.
- Jia P, Zheng S, Long J, Zheng W, Zhao Z. dmGWAS: Dense module searching for genome-wide association studies in protein–protein interaction networks. Bioinformatics. 2011;27(1):95-102.
- Chin CH, et al. cytoHubba: Identifying hub objects and subnetworks from complex interactome. BMC Syst Biol. 2014;8(Suppl 4):S11.
- Mohammadi M. A projection neural network for the generalized Lasso. IEEE Trans Neural Netw Learn Syst. 2020;31(6):2217-2221.
- Kumar R, Indrayan A. Receiver operating characteristic (ROC) curve for medical researchers. Indian Pediatr. 2011;48(4):277-287.
- de Hond AAH, Steyerberg EW, van Calster B. Interpreting area under the receiver operating characteristic curve. Lancet Digit Health. 2022;4(12):e853-e855.
- Xu H, et al. Single-cell transcriptomics reveals CCL3+ classical monocyte subset linked to autoimmune pathogenesis. J Inflamm Res. 2025;18:16273-16291.
- Zych M, et al. Surface immune checkpoints as potential biomarkers in physiological pregnancy and recurrent pregnancy loss. Int J Mol Sci. 2024;25(17):9378.
- Charoentong P, et al. Pan-cancer immunogenomic analyses reveal genotype-immunophenotype relationships and predictors of response to checkpoint blockade. Cell Rep. 2017;18(1):248-262.
- Liu J, Lu J, Wang G, Gu L, Li W. Prognostic characteristics of a six-gene signature based on ssGSEA in sarcoma. Aging (Albany NY). 2024;16(2):1536-1554.
- Mokbel A, et al. Pregnancy outcomes among Egyptian women with systemic lupus erythematosus: A prospective cohort study. Lupus. 2023;32(4):521-530.
- Illescas-Montes R, Corona-Castro CC, Melguizo-Rodríguez L, Ruiz C, Costela-Ruiz VJ. Infectious processes and systemic lupus erythematosus. Immunology. 2019;158(3):153-160.
- Banko A, et al. Epstein-Barr virus infection as a potential indicator of the occurrence and clinical presentation of systemic lupus erythematosus. Front Immunol. 2023;14:1307589.
- Nigro G, et al. Role of infections in recurrent spontaneous abortion. J Matern Fetal Neonatal Med. 2011;24(8):983-989.
- Yang D, et al. YY1-PVT1 affects trophoblast invasion and adhesion by regulating mTOR pathway-mediated autophagy. J Cell Physiol. 2020;235(10):6637-6646.
- Guan D, et al. Immunologic insights in recurrent spontaneous abortion: Molecular mechanisms and therapeutic interventions. Biomed Pharmacother. 2024;177:117082.
- Zhao X, et al. Identification of key biomarkers and immune infiltration in systemic lupus erythematosus by integrated bioinformatics analysis. J Transl Med. 2021;19(1):35.
- Villamayor L, et al. The IFN-stimulated gene IFI27 counteracts innate immune responses after viral infections by interfering with RIG-I signaling. Front Microbiol. 2023;14:1176177.
- Lim FY, et al. High-frequency home self-collection of capillary blood correlates IFI27 expression kinetics with SARS-CoV-2 viral clearance. J Clin Invest. 2023;133(23):e173715.
- Apps R, et al. Genome-wide expression profile of first-trimester villous and extravillous human trophoblast cells. Placenta. 2011;32(1):33-43.
- Li Y, et al. RNA sequencing of decidua reveals differentially expressed genes in recurrent pregnancy loss. Reprod Sci. 2021;28(8):2261-2269.
- Dankers W, et al. Failing maternal-fetal tolerance in SLE (FaMaLE): A prospective cohort study for finding the molecular mechanisms behind pregnancy complications. Lupus Sci Med. 2025;12(1):e001668.
- Xiang S, et al. Imbalance of helper T cell type 1, helper T cell type 2, and associated cytokines in patients with systemic lupus erythematosus: A meta-analysis. Front Pharmacol. 2022;13:988512.
- Tu J, et al. UC-BSC exosomes regulate Th17/Treg balance in patients with systemic lupus erythematosus via miR-19b/KLF13. Cells. 2022;11(24):4123.
- Wang W, et al. T helper (Th) cell profiles in pregnancy and recurrent pregnancy loss: Th1/Th2/Th9/Th17/Th22/Tfh cells. Front Immunol. 2020;11:2025.