본 프로토콜은 비접합 1차 다클론 항체를 사용하여 K562 인간 적백혈병 세포 내의 세포 내 단백질을 유세포 분석법으로 검출하는 방법을 설명합니다. 항체 특이성은 펩타이드 경쟁을 통한 염색의 농도 의존적 억제를 통해 입증됩니다.
이 논문에서
요약
초록
유세포 분석법(Flow cytometry)은 단일 세포 해상도에서 단백질 발현을 정량적으로 분석할 수 있는 강력한 기술입니다. 본 프로토콜에서는 비접합 1차 다클론 항체와 형광체 접합 2차 항체를 사용하여 K562 인간 적백혈병 세포 내의 세포 내 단백질을 검출하는 워크플로우를 설명합니다. 항체 염색 전, 세포를 순차적으로 고정, 투과화 및 블로킹 처리합니다. 고정과 투과화 단계에 따른 항체 배양 순서를 변경함으로써, 서로 다른 염색 워크플로우를 통해 표면 또는 세포 내에 위치한 단백질의 평가가 가능합니다. 친화성 정제된 토끼 anti-SF3A1 다클론 항체를 사용하여 splicing factor 3a subunit 1 (SF3A1)의 핵 염색을 시연하며, 해당 항원 펩타이드를 이용한 농도 의존적 염색 억제를 통해 항체 특이성을 평가합니다. 또한, 에리트로포이에틴 수용체의 세포 내 도메인을 표적으로 하는 항체의 반응성을 평가하기 위해 염색 조건을 사용합니다. 이 표준화된 워크플로우는 유세포 분석에서 비접합 1차 항체의 활용도를 높이며, K562 인간 적백혈병 세포에서 단백질 발현 및 위치뿐만 아니라 항체 특이성을 평가하기 위한 실용적인 접근 방법을 제공합니다.
서론
유세포 분석법(Flow cytometry)은 단일 세포 해상도에서 단백질 발현을 정량적으로 평가할 수 있게 하여, 이질적이거나 희귀한 세포 집단의 조사를 용이하게 하는 강력하고 널리 사용되는 분석 도구입니다1,2,3. 기존의 유세포 분석 방식은 주로 세포 표면 항원을 표적으로 하는 항체를 사용하지만, 전사 인자, RNA 처리 조절 인자, 리간드 유도 내재화를 겪는 수용체와 같이 기능적으로 중요한 많은 단백질은 세포 내 구획에 위치합니다. 결과적으로, 이러한 세포질 및 핵 단백질은 표준 표면 염색 프로토콜로는 접근할 수 없습니다. 세포막의 고정과 투과화를 포함하는 세포 내 염색법의 도입은 기존 유세포 분석의 고처리량 및 다중 파라미터 분석 능력을 유지하면서도 세포 내 단백질, 사이토카인 및 신호 전달 매개체의 정량적 평가를 가능하게 함으로써 유세포 분석의 활용도를 크게 확장시켰습니다4,5,6,7.
유세포 분석법으로 표면 결합 단백질과 세포 내 단백질을 모두 검출하는 데 있어 주요한 제약 사항은 적절한 항체의 가용성 문제이며, 많은 경우 에피토프 또는 면역원 서열에 대한 지식이 불충분하다는 점입니다8,9. 면역표현형 분석 전략은 주로 세포 표면 마커에 기반하므로, 유세포 분석용으로 검증되어 시판되는 대부분의 항체는 단일 클론 항체이며, 단일 세포 외 에피토프를 인식하고 형광체와 미리 결합되어 있습니다. 반면, 다클론 항체는 표적 단백질 내의 여러 에피토프를 인식할 수 있어 웨스턴 블롯팅, 면역조직화학 또는 면역형광법에 흔히 사용됩니다. 그러나 이러한 항체들은 일반적으로 결합되지 않은 상태이므로 표준 유세포 분석 워크플로우와 직접적으로 호환되지 않습니다. 형광체 결합 2차 항체와 결합되지 않은 1차 항체를 함께 사용하는 방식은 검출 가능한 표적의 범위를 넓히는 유연한 대안을 제공하며, 신호 증폭을 가능하게 하여 발현량이 적은 단백질을 분석할 때 유리할 수 있습니다.
이러한 한계를 해결하기 위해, 당사는 K562 인간 적혈구 백혈병 세포의 단백질 염색을 위한 프로토콜을 최적화했습니다10. 세포 내 염색에는 세포 구조와 상태를 보존하기 위한 고정뿐만 아니라, 항체가 세포 내 구획에 접근할 수 있도록 하는 투과화 과정이 필요합니다. 본 프로토콜에서는 세포 형태를 유지하고 특정 조건에서 세포막 투과성을 높일 수 있는 흔히 사용되는 가교 고정제인 파라포름알데히드(PFA)를 사용하여 세포를 고정합니다11,12,13,14. 에탄올(EtOH)을 이용한 투과화는 핵 표적에 대한 접근을 포함하여 항체가 세포 내 구획으로 진입할 수 있게 합니다5,13,15. 투과화 이후에는 비접합 1차 다클론 항체와 형광체 접합 2차 항체로 염색을 진행합니다. 이 워크플로에서 비표면 면역 반응 검출에는 PFA 처리만 사용하며, 핵 표적 검출에는 추가적인 EtOH 투과화 단계를 사용합니다. 펩타이드 경쟁을 통한 핵 염색 특이성 평가 결과, 비특이적 대조군이 아닌 인지 펩타이드에 의해 항체 결합이 농도 의존적으로 억제됨을 확인하였습니다. 전반적으로, 비접합 1차 다클론 항체의 사용은 형광체 접합 항체를 이용한 기존의 표면 마커 분석을 넘어 유세포 분석의 적용 범위를 확장하며, 단일 세포 해상도로 세포 내 단백질 발현을 평가할 수 있는 유연한 접근 방식을 제공합니다.
프로토콜
K562 세포는 상업적으로 구입하였으며, 애리조나 대학교 유전학 코어(University of Arizona Genetics Core)를 통해 주기적으로 인증 및 마이코플라스마 검사를 수행하였습니다. 본 연구에는 인간 참여자나 척추동물이 포함되지 않았습니다.
1. 시약 준비
- 멸균 조건에서 세포를 배양합니다. 본 프로토콜에서는 K562 인간 골수성 백혈병 세포주를 사용합니다.
- 10% fetal bovine serum과 1% penicillin-streptomycin이 첨가된 Roswell Park Memorial Institute (RPMI) 배지에서 K562 세포를 37°C, 5% CO₂ 조건으로 해동 및 유지합니다16. 증식을 위해 세포를 약 1 × 10⁵ cells/mL 밀도로 분주하고, 권장 최대 세포 밀도의 75%–95%에 도달했을 때 수확하며, 20 passage 이상 배양하지 않습니다. 염색을 위해서는 권장 최대 세포 밀도의 50%–75%에서 세포를 수확합니다.
- Class II 생물안전 작업대(biosafety cabinet) 내부에서 멸균된 10× phosphate-buffered saline (PBS)를 준비합니다.
- 1 L 메스실린더에 800 mL의 오토클레이브 멸균수를 넣고 80 g의 sodium chloride (NaCl), 2 g의 potassium chloride (KCl), 2.4 g의 potassium phosphate monobasic (KH₂PO₄), 14.4 g의 sodium phosphate dibasic (Na₂HPO₄)를 첨가합니다.
- 교반 자석(stir bar)을 넣고 모든 가루가 용해될 때까지 마그네틱 교반기 위에서 용액을 교반합니다.
- pH 프로브를 사용하여 pH를 7.2–7.4로 조정합니다. 오토클레이브 멸균수를 사용하여 최종 부피를 1 L로 맞춥니다. 0.2 µm 공극 크기의 나일론 멤브레인이 장착된 보틀탑 필터를 사용하여 용액을 여과 멸균합니다.
- Class II 생물안전 작업대 내부에서 멸균된 10× PBS 10 mL를 900 mL의 오토클레이브 멸균수에 더해 10× PBS를 1× PBS로 희석합니다.
- 제조사의 지침에 따라 고정 가능 생존 염색약(fixable viability dye)을 준비합니다. 본 프로토콜에서는 동결 건조된 염색약 한 튜브에 50 µL의 dimethyl sulfoxide (DMSO)를 첨가하고, 염색약이 완전히 용해될 때까지 볼텍싱합니다.
- 재구성된 염색약은 빛을 차단하여 −20°C에서 최대 1년 동안 보관합니다. 반복적인 동결-해동 사이클을 피하기 위해 염색약을 소량으로 분주하여 보관합니다.
- 10% 10× PBS, 86% 물, 4% fetal bovine serum (FBS)를 혼합하여 fluorescence-activated cell sorting (FACS) 버퍼를 준비합니다. 예를 들어, 10 mL의 10× PBS, 86 mL의 물, 4 mL의 FBS를 혼합하여 10 mL의 FACS 버퍼를 준비합니다.
- 약 2주 동안 필요한 양의 FACS 버퍼만 준비합니다.
- FACS 버퍼는 4°C에서 보관합니다.
- 1% paraformaldehyde (PFA)를 준비합니다.
주의: PFA는 가연성 및 반응성 발암물질이므로 취급에 주의하십시오. 적절한 개인 보호 장구를 착용하고 인증된 화학 흄후드 내부에서 PFA를 준비하십시오.- 350 mL의 물과 50 mL의 10× PBS를 혼합하여 가열 교반기 위에 놓고 65°C로 가열합니다. 가열된 용액에 20 g의 PFA 가루를 서서히 첨가하여 4% PFA (weight/volume)를 준비합니다.
- PFA의 용해를 돕기 위해 5 M sodium hydroxide (NaOH)를 1–3방울 첨가합니다. 가열 교반기에서 용액을 약 20분 동안 교반합니다. pH 미터를 사용하여 pH를 7.4로 조정합니다.
- 물로 최종 부피를 50 mL로 맞춥니다.
- 4% PFA를 50 mL씩 분주하여 −20°C에서 최대 1년 동안 보관합니다. 해동 후에는 4% PFA를 4°C에서 최대 2개월 동안 보관합니다. 해동된 4% PFA는 2개월 후에 폐기합니다.
- 1× PBS를 사용하여 4% PFA를 1% PFA로 희석하고, 희석된 용액을 4°C에서 최대 4주 동안 보관합니다17.
- 20-proof ethanol 70 mL와 Type I 초순수 30 mL를 혼합하여 차가운 70% ethanol (EtOH)을 준비합니다.
- 70% EtOH는 −20°C에서 최대 1년 동안 보관합니다. 투과화를 위해 세포에 첨가하기 직전까지 용액을 얼음으로 차갑게 유지합니다.
2. 세포 수집 및 계수
- 10 cm 조직 배양 플레이트에서 세포를 옮겨 15 mL 원심 분리 튜브에 담습니다.
- 세포를 60 × g에서 5분 동안 원심분리한다. 4°C 브레이크를 사용하여 세포를 펠렛화합니다.
- 배양액을 제거하고, 5 mL의 1× PBS로 세포를 재부유시켜 세척한다. 다시 600 × g에서 5분 동안 원심분리한다. 4°C 브레이크를 설정한 상태에서 상층액을 흡입하여 세포 펠릿만 남깁니다.
- 세포 펠렛을 1× PBS에 다시 현탁한다. 헤모사이토미터 또는 자동 세포 계수기를 사용하여 세포를 혼합한 후 수를 측정한다. 10 µL ~가 포함된 세포 현탁액의 10 µL 트리판 블루(trypan blue), 세포 계수 슬라이드에 샘플 로딩 및 세포 농도 결정.
참고: 세포 생존율이 다음의 경우에만 진행하십시오. >신뢰할 수 있는 결과를 보장하기 위해 90%를 유지하십시오. - 세포 현탁액을 60 × g에서 5분 동안 원심분리하십시오. 4°C 브레이크를 건 상태로 상층액을 흡입하여 제거하고 세포 펠릿만 남깁니다. 세포를 2 × 10 밀도로 재부유합니다.5 생존 세포 수/mL (최소 0.5 × 10⁵ 생존 세포 수/mL)
- 필요한 수의 시료 및 대조군 유량 튜브에 세포 현탁액 1 mL를 분주하십시오.
- 각 표적 단백질과 염색 워크플로별로 별도의 샘플 튜브를 준비하십시오. 표면(Pre-PFA), Post-PFA, Pre-EtOH 및 Post-EtOH 염색 조건은 동일한 세포를 순차적으로 염색하는 것이 아니라 독립적인 샘플 튜브를 사용하여 수행합니다. 예를 들어, 두 가지 표적 단백질을 평가하는 경우 다음과 같이 8개의 튜브를 준비하십시오: 튜브 1(1차 항체 A, Pre-PFA), 튜브 2(1차 항체 B, Pre-PFA), 튜브 3(1차 항체 A, Post-PFA), 튜브 4(1차 항체 B, Post-PFA), 튜브 5(1차 항체 A, Pre-EtOH), 튜브 6(1차 항체 B, Pre-EtOH), 튜브 7(1차 항체 A, Post-EtOH), 튜브 8(1차 항체 B, Post-EtOH).
참고: 염색 워크플로에 표시된 바와 같이 (그림 1), 1일차에 Pre-PFA 및 Pre-EtOH 시료에 대해 1차 및 2차 항체 염색을 수행한다. 2일차에 Post-PFA 및 Post-EtOH 시료에 대해 1차 및 2차 항체 염색을 수행한다. - 각 처리 조건에 대해 염색하지 않은 대조군 튜브와 단일 염색 대조군 튜브를 준비하십시오. 생존능과 두 가지 표적 단백질을 평가하는 경우, 각 처리 조건마다 염색하지 않은 대조군 하나, 생존능 염색약만 처리한 대조군 하나, 그리고 2차 항체만 처리한 대조군 하나를 준비하십시오.
참고: 1차 항체가 비결합 상태이더라도, 분석법 검증 과정이나 1차 항체의 비특이적 결합을 평가할 때는 1차 항체 단독 대조군을 포함할 수 있습니다. - 염색하지 않은 모든 대조군 튜브와 단일 염색 대조군 튜브에 샘플 튜브와 동일한 처리를 수행하십시오. 샘플을 1% PFA로 고정하고 70% EtOH로 투과화한 경우, 대조군 튜브도 동일하게 처리하십시오.
- 각 표적 단백질과 염색 워크플로별로 별도의 샘플 튜브를 준비하십시오. 표면(Pre-PFA), Post-PFA, Pre-EtOH 및 Post-EtOH 염색 조건은 동일한 세포를 순차적으로 염색하는 것이 아니라 독립적인 샘플 튜브를 사용하여 수행합니다. 예를 들어, 두 가지 표적 단백질을 평가하는 경우 다음과 같이 8개의 튜브를 준비하십시오: 튜브 1(1차 항체 A, Pre-PFA), 튜브 2(1차 항체 B, Pre-PFA), 튜브 3(1차 항체 A, Post-PFA), 튜브 4(1차 항체 B, Post-PFA), 튜브 5(1차 항체 A, Pre-EtOH), 튜브 6(1차 항체 B, Pre-EtOH), 튜브 7(1차 항체 A, Post-EtOH), 튜브 8(1차 항체 B, Post-EtOH).
- 보상 비드(compensation beads)를 사용하여 단일 염색 보상 컨트롤을 준비하십시오.
참고: 보정 대조군을 준비하기 위해 세포 대신 비드를 사용할 수 있습니다.- 각 형광체당 하나의 보정 대조군 튜브와 하나의 미염색 대조군 튜브에 라벨을 붙입니다. 생존 염색 시약과 서로 다른 형광체가 표지된 두 종류의 2차 항체를 사용하는 경우, 미염색 대조군 1개, 생존 염색 시약 대조군(형광체 1) 1개, 2차 항체 A 대조군(형광체 2) 1개, 2차 항체 B 대조군(형광체 3) 1개로 총 4개의 튜브를 준비합니다.
참고: 아민 반응성 생존능 염색시약을 사용하는 경우, 생존능 염색시약 대조군으로 아민 반응성 보정 비드를 사용하십시오. - 각 보정 대조군 튜브에 하나의 염료 또는 항체만 첨가하여, 유세포 분석 보정 시 각 대조군이 단일 형광체에 대해서만 양성 반응을 보이도록 합니다.
- 각 형광체당 하나의 보정 대조군 튜브와 하나의 미염색 대조군 튜브에 라벨을 붙입니다. 생존 염색 시약과 서로 다른 형광체가 표지된 두 종류의 2차 항체를 사용하는 경우, 미염색 대조군 1개, 생존 염색 시약 대조군(형광체 1) 1개, 2차 항체 A 대조군(형광체 2) 1개, 2차 항체 B 대조군(형광체 3) 1개로 총 4개의 튜브를 준비합니다.
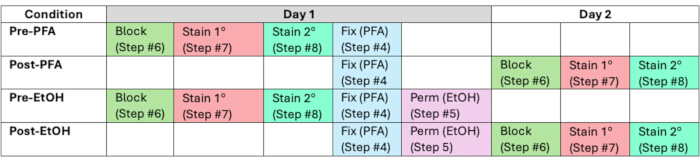
그림 1표면 결합 및 세포 내 표적 검출을 위해 최적화된 염색 워크플로우. 워크플로우는 고정 가능 생존 염색 후 고정, 투과화, 블로킹, 1차 항체 염색 및 2차 항체 염색의 순서와 시점을 보여줍니다. Pre-PFA, Post-PFA, Pre-EtOH 및 Post-EtOH 조건에 대해 각각 별도의 워크플로우가 제시되어 있습니다. 1차 및 2차 항체 염색은 Pre-PFA 및 Pre-EtOH 워크플로우의 경우 1일 차에, Post-PFA 및 Post-EtOH 워크플로우의 경우 2일 차에 수행됩니다. PFA, 파라포름알데히드; EtOH, 에탄올. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
3. 고정 가능한 생존 염색약으로 세포 염색하기
- 제조사의 지침에 따라 고정 가능 생존 염색약으로 세포를 염색하십시오. 다음을 추가하십시오. 1 µL (단계 1.4에서 준비한) 생존능 염색 시약 스톡 용액을 각 샘플 튜브와 1 × 10^6개의 세포가 포함된 해당 생존능 염색 단일 염색 대조군 튜브에 직접 추가하고6 1 mL의 1× PBS에 부유된 세포.
- 3초 동안 가볍게 볼텍싱하고, 빛이 차단된 상태에서 상온으로 30분간 배양한다.
참고: 본 단계 및 이후의 모든 단계에서 세포가 빛에 노출되지 않도록 보호하십시오. - 세포 현탁액을 60 × g에서 5분 동안 원심분리한다. 4°C 브레이크를 설정한 상태에서 상층액을 흡입하여 세포 펠렛만 남깁니다.
- 세포를 1× PBS 1 mL로 2회 세척하고, 최종 세포 펠릿을 다음으로 재현탁하십시오. 100 µL 1× PBS의.
참고: 형광체 결합 일차 항체를 사용하여 세포 표면 표적을 염색하는 경우, 고정 단계로 넘어가기 전 이 단계에서 제조사의 지침에 따라 표면 염색을 수행하십시오.
4. 1% PFA로 세포 처리
참고: Pre-PFA 시료의 경우(단계 2.6.1 및 그림 1 참조), 본 섹션을 진행하기 전에 단계 6, 7, 8을 수행하십시오.
- 10 µL의 1× PBS에 재부유시킨 세포와 모든 단일 염색 대조군 튜브를 포함한 각 샘플 튜브에 1% PFA 1 mL를 추가한다. 3초 동안 부드럽게 볼텍싱하고, 빛을 차단한 상태에서 상온에서 15–20분 동안 샘플을 배양한다.
- 세포 현탁액을 4°C에서 브레이크를 켠 상태로 60 × g에서 5분 동안 원심분리한다. 상층액을 흡입하여 제거하고 세포 펠릿만 남긴다.
- 세포 펠릿을 1 mL의 FACS buffer에 재부유시킨 후, 4°C에서 브레이크를 켠 상태로 60 × g에서 5분 동안 원심분리하는 과정을 두 번 반복하여 세포 펠릿을 세척한다.
- 최종 세포 펠릿을 10 µL의 FACS buffer에 재부유시킨다.
참고: 고정된 세포(염색 또는 미염색)는 1 mL의 FACS buffer에 넣어 4°C에서 12–48시간 동안 보관할 수 있다. 프로토콜을 재개하려면 세포 현탁액을 4°C에서 브레이크를 켠 상태로 60 × g에서 5분 동안 원심분리하고, 상층액을 흡입하여 제거한 후 세포 펠릿을 10 µL의 FACS buffer에 재부유시킨다.
5. EtOH를 이용한 세포 투과화
참고: Pre-EtOH 시료의 경우(단계 2.6.1 및 그림 1 참조), 본 섹션을 진행하기 전에 단계 6, 7, 8을 먼저 수행하십시오.
- 10 µL의 세포 현탁액이 들어 있는 각 샘플 튜브의 내벽에 얼음처럼 차가운 70% EtOH 1 mL를 조심스럽게 첨가한 후, 즉시 약 50% 강도로 5 s 동안 볼텍싱합니다. 나머지 모든 샘플 튜브와 단일 염색 대조군 튜브에 대해서도 이 과정을 반복합니다.
- 튜브를 빛이 차단된 −20°C에서 최소 2 h 동안 배양합니다.
참고: 프로토콜을 계속 진행하기 전, 세포를 1 mL의 70% EtOH에 넣어 −20°C에서 12–48 h 동안 보관할 수 있습니다. - 세포 현탁액을 4°C에서 브레이크를 켠 상태로 60 × g에서 5 min 동안 원심 분리한 후, 상층액을 흡입하여 제거하고 세포 펠릿만 남깁니다.
- FACS buffer 1 mL로 세포를 3회 세척하며, 세척 단계 사이마다 4°C에서 브레이크를 켠 상태로 60 × g에서 5 min 동안 원심 분리합니다.
- 최종 세포 펠릿을 10 µL의 FACS buffer에 재현탁합니다.
6. 세포 블로킹
- 각 튜브에 FACS buffer 820 µL와 normal goat serum (NGS) 80 µL를 첨가하여, FACS buffer 92%와 NGS 8%가 함유된 최종 블로킹 용액을 준비합니다. 3초 동안 부드럽게 볼텍싱한 후, 샘플을 실온에서 30분 동안 빛을 차단한 상태로 정지 상태에서 배양합니다.
- 세포 현탁액을 4°C에서 브레이크를 설정한 상태로 60 × g에서 5분 동안 원심분리한 후, 상층액을 흡입하여 제거하고 세포 펠릿만 남깁니다.
- 펠릿을 1 mL의 FACS buffer에 다시 현탁하고 단계 6.2에서 설명한 대로 원심분리하는 과정을 두 번 반복하여 세포를 세척합니다.
- 최종 세포 펠릿을 10 µL의 FACS buffer에 다시 현탁합니다.
7. 비접합 1차 항체로 세포 염색하기
- 비표지 1차 항체 0.5 µL를 세포 현탁액 10 µL에 첨가합니다(1:20 희석). 샘플을 빛이 차단된 상태에서 상온에서 1시간 동안 배양합니다.
참고: 1:20 희석은 권장 시작 농도이며, 다른 항체의 경우 최적화가 필요할 수 있습니다.- 펩타이드 경쟁 실험을 수행하는 경우, 1차 항체를 첨가하기 직전에 펩타이드를 첨가합니다. 본 프로토콜에서는 반응 혼합물 내 항체 농도(4.3 nM)를 기준으로 계산하여, 펩타이드 대 항체의 몰비를 50에서 0.625 범위로 적정하였습니다. 개별 펩타이드-항체 쌍에 따라 최적화가 필요할 수 있습니다.
- FACS 버퍼 1 mL를 첨가하고, 브레이크를 켠 상태에서 4°C, 60 × g로 5분 동안 세포 현탁액을 원심분리합니다. 상층액을 흡입하여 제거하고 세포 펠렛만 남깁니다.
- FACS 버퍼 1 mL로 세포를 두 번 더 세척하며, 단계 7.2에 설명된 대로 원심분리합니다.
- 최종 세포 펠렛을 FACS 버퍼 10 µL에 재현탁합니다.
8. 형광체 접합 2차 항체로 세포 염색하기
- 각 시료 튜브와 해당 대조군 튜브에 1:20으로 희석한 형광체 결합 2차 항체(세포 현탁액 10 µL당 항체 0.5 µL)를 추가합니다.
참고: 본 프로토콜에서는 Goat anti-rabbit DyLight 48 2차 항체가 사용되었습니다. - 시료를 빛이 차단된 상태로 실온에서 1시간 동안 배양합니다.
- FACS 버퍼 1 mL를 추가합니다. 세포 현탁액을 4°C에서 브레이크를 설정한 상태로 60 × g로 5분간 원심분리한 후, 상층액을 흡입하여 제거하고 세포 펠릿만 남깁니다.
- 단계 8.3에서 설명한 원심분리 과정을 반복하여 FACS 버퍼 1 mL로 세포를 두 번 세척합니다.
- 세포를 30–50 µL의 FACS 버퍼에 재현탁합니다.
참고: 세포는 유세포 분석 전까지 FACS 버퍼 내에서 4°C로 빛을 차단하여 1~3일 동안 보관할 수 있습니다.
9. 유세포 분석법으로 시료 분석하기
- 적절한 단일 염색 대조군을 사용하여 형광 보정을 수행합니다. 유세포 분석기로 샘플을 획득하고, 분석을 위해 최소 5,0–10,00개의 살아있는 단일 세포 이벤트를 수집합니다. 본 프로토콜에서는 데이터 획득을 위해 FACSDiva 소프트웨어를 사용하였습니다.
- 먼저 전방 산란광 면적(FSC-A) 대 측방 산란광 면적(SSC-A)을 사용하여 데브리스(debris)를 제외하고, 이어서 FSC-높이(FSC-H) 대 FSC-너비(FSC-W) 및 SSC-높이(SSC-H) 대 SSC-너비(SSC-W)를 사용하여 더블릿(doublet)을 제외함으로써 데이터를 분석합니다. 생존 염색 시약 채널을 사용하여 죽은 세포를 제외합니다.
- 남은 살아있는 단일 세포 중 선택한 표적 단백질에 대해 양성 또는 음성인 세포의 백분율을 분석합니다(대표 결과 참조). 비염색 대조군 및 2차 항체 단독 대조군을 사용하여 양성 게이트를 설정하고, 동일한 획득 배치 내의 모든 비교 가능한 샘플에 동일한 게이팅 기준을 적용합니다.
결과
본 프로토콜은 유세포 분석용으로 검증된 상용 항체가 없는 단백질 표적의 세포 내 염색을 가능하게 합니다. 대표적인 예로, 핵에 위치하며 보편적으로 발현되는 스플라이싱 단백질인 splicing factor 3a subunit 1 (SF3A1)의 염색을 SF3A1의 18~37번 아미노산에 해당하는 펩타이드(SF3A118–37; EPKQPTEEEASSKEDSAPSK)에 대해 생성된 토끼 폴리클로날 항체를 사용하여 평가하였습니다18,19.
염색 워크플로를 평가하기 위해, 비표지 anti-SF3A1로 세포를 염색하였습니다.18–37 paraformaldehyde(PFA) 단독 처리 또는 PFA와 EtOH의 순차적 처리 전후의 1차 다클론 항체(그림 1 및 2). 예상대로, PFA 처리 전(Pre-PFA) 또는 PFA 및 EtOH 순차 처리 전(Pre-EtOH)에 염색한 시료에서는 SF3A1 양성 집단이 검출되지 않았습니다(그림 2A). PFA 처리만 수행한 후 염색을 진행한 결과(Post-PFA), 소수의 SF3A1 양성 집단이 확인되었다(그림 2B). 이와 대조적으로, EtOH 투과화 후 염색을 수행했을 때만(Post-EtOH) 뚜렷한 SF3A1 양성 집단이 관찰되었습니다(그림 2B). 이러한 결과는 해당 워크플로우가 PFA 단독 처리 후보다 EtOH 투과화 처리 후에 실질적으로 더 많은 SF3A1 염색을 검출한다는 것을 나타냅니다.
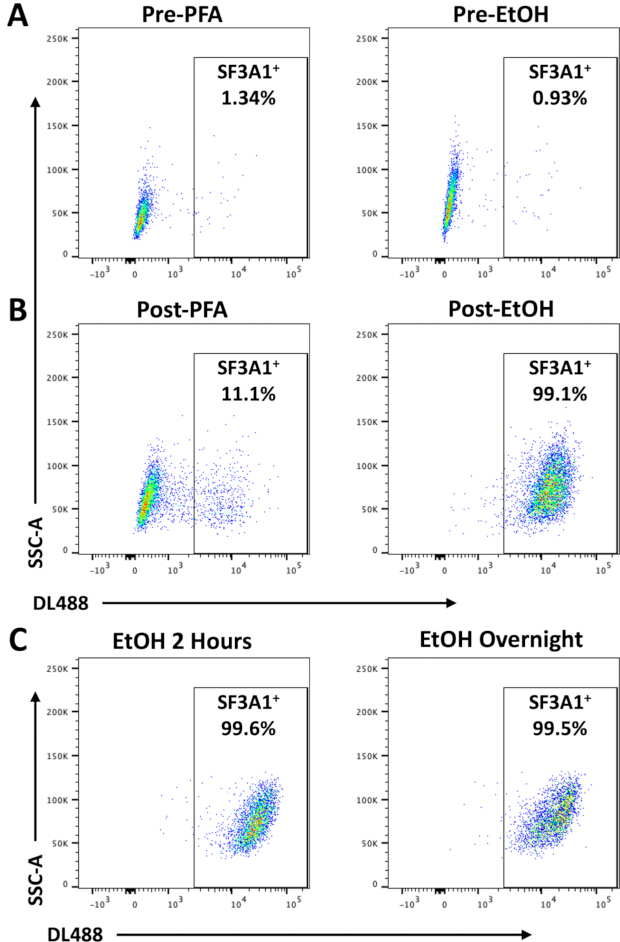
그림 2파라포름알데히드 고정 및 에탄올 투과화 이후의 SF3A1 염색 평가. DyLight 48 (DL48) 형광 대 측방 산란 영역(SSC-A)을 나타내는 생존 및 생존능 염색 음성 K562 세포의 대표적인 유세포 분석 도표. 상자로 표시된 영역은 SF3A1 양성(SF3A1⁺) 집단을 나타낸다. SF3A1, splicing factor 3a subunit 1; PFA, paraformaldehyde; EtOH, ethanol. (A) PFA 고정 전(Pre-PFA; 왼쪽) 또는 순차적인 PFA 고정과 EtOH 투과화 전(Pre-EtOH; 오른쪽)에 수행한 SF3A1 항체 염색. (B) PFA 고정 후(Post-PFA; 왼쪽) 또는 순차적인 PFA 고정과 EtOH 투과화 후(Post-EtOH; 오른쪽)에 수행한 SF3A1 항체 염색. (C) EtOH 투과화를 2시간 또는 하룻밤 동안 처리한 후의 SF3A1 염색 비교. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
EtOH 노출 시간이 염색이나 세포 무결성에 영향을 미치는지 확인하기 위해, 세포를 2시간 또는 하룻밤 동안 EtOH로 처리했습니다. 유세포 분석 결과, 두 조건 사이에서 염색 강도나 외견상 세포 무결성에 뚜렷한 차이가 없음이 나타났습니다(그림 2C). 이러한 결과는 테스트한 조건 하에서 2시간의 EtOH 투과화 처리가 하룻밤 동안 배양한 것과 유사한 염색 결과를 생성함을 나타냅니다.
EtOH 투과화가 검출 가능한 SF3A1 염색을 유도함을 확인하고(그림 2B), 경쟁 펩타이드가 없는 상태에서 SF3A1 염색의 기저선을 설정한 후(그림 3A), 펩타이드 경쟁을 통해 항체 특이성을 평가하였다. 세포를 SF3A118–37 또는 SF3A1의 아미노산 778–793에 해당하는 비특이적 대조 펩타이드(SF3A178–793; GAVIHLALKERGGRKK)와 함께 배양하였다. 펩타이드는 1차 항체와 함께 첨가되었다(프로토콜, 단계 7). 특이적 펩타이드인 SF3A118–37를 과량으로 처리하여 배양했을 때 SF3A1 양성 세포의 비율이 염색하지 않은 대조군과 유사한 수준으로 감소한 반면, 비특이적 펩타이드인 SF3A178–793는 염색 프로파일을 유의미하게 변화시키지 않았다(그림 3B,C). 펩타이드 적정 실험 결과, 인지 펩타이드인 SF3A118–37에 의해 항체 결합이 농도 의존적으로 억제됨이 입증되었으나(IC50 = 21.6 nM), 비특이적 펩타이드인 SF3A178–793를 최대 50배 몰 과량으로 처리해도 억제 효과가 관찰되지 않았다(그림 3D). 이러한 결과는 유세포 분석법을 통한 펩타이드 경쟁 분석법이 항체 결합 억제를 평가하는 데 사용될 수 있음을 보여준다.
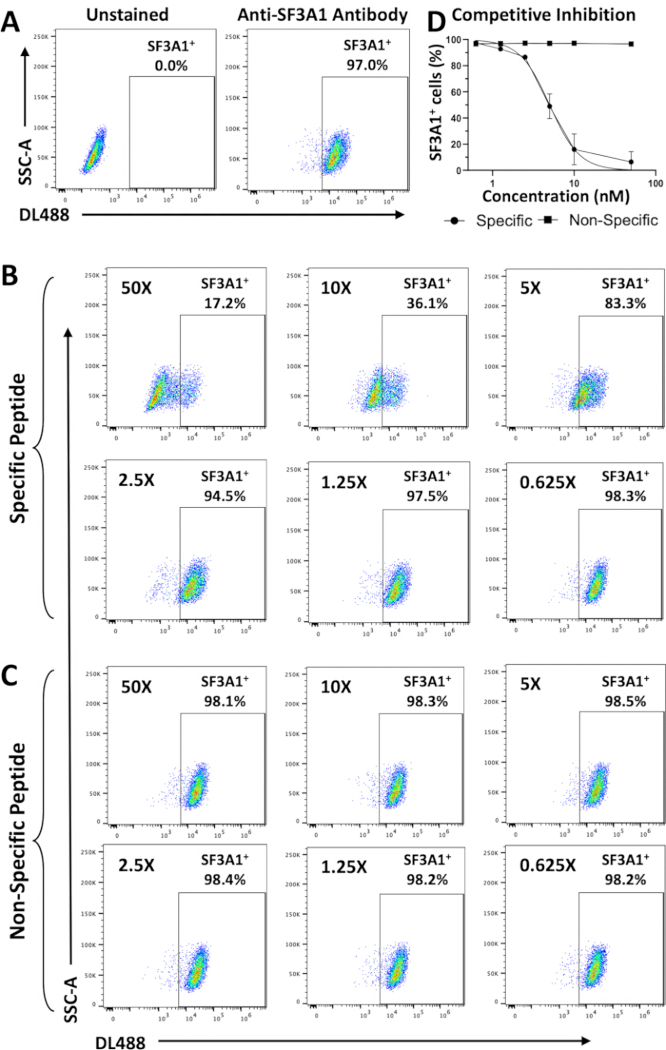
그림 3동족 펩타이드에 의한 SF3A1 항체 염색의 용량 의존적 경쟁적 저해. 생존해 있고 viability dye 음성인 K562 세포의 대표적인 유세포 분석 도표로, DyLight 48 (DL48) 형광 대 측방 산란 면적 (SSC-A)을 나타낸 것이다. 상자로 표시된 영역은 SF3A1 양성 (SF3A1⁺) 군집을 나타낸다. SF3A1, splicing factor 3a subunit 1. (A) 염색하지 않은 대조군 및 anti-SF3A1 항체 염색 결과. (B) 상동 SF3A1(18–37) 펩타이드를 농도 의존적으로 첨가한 후의 SF3A1 염색 결과. (C) 비특이적 SF3A1(78–793) 펩타이드를 농도 의존적으로 첨가한 후의 SF3A1 염색 결과. 펩타이드 농도는 216, 43.3, 21.7, 10.8, 5.4 및 2.7 nM이었으며, 그림에 표시된 해당 펩타이드 대 항체 몰비는 4.3 nM의 SF3A1 항체 농도를 기준으로 계산되었다. (D) 펩타이드 농도에 따른 SF3A1 양성 세포의 백분율을 나타내는 경쟁적 저해 곡선. 상동 SF3A1(18–37) 펩타이드는 항체 결합을 농도 의존적으로 저해했으나, SF3A1(78–793) 펩타이드는 저해하지 않았다. 상동 펩타이드의 반수 최대 억제 농도 (IC₅₀)는 가변 기울기를 가진 최적 적합 비선형 저해제 대 정규화된 반응 모델을 사용하여 결정되었으며, 21.6 nM이었다. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
마지막으로, 수용체 생합성 과정 및 리간드 유도 내재화 이후 세포 내에도 존재하는 세포 표면 수용체인 erythropoietin receptor (EpoR)의 검출을 통해 프로토콜을 평가하였다20,21. EpoR은 세포 외 N-말단 도메인, 251~273번 아미노산에 걸친 단일 transmembrane 영역, 그리고 세포 내 C-말단 도메인으로 구성된 508개 아미노산 단백질이다. western blotting, immunohistochemistry 및 immunofluorescence에 대해서는 검증되었으나 flow cytometry에 대해서는 검증되지 않은2,23,24,25,26 비표지 토끼 다클론 anti-EpoR 항체 (BS-1424R)를 위에서 설명한 염색 워크플로우에 따라 적용하였다. 제조사에 따르면, BS-1424R은 EpoR의 세포 내 도메인 내 30~365번 아미노산에 대해 생성되었다.
PFA 처리 전(Pre-PFA)에 세포를 염색했을 때, 그림 4A). 이와 대조적으로, PFA 단독 처리(Post-PFA) 후에는 K562 세포의 약 7%가, PFA 처리 후 EtOH를 순차적으로 처리(Post-EtOH)한 후에는 약 84%가 양성을 나타냈다(그림 4B–D). SF3A1 염색과 대조적으로, Post-PFA 및 Post-EtOH 워크플로 모두에서 EpoR 염색이 증가한 것이 관찰되었다 (비교 그림 2B 및 4D). 이러한 결과는 EpoR의 세포내 도메인 내에 BS-1424R 에피토프가 위치한다는 점과 일치합니다. 두 가지 염색 조건 모두에서 EpoR 면역 반응성이 검출된 것은 PFA 처리가 K562 세포의 세포막을 충분히 투과성 있게 만들어 항체가 세포내 에피토프에 결합할 수 있도록 했음을 나타냅니다. 본 워크플로에서는 단일 2차 항체를 사용하므로, 별도로 처리 및 염색된 샘플을 사용하여 표면 및 세포내 EpoR 풀을 평가해야 합니다. 이러한 제한점은 서로 다른 숙주 종에서 생성된 1차 항체를 사용하여 종 특이적 2차 항체를 통한 다중 검출을 가능하게 함으로써 극복할 수 있습니다.
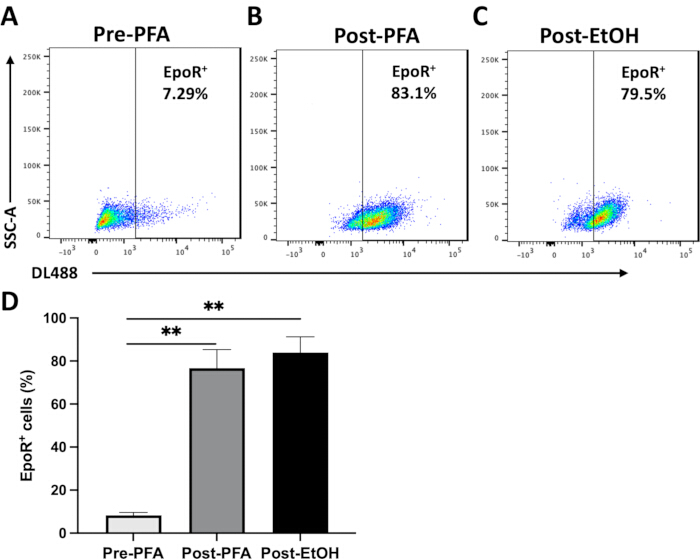
그림 4다양한 고정 및 투과화 조건에 따른 K562 세포 내 에리트로포이에틴 수용체(EpoR) 검출. DyLight 48 (DL48) 형광과 측방 산란 영역(SSC-A)을 나타내는 생존 및 viability dye 음성 K562 세포의 대표적인 유세포 분석 도표. 상자로 표시된 영역은 EpoR 양성(EpoR⁺) 집단을 나타낸다. EpoR 염색은 EpoR의 세포 내 도메인 내 아미노산 30–365에 대해 생성된 BS-1424R 다클론 항체를 사용하여 수행되었다. (A) PFA 고정 전 EpoR 염색(Pre-PFA). (B) PFA 고정 후 EpoR 염색(Post-PFA). (C) PFA 고정 및 EtOH 투과화 순차 처리 후 EpoR 염색(Post-EtOH). (D) 각 염색 조건에 따른 EpoR 양성 세포의 정량화. 데이터는 3회의 독립적인 실험(n = 3)에서 얻은 평균 ± 표준 오차(SEM)로 표시되었다. 통계적 유의성은 Student's t-test를 사용하여 결정되었다. t-검사. P < **는 0.01을 나타냅니다. 표시된 비교 대상은 PFA 처리 전 대비 PFA 처리 후 및 PFA 처리 전 대비 EtOH 처리 후입니다. Ab, 항체; EpoR, 에리트로포이에틴 수용체; PFA, 파라포름알데히드; EtOH, 에탄올. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
토론
여기에 제시된 결과는 비접합 일차 항체를 사용한 세포 내 유세포 분석을 통한 단백질 검출의 몇 가지 중요한 파라미터를 강조합니다. 중요한 고려 사항은 투과화 전략이며, 이는 표적 단백질의 세포 내 위치에 따라 선택해야 합니다. 여기에 설명된 워크플로에서는 PFA 고정 후 EtOH 투과화를 통해 핵 단백질인 SF3A1의 검출이 가능했으며, EpoR 면역 반응성은 Post-PFA 및 Post-EtOH 워크플로 모두에서 검출되었습니다. 표면 단백질을 평가할 때는 PFA 처리 전에 염색을 수행해야 하며, 세포 내 염색은 PFA 처리 후에 수행하고 필요한 경우 추가적인 EtOH 투과화를 거쳐 수행할 수 있습니다. 이 워크플로를 통해 서로 다른 염색 조건을 사용하여 면역 표현형으로 정의된 세포 집단 내에서 표면 관련 단백질과 세포 내 단백질을 모두 평가할 수 있습니다.
PFA는 일반적으로 세포 고정제로 사용되지만, 1% PFA 처리는 K562 세포의 세포막을 충분히 투과성 있게 만들어 EpoR 항체가 세포 내 에피토프에 결합할 수 있도록 하였습니다. PFA 매개 투과화는 HEK293T 및 HeLa 세포를 포함한 다른 세포선에서도 항체 진입을 가능하게 하는 것으로 나타났으나, 이는 더 높은 PFA 농도(4%)를 사용하여 달성되었습니다11. 이러한 차이는 PFA의 세포 유형 특이적 효과를 시사하며, 따라서 에피토프 검출을 최대화하기 위해 고정 조건의 최적화가 필요할 수 있습니다. 대안적인 세포 투과화 시약으로는 서로 다른 메커니즘으로 작용하는 계면활성제인 saponin, digitonin 및 Triton X-100이 있습니다. Triton X-100은 세포막을 비특이적으로 투과화하는 반면, saponin과 digitonin은 콜레스테롤 및 기타 막 스테롤에 결합하여 세포를 투과화합니다27. 연구들에 따르면 저농도의 digitonin은 미토콘드리아 및 핵막의 무결성을 유지하면서 세포막만을 선택적으로 투과화하는 것으로 입증되었습니다28,29,30. 따라서 이러한 시약들의 적절한 조합을 통해 서로 다른 세포 내 구획 내의 단백질 위치를 구별할 수 있으나, 이러한 접근법의 한 가지 제한점은 세포 내 항원 및 에피토프 무결성의 잠재적 손실입니다13,31.
본 프로토콜은 쉽게 적용 가능하며 실험 요구 사항에 따라 수정할 수 있습니다. 예를 들어, EtOH 처리 시간은 염색 성능이나 세포 무결성의 뚜렷한 손실 없이 조정될 수 있어, 특히 투과화 전후의 염색 조건이 병행으로 수행되는 다일 워크플로우에 유연성을 제공합니다(그림 1). 본 프로토콜은 일차 인간 조혈 세포를 포함한 다른 세포 유형에도 적용될 수 있으나, 이러한 처리가 에피토프 접근성, 항체 결합 효율, 세포 무결성 및 형광 신호 강도에 영향을 미칠 수 있으므로 고정, 투과화 및 원심 분리 조건의 최적화가 필요할 수 있습니다14,32,33. 또한, PFA 및 EtOH 노출 시간과 원심 분리 조건을 최적화하면 세포 생존율을 유지하고 과도한 세포 손실을 최소화하는 데 도움이 될 수 있습니다. 마찬가지로 항체 농도와 배양 조건을 최적화한 후 추가적인 단백질 표적을 검출하는 것도 가능합니다.
잠재적인 제한 사항으로는 낮은 신호 강도가 있으며, 이는 1차 항체 농도를 높이거나 2차 항체 증폭을 사용하여 개선할 수 있습니다. 비특이적 염색은 블로킹 조건의 최적화 또는 펩타이드 경쟁법을 통해 줄일 수 있습니다. 다클론 항체를 사용하면 배치 간 변동성이 발생하고 오프타겟 결합의 가능성이 증가할 수 있으므로, 각 응용 분야에 대해 항체 특이성을 주의 깊게 검증해야 합니다. 또한, 펩타이드 경쟁법은 면역화 펩타이드에 대한 의존성을 보여주지만, 항체 특이성을 독립적으로 입증하지는 않습니다. anti-SF3A1 항체의 경우, 이전의 면역침전 연구를 통해 항체 특이성이 입증되었습니다19. 항체 특이성을 검증하기 위한 추가적인 보완적 접근 방식으로는 항원 고갈, 유전자 넉다운, 유전자 넉아웃 또는 항원 음성 세포 모델의 사용 등이 있습니다. 또한, 적절한 대조군을 설정하지 않으면 여러 2차 항체의 사용이 교차 반응을 일으키고 멀티플렉싱을 제한할 수 있기 때문에, 이 접근 방식이 모든 다색 패널과 본질적으로 호환되는 것은 아닙니다. 따라서 배경 염색을 최소화하고 신호 분해능을 최대화하기 위해 2차 항체와 형광체의 신중한 선택이 중요합니다.
여기에 설명된 프로토콜은 K562 인간 적백혈병 세포 내 세포 내 단백질의 유세포 분석 평가를 위한 워크플로우를 제공합니다. 또한 펩타이드 경쟁을 통한 항체 성능 평가와 다양한 염색 조건 하에서의 수용체 관련 면역 반응성을 평가하는 방법을 지원합니다. 이 접근 방식은 세포 분화 과정 중 또는 세포 외 자극에 반응하여 발생하는 단백질 발현의 변화를 조사하는 데 유용하며, 여기에는 면역 표현형으로 정의된 세포 집단 내의 전사 인자, RNA 처리 단백질 및 수용체 생물학 연구가 포함됩니다. 별도의 연구에서 이 워크플로우는 적혈구 분화를 거치는 인간 조혈 모세포 및 전구 세포에서 에리스로포이에틴에 의해 매개되는 세포 내 지질 대사 효소의 변화를 조사하는 데 사용되었으며34, 이를 통해 이 프로토콜이 일차 세포에도 적용 가능함을 입증하였습니다. 종합적으로, 이 프로토콜은 유세포 분석에서 비표지 일차 항체의 응용 범위를 확장하며 배양 세포의 단백질 발현을 평가하기 위한 유연한 워크플로우를 제공합니다.
공개 사항
저자들은 공개할 사항이 없습니다.
감사의 글
저자들은 National Institutes of Health 산하의 National Institute of General Medical Sciences (R01GM127464) 및 National Cancer Institute (P30CA023074), Valley Research Partnership Program (VRP P1-4009 및 VRP77), 그리고 Arizona Biomedical Research Center (ABRC: RFGA2022-010-30)로부터 SS가 받은 연구비 지원에 대해 감사드립니다. 본 콘텐츠의 내용은 전적으로 저자들의 책임이며, National Institutes of Health의 공식적인 견해를 반드시 대변하는 것은 아닙니다. 또한 저자들은 University of Arizona College of Medicine–Phoenix의 Flow Cytometry Core Facility 책임자인 Dr. Mrinalini Kala의 지원에 감사드립니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 10× 인산완충식염수 (PBS) | 자체 제작 | 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 대안: 시판 PBS |
| 15 mL 원심분리 튜브 | VWR | 89039-664 | 대안: 적절한 크기의 멸균 원심분리관 어느 것이든 가능 |
| 5 mL 원형 바닥 폴리스티렌 튜브 | Corning | 352052 | 대안: 사용 가능한 유세포 분석기와 호환되는 모든 유세포 분석 튜브 |
| Anti-rabbit DyLight 488 2차 항체 | Thermo Fisher Scientific | PI35553 | 대안: 1차 항체 숙주 종과 호환되는 2차 항체 |
| 자동 세포 계수기 | Thermo Fisher Scientific | AMQAF2000 | 헤모사이토미터 대체 방법 |
| ArC 아민 반응성 보정 비드 키트 | Thermo Fisher Scientific | A10628 | 대안: 세포; 단일 염색 대조군으로 세포를 사용하는 경우, 모든 대조군 튜브를 샘플 튜브와 동일하게 처리하십시오. |
| 보틀탑 필터 | Thermo Fisher Scientific | 595-4520 | 나일론 막; 0.2 µm |
| 세포 계수 슬라이드 | Thermo Fisher Scientific | C10228 | 자동 세포 계수기 사용 시에만 필요함 |
| 디메틸 설폭사이드(DMSO) | 생존능 염색 키트와 함께 제공됨 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. | 동결건조된 생존능 염색약을 재구성하는 데 사용됨 |
| 에탄올, 200 proof | Thermo Fisher Scientific | BP28184 | 분자생물학 등급; 얼음처럼 차가운 70% 에탄올 제조에 사용됨 |
| 에리트로포이에틴 수용체 1차 다클론 항체 | Bioss | BS-1424R | |
| 소태아혈청 (FBS) | Omega Scientific | FB-12 | 대안: 대상 세포주에 대해 검증된 모든 FBS |
| 유세포 분석기 | BD Biosciences | BD Canto II | 대안: 적합한 모든 유세포 분석기 |
| 혈구계수기 | Hausser Scientific | HS3200 | 대체 방법: 자동 세포 계수기 |
| 가열 자석 교반기 | Thermo Fisher Scientific | SP88857100 | PBS 및 파라포름알데히드 조제에 사용됨 |
| K562 인간 골수성 백혈병 세포 | ATCC | CCL-243 | 다른 인증된 공급처에서 구매 가능함 |
| Live-or-Dye 고정 가능 생존 염색 시약 (405/545) | Biotium | 32009 | 대안: 호환 가능한 모든 고정 가능 생존 염색 시약. 고정 불가능 염색 시약(예: 7-AAD)은 적합하지 않음 |
| 정상 염소 혈청 | Thermo Fisher Scientific | 16210064 | 블로킹용으로 사용됨 |
| 파라포름알데히드 분말 | Sigma-Aldrich | P6148 | 대안: 시판 파라포름알데히드 용액 |
| pH 미터/전극 | Accumet | AB15 | 완충액 pH 조절에 사용됨 |
| 염화칼륨 (KCl) | Thermo Fisher Scientific | BP366-1 | |
| 인산일칼륨 (KH₂PO₄)2PO4) | Thermo Fisher Scientific | BP362-1 | |
| SF3A1 1차 다클론 항체 | 자체 제작 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | |
| 염화나트륨 (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| 수산화나트륨 용액 (5 M) | MilliporeSigma | S8263 | 대안: 수산화나트륨 펠렛을 사용하여 5 M 용액을 조제합니다. |
| 인산수소나트륨 (Na2헤마톡실린 및 에오신 염색 (HPO)4) | Thermo Fisher Scientific | BP332-1 | |
| 마그네틱 바 | VWR | 74950-286 | 자기 교반기에 함께 사용함 |
| 트리판 블루, 0.4% | Thermo Fisher Scientific | 15250061 | 세포 생존율 측정에 사용됨 |
| UltraComp eBeads 보정 비즈 | Thermo Fisher Scientific | 01-2222-42 | 대안: 세포; 단일 염색 대조군으로 세포를 사용하는 경우, 모든 대조군 튜브를 샘플 튜브와 동일하게 처리하십시오. |
참고문헌
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
재인쇄 및 허가
이 논문이 게재되었습니다
동영상 곧 제공