본 리뷰는 수술적 접근법, 방사선 치료 및 표적 치료를 포함하여 두개내 척삭종의 병리학적 분류 및 치료의 최신 진전에 관한 임상 및 중개 증거를 종합합니다.
이 논문에서
요약
초록
척삭종은 희귀한 악성 골종양으로, Surveillance, Epidemiology, and End Results (SEER) 데이터베이스에 따르면 연간 발생률은 100,000명당 약 0.08명이며, 이 중 두개내 척삭종이 전체 척삭종 사례의 약 3분의 1을 차지합니다. 이러한 희귀성으로 인해 질환에 대한 이해, 특히 드문 병리학적 아형에 대한 이해가 제한적이었으며, 병리학적 분류 및 최적의 치료 전략에 관한 보편적인 합의가 아직 이루어지지 않았습니다. 또한 두개내 척삭종은 완전 절제의 어려움, 기존 방사선 치료 및 화학 요법에 대한 내성, 높은 재발률이 특징이며, 이는 임상 관리를 복잡하게 만듭니다. 본 서술적 리뷰에서는 수술적 접근법, 방사선 치료 및 표적 치료에 중점을 두고 두개내 척삭종의 병리학적 분류와 치료를 다룬 임상 연구 및 중개 연구를 종합합니다. 병리학적 아형에 대한 보다 세부적인 특성 규명과 더불어 신경내시경 수술, 양성자 빔 치료, 탄소 이온 방사선 치료 및 분자 표적 치료의 발전은 질환 분류 및 관리 가능한 접근법을 확장시켰습니다. 이러한 발전 사항들을 평가함으로써 두개내 척삭종의 진단과 치료에 있어 현재의 전략과 남아있는 과제들에 대한 최신 개요를 제공하고자 합니다.
서론
척삭종은 척삭 조직의 잔존물에서 발생하는 드물고 국소 침습적인 악성 골종양입니다. 감시, 역학 및 최종 결과(SEER) 데이터베이스에 따르면, 연간 발생률은 인구 100,000명당 약 0.08명이며, 이는 원발성 악성 골종양의 1%–4%를 차지합니다1,2. 척삭종은 주로 사대(clivus), 척추 및 천미골 부위를 포함한 축성 골격에서 발생합니다. 두개내 척삭종은 모든 척삭종의 약 27%–42%를 차지하며, 일반적으로 전이가 드문 서서히 성장하는 종양입니다1,3,4,5,6,7. 그러나 기존 방사선 치료 및 화학 요법에 대한 내성과 완전한 외과적 절제 달성의 어려움으로 인해 약 30%–51%의 재발률을 보입니다8,9,10,11,12,13,14,15.
척삭종은 병리학적으로 전형적 또는 고전적 척삭종, 저분화 척삭종, 그리고 탈분화 척삭종의 세 가지 아형으로 분류됩니다. 전형적 척삭종은 상대적으로 예후가 양호하며, 가능한 경우 완전한 외과적 절제로 일차적인 관리가 이루어집니다. 반면, 저분화 및 탈분화 척삭종은 더 공격적인 양상을 보이며 임상적 결과가 더 좋지 않아 수술, 방사선 치료, 표적 치료를 포함한 다학제적 치료가 필요할 수 있습니다. 따라서 병리학적 분류는 치료 방법 선택과 임상 관리에 있어 중요한 역할을 합니다. 본 리뷰에서는 병리학적 아형과 치료 전략 간의 관계에 중점을 두고, 두개내 척삭종의 병리학적 특성 규명 및 치료의 최신 진전 사항을 살펴봅니다.
리뷰 및 관점
1. 분류
- 전형적/고전적 척삭종
전형적 척삭종은 가장 흔한 병리학적 아형이다16,17. 현미경적으로 이 종양은 주로 점액성 기질에 매몰되어 있으며 섬유성 격막으로 구분된 소엽 형태로 배열된 상피양 세포로 구성된다11. 이러한 상피양 세포는 특징적으로 공포화된 세포질을 포함하고 있어 physaliphorous 세포 또는 공포 세포라고 하며, 이는 1857년 독일 병리학자 Rudolf Virchow가 처음 기술한 특징이다18. 일부 척삭종은 공포성 세포 형태와 초자성 연골 기질을 모두 나타내어 조직학적으로 연골육종과 유사하며, 이러한 종양을 연골양 척삭종이라고 한다6,19. 연골양 척삭종은 이전에 독립적인 병리학적 아형으로 분류되었으나, 최신 세계보건기구(WHO)의 뼈 및 연조직 종양 분류에서는 전형적 척삭종에 포함되었다. 초기 연구에서는 연골양 척삭종이 전형적 척삭종보다 예후가 더 좋은 것으로 시사되었으나, 최근 연구들에 따르면 두 아형 간의 예후 차이는 미미한 것으로 나타났다20,21,22,23. 고분화 전형적 척삭종은 조직학적으로 예후가 더 좋고 일반적으로 외과적 개입이 필요하지 않은 양성 척삭세포 종양(BNCT)과 유사할 수 있으므로 정밀한 감별 진단이 중요하다. 전형적 척삭종은 세 가지 척삭종 아형 중 예후가 가장 좋으며, 중앙 생존 기간은 4–7년, 10년 생존율은 약 40%–60%이다12. - 저분화 척삭종
저분화 척삭종은 매우 드문 아형이다. 1980년대와 1990년대에 Sibley, Coffin 및 동료들은 척삭종의 특징인 공포 세포는 결핍되어 있으나 cytokeratin, vimentin 및 S-100 단백질에 양성을 보이는 등 척삭종과 일치하는 면역조직화학적 특성을 보이는 소아의 악성 두개저 종양을 보고하였다24,25. 이에 따라 별도의 병리학적 아형으로 분류하는 것에 대해 오랫동안 논란이 있었으며, 문헌에서는 세포성 척삭종 및 비정형 척삭종과 같은 이질적인 용어들이 사용되었다24,25,26,27,28,29. 저분화 척삭종은 2020년 WHO 연조직 및 뼈 종양 분류에서 공식적으로 별개의 아형으로 인정되었다. 현미경적으로 종양 세포는 횡문근양(rhabdoid) 및 반지세포(signet-ring) 특성을 보이며, 전형적 척삭종의 특징인 공포 세포가 결핍되어 있고 점액성 기질은 드물게 나타난다30,31,32. 이 아형은 전형적 척삭종보다 실질적으로 좋지 않은 예후와 관련이 있다. Hoch 등의 연구에서 저분화 척삭종 환자 6명 중 5명이 사망하여 83%의 사망률을 보였으며, 2명은 폐 전이가 발생했고, 유일한 생존 환자는 경부 림프절 전이가 발생했다33. 평균 전체 생존 기간은 약 9–53개월 범위로 보고되었다32,34,35. - 역분화 척삭종
역분화 척삭종은 또 다른 드문 병리학적 아형으로 주로 성인에게 영향을 미친다. 조직병리학적으로 이들 종양은 전형적인 공포성 척삭종 세포와 방추형 또는 다형성 세포로 구성된 고등급 육종 성분이 공존하는 이상성(biphasic) 형태가 특징이다. 두 성분은 뚜렷한 경계를 유지하면서도, 척삭성 분화에서 육종성 분화로의 진행을 보여주는 이행 구역을 나타낸다36. 면역조직화학적으로 전형적 성분은 전형적 척삭종과 유사한 반면, 육종성 성분은 Brachyury 발현이 소실되며 cytokeratin에 음성을 보인다37. Heffelfinger et al. 은 이러한 육종성 변화를 "역분화"라고 명명하였으며, 이후 연구들에서 "역분화 척삭종"이라는 용어가 일반적으로 채택되었다6,38,39,40. 육종양 척삭종 및 역형성 척삭종과 같은 용어들도 사용되어 왔다. 일부 연구에서 "역형성 척삭종"이 저분화 척삭종을 지칭하기도 했기 때문에, 이러한 중복된 용어들의 지속적인 사용은 권장되지 않는다41. 역분화 척삭종은 척삭종 아형 중 가장 공격적인 임상 행동과 가장 좋지 않은 예후를 보이며, 진단 후 중앙 전체 생존 기간은 일반적으로 24개월 미만이다38,42.
2. 면역조직화학 및 분자생물학
Brachyury 유전자는 T-box (TBX) 유전자 가족에 속하며, 이 유전자가 인코딩하는 단백질은 척삭 발달에 중요하다43,44,45. Brachyury 발현은 배아 척삭과 척삭종에 매우 국한되어 있어, 진단 마커로서 높은 민감도와 특이도를 제공한다22,43,45,46. 따라서 Brachyury는 척삭종을 다른 종양과 구별하는 중요한 면역조직화학적 마커이다. 또한 Brachyury의 발현은 척삭종의 척삭 기원을 뒷받침하는 분자적 근거를 제공한다. 일부 연구에서는 Brachyury 음성 척삭종이 Brachyury 양성 종양보다 예후가 더 좋지 않다는 점을 시사했다46. 하지만 이러한 연관성은 제한된 수의 연구에서만 보고되었으며 추가적인 검증이 필요하다.
SWI/SNF-관련, 매트릭스 결합, 액틴 의존성 염색질 조절자, 서브패밀리 B, 멤버 1 (SMARCB1)은 switch/sucrose-non-fermentable (SWI/SNF) 염색질 리모델링 복합체의 핵심 구성 요소입니다. 이 종양 억제 유전자의 소실은 비정형 기형종 및 횡문근양 종양의 발생과 밀접한 관련이 있습니다34,47. SMARCB1은 일반적으로 저분화 척삭종을 제외한 다른 척삭종 하위 유형에서 유지되므로, 저분화 척삭종을 다른 하위 유형과 구별하는 데 도움이 될 수 있습니다34,48. 척삭종은 또한 특징적으로 사이토케라틴을 발현하며, 대부분 상피막 항원 (EMA) 및 S100 단백질을 발현합니다21,46,49,50. 이러한 면역조직화학적 마커는 척삭종을 다른 종양과 구별하는 데 도움이 됩니다. 척삭종의 병리학적 하위 유형 및 면역조직화학적 특성은 표 1에 요약되어 있습니다.
| 유형 | 고위험군 | 병리적 특징 | 면역조직화학/분자생물학 | 예후 |
| 전형적 척삭종 | 성인 | 공포 세포가 존재함 | Brachyury, cytokeratin, S100 protein, SMARCB1 양성 | 세 가지 하위 유형 중 가장 양호함 |
| 저분화 척삭종 | 소아 및 청소년 | 특징적인 공포 세포가 없음 | SMARCB1 소실 | 중간 |
| 역분화 척삭종 | 성인 | 공포 척삭종 세포와 고등급 육종 성분을 모두 포함함 | 전형적 성분은 전형적 척삭종과 유사하며, 역분화 성분은 Brachyury 소실을 보이고 cytokeratin 음성임 | 불량 |
표 1: 척삭종의 병리학적 아형 및 면역조직화학적 특성. 척삭종의 병리학적 아형과 그 주요 면역조직화학적 특성에 대한 요약. SMARCB1, SWI/SNF-관련, 기질-결합, 염색질의 액틴-의존성 조절인자, 서브패밀리 B, 멤버 1.
3. 치료
- 외과적 치료
외과적 절제술은 두개내 척삭종의 주요 치료 방법으로 남아 있습니다. 두개내 척삭종은 주로 사대(clivus)에서 발생하는데, 이곳에는 중요한 신경 및 혈관 구조물들이 있어 종양의 완전한 절제가 기술적으로 매우 어렵습니다. 절제 범위는 중요한 예후 인자입니다.51따라서, 최대한의 안전한 절제가 외과적 관리의 주요 목표로 유지됩니다.
수술적 접근법은 크게 전방, 측방 및 후방 접근법으로 분류할 수 있습니다.52,53,54베이징 티엔탄 병원(Beijing Tiantan Hospital)의 데이터에 따르면, 두개내 척삭종의 약 60%가 사대(clivus)의 상부 3분의 2 지점에서 발생합니다.55따라서 많은 두개내 척삭종은 복측 경비강 접형동 경로를 통해 접근이 가능하며, 이를 통해 주변 해부학적 구조를 보존하면서 종양을 절제할 수 있습니다. 접형동 수술은 내시경 보조 또는 현미경 보조 기법을 사용하여 수행할 수 있습니다. Komotar의 체계적 문헌 고찰에 따르면 외. 두개내 척삭종 환자 766명의 결과를 분석하였으며, 전통적인 개두술보다 내시경적 비강내 수술(EES) 시 총 전절제술(GTR) 비율이 더 높게 나타났다고 보고하였다(61.0% 대(對) 48.1%)56EES 후 보고된 신경 손상, 뇌척수액(CSF) 누출 및 뇌수막염의 발생률은 각각 1.3%, 5.0%, 0.9%였으며, 이는 개방형 수술 후의 24.2%, 10.7%, 5.9%와 대비됩니다.56사망률과 재발률 또한 개복 수술군보다 내시경하 수술(EES)군에서 더 낮게 나타났습니다 (4.7% 대(對) 21.6% 및 16.8% 대(對) 각각 40%)56폐렴, 패혈증, 요붕증, 상처 감염 또는 뇌수종에 대해서는 통계적으로 유의미한 차이가 보고되지 않았습니다.56유리 지방 이식편은 경막 결손의 수복을 돕고, 뇌척수액 누출을 감소시키며, 경막 결손 부위를 따라 물리적 장벽을 제공할 수 있습니다.55.
EES의 제한점은 주로 종양의 위치, 침범 범위 및 종양의 크기와 관련이 있습니다. 척삭종은 상부 및 중부 사대(clivus)에 더 빈번하게 발생하지만, 약 3분의 1은 하부 사대에서 발생합니다.9,55하부 사대(lower clivus)는 경접형동 접근법(transsphenoidal approach)의 원위단에 위치하며, 이로 인해 완전 절제가 더 어려울 수 있습니다. 수술 후 잔존 종양 및 재발률은 상부 및 중부 사대 종양보다 하부 사대 척삭종에서 더 높게 보고되었습니다.8이러한 경우 원측방 접근법(far-lateral approach)을 고려할 수 있습니다. 종양의 침범 범위 또한 접근법 선택에 영향을 미칩니다. 종양이 사대(clivus)를 넘어 양측으로 확장된 경우, 내시경 접근법을 통해 확보 가능한 수술 공간과 시야가 제한적일 수 있습니다. 따라서 대안적인 접근법들이 기술되어 왔습니다. 시신경 외측으로 확장된 종양에는 안와전두개골 절개술(orbitofrontal craniotomy)이 권장되며, 경동맥 외측으로 확장된 종양에는 원측방 접근법 또는 후방 경암성 접근법(posterior transpetrous approach)을 고려할 수 있습니다.57종양의 크기 또한 중요한 요소입니다. 직경이 4cm보다 크거나 부피가 80cm³를 초과하는 척삭종의 경우3 EES 단독으로는 완전 절제가 어려울 수 있으며, 복합 수술적 접근법이 필요할 수 있습니다.58.
따라서 EES는 상부 및 중부 사대(clivus) 척삭종에 있어 중요한 수술적 선택지입니다. 하부 사대에 위치한 종양, 크기가 과도하게 큰 종양, 또는 광범위한 양측성 침범이 있는 종양의 경우, 해부학적 및 생물학적 특성에 따라 수술 접근법을 개별화해야 합니다. 척삭종의 희귀성과 대규모 무작위 대조 시험의 부재로 인해 수술 접근법을 비교하는 근거는 여전히 제한적입니다. 몇몇 메타 분석을 제외하고, 가장 큰 단일 센터 시리즈는 베이징 티엔탄 병원(Beijing Tiantan Hospital)에서 보고되었습니다. 절제 범위와 잔존 종양에 대한 연구 간 정의 차이는 결과의 직접적인 비교를 더욱 제한합니다. 따라서 서로 다른 수술 접근법의 상대적 장점과 한계를 명확히 하기 위해 표준화된 결과 정의를 사용한 더 큰 규모의 다기관 연구가 필요합니다. - 방사선 치료
전통적인 방사선 치료는 두개내 척삭종에서 효능이 제한적입니다. 양성자 빔 치료(PBT)와 탄소 이온 방사선 치료(CIRT)는 재발률 감소 및 생존 결과 개선과 관련이 있는 것으로 알려져 있습니다.23,32이러한 입자 기반 접근 방식은 방사선 경로의 끝부분 근처에 브래그 피크(Bragg peak)라고 알려진 집중적인 에너지 침착을 생성하여, 인접한 정상 조직의 방사선 노출은 줄이면서 종양에 치료 선량을 전달할 수 있게 합니다.59,60,61PBT와 CIRT는 척추, 천골 및 두개내 척색종 환자군을 대상으로 평가되었습니다.62,63,64,65,66,67Rodrigues 등의 체계적 문헌고찰 및 메타분석 등. PBT의 5년 전체 생존율(OS)은 83%, CIRT는 89%로 보고되었으며, 5년 무진행 생존율(PFS)은 각각 84%와 81%로 보고되었습니다.67PBT와 CIRT는 특수 시설과 대형 입자 가속기가 필요하므로 이용 가능성이 제한적이다. 치료 양식 선택 및 선량 처방을 포함한 표준화된 방사선 치료 프로토콜 또한 아직 확립되지 않았다. 이전 연구들은 주로 두개외 척삭종 환자군을 평가한 반면, 두개내 척삭종을 구체적으로 다룬 근거는 상대적으로 제한적인 실정이다.67,68,69이러한 요인들은 입자 방사선 치료법의 광범위한 적용과 직접적인 비교를 계속해서 제한하고 있습니다. - 약물치료학
- 표적 치료법
코드종(chordoma)에서 평가된 표적 치료제에는 혈소판 유래 성장 인자 수용체(PDGFR), 상피 세포 성장 인자 수용체(EGFR) 및 혈관 내피 성장 인자 수용체(VEGFR) 억제제가 포함됩니다.
Imatinib mesylate는 PDGFR을 표적으로 하는 티로신 키나아제 억제제(TKI)이며, 척삭종에서 널리 연구되어 왔습니다.70,71보고된 부분 반응(PR)률은 0%–5%, 안정성 질환(SD)률은 69%–74%, 질병 진행(PD)률은 26%–28% 범위이며, 무진행 생존 기간(PFS) 중앙값은 약 9개월, 전체 생존 기간(OS)은 약 30–35개월 범위입니다.72,73,74Imatinib은 또한 everolimus 또는 sirolimus와 같은 mammalian target of rapamycin (mTOR) 억제제 및 cyclophosphamide와의 병용 요법에 대해 평가되었습니다.75,76,77또 다른 PDGFR 억제제인 Dasatinib 또한 척삭종에서 평가되었습니다. 32명의 환자를 대상으로 한 2상 임상시험에서 무진행 생존 기간(PFS)의 중앙값은 6.3개월이었으며, 2년 및 5년 전체 생존율(OS)은 각각 43%와 18%였습니다.78.
코드종(chordoma)에서 평가된 EGFR 억제제에는 erlotinib, lapatinib 및 cetuximab이 포함됩니다. erlotinib에 대한 임상적 근거는 여전히 제한적입니다. erlotinib 단독 요법을 투여받고 고형암 반응 평가 기준(RECIST)에 따라 평가된 5명의 환자를 대상으로 한 연구에서, 1명의 환자는 부분 반응(PR)을 보였고 4명의 환자는 안정 병변(SD)을 보였습니다.74Erlotinib은 cetuximab, linsitinib 및 기타 약제와의 병용 요법으로도 평가되었습니다.79,80,81,82,83,84Stacchiotti 등이 수행한 임상 2상 시험 등. 라파티닙(lapatinib) 단일 요법을 평가하였으며, 부분 반응(PR), 안정 병변(SD), 질병 진행(PD) 비율은 각각 40%, 50%, 10%였고, 무진행 생존 기간(PFS) 중앙값은 8개월, 전체 생존 기간(OS) 중앙값은 25개월로 보고하였다.85Cetuximab, gefitinib 및 기타 EGFR 억제제가 척삭종에 사용된 사례가 보고되었으나, 가용한 증거가 여전히 제한적이므로 추가적인 조사가 필요합니다.86,87.
소라페닙(Sorafenib)은 VEGFR 및 PDGFR을 표적으로 하는 TKI입니다.88,8927명의 환자를 대상으로 한 2상 임상시험에서 부분 반응률(PR rate)은 4%, 6개월 무진행 생존율(PFS rate)은 85.35%, 6개월 전체 생존율(OS rate)은 100%였으며, 9개월 무진행 생존율은 약 73%, 12개월 전체 생존율은 약 86.5%였다.89또 다른 임상 연구에서는 부분 반응(PR), 안정 병변(SD) 및 질병 진행(PD) 비율이 각각 9%, 82% 및 9%라고 보고하였다.74Sunitinib과 pazopanib은 유사한 약리학적 기전을 가진 추가적인 다중 표적 티로신 키나아제 억제제(TKI)입니다.90,91,92Sunitinib의 안정 병변(SD) 및 질병 진행(PD) 비율은 각각 44%와 56%로 보고되었으며, 반면 Pazopanib의 SD 및 PD 비율은 모두 50%였다. 일부 환자에서는 최대 15개월의 무진행 생존기간(PFS)이 보고되었다.93,94.
종합적으로, 기존 연구들은 PDGFR, EGFR 및 VEGFR을 표적으로 하는 치료제의 잠재적인 질병 조절 활성을 시사합니다. 하지만 근거 기반이 소규모 표본 크기, 증례 보고 및 회고적 분석으로 인해 여전히 제한적입니다. 가장 규모가 큰 2상 임상시험의 대상자가 56명이었다는 점은 대규모 체계적 임상 연구가 부족함을 보여줍니다. 또한 대부분의 연구에서 병리학적 아형에 따른 층화 없이 진행성 척색종을 평가하였습니다. 결과적으로, 이러한 약제들의 다양한 병리학적 아형에 따른 치료 활성은 여전히 충분히 정의되지 않은 상태입니다. 증례 보고를 제외한 선택된 연구들의 요약은 다음 표에 제시되어 있습니다. 표 2코드종에서 평가된 표적 치료제에는 혈소판 유래 성장 인자 수용체(PDGFR), 상피 세포 성장 인자 수용체(EGFR) 및 혈관 내피 성장 인자 수용체(VEGFR) 억제제가 포함됩니다.그림 1). - 세포독성 약물
캄토테신 기반 약제와 알킬화제 또한 척삭종에서 평가되었습니다. 진행성 또는 전이성 척삭종 환자를 대상으로 경구용 9-nitrocamptothecin을 투여한 2상 임상시험 결과, PFS 중앙값은 9.9주였으며, 3개월 및 6개월 PFS율은 각각 47%와 33%인 것으로 보고되었습니다.95소규모의 회고적 시리즈 연구에서, Dhall은 등 수술 후 cyclophosphamide와 etoposide 치료를 받은 3명의 환자에 대해 기술하였으며, 이들 모두 장기 추적 관찰 기간 동안 재발이 없었습니다. 추적 관찰 기간의 중앙값은 9년이었으며, 범위는 6~13년이었습니다.96또 다른 보고서에서는 vincristine, cyclophosphamide 및 etoposide로 치료한 소아 환자에서 완전 관해가 나타났다고 기술하였으며, 자기공명영상 결과 3개월 차에 종양 크기가 감소하였고 12개월 및 30개월 추적 관찰 시에는 검출 가능한 종양이 없음을 확인하였습니다.97안트라사이클린(Anthracyclines)과 시스플라틴(cisplatin) 또한 일부 환자에게서 부분 반응을 유도하는 것으로 보고되었습니다. 하지만 이러한 보고는 주로 저분화 또는 탈분화 척색종과 관련되어 있으며, 이용 가능한 근거는 여전히 제한적입니다. - 기타 약물
Palbociclib은 cyclin-dependent kinase(CDK) 억제제입니다. CDK는 세포 주기 조절 및 전사에 관여하는 세린/트레오닌 키나아제입니다. 일부 척삭종에서 CDKN2A 및 CDKN2B의 동형 접합 결실이 보고되었으며, 이는 CDK 활성 변화 및 종양 증식과 관련이 있습니다.98Palbociclib은 척삭종 세포주와 환자 유래 이종 이식 모델에서 평가되었으며, 임상 2상 시험 또한 시작되었습니다.99,100,101,102.
조사 중인 면역치료 접근법에는 면역관문 억제제, T세포 치료제, 단클론 항체 및 Brachyury를 표적으로 하는 백신 치료법이 포함됩니다. 대부분의 연구는 아직 초기 단계에 머물러 있으며, 임상적 이점에 대한 근거는 현재 제한적인 상황입니다.103,104,105,106기저의 조절 기전 또한 추가적인 규명이 필요합니다. 따라서 이러한 접근법들은 척삭종에 대한 연구 단계의 치료 전략으로 남아 있습니다.
- 표적 치료법
| 표적 | 약물 | 연구 유형 | 표본 크기 | PR (%) | 표준편차 (%) | PD (%) | 무진행 생존기간 (PFS) | 운영체제 |
| 혈소판 유래 성장 인자 수용체 (PDGFR) | 이마티닙 | 2단계 | 56 | 2 | 70 | 28 | 9.2개월 | 35개월 |
| 이마티닙 | 후향적 증례 시리즈 | 46 | 0 | 74 | 26 | 9.9개월 | 30개월 | |
| 이마티닙 | 후향적 연구 | 62 | 5 | 69 | 26 | NR | NR | |
| 다사티닙 | 2단계 | 32 | NR | NR | NR | 6.3개월 | NR | |
| 상피세포 성장인자 수용체 (EGFR) | 엘로티닙(Erlotinib) | 후향적 연구 | 5 | 20 | 80 | NR | 4개월 | NR |
| 라파티닙 | 2단계 | 18 | 40 | 50 | 10 | 8개월 | 25개월 | |
| 혈관내피세포성장인자 수용체 | 소라페닙 | 2단계 | 27 | 4 | NR* | NR* | 6개월 무진행 생존율(PFS): 85.35%; 9개월 무진행 생존율(PFS): 73.0% | 6개월 OS: 100%; 12개월 OS: 86.5% |
| 소라페닙 | 후향적 연구 | 11 | 9 | 82 | 9 | NR | NR | |
| 수니티닙 | 2단계 | 9 | NR | 44 | 56 | NR | NR | |
| 파조파닙 | 증례 시리즈 | 4 | NR | 50 | 50 | 8.5개월 | NR | |
| 약어, PR, 부분 반응; SD, 안정 병변; PD, 질병 진행; PFS, 무진행 생존 기간; OS, 전체 생존 기간 | ||||||||
| 각주, Bompas 등의 연구에서.89중앙값 PFS 및 OS는 기술되지 않았습니다. 해당 데이터는 6/9개월 및 12개월 시점의 PFS 비율입니다. | ||||||||
표 2: 척삭종의 선택된 표적 치료 연구. 치료 반응 및 생존 결과를 포함하여 척삭종의 표적 치료를 평가한 선택된 연구들의 요약. PR, 부분 반응; SD, 안정 병변; PD, 질병 진행; PFS, 무진행 생존 기간; OS, 전체 생존 기간.
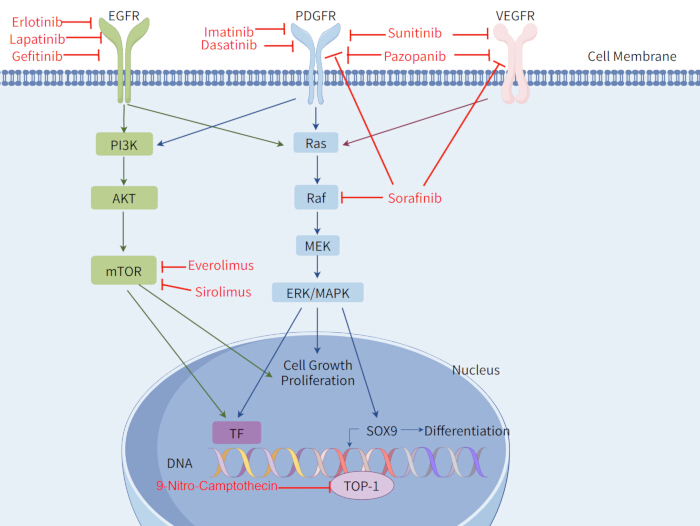
그림 1: 척색종 관련 치료 표적 및 신호 전달 경로. 척색종 관련 치료 표적 및 관련 신호 전달 경로의 개요. EGFR, 상피세포 성장인자 수용체; PDGFR, 혈소판 유래 성장인자 수용체; VEGFR, 혈관 내피 성장인자 수용체; PI3K, 포스포이노시티드 3-키나아제; AKT, 단백질 키나아제 B; mTOR, 포유류 라파마이신 표적 단백질; Ras, 쥐 육종 바이러스; Raf, 급속 가속 섬유육종; MEK, 미토겐 활성화 단백질 키나아제 키나아제; ERK, 세포 외 신호 조절 키나아제; MAPK, 미토겐 활성화 단백질 키나아제; TF, 전사 인자; SOX9, SRY-box 전사 인자 9; TOP-1, 토포이소머라아제 I. FigDraw를 사용하여 작성됨. 여기 를 클릭하여 이 그림의 더 큰 버전을 확인하십시오.
결론
병리학적 분류와 치료법의 발전으로 척삭종(chordoma)에 대한 이해와 관리가 개선되었습니다. 2020년 WHO 분류에서는 저분화 척삭종을 별개의 질환으로 인정함으로써 척삭종의 분류 체계를 정교화하였습니다. 두개내 척삭종의 주요 치료법은 여전히 외과적 절제술입니다. 내시경 경비강 수술은 상측 및 중간 사대(clivus)를 침범한 종양에 대해 유리한 결과를 보였으며, 관찰 연구에서 더 높은 완전 절제율과 더 낮은 재발률을 나타냈습니다. 하지만 가용한 증거들이 주로 후향적 연구와 통합 임상 사례에 기반하고 있으므로, 수술적 접근법의 선택은 종양의 위치, 범위 및 크기에 따라 결정되어야 합니다.
절제 불가능하거나 잔류 또는 재발성 질환의 경우, 양성자 빔 치료와 탄소 이온 방사선 치료가 중요한 치료 옵션이며, 무진행 생존율과 전체 생존율에서 유리한 결과를 보여주었습니다. PDGFR 억제제 및 기타 분자 표적 약제를 포함한 표적 치료 또한 진행성 척삭종에서 활성을 보였으나, 이를 뒷받침하는 근거는 여전히 제한적입니다. 치료 시에는 병리학적 아형을 고려해야 합니다. 전형적 척삭종은 일반적으로 예후가 더 양호하며 주로 수술로 관리하고, 임상 상황에 따라 방사선 치료를 고려합니다. 저분화 및 탈분화 척삭종은 임상적 양상이 더 공격적이며 수술, 방사선 치료, 전신 요법을 포함한 다학제적 치료가 필요한 경우가 많습니다.
몇 가지 한계점이 남아 있습니다. 척삭종은 드문 질환이며, 기존의 많은 연구들이 소규모 환자군을 대상으로 하고 있습니다. 용량과 치료 주기를 포함한 표준화된 화학요법 요법은 아직 확립되지 않았습니다. 양성자 빔 치료와 탄소 이온 방사선 치료 간의 직접적인 비교 연구는 여전히 제한적이며, 두 방법 모두 특수 시설이 필요합니다. 방사선 치료 및 전신 치료 연구 또한 주로 진행성 질환에 집중되어 있어, 병리학적 하위 유형별 치료 결과의 비교 근거가 부족합니다. 다양한 척삭종 하위 유형에서 이러한 치료법들의 역할을 명확히 하고 치료 선택을 개선하기 위해 추가적인 임상 연구가 필요합니다.
공개 사항
공개된 이해 상충은 없습니다.
감사의 글
공공, 상업 또는 비영리 부문의 자금 지원 기관으로부터 받은 특정 보조금은 없습니다.
참고문헌
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.