본 연구에서는 인간 질환의 양 모델을 생성하기 위해 CRISPR-Cas9 유전자 편집과 체세포 핵 이식(SCNT)을 이용하여 유전적으로 변형된 배아를 생산하는 방법을 설명합니다. 이 접근 방식은 공여 세포의 정밀한 유전자 편집 및 유전적 모자이시즘이 없는 복제 배아 생성에 이상적입니다.
이 논문에서
요약
초록
대동물 모델은 인간 질병을 연구하는 데 매우 가치 있는 도구입니다. 양, 돼지, 염소는 종종 인간 장기의 해부학적 및 생리학적 특성과 인간 질병의 복잡성을 설치류보다 더 잘 재현하므로 임상적 관련성이 더 높습니다. CRISPR-Cas9과 체세포 핵 이식(SCNT)을 통해 더 높은 정밀도, 다용성 및 유전적 균일성을 갖춘 대동물 모델을 생성할 수 있습니다. 접합자 미세주입법과 비교했을 때 이 방법의 주요 장점은 동물 생성 전에 유전자 편집 세포에서 원하는 유전적 변형과 잠재적인 오프타겟 돌연변이의 존재 여부를 in vitro에서 확인할 수 있다는 점입니다. 또한, SCNT는 접합자 미세주입법에서 빈번하게 발생하는 유전적 모자이크 현상을 제거합니다. 본 논문에서는 비상동 말단 연결(NHEJ) 및 상동 재조합 복구(HDR)를 통한 유전자 편집 양 세포의 생성과, 이어서 목적 돌연변이를 보유한 복제 배아를 생산하는 과정을 설명합니다. 유전적 변형은 일반적으로 태아 섬유아세포인 배양 체세포에 CRISPR-Cas9 시스템을 형질전환하여 도입합니다. 풀링된 세포의 돌연변이 효율은 편집된 유전자의 중합효소 연쇄 반응(PCR) 및 생거 시퀀싱(Sanger sequencing)으로 평가하며, Tracking of Indels by DEcomposition (TIDE)/Tracking of Insertions, Deletions, and Recombination events (TIDER) 소프트웨어를 사용하여 분석합니다. 풀링된 세포의 한계 희석을 통해 단일 세포 유래 콜로니를 얻으며, 이는 편집된 유전자의 PCR 및 DNA 시퀀싱으로 스크리닝합니다. 목적 편집이 이루어진 공여 세포는 이후 확장 배양되어 SCNT를 통한 배아 생성에 사용됩니다. 한계 희석 및 세포 스크리닝 결과, NHEJ로 변형된 콜로니의 22/114(19.3%)가 녹아웃(KO) 돌연변이를 포함하고 있었으며, HDR로 변형된 콜로니의 4/56(7.1%)이 F508del 돌연변이를 포함하고 있었습니다. 총 4개의 콜로니로부터 370개의 유전자 변형 배아가 생성되었습니다. 이러한 방법들은 태아 섬유아세포의 정밀한 유전자 편집과 유전 공학적으로 설계된 배아 생성에 성공적으로 사용되어 인간 질병의 양 모델을 구축하는 데 기여합니다.
서론
동물 모델은 인간 질병의 생물학적 메커니즘을 이해하고 새로운 치료제를 개발하는 데 필수적인 도구입니다. 세포 또는 오가노이드 배양과 같은 in vitro 모델은 장기 내 in vivo 에서 발생하는 세포 하위 유형 및 세포 간 상호작용의 복잡성을 재현하지 못합니다1,2. 따라서 동물은 전신 모델을 통해 세포 및 시스템 수준의 상호작용, 질병 진행, 그리고 치료제의 안전성에 대한 더 상세한 정보를 제공합니다. 설치류는 낮은 비용, 빠른 세대 교체 시간 및 포괄적인 유전적 특성 분석 덕분에 실용적인 모델 생물로 이용됩니다. 그러나 인간 질병에 대한 설치류 모델은 인간과의 생리적 및 해부학적 차이뿐만 아니라 더 빠른 대사와 짧은 수명으로 인해 한계가 있습니다3,4. 이는 설치류를 주로 사용한 동물 모델에서 테스트된 치료제 중 상당수가 임상 시험에서 실패한다는 높은 비율로 입증됩니다5,6,7,8. 양, 돼지, 염소, 개 및 비인간 영장류는 매우 다양한 인간 질병 모델을 생성하는 데 사용되어 왔으며, 이는 새로운 치료법 및 의약품의 임상 중개 성공률을 높이는 데 도움이 될 수 있습니다3,9,10,11,12. 또한 이러한 종들은 인간과의 유사성이 더 높기 때문에 설치류 모델보다 많은 장점을 제공합니다. 따라서 인간 질병을 위한 대동물 모델은 현재 이용 가능한 가장 정확한 모델을 제공하며, 동물 연구를 임상 적용으로 중개하는 데 결정적인 역할을 합니다.
클러스터형 규칙적 간격 짧은 회문 구조 반복서열(CRISPR)-Cas9은 동물 세포의 유전자 변형 및 정밀한 질병 유발 돌연변이 도입을 위한 다재다능하고 프로그래밍 가능한 방법입니다. CRISPR-Cas9 매개 유전자 편집은 표적 부위에 상보적인 가이드 RNA(gRNA)를 사용하여 CRISPR 관련 단백질 9(Cas9)가 표적 방식으로 이중 가닥 절단(DSB)을 형성하도록 합니다.13세포 내 이중 가닥 절단(DSB)의 복구는 주로 비상동 말단 연결(NHEJ)과 상동 지향 복구(HDR)라는 두 가지 기전을 통해 일어납니다. NHEJ 경로는 DNA 말단을 연결하여 DSB를 복구하는데, 이는 절단 부위에 무작위 삽입 또는 결실(indel)을 형성할 수 있는 오류 발생 가능성이 높은 기전입니다.14이러한 돌연변이는 프레임시프트 돌연변이나 조기 종지 코돈을 생성하여 유전자의 기능을 방해함으로써 해당 유전자를 녹아웃(KO)시킬 수 있습니다. 주로 세포 주기의 S기 및 G2기에 발생하는 HDR은 세포가 상동 대립유전자를 복구 템플릿으로 사용하여 이중 가닥 절단(DSB)을 복구하는 과정입니다.15,16특정 삽입, 결실 또는 치환을 도입하는 것을 넉인(knock-ins, KI)이라고 하며, 이는 세포가 절단 부위를 수선하는 데 사용할 수 있도록 원하는 편집 내용이 포함된 합성 단일 가닥 올리고데옥시뉴클레오타이드(ssODN) 또는 다른 템플릿 DNA를 도입함으로써 가능합니다. 또한 CRISPR-Cas9은 다유전자 질환 모델링을 위해 여러 돌연변이를 한 번에 도입하는 다중 편집(multiplexed editing)에 사용될 수 있습니다.3아연 집게 핵산분해효소(ZFN) 또는 전사 활성체 유사 작동자 핵산분해효소(TALEN)와 같은 이전의 유전자 편집 기술과 비교하여, CRISPR-Cas9은 대형 동물 세포에서 사용하기에 훨씬 더 간단하고 자원 효율적입니다.17새로운 gRNA를 설계함으로써 서로 다른 유전자 궤적을 쉽게 표적으로 삼을 수 있으며, 이는 CRISPR-Cas9을 이용한 새로운 대동물 모델 도입을 가속화하는 데 기여하였습니다.3,13하지만 종, 세포 환경 및 편집 성격에 따라 상당히 달라질 수 있는 CRISPR-Cas9의 편집 효율을 포함하여 여러 한계점이 여전히 남아 있습니다.18,19특히 HDR 효율은 NHEJ 효율보다 낮으며, 세포 유형, 게놈 위치 및 세포 주기 단계에 따라 크게 달라집니다.20,21또한, 표적 외 부위나 심지어 표적 부위에서 의도치 않은 편집이 도입되는 문제는 여전히 해결 과제로 남아 있습니다.22그럼에도 불구하고, CRISPR-Cas9은 유전자 변형 대동물 모델을 제작하기 위한 주요 유전자 편집 플랫폼이 되었습니다.
체세포 핵 이식(SCNT)은 높은 정밀도와 균질성을 가진 유전자 변형 배아의 생성을 가능하게 합니다. 1997년에 포유류에서 처음으로 성공적으로 수행된 이 과정은 세포핵을 탈핵된 난자로 이식하는 과정을 포함합니다23. SCNT는 유전 물질이나 DNA 편집 시스템을 수정란 또는 초기 배아에 직접 주입하는 접합자 미세주입술과 같은 다른 기술에 비해 많은 장점을 가지고 있습니다24,25,26. 접합자 미세주입술은 유전자 변형 전에 DNA 복제나 세포 분열이 일어날 경우, 배아 내 세포 간에 유전적 이질성, 즉 모자이시즘(mosaicism)이 발생할 내재적 위험이 있습니다27,28,29. 이러한 모자이시즘 배아는 유전형 분석 및 표현형 특성 규명이 어렵기 때문에 동물 모델로서의 가치가 떨어집니다29. SCNT에서는 유전자 편집과 배아 생성이 분리됩니다. 각 복제 배아는 단일 세포에서 유래하므로 모자이시즘의 위험을 제거하고 배아가 유전적으로 균질함을 보장합니다30,31,32. 또한, 공여 세포를 in vitro에서 편집하고 면밀히 스크리닝하여 SCNT 절차 전에 클론성 및 원하는 변형의 존재 여부를 확인 함으로써 시간과 자원을 절약할 수 있습니다25,26. 이는 특히 특정 녹인(KI)을 도입할 때 중요합니다. 세포 스크리닝을 통해 오프타겟(off-target) 부위의 잠재적 돌연변이를 식별할 수 있어, 다른 유전자좌의 유전적 파괴 위험을 줄일 수 있습니다. 이러한 장점들은 CRISPR-Cas9과 관련된 많은 우려 사항들을 해결해 줍니다. 따라서 SCNT는 접합자 미세주입술에 비해 결과 배아의 유전학적 제어 능력이 더 뛰어나며, 특히 다중 편집, 대형 삽입, 인간화 대립유전자와 같은 복잡한 편집에 유리합니다33. 비록 SCNT는 낮은 복제 효율, 기술적 요구 사항, 그리고 비정상적인 후성유전학적 재프로그래밍이라는 한계가 있으며, 특히 후자의 경우 클론에서 분자적 및 표현형적 혼란을 야기하여 창시 동물(founder animals)에서 유전자 변형의 효과를 가릴 가능성이 있습니다. 하지만 이러한 후성유전학적 변화는 자손에게 전달되지 않습니다32,33. 이러한 제한 사항에도 불구하고, SCNT와 CRISPR-Cas9의 결합은 배아 유전학에 대한 엄격한 제어를 통해 정밀한 게놈 공학을 가능하게 하며, 모자이시즘 없는 대동물 질환 모델의 신뢰할 수 있는 생산을 지원합니다. 본 논문에서는 NHEJ 또는 HDR을 이용한 양 태아 섬유아세포(SFF)의 유전자 변형과, 이후 복제 배아 생산을 위한 SCNT의 상세한 접근 방식을 설명하며, 궁극적인 목표는 인간 질환의 양 모델을 생성하는 것입니다. 이 접근 방식은 다른 가축 종에도 폭넓게 적용 가능하나, 세포 유형에 따라 유전자 편집의 최적화가 필요할 수 있으며, 본 프로토콜이 유용한 시작점이 될 수 있습니다.
프로토콜
모든 동물 실험 절차는 Utah State University의 동물실험윤리위원회(IACUC: #15508 및 #10089)의 승인을 받았으며, 미국 국립보건원(NIH) 가이드라인에 따라 수행되었다. 본 연구에서는 가축 Romney 양(Ovis aries)를 사용하여 양 태아 섬유아세포를 분리하였습니다(보충 파일 134). 참조하십시오. 그림 1 프로토콜 개요를 위하여.
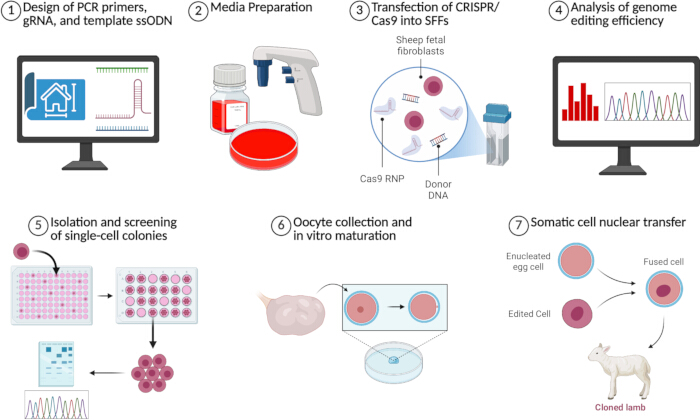
그림 1: 유전자 변형 배아 생성을 위해 사용된 CRISPR-Cas9 및 SCNT 방법의 개요. 프로토콜의 7가지 주요 단계 각각에 대한 요약이 묘사되어 있습니다. BioRender로 제작되었습니다. Perisse, I. (2026). 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
1. PCR 프라이머, gRNA 및 템플릿 ssODN 설계
- Benchling(https://www.benchling.com/academic)에서 편집할 유전체 영역을 엽니다.
- 관심 게놈 영역을 증폭하고 서열을 분석하기 위한 PCR 프라이머를 설계하십시오.
- 품질 높은 트레이스 콜(trace call)을 위한 충분한 거리를 확보하고 TIDE 소프트웨어를 이용해 돌연변이 효율을 정확하게 분석할 수 있도록, 증폭할 표적 영역과 표적 영역의 상류 및 하류 200 염기쌍(base pairs)을 함께 강조 표시하십시오.
- 우측 탐색 바에서 클릭하십시오 프라이머 > 프라이머 제작 > 위저드.
- 하단 영역, 클릭 선택 사용하단에 증폭산물, 조정하다 크기 이에 따라 조정하고 원하는 대로 다른 매개변수를 조정하십시오.
- 클릭 프라이머 제작주문할 낮은 페널티 점수를 가진 하나 이상의 프라이머 쌍을 선택하십시오.
참고: 도입하려는 편집 내용에 따라, 양성 콜로니를 더 빠르게 스크리닝할 수 있도록 정확하게 편집된 DNA에만 결합하는 프라이머를 설계하는 것이 권장됩니다.
- CRISPR-Cas9를 이용한 DNA 편집을 위한 gRNA 설계.
- Benchling에서 편집할 표적 영역을 강조 표시한 다음, 우측 탐색바에서 클릭하십시오. CRISPR > 가이드 설계 및 분석.
- 클릭하십시오 유전체 드롭다운 메뉴에서 모델 생물체 게놈을 선택하거나 가져오십시오. 필요에 따라 다른 매개변수를 조정하십시오.
- 클릭 완료 > +.
- 하단에 유전체 영역, 클릭 지역 설정되지 않음 그리고 표적 부위가 포함된 게놈 영역을 선택하거나 입력하십시오. 클릭하십시오. 게놈 영역 설정.
- 온타겟 점수와 오프타겟 점수가 모두 높은 가이드를 하나 이상 선택하여 주문하십시오.
- KI 편집을 수행하는 경우, ssODN 템플릿을 설계하십시오.
- 우측 탐색 표시줄에서 클릭하십시오. CRISPR > HR 템플릿 설계 (ssODN)).
- 클릭하십시오 유전체 드롭다운 메뉴에서 모델 생물 게놈을 선택하거나 가져오십시오. 클릭하십시오. 생성하십시오.
- ~을(를) 클릭하십시오. 서열 지도 탭을 누르고 편집할 염기를 강조 표시한 후, 키보드로 원하는 편집 내용을 입력하여 수정된 DNA 서열 버전을 생성하십시오. 다시 다음으로 돌아가십시오. HR 템플릿 디자인 탭 및 클릭 다음.
- 조절하십시오 템플릿 영역 편집 부위의 양쪽에 최소 50 염기쌍의 상동성 팔(homology arms)을 포함하도록 한 다음, 클릭하십시오. 다음.
- 1.3.5단계에서 선택한 gRNA의 서열을 입력하십시오. 가이드 Protospacer 인접 모티프(PAM)를 파괴하는 무음 돌연변이를 도입하기 위한 상자. 클릭 다음.
- 클릭 템플릿 복사 그리고 생성된 ssODN 템플릿을 주문하십시오.
참고: knockout (KO) 돌연변이 또는 F508del 돌연변이를 보유한 양 낭성 섬유증 모델 제작을 위해 Benchling을 사용하여 설계한 PCR 프라이머, CRISPR-Cas9 gRNA 및 템플릿 ssODN의 서열은 다음에서 제시한다. 표 1.
2. 배지 준비
- Dulbecco’s modified Eagle’s medium (DMEM) high Glucose에 15% fetal bovine serum (FBS)와 1% Penicillin-Streptomycin (Pen/Strep) (v/v)를 첨가하여 세포 배양 배지를 준비한다. 사용 전 37 °C 항온수조에서 예열한다.
- DMEM에 45% FBS와 10% dimethyl sulfoxide (DMSO)를 첨가하여 동결 배지를 준비한다.
- M199 배지에 1% Pen/Strep, 0.3% bovine serum albumin (BSA) fraction V, 1% FBS, 그리고 0.06% heparin sodium salt를 첨가하여 난자 수집 배지를 준비한다.
- 소 난자 성숙 및 배아 배양을 위해 각각 구성되어 시판되는 무혈청 배지인 In Vitro Maturation (IVM) 및 In Vitro Culture (IVC) 배지를 주문한다.
참고: 융합 후 및 IVC용 디시는 40 µL의 IVC 배지를 7방울 떨어뜨려 준비하고 배아 테스트 완료된 미네랄 오일로 덮는다. - DMEM high Glucose에 0.5% FBS와 1% Pen/Strep (v/v)를 첨가하여 세포 기아 배지를 준비한다. 사용 전 37 °C 항온수조에서 예열한다.
- 기존에 설명된 방법35에 따라 HEPES-supplemented synthetic oviductal fluid (HSOF) 배지를 준비한다.
- 500 µL의 HSOF 배지에 4.5 mM sucrose와 10 µg/mL Cytochalasin B (CB)를 첨가하여 탈핵 배지를 준비한다.
- 500 µL의 HSOF 배지에 10 µg/mL Cytochalasin B (CB)를 첨가하여 주입 배지를 준비한다.
참고: 탈핵 및 주입 배지는 SCNT 당일에 신선하게 준비한다. 각 배지를 한 방울(200 µL)씩 100 mm 디시에 넣고 배아 테스트 완료된 미네랄 오일로 덮는다. - 기존에 설명된 방법35에 따라 융합 배지를 준비한다. 4 °C에서 5–10 mL의 융합 배지를 꺼내어 사용 전까지 실온으로 유지한다.
- IVC 배지에 10 µg/mL CB를 첨가하여 CB 배지를 준비한다.
참고: CB 디시는 40 µL의 CB 배지를 7방울 떨어뜨려 준비하고 배아 테스트 완료된 미네랄 오일로 덮는다. - HSOF 배지에 5 µM ionomycin calcium salt를 첨가하여 아이오노마이신 배지를 준비한다.
- IVC 배지에 2 mM 6-Dimethylaminopurine (DMAP)과 10 µg/mL Cycloheximide (CHX)를 첨가하여 활성화 배지를 준비한다.
참고: 활성화 디시는 40 µL의 활성화 배지를 7방울 떨어뜨려 준비하고 배아 테스트 완료된 미네랄 오일로 덮는다.
3. SFF로의 CRISPR-Cas9 형질전환
- (조건) 모든 세포 배양 과정은 생물안전작업대(biosafety cabinet) 또는 라미나 플로우 후드(laminar flow hood) 내에서 수행한다. 형질전환 전까지 SFF를 T-25 플라스크에 세포 배양 배지를 넣어 37 °C, 5% CO2, 5% O2, 90% N2 조건에서 약 70%–80% 합성(confluent)될 때까지 배양한다.
- 플라스크에서 모든 배지를 제거하고 5 mL의 Dulbecco’s phosphate-buffered saline (DPBS)로 세포를 한 번 세척한다. 세포가 분리될 때까지 1 mL의 트립신 유사 해리 효소(trypsin-like dissociation enzyme)와 함께 5–10분 동안 배양한다.
- 트립신 유사 해리 효소를 동일한 부피의 세포 배양 배지로 희석하고 세포를 200 × g에서 5분 동안 원심분리한다.
- (타이밍) 100 µM gRNA 2.5 µL와 5 µg/µL Cas9 단백질 2.5 µL를 실온에서 10분 동안 배양하여 gRNA: Cas9 리보핵산단백질(RNP) 복합체를 준비한다.
참고: Cas9 RNP: gRNA 비율은 세포 유형, 표적 유전자 및 표적 수에 따라 최적화가 필요할 수 있다. - 뉴클레오펙션 솔루션(nucleofection solution) 82 µL와 보충 솔루션(supplement solution) 18 µL를 혼합하여 뉴클레오펙션 용액을 준비한다.
- 뉴클레오펙션 용액과 RNP 복합체를 혼합하고, ssODN을 사용하는 경우 200 µM ssODN 2 µL를 추가한 후 피펫팅으로 부드럽게 섞는다.
- 원심분리 후 상층액을 조심스럽게 제거하고, 튜브를 보풀 없는 티슈 위에 거꾸로 세워 잔류 배지를 제거한다.
참고: 잔류 배양 배지는 형질전환 효율과 세포 생존율에 영향을 줄 수 있다. 세포 펠렛을 뉴클레오펙션 용액에 재부유시키기 전에 과잉 액체가 완전히 제거되었는지 확인한다. - (중요) 섬유아세포를 뉴클레오펙션 용액에 재부유시킨 후, 기포가 생기지 않도록 주의하며 혼합물을 100 µL 뉴클레오큐벳(nucleocuvette)으로 옮긴다. 뉴클레오큐벳을 딱딱한 표면에 가볍게 쳐서 혼합물이 큐벳 바닥으로 내려가게 한다.
참고: 뉴클레오큐벳 내부의 기포는 전기천공법(electroporation)을 방해할 수 있다. - (관련 설정) 프로그램 EH-100을 사용하거나 제조사의 권장 사항에 따라 세포를 전기천공한다. 세포를 실온에서 10분 동안 회복시킨다.
- 전기천공된 세포를 전송 피펫을 사용하여 최종 농도가 1–2 µM이 되도록 HDR 강화제(HDR enhancer)가 첨가된 5 mL의 사전 평형 세포 배양 배지로 옮긴다. 이는 다른 세포 유형에서 최적화가 필요할 수 있다.
- (조건) 게놈 DNA 분리 전까지 세포를 세포 배양 배지에서 37 °C, 5% CO2, 5% O2, 90% N2 조건으로 48시간 동안 배양한다.
- 세포에서 배지를 제거하고 DPBS로 한 번 세척한 후, 1 mL의 트립신 유사 해리 효소를 추가한다.
- 세포가 분리되면 1 mL의 세포 배양 배지를 추가하여 트립신 유사 해리 효소를 희석한다.
- 세포 현탁액의 약 2/3는 동결 보존용으로, 1/3은 게놈 DNA 추출용으로 나누어 라벨이 부착된 1.5 mL 튜브에 넣는다. 모든 튜브를 200 × g에서 5분 동안 원심분리한다.
- 동결 보존용 세포 펠렛을 500 µL의 동결 배지에 재부유시킨다. 재부유된 세포를 크라이오바이알(cryovial)에 옮기고, -80 °C로 옮기기 전까지 세포가 동결 배지에 머무는 시간을 최소화하여 -80 °C 제어 냉각 동결 용기에 넣는다.
- DNA 추출용 세포 펠렛을 200 µL의 DPBS에 재부유시킨다. 제조사의 지침에 따라 게놈 DNA 정제 키트를 사용하여 게놈 DNA를 추출한다.
4. 게놈 편집 효율 분석
- 고충실도 DNA 폴리머라제(high-fidelity DNA polymerase)와 이전에 설계한 PCR 프라이머를 사용하여 분리된 DNA로부터 표적 궤적(target loci)을 증폭하십시오.
- 1 kb DNA 사다리를 사용하여 1% 아가로스 겔에서 아가로스 겔 전기영동으로 PCR 증폭을 확인하십시오.
- PCR 정제 키트를 사용하여 PCR 산물을 정제하고 Sanger 시퀀싱을 위해 제출하십시오.
- KO(유전자 제거)를 수행한 경우, TIDE 소프트웨어(https://apps.datacurators.nl/tide)를 사용하여 편집 효율을 평가하십시오.36정확한 편집 효율 분석을 위해 배경 신호가 최소화된 고품질의 크로마토그램을 사용하십시오.
- TIDE를 열고 샘플의 이름을 지정하십시오. 제목 그래프 박스. 아래에 가이드 서열, 사용된 gRNA의 서열을 입력하십시오.
- 하단 대조군 시료 크로마토그램, 클릭 찾아보기 그리고 편집되지 않은 대조군 샘플의 크로마토그램을 업로드하십시오.
- 하단에 테스트 시료 크로마토그램, 클릭 찾아보기 그리고 편집된 테스트 샘플의 크로마토그램을 업로드하십시오.
- ~로 이동하십시오. 분해 탭을 클릭하여 indel 스펙트럼과 돌연변이 효율을 확인하십시오. R 값을 확인하십시오.2 인델 스펙트럼의 우측 상단 모서리에 있는 값.
- 만약 R이2 값이 0.9 미만인 경우, 다음을 확인하십시오. 고급 설정 하단 상자 매개변수 정렬 윈도우(alignment window), 분해 윈도우(decomposition window) 및 인델 크기(indel size) 슬라이더를 조절하여 R2 값이 0.9보다 크고 적절한 정렬이 이루어졌습니다.
- KI(노크인)를 수행한 경우, TIDER 소프트웨어(https://apps.datacurators.nl/tider)를 사용하여 편집 효율을 평가하십시오.37.
- TIDER를 엽니다. 다음의 샘플 이름을 지정하십시오. 제목 그래프 상자. 아래 가이드 서열, 사용된 gRNA의 서열을 입력하십시오.
- ~하에 대조군 시료 크로마토그램, 클릭 찾아보기 그리고 편집되지 않은 대조군 샘플의 크로마토그램을 업로드하십시오.
- 하단에 표준 크로마토그램, 클릭 찾아보기 그리고 원하는 편집이 포함된 표준 시료의 크로마토그램을 업로드하십시오.
참고: 해당 서열이 존재하지 않는 경우, DNA 서열에 돌연변이를 도입하도록 설계된 추가 프라이머를 이용한 PCR 증폭을 통해 생성할 수 있습니다.38. - 하단에 테스트 샘플 크로마토그램, 클릭 찾아보기 그리고 편집된 테스트 샘플의 크로마토그램을 업로드하십시오.
- ~로 이동하십시오. 분해 탭을 클릭하여 indel 스펙트럼, 돌연변이 효율 및 HDR 효율을 확인하십시오. R을 확인하십시오.2 indel 스펙트럼의 우측 상단 모서리에 있는 값.
- R 값이2 값이 0.9보다 작으면, 다음을 확인하십시오. 고급 설정 하단 상자 매개변수 그리고 R값이 [적절하게] 조정될 때까지 정렬 창, 분해 창, 절단 부위 상류 거리 및 인델 크기 슬라이더를 조정하십시오.2 값이 0.9보다 크고 적절한 정렬이 이루어집니다.
참고: (중요) 파일의 시퀀싱 품질이 낮을 경우, 새로운 시퀀싱이 필요할 수 있습니다.
5. 단일 세포 콜로니의 분리 및 스크리닝
- (조건) 형질전환된 SFFs를 T-25 플라스크에서 37 °C, 5% CO2, 5% O2, 90% N2 조건으로 하룻밤 동안 또는 세포가 약 80% 합류도(confluence)에 도달할 때까지 배양한다.
- 배지를 제거하고 DPBS 5 mL로 세포를 1회 세척한 후, trypsin-like 해리 효소 1 mL로 세포를 해리시킨다.
- 세포 배양 배지를 추가하여 trypsin-like 해리 효소를 희석하고, 세포 현탁액을 15 mL 원추형 튜브로 옮긴다. 세포를 200 × g에서 5분 동안 원심분리한다.
- 상층액을 버리고 세포 펠렛을 세포 배양 배지 1 mL에 재현탁한다. 부드럽지만 충분히 혼합하여 균질한 단일 세포 현탁액을 얻는다.
- (중요) 세포 현탁액을 1:10으로 희석한 후, Trypan blue를 사용하여 헤모사이토미터로 세포 수를 측정한다.
- 웰당 약 하나의 세포가 분주되도록 필요한 희석 세포 현탁액의 부피를 계산한다.
참고: 96-웰 플레이트 5개를 위해 약 500개의 세포를 준비한다. - 50 mL 원추형 튜브에 96-웰 플레이트당 10 mL의 세포 배양 배지를 준비한다.
- 계산된 부피의 1:10 희석 세포 현탁액을 배양 배지에 추가하고, 부드러운 피펫팅과 전도로 잘 혼합한다.
- 희석된 세포 현탁액을 멸균된 시약 리저버에 붓는다.
- 96-웰 플레이트의 각 웰에 세포 현탁액 100 µL를 분주한다.
- (조건) 플레이트를 37 °C, 5% CO2, 5% O2, 90% N2 조건에서 5일 동안 배양한다.
- 현미경으로 각 웰을 관찰하여 하나의 콜로니가 포함된 웰을 표시한다. 두 개 이상의 콜로니가 포함된 웰은 제외한다.
참고: 단일 세포 유래 콜로니는 대개 둥글고 조밀하며 형태학적으로 균질하다. - 플레이트를 다시 배양기에 넣고 동일한 조건에서 2일 더 배양한다.
- 96-웰 플레이트에서 총 7일간 배양한 후, 하나의 성장하는 콜로니가 포함된 웰에서 배지를 제거한다. 선택된 각 웰을 DPBS로 1회 세척한다.
- 선택된 각 웰에 trypsin-like 해리 효소 100 µL를 추가하고 세포가 떨어져 나올 때까지 배양한다. 각 웰에 세포 배양 배지 100 µL를 추가하여 trypsin-like 해리 효소를 희석한다.
- 각 웰의 전체 부피를 24-웰 플레이트의 한 웰로 옮긴다.
- 원래의 96-웰 플레이트를 추가 세포 배양 배지로 세척하고, 세척액을 해당 24-웰 플레이트 웰로 옮겨 세포 회수율을 극대화한다. 세포 배양 배지를 사용하여 각 24-웰 플레이트 웰의 최종 부피를 500 µL로 맞춘다.
- (조건) 24-웰 플레이트를 37 °C, 5% CO2, 5% O2, 90% N2 조건에서 3일 동안 배양한다.
- 현미경으로 웰을 관찰하여 합류도에 근접한 콜로니를 선택한다.
- 수집을 위해 선택된 웰에서 배지를 제거하고, DPBS로 1회 세척한 후 trypsin-like 해리 효소 500 µL를 추가한다.
- 세포가 분리된 후, 세포 배양 배지 1 mL를 추가하여 trypsin-like 해리 효소를 희석한다.
- 단계 3.14–3.16에 따라 세포를 동결하고 게놈 DNA를 분리한다.
- PCR로 표적 유전자좌를 증폭하고 Sanger 시퀀싱으로 유전형을 확인한다.
- 시퀀싱 결과에 따라 wild-type, KO 및 KI 콜로니를 식별한다. 단계 4.4 및 4.5에 설명된 TIDE/TIDER 분석을 사용하여 HDR 효율과 indel 스펙트럼을 추정함으로써 정확한 편집 여부를 검증하고 단일 세포 유래가 아닌 콜로니를 식별한다.
참고: 이 단계에서 오프타겟(off-target) 분석을 수행할 수도 있다(Supplementary File 1). - 후속 SCNT 실험을 위해 원하는 유전형과 정상적인 세포 형태를 가진 콜로니만 확장 배양한다.
6. 양 난자 수집 및 in vitro 성숙
- 지역 도축장에서 양소 난소를 수집하고, 수집 후 4시간 이내에 0.9% saline에 담아 25 °C로 실험실까지 운송한다.
- 난모세포를 in vitro에서 성숙시킨다.
- 난모세포 수집 배지에 담긴 상태에서 메스 날로 난소 표면을 절개하여 난구-난모세포 복합체(COC)를 분리한다.
- (타이밍) 조밀한 난구 세포층이 최소 1~3층이며 세포질이 균일한 COC를 선택하여 체외성숙(IVM)에 사용한다. COC를 신선한 난모세포 수집 배지로 세척한 후, 미리 평형을 맞춘 IVM 배지가 담긴 4-well dish(well당 500 µL의 IVM 배지에 최대 40개의 COC)에서 38.5 °C, 5% CO2 조건으로 21~22시간 동안 배양한다.
- 난모세포의 성숙도를 확인한다.
- 200 µL 피펫을 사용하여 필요한 수의 COC를 1.5 mL 마이크로원심분리 튜브로 옮기고, 동일한 부피(1:1)의 0.6 mg/mL hyaluronidase를 튜브에 첨가한다.
- 모든 난구 세포가 제거될 때까지 혼합액을 피펫팅한다. 난모세포를 1 mL HSOF 드롭으로 옮기고, 추가로 세 번 더 HSOF 드롭을 통해 세척한다.
- 마우스 피펫 또는 10 µL 피펫과 팁을 사용하여 실체현미경 하에서 난모세포를 굴려 제1극체가 관찰되는 난모세포를 선택한다. 허용 가능한 극체 방출률은 50%~80%이다.
7. 체세포 핵 이식
- SCNT 전 공여 세포 준비.
- SCNT 3~5일 전에 냉동 보존된 세포를 37 °C 워터 배스에서 튜브 내의 얼음이 모두 사라질 때까지 1~2분간 해동한다.
- 세포 현탁액을 꺼내어 15 mL 원심 분리 튜브에 동일한 부피의 세포 배양 배지를 추가하고 406 x g에서 5분간 원심 분리한다.
- 상층액을 제거하고 세포 펠렛을 500 µL의 세포 배양 배지에 재현탁한다.
- (조건) 세포를 다양한 농도로 4-well dish에 웰당 최종 부피 500 µL가 되도록 분주하고 37 °C, 5% CO2, 5% O2, 90% N2 조건에서 배양한다.
- 48시간마다 세포 배양 배지를 교체한다. 세포가 완전히 합쳐지면(full confluency), SCNT 24~48시간 전에 세포 기아 배지(cell starvation medium)로 교체한다.
참고: 48시간 이상의 세포 기아 상태는 세포 사멸(apoptosis)의 비율을 높일 수 있다39,40.
- 공여 세포 준비 (SCNT 당일).
- 웰에서 기아 배지를 제거하고 500 µL의 DPBS (-)로 1회 세척한다.
- 250 µL의 trypsin-like 해리 효소를 추가하고 세포가 dish에서 떨어질 때까지 37 °C에서 5분간 배양한다.
- 500 µL의 세포 배양 배지를 추가하여 trypsin-like 해리 효소를 희석한다.
- 세포를 15 mL 원심 분리 튜브로 옮겨 406 x g 에서 5분간 원심 분리한다.
- 상층액을 제거하고 세포를 60~80 µL의 HSOF 배지에 재현탁하여 사용 전까지 4 °C로 보관한다.
- 난자 탈핵.
- 마이크로피펫 풀러(micropipette puller)로 박벽 유리 모세관을 당기고 마이크로포지(microforge)로 성형하여 내경 30 µm, 외경 100 µm의 홀딩 피펫을 준비한다.
참고: 두 피펫 모두 상용 공급업체에서 구매할 수 있다. - 마이크로피펫으로 박벽 유리 모세관을 당기고, 마이크로그라인더(microgrinder)로 45° 각도로 베벨링(beveling)한 후 마이크로포지로 성형하여 내경 20~25 µm의 주입 피펫을 준비한다. 마이크로피펫 풀러, 마이크로포지 및 마이크로그라인더의 매개변수는 이전 보고서41에서 확인할 수 있다.
- 제1극체가 나타난 제2감수분열 중기(MII) 단계의 난자를 탈핵 배지 방울로 옮긴다. 극체가 4~5시 방향에 위치하도록 홀딩 피펫을 사용하여 난자를 고정한다.
참고: 미세 조작을 위한 표준 작업 절차는 이전 보고서41를 참조할 수 있다. - (중요) 끝이 날카로운 베벨형 주입 피펫을 사용하여 투명대를 관통하고, 극체와 그 아래의 세포질 10%~20%를 흡입한다.
- 제거된 세포질을 방울 속으로 밀어내고 홀딩 피펫에서 난자를 놓아준다.
- 모든 난자가 탈핵될 때까지 단계 7.3.2~7.3.4를 반복한다. 탈핵된 난자를 IVM 배지로 옮겨 38.5 °C, 5% CO2 조건에서 30분간 배양한다.
- 마이크로피펫 풀러(micropipette puller)로 박벽 유리 모세관을 당기고 마이크로포지(microforge)로 성형하여 내경 30 µm, 외경 100 µm의 홀딩 피펫을 준비한다.
- 탈핵된 난자에 공여 세포 주입.
- 준비된 세포 현탁액을 주입 배지 방울 바닥에 추가하고, 탈핵된 난자를 동일한 방울로 옮긴다.
- 원형의 건강한 세포 1~10개를 선택하여 주입 피펫으로 흡입한다.
- 홀딩 피펫으로 난자를 고정하고 주입 피펫으로 투명대를 관통하여 투명대와 난세포질 사이에 세포 하나를 넣는다.
- 모든 탈핵 난자에 대해 단계 7.4.2~7.4.3을 반복하고, 세포 융합 전 35 mm dish 내의 2~3 mL HSOF 배지로 옮긴다.
- 탈핵된 난자와 공여 세포 융합.
- 전기융합 펄스 발생기 케이블을 마이크로슬라이드 챔버(0.5 mm)의 전선에 연결하고 챔버를 현미경 스테이지 위에 놓는다.
- 챔버에 600 µL의 융합 배지를 추가한다.
- (중요/관련 설정) 공여 세포가 6시 또는 12시 방향에 위치하도록 하여 챔버의 두 전선 사이에 4~6쌍의 세포질-세포 쌍을 정렬한다. 2.0 kV/cm의 DC 전기 융합 펄스를 40 µs 동안 2회 가한다.
- 융합 챔버에서 세포질-세포 쌍을 꺼내 2~3 mL의 HSOF 배지가 담긴 새 35 mm dish에 보관한다.
- (조건) 모든 주입된 난자가 융합 과정을 거칠 때까지 단계 7.5.3~7.5.4를 반복한다. 융합 쌍(couplets)을 융합 후 세척 dish에서 세척하고 38.5 °C, 5% CO2, 5% O2, 90% N2 조건에서 30분간 배양한다. 챔버 내의 융합 배지를 15~20분마다 교체한다.
- 배아 활성화 및 배양.
- (조건) 융합 30분 후, 모든 융합 배아를 먼저 CB 배지에서 38.5 °C, 5% CO2, 5% O2, 90% N2 조건으로 45분간 배양한다.
- 그 후, HSOF에 희석된 5 µM ionomycin에서 융합 쌍을 5분간 활성화하고, 이어서 활성화 배지에서 4시간 동안 배양한다.
참고: Ionomycin 배지는 사용 직전에 신선하게 준비한다. 만삭 발달을 개선하기 위해 성숙 후 24~26시간에 활성화하는 것이 권장된다. - (조건) 활성화 후, 재구성된 배아를 세척하고 IVC 배지에서 40 µL 방울당 최대 40개의 배아를 넣고 38.5 °C, 5% CO2, 5% O2, 90% N2 조건에서 하룻밤 또는 배아 이식 전까지 배양한다.
결과
프로토콜의 주요 단계는 그림 1에 요약되어 있습니다. 연구진은 NHEJ를 통해 생성된 KO indel 돌연변이 또는 HDR을 통한 F508del 돌연변이를 포함하는 낭성 섬유증(CF) 양 모델을 개발하기 위해 CRISPR-Cas9 및 SCNT를 사용하였습니다. 이러한 결과의 일부는 이전에 발표된 바 있습니다42,43. 연구진은 양의 GenBank 서열(NC_019461.2.0)을 바탕으로 낭성 섬유증 막관통 전도 조절기(CFTR) 유전자의 Exon 11을 표적으로 하는 두 가지 전략에 대해 gRNA와 PCR 프라이머를 설계하였습니다. 또한 인간 환자에서 CF를 유발하는 가장 흔한 돌연변이인 3개 염기쌍 결실인 F508del 돌연변이의 KI를 위한 ssODN을 설계하였습니다. 그림 2A는 CFTR의 Exon 11과 KO 및 KI 표적 전략을 보여주며, gRNA, PCR 프라이머 및 돌연변이의 상대적 위치가 표시되어 있습니다. 먼저 임신 45일째의 수컷 및 암컷 국내 로머니 양(O. aries) 태아에서 SFF를 분리하였습니다. 그 다음, 이전에 설명된 바와 같이43 pX330-U6-Chimeric_BB-CBh-hSpCas9 플라스미드(Addgene plasmid 42230)의 전기천공법을 통해 CFTR의 KO를 위한 gRNA 1의 형질전환을 수행하였습니다. F508del 돌연변이의 KI를 위해 gRNA 2 및 ssODN 1을 포함하는 CRISPR-Cas9 RNP: gRNA 복합체의 형질전환을 전기천공법으로 수행하였습니다. TIDE 분석 결과, 풀 내 세포의 46.9%가 3개 뉴클레오타이드(nt) 결실을 포함하고 있었으며, R2 값은 0.96이었습니다. indel 스펙트럼과 추정 효율은 그림 2B에 나타나 있습니다. 한정 희석법을 사용하여 총 170개의 단일 세포 유래 콜로니를 분리하였으며, 이를 PCR 및 Sanger 시퀀싱으로 스크리닝하였습니다. ssODN 없이 형질전환된 콜로니 114개 중 22개(19.3%)에서 KO 돌연변이가 확인되었습니다. F508del 돌연변이 ssODN을 형질전환하여 생성된 콜로니는 56개였으며, 이 중 4개(7.1%)가 F508del 동형 접합체였습니다. KO 돌연변이가 있는 두 개의 콜로니를 선택하여 SCNT를 통해 CFTR-/- 배아를 생성하기 위한 공여자 세포로 사용하였습니다. KO 돌연변이는 각각 2nt 및 7nt 결실이었습니다. 이 콜로니들의 Sanger 시퀀싱 결과는 그림 2C에 나와 있습니다. F508del 돌연변이가 있는 두 개의 콜로니를 선택하여 CFTRF508del/F508del 배아를 생성하였으며, Sanger 시퀀싱 결과는 그림 2D에 표시되어 있습니다. 총 370개의 배아가 생성되었으며, 그 중 233개 배아는 KO 돌연변이를, 137개 배아는 F508del 돌연변이를 포함하고 있었습니다(표 2). in vitro 발달의 경우, 양 SCNT 배아의 배반포 형성률은 약 10%–15%였습니다. 이 프로토콜은 SFF에서 CFTR 유전자를 편집하고 양 CF 모델 생성을 위한 배아를 제작하는 데 성공적으로 적용되었습니다.

그림 2생성 낭성 섬유증 막관통 전도 조절기 (CFTR) -/- 및 CFTRF508del/F508del SFF 세포. (A) 다음의 엑손 11(Exon 11) 모식도 낭성섬유증막관통조절인자 NHEJ를 이용하여 KO 돌연변이를 도입(왼쪽)하고, HDR을 이용하여 KI F508del 돌연변이를 도입(오른쪽)하는 데 사용된 유전자 및 CRISPR-Cas9 표적 부위. 화살표는 엑손 11(Exon 11)을 증폭하는 데 사용된 정방향 및 역방향 프라이머 1(파란색)과 정방향 및 역방향 프라이머 2(분홍색)를 나타냄.B) Cas9: gRNA 2 및 F508del 돌연변이 도입을 위한 ssODN1이 형질전환된 풀링된 세포의 생거 시퀀싱(Sanger sequencing) 데이터를 기반으로, 인델 스펙트럼과 전체 추정 편집 효율을 나타낸 그래프. 이 세포들에서 3 nt 결실률은 46.9%였으며, 이는 F508del 돌연변이에 해당하며, R2 0.96의 (C) 무작위 양측 대립유전자 KO 돌연변이를 포함하는 CF19F 및 CF49 세포 콜로니의 생거 시퀀싱(Sanger sequencing) 결과. 두 콜로니 모두 짧은 결손을 보임(CF19F, -2 nt; CF49, -7 nt). (D) ‘CTT’가 제거된 F508del 돌연변이를 포함하는 세포 콜로니의 생거 시퀀싱(Sanger sequencing) 결과. BioRender로 제작됨. Perisse, I. (2026) https://BioRender.com/v74agcd. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
| 이름 | 돌연변이 | 서열 |
| 정방향 프라이머 1 | KO (넉아웃) | GCATAGCAGCATACCCAA |
| 역방향 프라이머 1 | KO (넉아웃) | GTAACCAAACCAGCCCAC |
| gRNA 1 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. | GGGAGAATTGGAACCTTCAG |
| 정방향 프라이머 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| 역방향 프라이머 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
표 1: 설계된 올리고뉴클레오타이드 서열. Benchling에서 설계되었으며 KO 돌연변이 또는 F508del 돌연변이를 포함하는 양낭성 섬유증 양 모델 제작에 사용된 PCR 프라이머, CRISPR-Cas9 gRNA 및 템플릿 ssODN의 서열. “*”는 포스포로티오에이트 변형을 나타냄.
| 콜로니 | 유전자형 | 배아 수 |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| 총합 | 370 |
표 2: 공여 세포로 사용된 콜로니 및 생성된 배아 요약.총 4개의 콜로니를 사용하여 CFTR 유전자에 돌연변이가 있는 배아 370개를 생성하였다. 2개의 콜로니는 KO 돌연변이를 포함했고, 2개는 F508del KI 돌연변이를 포함했다. CF19F가 여성 세포주에서 유래한 것을 제외한 모든 콜로니는 남성 세포에서 유래하였다.
보충 파일 1: 양 태아 섬유아세포 분리 및 오프타겟 분석 프로토콜.이 파일을 다운로드하시려면 여기를 클릭하십시오.
토론
본 절차에서는 효과적인 프라이머, gRNA 및 ssODN의 설계가 성공적인 유전자 편집의 핵심입니다. 이러한 분자들의 결합력이 떨어지면 유전자 편집과 원하는 콜로니의 식별이 방해되어 SCNT 단계로의 진행이 억제될 수 있습니다. 단일 세포 콜로니 분리를 진행하기 전에 테스트 및 최적화를 위해 각 서열의 여러 변이체를 구매하는 것이 권장됩니다. 섬유아세포에서 KO를 위해 Cas9 플라스미드를 형질전환하는 경우 일반적으로 편집 효율이 낮게 나타나므로, 더 높은 효율(70%–90%)을 위해 Cas9 RNP 사용이 권장됩니다44,45,46. 성공적인 한계 희석은 KO가 일어난 콜로니의 비율이 유사하게 나타나게 해야 합니다. KI에 대한 예상 편집 효율은 도입하려는 편집 유형에 따라 크게 달라지며, 연구 경험상 결실(deletion)이 삽입(insertion)이나 교체(replacement)보다 일반적으로 더 효율적입니다. 따라서 한계 희석 후 KI 돌연변이를 가진 콜로니의 비율 또한 달라질 것입니다. 본 결과에서 F508del 돌연변이를 포함하는 콜로니의 비율(7.1%)은 추정 편집률(46.9%)보다 훨씬 낮았으며, 이는 이상적인 결과가 아닙니다. 단일 세포 유래 콜로니에서 정확한 편집률이 낮더라도 여전히 많은 배아를 생성할 수 있습니다. 하지만 유용한 콜로니의 비율이 높을수록 시간과 자원이 적게 소모되므로 최적화가 중요합니다. 낮은 유전자 편집 효율을 해결하려면 전기천공법(electroporation) 중에 큐벳 내에 기포가 없는지 확인하고, 적정(titration)을 통해 Cas9:gRNA 비율을 최적화하며, 대체 gRNA 또는 ssODN을 테스트하십시오. 또한, 플라스미드 전달이 낮은 효율의 편집으로 이어진다는 결과가 입증되었으므로 편집 효율을 위해 Cas9 RNP를 사용하는 것이 중요합니다43. 한계 희석 중 생존율이 낮거나 콜로니 성장이 더딘 경우에는 배지의 혈청 백분율을 높이거나 성장 인자 보충제를 추가하거나 파종 밀도를 조정하는 것을 고려하십시오. 파종 전 세포 수를 정확하게 측정하고 세포 현탁액을 충분히 혼합하십시오.
동물 모델을 생성하는 가치 있는 도구인 SCNT 기술은 발달 결과에 영향을 미칠 수 있는 몇 가지 중요한 단계를 포함합니다. 우선, 대부분의 양 품종은 계절성 번식 동물이기 때문에 난자의 품질은 일반적으로 공여자의 연령과 계절의 영향을 받습니다. 그러나 이전 연구 결과에 따르면, 도축장 유래의 사춘기 전 양에서 난소/난자를 수집했을 때 계절은 체외 배아 발달에 영향을 미치지 않았습니다47. 또한 성체 난자를 사용했을 때의 체내 발달은 사춘기 전 난자에서 관찰된 것과 유사했습니다35. 양 SCNT 배아의 활성화 시점은 만삭 발달에 매우 중요합니다. 성숙 후 24~26시간 사이의 조기 활성화는 초기 임신 손실을 줄이고 만삭 발달을 증가시키는 것으로 나타났습니다35. 이는 조기 활성화와 관련된 높은 성숙 촉진 인자(MPF) 환경이 체세포 핵의 조기 염색질 응축(PCC) 비율을 높여 리프로그래밍에 유익한 영향을 주기 때문인 것으로 생각됩니다48.
CRISPR-Cas9은 다용도성, 프로그래밍 가능성 및 단순함 덕분에 다른 유전자 편집 기술에 비해 많은 장점을 가지고 있습니다17. 이러한 강점에도 불구하고 한계 또한 존재합니다. CRISPR-Cas9의 편집 효율과 오프타겟 활성은 종, 세포 유형, 게놈 유전자좌, gRNA 설계 및 의도한 편집 내용에 따라 달라질 수 있으며, 효율성은 주로 설치류 또는 인간 세포에 최적화되어 있는 경우가 많습니다18,49. 또한, SpCas9의 전통적인 NGG PAM을으로는 모든 편집 부위를 타겟팅할 수 없을 수도 있습니다. gRNA 설계 최적화 및 Cas9의 RNP 전달을 포함하여 이러한 한계를 극복하기 위한 많은 전략이 존재합니다50. 이러한 한계를 해결하기 위해 더 높은 편집 활성, 더 뛰어난 정확도 및 더 넓은 타겟팅 범위를 가진 수많은 Cas 뉴클레아제 변이체들이 발견되거나 공학적으로 설계되었습니다. 나아가 염기 편집기, 프라임 편집기 및 재조합효소 기반 편집기를 포함한 여러 대안적 게놈 편집 시스템이 개발되었으며, 이들 중 상당수는 CRISPR 가이드 단백질에 의존합니다50. 재조합효소 편집은 특히 큰 삽입물을 도입하는 데 유용합니다. 본 프로토콜의 편집 결과를 개선하기 위해 이러한 전략 중 어느 것이든 잠재적으로 활용될 수 있습니다.
접합자 미세주입법과 비교하여, SCNT는 배아 생산 전 공여 세포의 클론성 및 표적 및 비표적 돌연변이를 in vitro에서 스크리닝할 수 있는 능력 덕분에 배아 유전학에 대해 더 높은 제어 능력을 제공합니다. 이를 통해 원하는 유전자 변형을 확인할 수 있으며, 결과 배아에서 모자이시즘이 발생할 위험을 제거할 수 있습니다24,25,26. 특히, 고-MPF 조건에서 G0/G1 단계의 공여 핵은 보다 정상적인 DNA 복제를 통해 PCC를 거칠 수 있는 반면, S- 및 G2 단계의 공여 핵은 DNA 손상 및 염색체 이상이 발생하기 쉽습니다51,52. 따라서 성공적인 리프로그래밍을 위해서는 공여 세포와 수혜 세포의 세포 주기 단계를 조정하는 것이 필수적입니다. 또한, IVM 및 IVC 배지는 SCNT 배아 발달에 영향을 미칠 수 있습니다. 소와 양의 in vitro 수정 배아 및 SCNT 배아에서는 거대 자손 증후군(LOS)이 자주 발생합니다. 이에 기여하는 가능한 요인 중 하나는 난자 성숙 및 배아 배양 배지에 혈청이 포함되어 있다는 점입니다. 따라서 무혈청 배지를 사용하면 양의 SCNT 동물 생산에서 LOS의 발생 빈도를 낮추고 전반적인 SCNT 효율을 높일 수 있습니다. 후성유전학적 리프로그래밍을 조절하여 복제 효율을 높이기 위한 여러 전략이 개발되었음에도 불구하고, SCNT는 여전히 낮은 효율, 높은 비용, 전문 장비, 배아 조작에 관한 기술적 전문 지식, 그리고 다수의 수혜 동물이 필요하다는 점에서 한계가 있습니다53. 이러한 전략에는 DNA 메틸화, 히스톤 수정 또는 X-염색체 불활성화를 조절하는 후성유전학 조절 인자의 후성유전체 수정 약물 또는 넉다운(knockdown)이 포함됩니다. 이러한 결과를 생쥐에서 가축 종으로 전이시키는 데 성공한 사례는 제한적이었으나, 이 중 몇 가지 기술은 돼지와 염소의 복제 효율을 높이는 데 사용되었습니다54,55,56,57.
그럼에도 불구하고, CRISPR-Cas9과 SCNT는 유전자 변형 배아를 제작하기 위한 효과적인 기술 조합입니다. CRISPR-Cas9은 ZFN이나 TALEN보다 간단하고 프로그래밍 가능성이 높아 유전자 편집 분야에서 주도적인 위치를 차지하게 되었습니다. SCNT는 핵 이식 전 유전자 스크리닝을 가능하게 하고 모자이시즘의 위험을 제거함으로써 배아 제작의 정밀도를 높입니다. 이 방법은 동물 질환 모델 외에도 농업 및 생의학 분야에서 폭넓게 응용될 수 있습니다. 가축의 경우, 질병 저항성, 기후 내성 및 생산 특성을 개선하는 데 사용될 수 있습니다25,58. 또한, 인간으로의 이종 이식을 위해 면역 공학적으로 설계된 장기를 성장시키거나, 의료 또는 산업적 목적의 가치 있는 항체, 효소 또는 치료 단백질을 생산하는 바이오 리액터로서의 역할 가능성도 있습니다33,59. 요약하자면, CRISPR-Cas9과 SCNT는 정밀하고 다각적인 게놈 편집과 엄격한 배아 유전학적 제어를 결합하여 인간 질환의 대동물 모델을 생성할 수 있게 하는 강력한 접근 방식입니다.
공개 사항
저자들은 과학 출판사들이 허용하는 사용 방식에 따라 원고의 언어와 가독성을 향상시키기 위해 Grammarly (Grammarly Inc.) 및 ChatGPT (OpenAI)를 사용하였습니다. 이러한 도구들은 본 제안서의 독창적인 텍스트, 연구 개념, 데이터, 이미지 또는 도표를 생성하는 데 사용되지 않았습니다. 저자들은 해당 도구들을 사용한 후 내용을 검토하고 필요에 따라 수정하였으며, 본 내용에 대해 모든 책임을 집니다.
감사의 글
본 연구는 Utah Agricultural Experiment Station (UTAO1328) 및 Cystic Fibrosis Foundation ( award POLEJA23PO)의 지원을 일부 받아 수행되었습니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 1 kb DNA ladder | Thermo Fisher Scientific | SM0313 | DNA 크기 표지자 |
| 15 mL 원심분리 튜브 | Thermo Fisher Scientific | 12-565-269 | |
| 1.5 mL 마이크로 원심분리 튜브 | Thermo Fisher Scientific | 05-408-129 | |
| 4D-Nucleofector Core Unit | Lonza | AAF-1003B | |
| 4D-Nucleofector X Unit | Lonza | AAF-1003X | |
| 4-well dish | Nunc | 144444 | |
| 50 mL 원심분리 튜브 | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| 24-well plate | Corning | 3524 | 세포 확장 |
| 96-well plate | Corning | 3596 | 단일 세포 콜로니 분리 |
| Agarose | Thermo Fisher Scientific | BP160-100 | 아가로스 겔 전기영동 |
| 비커 (250 mL) | Kimble | 14000-250 | |
| Benchling 소프트웨어 | Benchling | https://www.benchling.com/academic | 서열 정렬 및 분석 |
| IVC 배지 | IVF Bioscience | 71005 | |
| IVM 배지 | IVF Bioscience | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-200 | 장비 (단종됨) |
| BTX microslide chamber | BTX | 450103 | |
| Cas9 단백질 | Integrated DNA Technologies | Custom | CRISPR-Cas9 유전체 편집 |
| Chlorhexidine Gluconate (2%) | Aspen Vet | 11584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| CRISPOR 소프트웨어 | CRISPOR | https://crispor.gi.ucsc.edu/ | 오프타겟 예측 소프트웨어 |
| 동결 보관 튜브 | Thermo Fisher Scientific | 12-565-163N | |
| Cytochalasin B | Sigma-Aldrich | C6762 | |
| Dimethyl sulfoxide | Fisher Scientific | BP231-100 | 동결 보존 시약 |
| DMEM high glucose | Cytiva | SH30022 | 섬유아세포 배양 배지 |
| DNA 정제 키트 | Thermo Fisher Scientific | K0781 | 전혈 게놈 DNA 정제 |
| DPBS without Ca/Mg | Cytiva | SH30256 | 세포 및 조직 세척용 |
| 에탄올 | Pharco | 111000200CSGL | |
| 소태아 혈청 | Cytiva | SH30396 | 세포 배양 보충제 |
| 포셉 | Skylar | 66-6112 | |
| 게놈 DNA 정제 키트 | Qiagen | 69504 | 게놈 DNA 추출 |
| Gentamicin 용액 | Gibco | 15750-060 | 세척 배지에 사용 |
| Guide RNA | Integrated DNA Technologies | Custom | CRISPR 가이드 RNA |
| HDR 강화제 | Integrated DNA Technologies | 10007921 | 상동 재조합 수복 강화 |
| 혈구계수기 | Hausser Scientific | 02-671-10 | 세포 수 측정 |
| 지혈鉗 (Hemostats) | Roboz Surgical | RS-7884 | |
| Heparin sodium salt | Sigma-Aldrich | H3149 | |
| Hot-Start DNA Polymerase | Promega | M5123 | PCR 증폭 |
| Hyaluronidase | Sigma-Aldrich | H3506 | |
| Ionomycin | Sigma-Aldrich | I0634 | |
| M199 배지 | Cytiva | SH30253.01 | |
| 메쉬 스크린 (40 mesh) | Sigma-Aldrich | S-0770 | 개구 크기 380 μm |
| Microforge | Narishige | MF-9 | |
| Microgrinder | Narishige | EG-4 | |
| Micropipette Puller | Sutter Instrument Co | P-87 | |
| 미네랄 오일 | Kitazato/Dibimed | 96014 | |
| 마우스 피펫 | Thermo Fisher Scientific | 13-678-20D | 일회용 파스퇴르 피펫 |
| Mr. Frosty 냉동 용기 | Thermo Fisher Scientific | 15-350-50 | 속도 제어 냉동 용기 |
| Nucleocuvette | Lonza | V4XP-3032 | 전기천공 큐벳 |
| P3 Primary Cell 4D-Nucleofector X Kit L | Lonza | V4XP-3024 | 뉴클레오펙션 용액, 보충 용액, 뉴클레오큐벳 및 전송 피펫 포함 |
| PCR 정제 키트 | Qiagen | 28006 | PCR 산물 정제 |
| Penicillin-streptomycin | Gibco | 15070-063 | 항생제 보충제 |
| 페트리 접시 (100 mm) | Nunc | 172958 | |
| 페트리 접시 (35 mm) | Nunc | 150460 | |
| 시약 리저버 | CELLTREAT | 3054-1003 | |
| 메스 | MedBlades | MB 2-22 | |
| 가위 | Roboz Surgical | RS-6802 | |
| 단일 가닥 올리고-데옥시뉴클레오티드 공여체 템플릿 | Integrated DNA Technologies | Custom | HDR 공여체 템플릿 |
| Sodium Chloride | Thermo Fisher Scientific | BP358-212 | 식염수 조제용 |
| Sucrose | Sigma-Aldrich | S1888 | |
| 수술용 트레이 | Approved Vendor | 74262 | |
| SYBR Safe DNA Gel Stain | Thermo Fisher Scientific | S33102 | DNA 겔 염색제 |
| T-25 플라스크 | Thermo Fisher Scientific | 156367 | 세포 배양 플라스크 |
| T-75 플라스크 | Corning | 430641U | 세포 배양 플라스크 |
| 얇은 벽 유리 모세관 | World Precision Instruments | TW100-6 | |
| TIDE/TIDER 소프트웨어 | TIDE/TIDER | https://tide.nki.nl/ | 유전체 편집 분석 소프트웨어 |
| Trypan blue | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | 트립신 유사 해리 효소 |
참고문헌
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
재인쇄 및 허가
이 논문이 게재되었습니다
동영상 곧 제공