본 in silico 연구에서는 F7 프로모터의 HNF4α 결합을 복원함으로써 유전성 FVII 결핍증에서 모델링된 F7 전사를 개선할 수 있는지 조사하였습니다. 컴퓨터 분석을 통해 주요 조절 모티프와 강력한 유전자 발현 상관관계를 확인하였습니다. 시뮬레이션 결과, CRISPRa 타겟팅을 통해 F7 전사를 정상 수준의 약 87%까지 복원할 수 있을 것으로 예측되었으며, 이는 실험적 검증이 필요함을 시사합니다.
이 논문에서
요약
초록
유전성 제7인자(FVII) 결핍증은 F7 유전자의 발현 감소 및 응고 장애와 관련이 있으며, F7 전사를 제어하는 조절 기전은 아직 완전히 규명되지 않았습니다. 본 연구는 전사 인자 조절, 프로모터 모티프 교정 또는 CRISPR 활성화(CRISPRa) 매개 후성유전적 조절을 통해 F7 프로모터에서 예측된 HNF4α 결합을 복원함으로써, 유전성 FVII 결핍증에서 예측된 F7 전사를 이론적으로 강화할 수 있는지 컴퓨터 모델링을 통해 탐색하는 것을 목표로 하였습니다. JASPAR, FIMO 및 UCSC Genome Browser 데이터셋을 사용하여 보존된 전사 인자 결합 모티프를 식별함으로써 F7 프로모터 조절 환경을 특성화하는 전 과정 in silico 파이프라인을 개발하였습니다. 간 발현 상관관계는 GTEx 전사체 데이터를 사용하여 평가하였으며, 염색질 접근성 및 조절 맥락은 ENCODE ChIP-seq, ATAC-seq 및 ChromHMM/Segway 주석을 사용하여 분석하였습니다. CellDesigner에서 간 조절 네트워크를 구축하여 24시간 동안 HNF4α 소실이 F7 전사에 미치는 예측 효과를 시뮬레이션하였습니다. 근위 F7 프로모터 내에서 6개의 고신뢰도 HNF4α 결합 모티프가 식별되었으며, 이 중 3개 영역은 알려진 질환 관련 변이와 겹쳤습니다. 간 발현 분석 결과, F7과 HNF4A(r = 0.68) 및 HNF1A(r = 0.61) 사이에 양의 상관관계가 있음이 입증되었습니다. 컴퓨터 모델링 결과, HNF4α 관련 조절 영역을 표적으로 하는 CRISPRa는 모델링된 조건 하에서 시뮬레이션된 F7 전사를 야생형 수준의 약 87%까지 증가시킬 수 있으며, 예측된 표적 특이성을 가질 것으로 나타났습니다. 전반적으로, 본 순수 계산 연구는 유전성 FVII 결핍증에서 프로모터 표적 조절 전략의 우선순위를 정하기 위한 통합 멀티오믹스 프레임워크를 제시합니다. 전사 인자 모티프 분석, 염색질 주석, 전사체 상관관계, 조절 네트워크 모델링 및 CRISPR 가이드 우선순위 선정을 통합 파이프라인 내에서 결합함으로써, 본 연구는 실험적으로 검증 가능한 가설을 생성하는 동시에 기존의 단일 변이 또는 개별 실험 분석을 넘어서는 체계적인 접근 방식을 제공합니다.
서론
제7인자(Factor VII, FVII)는 외인성 경로를 통해 응고 폭포(coagulation cascade)를 개시하는 비타민 K 의존성 세린 프로테아제입니다. 혈관 손상 후, 활성화된 FVII(FVIIa)는 조직 인자와 복합체를 형성하여 트롬빈 생성 및 피브린 응고 형성을 유도합니다. 염색체 13q34에 위치한 F7 유전자는 FVII를 인코딩하며 주로 간세포에서 발현됩니다1. F7의 병원성 변이는 희귀 상염색체 열성 출혈성 질환인 유전성 제7인자 결핍증을 유발하며, 전 세계적으로 약 500,000명당 1명꼴의 발생률을 보이는 것으로 추정됩니다2. 임상 증상은 매우 다양하며 일반적으로 혈중에 남아 있는 FVII 활성도와 상관관계를 보입니다3.
대부분의 사례는 F7 코딩 영역 내의 미스센스, 논센스 또는 스플라이스 부위 변이에 기인하지만, 단백질 구조를 변화시키지 않고 유전자 발현을 감소시키는 프로모터 변이 또한 보고되었습니다4. 예를 들어, c.-94C>G 프로모터 변이는 근위 F7 프로모터 내의 중요한 Sp1 결합 부위를 파괴하여 전사 인자 결합을 방해하고 F7 전사를 현저히 감소시킵니다. 또한, HNF-4 결합 부위에 영향을 주는 프로모터 변이 역시 프로모터 활성을 감소시키는 것으로 나타났으며, 이는 정상적인 F7 발현을 위해 온전한 전사 인자 결합이 중요하다는 점을 강조합니다5. c.-61T>G 변이는 HNF4 결합 부위를 파괴하는 것으로 보고되었으며, 이는 서로 다른 프로모터 변이가 각기 다른 전사 인자 의존적 기전을 통해 F7 전사를 저해할 수 있음을 보여줍니다6.
F7의 발현은 간세포 풍부 전사 인자, 특히 Hepatocyte Nuclear Factor 4 alpha (HNF4α) 및 Liver Factor A1 (HNF1α)에 의해 엄격하게 조절됩니다7,8,9. HNF4α는 호모다이머 형태로 DNA에 결합하여 대사 및 응고에 관여하는 수많은 간 유전자를 조절하는 핵 수용체입니다10. HNF4α는 공동 활성제 및 염색질 리모델링 복합체와의 상호작용을 통해 간 특이적 유전자를 활성화하는 핵 전사 인자입니다11. 마우스 녹아웃 모델을 포함한 실험적 연구들은 HNF4α의 소실이 광범위한 간 기능 장애와 FVII를 포함한 여러 응고 인자의 발현 감소로 이어진다는 것을 보여줍니다12. 또한, HNF4α의 협동적 활성이 여러 간 발현 유전자의 프로모터 활성을 향상시키는 것으로 보고되었습니다13. 종합하면, 이러한 관찰 결과들은 전사 인자 결합의 손상이 프로모터 변이 보유자의 F7 발현 감소에 기여할 수 있음을 시사합니다.
CRISPR 활성화(CRISPRa)와 같은 후성유전체 조절 방식은 DNA 서열의 변경 없이 내인성 유전자 발현을 상향 조절할 수 있는 잠재적 도구로 등장했습니다. CRISPRa는 서열 특이적 가이드 RNA(gRNA)를 사용하여 촉매 활성이 없는 Cas9(dCas9)을 선택된 게놈 위치로 유도합니다. dCas9 단백질은 4량체 헤르페스 단순포진 바이러스 VP16 활성화 도메인인 VP64 또는 염색질 리모델링을 통해 전사를 촉진하는 히스톤 아세틸전이효소인 p300과 같은 전사 활성화 도메인과 융합됩니다14. Belali 등이 수행한 연구를 포함한 최근 연구들은 응고 관련 유전자 네트워크에서 HNF4α의 핵심적인 조절 역할을 더욱 뒷받침하며, 전사 인자 유도 조절 전략에 대한 관심을 강화하고 있습니다15. 이전 연구들에서는 TALE(Transcription Activator-Like Effector) 기반 방식과 CRISPRa 매개 방식을 통해 손상된 F7 프로모터 활성을 복구할 수 있음을 입증했습니다16,17,18. 그러나 이러한 연구들은 개별 프로모터 표적 전략을 평가한 반면, 본 연구는 모티프 예측, 염색질 주석, 전사체 상관관계, 조절 네트워크 분석 및 gRNA 우선순위 결정을 단일 가설 생성 계산 프레임워크 내에서 통합하였습니다. 그럼에도 불구하고, 특히 통합 시스템 관점에서 F7 프로모터 조절에서 HNF4α의 치료적 관련성은 여전히 완전히 규명되지 않은 상태입니다.
개별 프로모터 변이체나 고립된 실험적 관찰에 집중했던 이전 연구들과 달리, 본 프레임워크는 전사 인자 모티프 예측, 전사체 상관관계, 염색질 접근성, 조절 네트워크 분석, CRISPR 가이드 설계 및 게놈 전반의 특이성 평가를 단일 계산 워크플로우 내에 통합합니다. 이러한 통합 전략은 실험적 검증 전 후보 조절 개입의 체계적인 우선순위 지정을 가능하게 하며, 이를 통해 단일 데이터 유형에만 기반한 분석보다 가설 생성에 있어 더욱 포괄적인 플랫폼을 제공합니다.
프로토콜
사용된 데이터베이스는 다음의 목록에 명시되어 있습니다. 재료 표.
프로모터 서열 검색 및 컴퓨터 기반 주석 처리
인간 F7 프로모터 영역(GenBank accession: NG_009262.1)을 GRCh38/hg38 참조 게놈 어셈블리를 사용하여 NCBI에서 검색하였다. 모든 분석은 재현 가능한 계산 프레임워크 내에서 in silico로 수행되었다. 프로모터는 UCSC Genome Browser(RefSeq 주석)에서 얻은 주석 처리된 전사 시작 부위(TSS)를 기준으로 −1000에서 +100 bp로 정의하였다. 서열 추출은 FASTA 형식으로 수행되었으며, 좌표 일관성을 위해 Ensembl release 109와 상호 검증하였다. 프로모터 서열은 맞춤형 Python 스크립트(v3.10)와 Biopython(v1.81)을 사용하여 전사 인자 결합 부위(TFBS), 알려진 변이, CpG 함량 및 GC 조성을 계산적으로 주석 처리하였다. 모든 주석은 계산적 예측치이며 실험적으로 검증되지 않았다.
전사 인자 결합 부위(TFBS) 분석
예측된 HNF4α 및 HNF1α 결합 모티프는 position weight matrix MA0114.4 (HNF4A) 및 MA0046.2 (HNF1A)가 포함된 JASPAR 2022 CORE 척추동물 데이터베이스를 사용하여 식별되었습니다. 모티프 스캐닝은 FIMO (MEME Suite v5.5.0)를 사용하여 수행되었습니다. 워크플로우에는 프로모터 FASTA 업로드, PWM 선택, 프로모터 특이적 뉴클레오타이드 배경 모델링 및 양방향 DNA 가닥 스캐닝이 포함되었습니다. 모티프 유의성은 p ≤ 1 × 10⁻4 임계값을 사용하여 평가한 후, Benjamini–Hochberg 보정을 거쳤습니다. FIMO 출력물은 TSV 파일로 내보냈으며, 보정된 q 값 <0.05인 예측 모티프를 유지했습니다. 예측된 TFBS 좌표는 BEDTools (v2.30)를 사용하여 dbSNP build 155 및 HGMD Professional (2023.2)의 질환 관련 변이와 교차 분석되었습니다. 질환 관련 c.-61T>G 프로모터 변이는 보고된 HNF4α 결합 부위와의 근접성 관점에서 평가되었으며, 이는 F7 프로모터 활성에서 잠재적인 조절 역할을 시사합니다. 전산상의 모티프 중첩은 예측으로 해석되었으며, 실험적으로 확인된 TF 파괴의 증거로 간주되지 않았습니다. 식별된 모티프는 실험적으로 확인된 점유율이 아니라 예측된 전사 인자 결합 가능성을 나타냅니다.
진화적 보존 및 후성유전학적 주석
예측된 조절 영역의 진화적 보존성은 UCSC 100-vertebrate alignment (hg38)의 PhyloP 및 PhastCons 점수를 사용하여 평가되었습니다. PhastCons 점수가 0.7 이상인 영역을 보존된 조절 요소로 우선 선정하였습니다.
UCSC Genome Browser 및 ENCODE 데이터셋을 사용하여 조절 염색질 맥락을 평가하였습니다. ENCODE 전사 인자 ChIP-seq, H3K27ac, H3K4me3, DNase I 과민성, ATAC-seq, ChromHMM 및 Segway 주석을 포함한 관련 트랙 그룹을 활성화하여 hg38 어셈블리를 사용하였습니다. 신호 트랙은 해당되는 경우 BED 및 bigWig 파일로 내보냈습니다. ENCODE bigWig 데이터셋은 deepTools (v3.5.1)를 사용하여 처리하였으며, 후속 분석 전에 반복 실험 신호를 평균화하였습니다. 예측된 TF 결합 부위는 ±50 bp 중첩 창을 사용하여 사용 가능한 HNF4α/HNF1α ChIP-seq 피크와 비교하였습니다. 이러한 분석은 조절 가능성을 추론하는 데 사용되었으며, in vivo에서의 기능적 결합을 입증하는 것은 아닙니다.
유전자 발현 상관관계 분석
간 RNA-seq 발현 데이터는 GTEx v8(간 샘플 226개)에서 얻었습니다. F7, HNF4A 및 HNF1A의 TPM 정규화 발현 값은 log2(TPM+1)로 변환되었습니다. Pearson 상관 분석은 R(v4.3.1)의 cor.test 함수를 사용하여 양측 검정으로 수행되었습니다. 다중 비교는 해당되는 경우 Benjamini–Hochberg 방법을 사용하여 보정되었습니다. 상관관계는 연관 관계로 해석되었으며, 직접적인 조절 인과 관계의 증거로 간주되지 않았습니다.
조절 네트워크 구축
단백질 상호작용 및 조절 네트워크 정보는 최소 상호작용 신뢰도 점수 0.7을 사용하여 STRING v11.5에서 검색되었습니다. STRING에서 생성된 TSV 상호작용 파일은 네트워크 구축 및 시각화를 위해 Cytoscape v3.9.1로 가져왔습니다. 네트워크 모듈은 다음 매개변수를 사용하여 MCODE 플러그인으로 식별하였습니다: Degree cutoff = 2; Node score cutoff = 0.2; K-core = 2; Maximum depth = 100.
유의미한 클러스터들을 후속 해석을 위해 내보냈습니다. 기능적 농축 분석은 허위 발견율(FDR) <0.05 조건에서 STRING 농축 분석을 사용하여 수행되었습니다. 네트워크 분석은 예측 및 큐레이션된 생물학적 관계를 나타내며 가설 생성을 위해 사용되었습니다.
전사 활성화의 계산 모델링
HNF4α 조절이 F7 전사에 미치는 예측 효과를 시뮬레이션하기 위해 CellDesigner v4.4를 사용하여 동적 조절 모델을 구축하였습니다. 모델은 SBML 형식으로 표현되었으며, 결정론적 상미분 방정식(ODE) 기반 솔버를 통해 시뮬레이션되었습니다. 모델 입력값에는 다음 사항들이 포함되었습니다: (1) GTEx 간 데이터에서 도출된 정규화된 HNF4A, HNF1A 및 F7 발현 값; (2) FIMO 모티프 점수(0–1 범위로 스케일링)에서 도출된 전사 인자의 상대적 결합 친화도; (3) ENCODE ATAC-seq 및 DNase-seq 신호 강도에서 도출된 염색질 접근성 가중치; (4) H3K27ac 및 H3K4me3 프로파일을 통합한 활성 염색질 파라미터.
시뮬레이션은 적응형 수치 적분을 사용하여 24h 동안 수행되었으며, 출력값은 미리 정의된 간격으로 기록되었습니다. 녹아웃 조건은 전사 인자 활성을 0%로 설정하여 모델링되었습니다. 출력 변수에는 정규화된 F7 전사체 풍부도, 상대적 프로모터 활성화 상태 및 전사 인자 활성이 포함되었습니다. 모든 발현 출력값은 섭동이 없는 기준 모델(100%)을 기준으로 정규화되었습니다. 공개 데이터셋에서 확인할 수 없는 파라미터는 민감도 기반 튜닝을 통해 추정되었으며, 부록 표 1에 제공되어 있습니다. 모든 모델 출력값은 정의된 가설 하의 계산 예측치이며, 실험적으로 측정된 생물학적 반응을 나타내지 않습니다.
HNF4α 모티프를 위한 CRISPRa gRNA 설계
CRISPR 활성화(CRISPRa) 타겟은 Benchling(2024 빌드) 및 CRISPOR를 사용하여 전적으로 컴퓨터 계산 방식으로 설계되었습니다. F7 프로모터 영역(TSS 기준 −500에서 +100 bp) 내에서 SpCas9 NGG PAM 부위를 스캔하였습니다. ±고신뢰도 HNF4의 200 bpα 모티프. 후보 가이드는 다음 기준에 따라 필터링되었습니다: (1) Doench 2016 온타겟 점수 ≥50; (2) CFD 오프타겟 점수 ≥70; (3) GC 함량 40%–60%; (4) 4bp 이상의 poly-T 서열 부재.
접근 가능한 조절 영역의 우선순위를 정하기 위해 ATAC-seq의 예측 크로마틴 접근성과 NuPoP의 뉴클레오솜 점유율 추정치를 통합하였습니다. dCas9-VP64 및 dCas9-p300 구조를 이용한 잠재적 CRISPRa 반응을 컴퓨터로 모델링하였으며, 이를 예측된 활성화 잠재력으로만 해석하였습니다.
모티프 복원을 위한 CRISPR-Cas9 편집 설계
HNF4α 인지 장애와 관련된 프로모터 변이 교정의 이론적 가능성을 평가하기 위해, c.-61T>G 변이를 HNF4α 관련 조절 변이의 대표 사례로 선정하였다. c.-61T>G 변이의 양측에 위치하도록 설계된 두 개의 SpCas9 가이드 RNA(gRNA-L 및 gRNA-R로 명명)를 각각 독립적으로, 그리고 결합된 듀얼 가이드 구성으로 평가하였다. 변이 위치에 참조 프로모터 서열을 포함하는 단일 가닥 HDR 수선 템플릿은 100-bp 상동성 팔(homology arms)을 갖도록 모델링되었다. 후보 가이드의 예측 특이성은 CRISPOR와 Cas-OFFinder를 사용하여 전산적으로 평가하였으며, 예측 절단 활성은 CRISPRscan을 사용하여 추정하였다. 이후 ICE 기반 모델링을 통해 개별 및 결합 가이드 구성에 대한 이론적 편집 결과를 추정하였다. 결합된 gRNA-L/gRNA-R 구성은 제3의 독립적인 가이드가 아닌 듀얼 가이드 전략으로 처리되었다. 모든 예측 편집 효율과 결과는 전산적 추정치이며, 실험적 HDR 효율, HNF4α 결합의 회복, 세포 내 프로모터 서열의 교정 또는 F7 전사의 회복을 입증하는 것은 아니다.
후성유전학적 편집 시뮬레이션 및 염색질 접근성 모델링
HepG2 세포의 ENCODE ATAC-seq 및 DNase-seq 데이터 세트를 사용하여 후보 CRISPRa 사이트 주변의 염색질 접근성을 평가하였습니다. 각 후보 가이드 서열을 중심으로 한 100 bp 윈도우 내에서 신호 강도를 정량화하였습니다. 국소 조절 염색질 상태를 분류하기 위해 ChromHMM(15-상태 모델) 및 Segway 주석을 사용하였습니다.
(1) 모티프 근접성, (2) ATAC-seq 접근성, (3) DNase I 과민성, (4) H3K27ac 농축 및 (5) H3K4me3 농축을 통합한 복합 활성 점수를 계산하여 후보 CRISPRa 타겟의 순위를 매겼습니다. 예측된 전사 반응은 모델링된 염색질 조건 하에서 시뮬레이션되었으며, 이를 이론적 추정치로 해석하였습니다.
CRISPRa 및 HDR 전략의 오프타겟 위험 평가
CRISPOR CFD 점수 산정, Cas-OFFinder 열거 및 CRISPRscan 예측을 사용하여 전장 유전체 특이성 평가를 수행하였습니다. 예측된 오프타겟 상호작용, 특히 전사 활성 영역 내의 상호작용을 최소화하기 위해 후보 가이드 RNA를 필터링하였습니다.
추가 제외 기준은 다음과 같습니다: (1) 주석 처리된 TSS 영역의 ±1 kb 이내에 예측된 오프타겟 사이트, (2) 공유 프로모터 영역과의 중첩, (3) 인핸서 요소와의 중첩, (4) ChromHMM 및 Segway 주석을 기반으로 인접한 간 발현 유전자와 연관된 조절 영역.
가이드 효율성, 예측된 오프타겟 부담 및 염색질 맥락을 통합한 복합 특이성 점수를 계산하여 후보 설계를 우선순위화하였습니다. 이러한 다층 계산 스크리닝 전략은 이론적 특이성을 추정하는 것이며, 실험적인 전장 유전체 오프타겟 검증을 대체하지 않습니다. 입력 데이터 세트, 분석 도구, 필터링 기준 및 출력 체크포인트를 포함한 계산 워크플로의 요약은 Supplementary Table 2에 제공되어 있습니다.
핵심 계산 파라미터
계산 파이프라인의 신뢰할 수 있는 성능은 몇 가지 사전 정의된 매개변수 설정에 따라 달라졌습니다. 모티프 검출은 FIMO를 사용하여 최적화되었습니다.p < 1 × 10⁻4; q < (0.05) 및 JASPAR HNF4A 및 HNF1A 위치 가중치 행렬(PWM)을 사용하여 분석하였다. 염색질 통합을 위해 일관된 hg38 좌표와 ENCODE ATAC-seq, DNase-seq, H3K27ac 및 H3K4me3 데이터세트의 일치하는 증거가 필요했다. 조절 네트워크는 STRING 상호작용(신뢰도 ≥0.70)과 Cytoscape의 MCODE 클러스터링을 사용하여 생성하였다. 동적 시뮬레이션은 CellDesigner에서 GTEx 유래 발현 값, FIMO 모티프 점수 및 ENCODE 염색질 접근성 가중치를 적용한 결정론적 ODE 솔버를 사용하여 수행하였다. 후보 CRISPRa 가이드 RNA(gRNA)는 Doench 2016 온타겟 점수(≥50), CFD 특이성 점수(≥70), GC 함량(40%–60%), 최소한의 예측 오프타겟 및 접근 가능한 염색질 내 위치를 기준으로 우선순위를 정하였다. 워크플로우 완료 여부는 성공적인 모티프 식별, 네트워크 생성, 염색질 주석 달기, gRNA 선택 및 안정적인 시뮬레이션 출력값을 통해 검증되었다.
결과
F7 프로모터 내 기능적 HNF4α 및 HNF1α 결합 모티프의 예측
FIMO와 JASPAR 2022 데이터베이스를 이용한 전산 모티프 스캐닝을 통해 F7 유전자의 1 kb 상류 프로모터 영역 내에서 3개의 고신뢰도 HNF4α 및 3개의 HNF1α 결합 모티프가 예측되었습니다. 예측된 모티프들은 보존된 프로모터 영역 내에 위치하며, 간세포 핵인자 인식 서열과 일치했습니다(p < 1 × 10⁻4). 특히, 예측된 모티프 중 2개는 기존에 보고된 유전성 제7인자 결핍증 관련 변이들과 인접해 있었습니다. HNF4α 관련 모티프는 c.-61T>G 프로모터 변이 근처에 위치했습니다. ENCODE(HepG2)의 ChIP-seq 트랙은 이러한 프로모터 영역에서 HNF4α 및 HNF1α 결합 신호의 농축을 보여주었으며, 이는 본 전산 프레임워크 내에서 이들의 잠재적인 조절 관련성을 뒷받침합니다(그림 1).
F7와 간 전사 인자 발현 사이의 상관관계
GTEx 간 조직 샘플(n = 226)의 전사체 데이터 분석 결과, F7과 HNF4A 발현 사이에 유의미한 양의 상관관계가 있으며(Pearson’s r = 0.68, p < 0.001), F7과 HNF1A 발현 사이에도 상관관계가 있음(r = 0.61, p < 0.01)이 밝혀졌습니다. 이러한 상관관계는 F7, HNF4α 및 HNF1A 사이의 알려진 조절 관계를 재현합니다17,18. 계산 프레임워크 내에서 이는 내부 검증 단계로 작용하며, 분석 파이프라인을 프로모터 변이 맥락으로 확장하기 전에 해당 파이프라인이 기성 생물학적 기전을 반영하고 있음을 뒷받침합니다(그림 2).
조절 네트워크 및 염색질 랜드스케이프 분석
STRING 및 Cytoscape를 이용한 네트워크 모델링 결과, HNF4α와 HNF1α가 응고 유전자가 풍부한 간 전사 네트워크 내에서 중심 노드로 작용하는 것으로 예측되었습니다. ENCODE의 후성유전체 데이터는 HepG2 및 일차 간 샘플의 F7 프로모터가 활성 히스톤 수정(H3K4me3, H3K27ac) 및 개방형 염색질로 표시된 영역과 겹친다는 것을 확인해주었습니다(부록 표 3 및 그림 1). 비교 전사체 데이터셋에 따르면, 세포주 간에 발현 수준의 차이는 있으나 F7, HNF4A, HNF1A는 HepG2, Huh7, Hep3B에서 공동 발현되었습니다. 확인 가능한 경우, Huh7 및 Hep3B의 프로모터 접근성과 히스톤 프로파일은 HepG2와 대체로 일치하였으며, 이는 간세포 유래 세포주 전반에서 활성 프로모터 염색질 환경의 일관성을 뒷받침합니다(부록 그림 1). 반면, 비간 세포주(예: K562, HeLa)에서는 염색질 접근성이 상당히 감소한 것으로 나타났습니다. 이러한 결과는 간 특이적 F7 조절을 뒷받침하는 동시에 간 모델 간의 가변성을 강조합니다(그림 3).
CRISPRa gRNA 설계 및 모의 전사 재활성화
높은 점수의 HNF4α 모티프 근처에 있는 근위 F7 프로모터를 표적으로 하도록 4개의 gRNA를 설계하였다(Supplementary Table 4). 모든 gRNA는 높은 온타겟 활성(>60) 및 최소한의 예측 오프타겟 효과라는 사전 정의된 기준을 충족하였다. 시뮬레이션 결과, dCas9-VP64와 dCas9-p300은 각각 예측된 F7 발현을 야생형 참조값의 68%와 76%까지 개별적으로 증가시켰으며, dCas9-VP64+p300 복합 활성화는 예측 발현을 야생형 수준의 87%까지 증가시켰다(Figure 4B; Supplementary Table 5). 여기서 야생형 프로모터 활성은 100%(1.0)로 정의되었으며, 모든 시뮬레이션 값은 이 참조값에 대해 정규화되었다. 이러한 결과는 CRISPRa 복합 활성화가 프로모터 돌연변이로 인한 전사 억제를 잠재적으로 보완할 수 있음을 나타내지만, 이 값들은 실험적으로 측정된 발현값이 아닌 계산적 예측값이다. 중요한 점은, CRISPRa 매개 F7 복구의 내인성 HNF4A 활성 의존성이 동적 조절 시뮬레이션을 통해 명시적으로 평가되었다는 것이다. CRISPRa는 F7 전사를 강화했으나 여전히 기능적인 HNF4A에 의존적이었으며, 따라서 HNF4A의 가용성이나 기능이 손상된 조건에서는 예측된 복구 효과가 상당히 감소하였다(Figure 4).
In silico CRISPR-Cas9 HDR 전략을 이용한 모티프 복원
HNF4α 인식에 영향을 주는 것으로 보고된 프로모터 변이체 중, c.-61T>G 변이를 대표적인 HNF4α 관련 변이체로 선정하였으며, c.-94C>G는 확립된 HNF4α 파괴 돌연변이가 아닌 알려진 Sp1 부위 변이체로 별도로 처리하였다. HNF4α 관련 변이체에 대해 CRISPR-Cas9 HDR 교정 전략을 in silico로 모델링하였다. 변이 부위의 양측에 위치하도록 gRNA-L 및 gRNA-R로 명명된 두 가지 gRNA를 선정하여 개별적으로 또는 조합하여 평가하였다. 이에 대응하는 단일 가닥 HDR 수선 템플릿에는 표준 HNF4α 결합 부위를 포함하는 참조 프로모터 서열이 100-bp 상동성 암(homology arm)과 함께 통합되었다. Cas-OFFinder 및 CRISPRscan을 이용한 in silico 평가를 통해 예측된 가이드 특이성과 절단 활성을 분석하였으며, ICE 기반 모델링을 사용하여 이론적 편집 결과를 추정하였다. 예측된 편집 효율은 가이드 구성에 따라 상이했으며, 조합된 gRNA-L/gRNA-R 설계는 세 번째 독립적인 gRNA가 아닌 이중 가이드 전략으로 평가되었다. c.-94C>G는 확립된 조절 관련성으로 인해 광범위한 프로모터 분석에는 포함되었으나, HDR 모델에서는 HNF4α 모티프 파괴 변이체로 해석되지 않았다. 이러한 결과는 잠재적인 프로모터 서열 교정에 대한 계산적 예측을 나타내며, 실험적 HDR 효율, HNF4α 결합의 복구 또는 야생형 F7 프로모터 활성의 회복을 입증하는 것은 아니다(그림 5).
염색질 접근성 및 후성유전학적 활성화 잠재력
HepG2 세포의 ATAC-seq 및 DNase I 과민성 데이터 분석 결과, 모든 CRISPRa 타겟 부위가 염색질 접근성이 높은 영역 내에 존재하는 것으로 예측되었습니다. 이러한 결과와 HNF4α ChIP-seq 및 H3K27ac 농축 데이터를 통합 분석한 결과, 해당 부위들의 활성화 가능성이 더욱 뒷받침되었습니다. 시뮬레이션된 후성유전학적 편집을 통해 유리한 염색질 리모델링 결과가 예측되었으며, CRISPRa 매개 활성화 시 전사 인자 모집이 증가할 것으로 전망되었습니다(그림 6).
gRNA 설계의 전장 유전체 특이성 평가
In silico CRISPRa gRNA 스크리닝 결과, CRISPRa와 HDR 접근 방식 모두에서 높은 서열 특이성이 확인되었습니다(부록 표 6). CRISPOR 및 Benchling 분석을 통해 전사 활성 프로모터 영역 내에서 오프타겟 가능성이 높은 모든 gRNA를 제외하였습니다. CRISPRa 설계의 경우, ENCODE 유래 ATAC-seq 및 H3K27ac 데이터에서 선택된 모든 표적 부위가 F7 특이적 열린 염색질 내에 위치함을 확인하였습니다. 후보 gRNA 중 인핸서 영역이나 공유 프로모터 요소와 겹치는 것은 없었습니다. ChromHMM 및 Segway 염색질 상태 주석은 이러한 영역이 간세포 특이적 활성 프로모터라는 분류를 더욱 뒷받침하였으며, 인접한 공동 조절 유전자 프로모터와의 중첩은 없었습니다. 오프타겟 서열 유사성, 염색질 접근성 및 조절 주석을 통합한 복합 계산 특이성 점수를 통해, 선택된 CRISPRa 가이드의 의도치 않은 트랜스활성 확률이 낮을 것으로 예측되었습니다(0.4%–0.6%, 그림 7). 재현성과 일관된 구현을 돕기 위해 일반적인 계산 워크플로우 문제, 예상 원인 및 권장 수정 조치를 부록 표 7에 요약하였습니다.
데이터 가용성:
저자들은 본 연구의 결과를 뒷받침하는 모든 데이터가 논문 내에 제공되었으며, Zenodo(https://doi.org/10.5281/zenodo.21735831)에서 확인 가능함을 확인합니다.
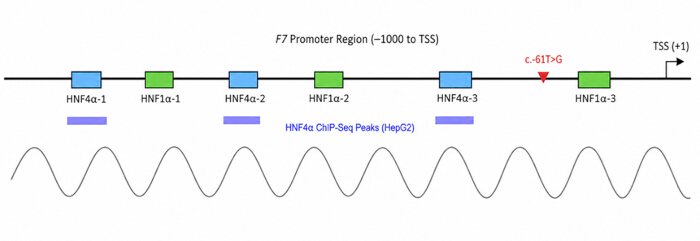
그림 1: F7 프로모터 내 예측된 HNF4α 및 HNF1α 결합 모티프. F7 유전자의 1 kb 상위 프로모터 영역을 도식적으로 나타낸 것으로, HNF4α 및 HNF1α에 대해 예측된 6개의 결합 모티프(색상 상자)를 보여줌. 이는 척추동물 보존 점수(PhyloP)와 함께 표시되었으며, 병원성 c.-61T>G 변이를 포함하여 알려진 질병 관련 변이(빨간색 표시)가 주석으로 달렸음. HepG2 세포의 HNF4α ChIP-seq 피크는 농축 정도를 나타냄. 이 그림의 확대 버전을 보려면 여기를 클릭하십시오.
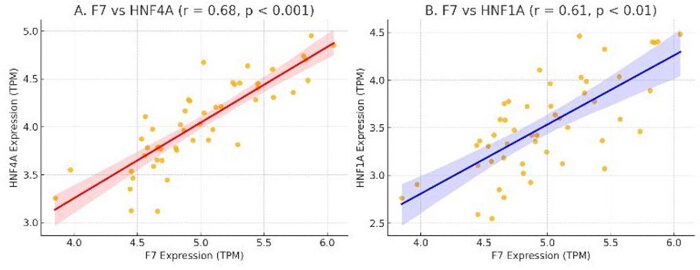
그림 2: F7과 간 전사 인자 간의 상관관계. (A) F7 발현은 HNF4A와 강한 양의 상관관계를 보인다 (r = 0.68, p < 0.001). (B) F7 발현은 HNF1A와도 양의 상관관계를 나타낸다 (r = 0.61, p < 0.01). 각 점은 GTEx 데이터셋의 간 샘플을 나타낸다. 95% 신뢰 구간이 표시된 회귀선이 제시되어 있다. 상관관계는 연관성을 나타내며 직접적인 조절 인과 관계를 입증하는 것은 아니다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
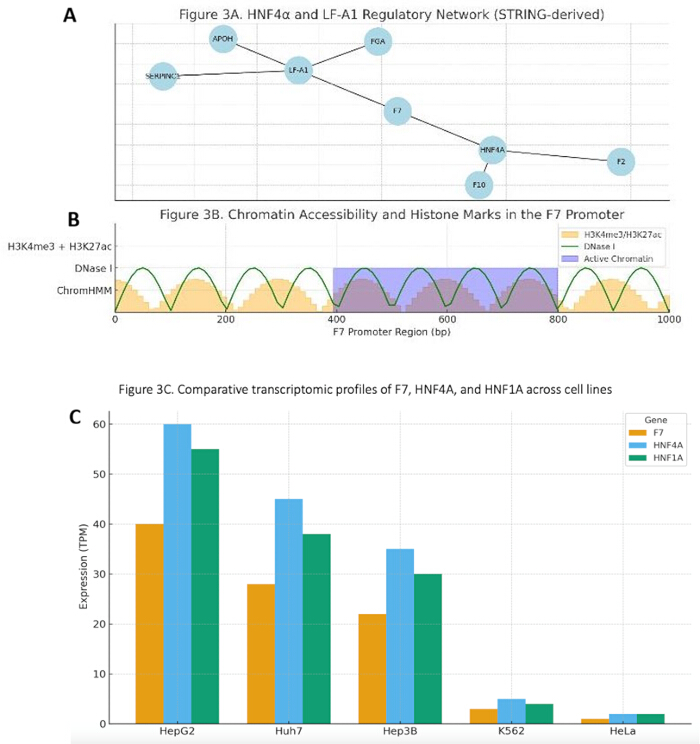
그림 3: 간 조절 네트워크 농축 및 염색질 경관. (A) HNF4α를 중심으로 하는 STRING 기반 전사 네트워크는 F7 및 기타 응고 관련 유전자와의 예측된 조절 연관성을 보여준다. (B) UCSC 스타일 브라우저 트랙은 HepG2 세포의 F7 프로모터 주변에서 전사 활성 영역과 일치하는 개방형 염색질(DNase I), 히스톤 수정(H3K4me3/H3K27ac) 및 염색질 상태 분할(ChromHMM)을 나타낸다. (C) 비교 전사체 분석 결과, 간 세포주(HepG2, Huh7, Hep3B)에서는 F7, HNF4A, HNF1A가 다양한 수준으로 공동 발현되는 반면, 비간 세포주(K562, HeLa)에서는 발현이 감소된 것으로 나타났다. Huh7 및 Hep3B의 프로모터 접근성과 히스톤 프로파일은 HepG2와 전반적으로 일치했다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
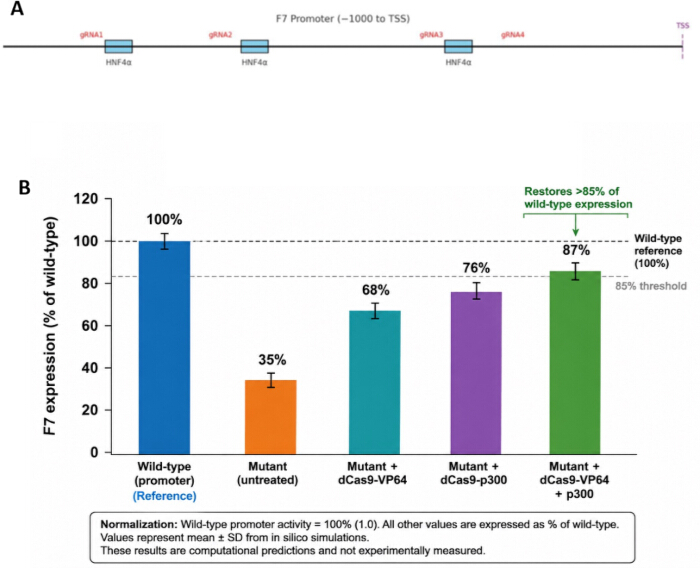
그림 4: CRISPRa gRNA 설계 및 전사 활성화 시뮬레이션. (A) HNF4α 결합 모티프 및 F7 전사 시작 부위(TSS)에 상대적인 CRISPRa 가이드 RNA(gRNA1–gRNA4)의 예측 위치를 보여주는 도식. (B) 야생형 및 돌연변이 프로모터 환경에서 다양한 CRISPRa 전략에 따른 F7의 시뮬레이션된 전사 출력. F7 발현은 야생형 프로모터를 100%(1.0)로 정의하여 정규화하였다. 돌연변이 프로모터 모델에서 예측된 발현은 야생형의 35%였으나, dCas9-VP64 사용 시 68%, dCas9-p300 사용 시 76%, dCas9-VP64+p300 복합 활성화 사용 시 87%로 증가하여 85% 임계값을 초과하였다. in silico 시뮬레이션에는 HepG2 세포의 에피게놈 및 전사체 입력 데이터가 통합되었으며, 이는 실험적으로 측정된 발현이 아닌 컴퓨터 계산 예측값을 나타낸다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
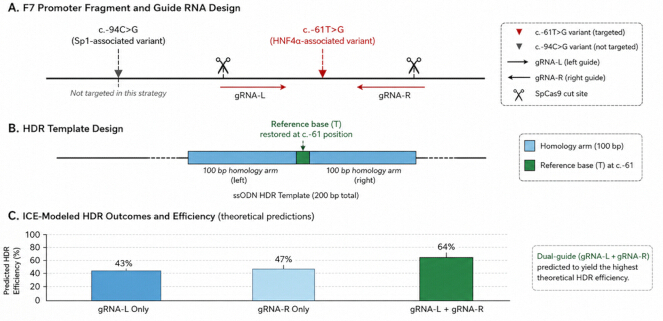
그림 5: 모티프 교정을 위한 CRISPR-Cas9 HDR 전략. (A) 교정 대상으로 설정된 c.-61T>G 변이(HNFa 관련)를 보여주는 F7 프로모터 영역의 모식도. c.-94C>G 변이(Sp1 관련)는 본 전략의 표적이 아니므로 참고용으로 표시되었다. c.-61T>G 부위를 양옆으로 둘러싸도록 두 개의 SpCas9 가이드 RNA(gRNA-L 및 gRNA-R)가 설계되었다. (B) 100-bp 상동 팔(homology arms)로 둘러싸여 있으며, c.-61 위치에 참조 염기(T)를 포함하는 단일 가닥 HDR(sODN) 수선 템플릿. (C) 개별 가이드 및 이중 가이드(gRNA-L + gRNA-R) 구성에 대한 ICE 모델 기반의 편집 효율 예측값. 이중 가이드 전략이 가장 높은 이론적 HDR 효율을 낼 것으로 예측된다. 모든 결과는 컴퓨터 예측값이며, 성공적인 HDR, HNF4a 결합의 복구 또는 F7 전사의 회복을 입증하는 것은 아니다. 이 그림의 확대 버전을 보려면 여기를 클릭하십시오.
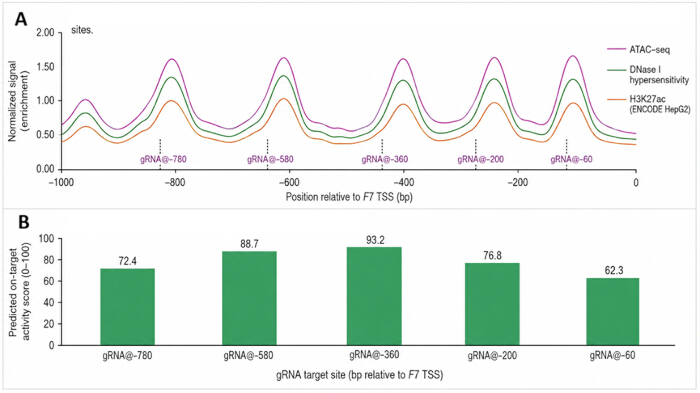
그림 6: 염색질 접근성 및 CRISPRa 표적 부위 활성화 가능성. (A) F7 프로모터 상류 1-kb 영역에 걸친 ATAC-seq, DNase I 과민성 및 H3K27ac 농축 트랙은 염색질 접근성이 증가하고 활성 조절 염색질이 존재하는 영역을 보여준다. 수직 점선은 5개의 CRISPRa gRNA 표적 부위(gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360, gRNA@−200)의 위치를 나타낸다. (B) 각 gRNA에 대해 예측된 전사 활성 점수는 접근 가능하고 H3K27ac가 농축된 영역을 표적으로 할 때 더 큰 F7 활성화를 유도할 수 있음을 나타내며, gRNA@−580에서 가장 높은 예측 활성도를 보였다. 이 그림의 확대 버전을 보려면 여기를 클릭하십시오.
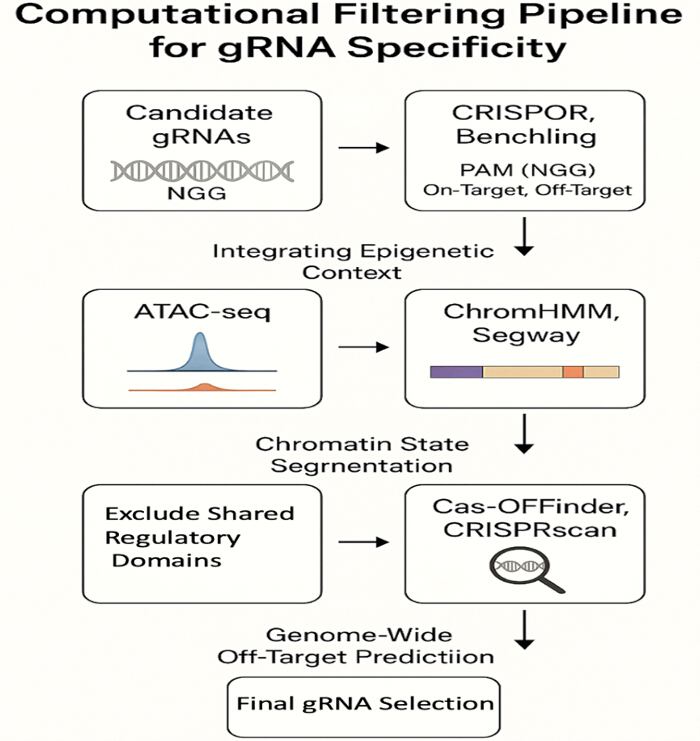
그림 7gRNA 특이성을 위한 계산적 필터링 파이프라인~에 대한 개략적인 개요 인실리코(in silico) 고특이성 CRISPRa 및 HDR gRNA를 식별하는 데 사용되는 파이프라인입니다. 이 공정은 예측되는 트랜스활성화(transactivation) 및 절단 위험을 최소화하기 위해 서열 기반 필터링(CRISPOR, Benchling), 후성유전학적 맥락(ATAC-seq, H3K27ac), 염색질 상태 세분화(ChromHMM, Segway) 및 전장 유전체 오프타겟 예측 도구(Cas-OFFinder, CRISPRscan)를 통합합니다. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
보충 그림 1: HepG2, Huh7 및 Hep3B 세포의 F7 프로모터에서의 염색질 접근성 및 프로모터 관련 히스톤 수정 프로파일 비교. 정규화된 ATAC-seq (A) 접근성과 H3K27ac (B) 및 H3K4me3 (C) 농축도는 세 가지 간세포 유래 세포주 전체에서 광범위하게 일치하는 활성 프로모터 염색질 상태를 보여주며 (D), 이는 F7 조절 분석을 위한 계산 모델로서 이들의 사용을 뒷받침합니다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 1: 계산 전사 모델에 사용된 파라미터. F7 전사 조절의 CellDesigner 기반 시뮬레이션에 사용된 파라미터 값의 요약. 파라미터에는 HNF4α 및 HNF1α의 전사 인자 활성 계수, ENCODE 염색질 데이터 세트에서 유도된 프로모터 접근성 수정자, 전사 속도 상수 및 mRNA 분해 파라미터가 포함됩니다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 2: 계산 워크플로 체크포인트. 프로모터 주석 달기, 전사 인자 결합 부위 예측, CRISPRa 가이드 선택, 염색질 접근성 평가, 오프타겟 평가 및 시뮬레이션 게놈 편집 분석의 각 단계에서 사용되는 계산 도구, 입력 데이터셋, 주요 필터링 기준 및 예상 출력물을 포함한 in silico 분석 파이프라인 요약. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 3: HepG2, Huh7 및 Hep3B 세포의 F7 프로모터에서 ENCODE 유래 크로마틴 접근성 및 프로모터 관련 히스톤 수정 프로필 비교. 정규화된 ATAC-seq 접근성, H3K27ac 및 H3K4me3 농축도, 그리고 ChromHMM 프로모터 상태 주석은 세 가지 간세포 유래 세포주 전반에 걸쳐 광범위하게 일관된 활성 프로모터 구조를 보여준다. 수치는 비교 in silico 분석을 지원하기 위해 계산적으로 도출된 요약 값을 나타낸다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 4: F7 프로모터를 표적으로 하는 후보 CRISPRa 가이드 RNA의 완전한 특이성 및 오프타겟 분석. 이 표는 가이드 서열, 예측된 온타겟 효율, 특이성 점수, 오프타겟 예측, 염색질 접근성, 조절 주석 및 계산적 가이드 선택에 사용된 종합 순위를 요약합니다. 모든 값은 in silico 예측값입니다.여기를 클릭하여 파일을 다운로드하십시오.
보충 표 5: 프로모터 접근성, 전사 인자 점유율 및 CRISPRa 활성화 파라미터를 통합한 계산 프레임워크를 사용하여 예측 조절 점수를 생성함. 값은 야생형 F7 프로모터(1.0으로 설정; 100% 발현) 대비 정규화된 in silico 추정치를 나타냄. 이 시뮬레이션은 가설 생성용이며 실험적으로 측정된 F7 전사 활성을 나타내지 않음.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 6: F7 프로모터를 표적으로 하는 선정된 CRISPRa 및 HDR 가이드 RNA의 전장 유전체 오프타겟 분석 및 종합 특이성 점수. 이 표는 가이드 특이성을 평가하고 전장 유전체 전사 활성화 위험을 in silico로 추정하는 데 사용된 예측 온타겟 성능, 특이성 지표, 오프타겟 프로필, 염색질 상황 및 종합 위험 점수를 요약한 것입니다.이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 7: F7 프로모터 분석 중 발생하는 일반적인 계산 워크플로 문제의 요약 및 재현성, 데이터 일관성, 신뢰할 수 있는 in silico 모델링 결과 확보를 위한 권장 수정 조치.이 파일을 다운로드하려면 여기를 클릭하십시오.
토론
본 연구는 전사 조절을 조사하기 위한 순전히 계산 기반의 가설 생성 프레임워크를 제시한다. F7 유전자 및 유전성 FVII 결핍에서 후보 프로모터 타겟 전략을 우선순위화하기 위한 파이프라인은 모티프 분석, 전사체 상관관계, 크로마틴 주석 및 gRNA 우선순위화를 통합함으로써 기능적 회복을 입증하는 것이 아니라 조절 관계와 개입 가능성 예측에 중점을 둔다. 본 연구의 주요 기여는 실험적으로 검증 가능한 타겟을 체계적으로 좁혀내는 데 있다. F7 프로모터
기전적으로, 이 결과들은 간세포에서 풍부하게 발현되는 전사인자 HNF4가 관여하는 모델을 뒷받침한다.α 및 HNF1α 기저 상태 유지에 협력하다 F7 전사. 보존된 고친화도 HNF4α 병원성 프로모터 변이와 중복되는 모티프는 *cis*-조절 요소의 결합 능력 상실이 발현 감소에 기여하는 타당한 기전임을 시사한다 F7 전사4,5,10. 간 유전자 네트워크에서 HNF4α 개척자 유사 핵수용체로서 프로모터 접근성을 안정화하고 공동활성화인자 복합체를 유 cru하며, 반면 HNF1은α 종종 전사 산물의 증대를 강화하기 위해 상승작용을 한다7,11,12. 제한된 조건 내에서의 인 실리코 모델에서 감소된 모티프 친화도 또는 모의 전사인자 고갈은 예측 감소를 유도함 F7 전사, 이와 같은 협동적 조절 구조와 일치함.
F7, HNF4A 및 HNF1A 발현 간에 관찰된 강한 간 특이적 상관관계는 공유된 조절 프로그램을 뒷받침해 주지만, 이를 입증하는 것은 아니다. 중요하게도, 이러한 상관관계는 연관성에 기반한 것이며 직접적인 전사 조절을 입증할 수는 없다. 그럼에도 불구하고, HNF4가 네트워크 구조상 중심에 위치한다는 점은α/HNF1α 응고 관련 모듈의 중심 노드에 위치한다는 것은 기존 실험 문헌과 기전적으로 일치하며, 향후 연구를 위한 우선적 탐구 대상으로서의 그들의 중요성을 뒷받침한다.19,20.
에피제놈 통합은 추가적인 기전적 층을 제공한다. 예측된 HNF4와의 중복 영역α 모티프와 활성 염색질 마커(H3K4me3, H3K27ac)는 근위부 F7 프로모터는 간세포 유래 데이터 세트에서 허용적인 염색질 환경에 위치해 있다21,22. 계산적 맥락에서 이러한 접근성은 CRISPRa와 같은 전사 활성화 전략이 해당 유전자 부위에 작용할 수 있다는 이론적 전제를 뒷받침한다. 그러나 염색질 상태는 세포 유형에 따라 매우 달라진다.– 상황에 따라 달라지며, ENCODE에서 유도된 신호는 환자의 간세포나 질병 상태를 완전히 반영하지 못할 수 있다23,24.
CRISPRa 및 HDR 전략의 모델링은 잠재적 조절 핵심 지점에 대한 예측 가능한 통찰을 제공한다. 시뮬레이션 결과, 높은 친화도를 가진 HNF4를 표적 삼는 것이 효과적일 수 있음을 시사한다.α 모티프는 모델링된 결과를 증가시킬 수 있다 F7 특정 매개변수 조건 하에서 전사가 유도되는 반면, HDR 기반 모티프 수정은 이론적으로 전형적인 결합 구조를 회복시킬 수 있다. 기전적으로 CRISPRa는 전사 공동활성화인자(예: VP64 또는 p300)를 국소적으로 유인함으로써 기대되는 작용을 하며, 이는 간세포 내재적 전사인자가 존재할 경우 이들과 시너지 효과를 낼 수 있다.10,12,16.
모델은 HNF4의 발현이 감소할 때 CRISPRa 반응성이 낮아진다고 예측했다.α 활동이 감소하여 내인성 조절 회로의 무결성이 필요함을 나타내었다. CRISPRa의 효능은 간세포 전사 기계의 정상적인 기능에 의존할 것으로 예측된다. 병리적 HNF4A 변이를 가진 환자들은 내인성 전사를 증강시키지 대체하지 않기 때문에 CRISPRa에 잘 반응하지 않을 수 있다. 따라서 본 접근법은 F7 프로모터 변이를 가지고 있으면서 HNF4A 활성이 보존된 환자에게 가장 적합하다.
모티프 예측은 확인되지 않음 생체 내 전사 인자 결합 및 공개 데이터 세트에서 유도된 크로마틴 주석은 환자의 조절 상태를 반영하지 못할 수 있다. F7 프로모터 변이체. 마찬가지로 상관 분석은 직접적인 조절 관계와 간접적인 조절 관계를 구분할 수 없다.
동적 전사 모델은 전사 인자 협동성, 염색질 가중치 및 전사 역학에 관한 매개변수 추정과 단순화된 가정에 의존한다. 민감도 기반 조정이 적용되었지만, 이 모델은 간세포 유전자 조절의 추상화된 표현에 불과하며 비선형적이거나 맥락에 특화된 조절 행동을 포착하지 못할 수 있다. 매개변수화의 사소한 변화조차 예측된 회복 정도를 변화시킬 수 있다. 모델의 강건성을 향상시키기 위해 추정된 전사 인자 활성 계수와 염색질 접근성 가중치는 가능한 경우 공개적으로 이용 가능한 생물학적 데이터세트에서 선정하였으며 정제하였다. 를 통해 민감도 기반 매개변수 조정. 생물학적으로 타당한 매개변수 범위 내에서 후보 조절 전략의 질적 순위는 안정적으로 유지되었으나, 전사 복구에 대한 정량적 예측은 여전히 모델 가정에 의존하므로 주의하여 해석해야 한다. 따라서 예측된 복구 비율은 생물학적 효능의 정확한 추정치라기보다는, 비교 기반 우선순위 결정을 위한 주된 목적으로 사용되어야 한다.
CRISPR 가이드 우선순위는 다음을 기반으로 하였다. 인 실리코 실제 편집 또는 활성화 효율을 완전히 예측하지 못하는 점수 산정 알고리즘. 오프타겟 위험 평가는 다층적일지라도 GUIDE-seq 또는 Digenome-seq와 같은 경험적 전장유전체 분석법을 대체할 수 없다.25,26. 또한, 임상적 유전자 편집의 생물안전성을 확립하기 위해서는 계산 기반의 오프타겟 예측만으로는 충분하지 않다. 여러 예측 도구를 통합하여 가이드 RNA를 우선 선정할 수는 있지만, 확실한 생물안전성 확보를 위해서는 전장유전체적 오프타겟 분석, 전사체 프로파일링 및 장기적인 기능적 검증이 필요하다. 향후 번역 연구 개발 과정에서는 예기치 않은 유전체 또는 에피제네틱 효과를 최소화하기 위해 일시적인 CRISPR 전달 시스템, 용량 최적화 및 포괄적인 독성 평가를 추가로 포함시켜야 한다. 마찬가지로, 간세포에서의 HDR 효율은 일반적으로 낮다 생체 내, 그리고 현재의 시뮬레이션은 DNA 수선 경로 간의 경쟁이나 세포주기 효과를 모사하지 않는다.
번역 가능성은 여전히 불확실하다. CRISPR 기반 시스템의 효율적이고 안전한 간세포 전달은 주요한 장벽으로 남아 있다. AAV 벡터는 적재 용량과 면역원성의 제한을 받는 반면, 지질 나노입자 시스템은 간 특이성과 지속성을 위해 추가적인 최적화가 필요하다.27,28. 이러한 실제적인 고려 사항들은 명시적으로 모델링되지 않았으며 실제 적용 가능성에 상당한 영향을 미칠 수 있다. 마찬가지로, HDR 기반 프로모터 수정 전략은 임상적으로 최적화된 치료법이라기보다는 계산상의 개념 실현으로 간주되어야 한다. 비록 예측된 편집 효율이 45%로 나타났지만–65%는 계산 기반 프레임워크 내에서 유망하지만, 성숙한 간세포에서 실제 HDR 효율은 일반적으로 제한적이다. 이는 동원재조합 수선(homology-directed repair)이 비분열 세포에서 비교적 비효율적이기 때문이다. 따라서 프라임 편집(prime editing)이나 베이스 편집(base editing)과 같은 신규 기술들이 프로모터 변이를 교정하는 데 보다 임상적으로 실용적인 접근법을 궁극적으로 제공할 수 있다. 생체 내. HepG2 계열의 ENCODE 데이터셋은 포괄적인 간세포 주석 정보를 제공하지만, 원발성 인간 간세포를 완전히 재현할 수는 없다. 따라서 본 연구의 분석 결과는 임상적 적용을 고려하기에 앞서 원발성 간세포, 간 오가노이드 및 적절한 동물 모델에서 검증이 필요한 초기 계산 기반 우선순위 부여 체계로 간주되어야 한다. 부분적인 임상적 관련성 F7 이러한 맥락에서의 상향조절은 여전히 추측에 불과하다. 이전의 임상 소견들은 혈장 FVII의 경미한 증가가 출혈 위험을 감소시킬 수 있음을 시사하지만, 본 연구는 예측된 전사 조절 변화가 기능적 단백질 교정 또는 임상적 이점으로 이어진다는 것을 입증하지 못한다.16,17.
이러한 제한점에도 불구하고, 이 프레임워크는 보다 광범위한 개념적 가치를 지닌다. 통합 분석 파이프라인은 비암호화 변이의 영향을 받는 간에서 발현되는 유전자에 대한 조절적 개입을 우선 순위화하기 위해 프로모터 구조, 전사 인자 의존성 및 크로마틴 환경을 어떻게 통합적으로 분석할 수 있는지를 보여준다.29,30,31.
HNF4 이외에도α 및 HNF1α, SP1은 간세포에서 풍부하게 발현되는 인자들과 상호작용하여 간 특이적 염색질 가용성과 전사 활성을 확립하는 중요한 전사 조절인자이다. 따라서 이 조절 인자의 활성은 F7 프로모터는 HNF4를 포함한 조정된 전사 인자 네트워크를 통해 매개될 가능성이 높다α, HNF1α, 그리고 개별 인자 결합 사건만을 통해가 아니라 SP1을 통해. HNF4α-관련 조절 영역은 이전에 보고된 바 있으나, 본 계산 프레임워크는 이러한 조절 요소들을 재확인하고 CRISPR 기반 접근법을 이용한 표적 복원 가능성에 대해 평가한다.
이 프레임워크는 전사 인자 모티프 예측을 CRISPR 기반 타겟팅과 통합함으로써 치료제 설계를 안내한다. 예측된 HNF4α 후보 영역으로서 조절 모티프를 사용하여 CRISPR 활성화(CRISPRa) gRNA 설계를 수행하였으며, 이는 내인성 유전자 발현을 향상시키는 것을 목표로 한다. F7 유전체 서열을 변경하지 않으면서 전사 조절을 수행할 수 있다. 또한, 방해되거나 최적이 아닌 조절 모티프는 예측된 전사인자 결합 가능성을 회복하기 위해 CRISPR-Cas9 매개 서열 교정의 우선 대상으로 삼을 수 있다. 이러한 응용 사례들은 이 모델이 정밀 유전체 조절 스크리닝 플랫폼으로서 유용함을 보여주지만, 조절 활성 및 치료적 실현 가능성을 확인하기 위해서는 실험적 검증이 여전히 필요하다. 이 파이프라인은 HNF4의 결합을 방해할 것으로 예측되는 F7 프로모터 변이체를 대상으로 설계되었다.α 또는 HNF1α 결합. 이 워크플로우는 프로모터 서열을 공개된 전사체, 에피제놈 및 ChIP-seq 데이터셋과 통합한다. 이 프레임워크는 간 특이적 조절 구조에 의존하기 때문에 간세포 또는 간세포 유래 실험 시스템에 가장 적합하며 비간 조직으로 일반화해서는 안 된다. 또한, 이 파이프라인의 예측 성능은 이용 가능한 공개 데이터셋의 품질에 따라 달라지므로, 환자 특이적 에피제네틱 변이 또는 질환 관련 크로마틴 리모델링을 완전히 반영하지 못할 수 있다.
향후 연구에서는 ChIP-qPCR 또는 CUT를 포함해야 한다.&HNF4 확인을 위한 RUNα/HNF1α 우선 순위가 부여된 모티프에서의 점유도, 간세포 유래 세포에서의 CRISPRa 기능 분석, 그리고 FVII 활성의 단백질 수준 측정. 또한 c.-61T과 같은 프로모터 변이의 대립형질 특이적 모델>예측된 조절 기전이 돌연변이에 의존적인 방식으로 작용하는지 여부를 확인하기 위해서는 G가 필요할 것이다.
기존의 외부에서 유전자를 도입하는 유전자 대체 전략과 비교했을 때, F7 코딩 서열에서 제안된 CRISPRa 프레임워크는 내인성 유전자의 전사 증강을 목표로 한다. F7 원래의 게놈 조절을 유지하면서 유전자 좌위 조절. 이전 연구에서는 TALE 및 CRISPRa 매개 F7 프로모터 활성 회복이 입증되었다16,17반면, 본 연구는 실험적 검증 이전에 프로모터를 표적하는 전략들을 우선순위화할 수 있는 통합적 계산 프레임워크를 제공한다. HDR 매개 프로모터 교정은 이론적으로 원래의 DNA 서열을 회복하지만, 특히 휴지기 상태의 간세포에서는 비교적 비효율적인 동원재조합(homology-directed repair)에 의존한다. 따라서 본 계산 프레임워크는 CRISPRa를 보완적인 조절 전략으로 제시하며, 이는 전사인자 결합을 저해할 것으로 예측되는 프로모터 변이에 대해 유리할 수 있고, 영구적인 유전체 서열 변형을 피할 수 있다. 이러한 비교들은 치료적 우수성을 입증하기보다는, 향후 실험적 평가를 위한 후보 접근법들을 우선순위화하는 것을 목적으로 한다.
이러한 메커니즘에 대한 이해에도 불구하고 몇 가지 중요한 제한 사항을 강조해야 한다. 우선 가장 중요한 점은 모든 결과가 계산 분석 및 시뮬레이션 모델을 통해 도출되었으며, 실험적 검증이 수행되지 않았다는 것이다. 실험적 검증의 부재는 본 연구의 주요 제한점이다. 예측된 모든 전사 인자 결합 사건, CRISPRa 매개 전사 활성화, HDR 효율 및 오프타겟 평가 결과는 계산상의 예측에 불과하므로, 실험적으로 검증된 생물학적 현상이 아니라 검증 가능한 가설로 해석되어야 한다. 향후 연구에서는 루시페라제 프로모터-리포터 분석, ChIP-qPCR 또는 CUT&HNF4 확인을 위해 RUN 실험 수행α/HNF1α 점유도, 간세포 유래 세포주 또는 1차 간세포에서의 CRISPRa 활성화 연구, F7 발현의 정량적 PCR 및 웨스턴 블롯 분석, 그리고 기능적 FVII 활성 회복을 평가하기 위한 응고 검사
결론적으로, 본 연구는 HNF4의 방해를 제안하는 계산적으로 도출된 메커니즘 기반 프레임워크를 제공한다.α/HNF1α 규제 구조가 감소에 기여할 수 있음 F7 전사 조절 및 표적 프로모터 조절이 이론적으로 모델링된 유전자 활성도를 향상시킬 수 있다. 그러나 모든 결론은 예측에 불과하며 실험적 검증에 따라 달라질 수 있다. 본 연구 결과는 치료적 효능의 증거라기보다는 체계적인 가설 생성 시도로 해석하는 것이 가장 적절하다.
공개 사항
저자들은 이해 상충이 없음을 선언합니다.
감사의 글
저자들은 Fast-Track 연구 지원 프로그램을 통해 본 연구를 지원해 준 비샤 대학교(University of Bisha) 대학원 및 과학 연구처에 감사를 표합니다. 또한, 본 연구는 다음의 지원을 받았습니다. ~을 통해/통하여 Prince Sattam bin Abdulaziz University 프로젝트 번호 (PSAU/2026/R/1448)의 연구비 지원
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| Benchling | Benchling Inc. | 웹 플랫폼 | CRISPR 가이드 RNA 설계 및 프로모터 서열 분석에 사용됨. |
| Cas-OFFinder | Center for Genome Engineering | 최신 버전 | CRISPR-Cas9 오프타겟 절단 부위의 게놈 전체 예측에 사용됨. |
| CellDesigner | Systems Biology Institute | v4.4 | 전사 조절의 in silico 모델링 및 CRISPRa 시뮬레이션에 사용됨. |
| ChromHMM | Broad Institute | 최신 버전 | 염색질 상태 분할 및 주석 달기에 사용됨. |
| CRISPOR | CRISPOR Team | 최신 웹 버전 | 가이드 RNA 효율 및 예측된 오프타겟 활성 평가에 사용됨. |
| CRISPRscan | CRISPRscan Development Team | 최신 버전 | 예측된 CRISPR-Cas9 절단 효율 추정에 사용됨. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | 네트워크 시각화 및 분석 플랫폼. |
| dbSNP Database | NCBI | 최신 릴리스 | F7 프로모터 내의 알려진 단일 염기 다형성을 식별하는 데 사용됨. |
| dCas9-p300 CRISPRa 시스템 (계산 모델) | 해당 없음 | 해당 없음 | 시뮬레이션 전용으로 사용된 계산 모델 후성유전학적 활성제; 실험적 시약은 사용되지 않음. |
| dCas9-VP64 CRISPRa 시스템 (계산 모델) | 해당 없음 | 해당 없음 | 시뮬레이션 전용으로 사용된 계산 모델 전사 활성제; 실험적 시약은 사용되지 않음. |
| ENCODE Project Database | ENCODE Consortium | 최신 릴리스 | ChIP-seq, ATAC-seq, DNase I 과민성 및 히스톤 수정 데이터셋의 소스. |
| F7 프로모터 서열 (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | 프로모터 검색 및 주석 달기에 사용된 인간 F7 유전자 참조 서열. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | F7 프로모터에서 예측된 전사 인자 결합 부위를 검색하는 데 사용된 계산 도구. |
| GTEx Portal | GTEx Consortium | Version 8 (v8) | 상관관계 분석을 위한 간 전사체 (TPM) 데이터의 소스. |
| Human Gene Mutation Database (HGMD) | HGMD Professional | 최신 릴리스 | 질병 관련 프로모터 변이 식별에 사용됨. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | 최신 웹 버전 | 예측된 CRISPR 편집 결과를 계산적으로 모델링하는 데 사용됨. |
| JASPAR Database | JASPAR Consortium | 2022 Release | HNF4α 및 HNF1A 결합 모티프를 식별하는 데 사용된 전사 인자 결합 프로필 데이터베이스. |
| MCODE 플러그인 | Cytoscape | 최신 버전 | 고도로 연결된 조절 네트워크 모듈을 식별하는 데 사용됨. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | 모티프 발견 및 모티프 발생 분석을 지원하는 소프트웨어 패키지. |
| Pearson 상관 분석 | 통계 알고리즘 | 해당 없음 | F7, HNF4A 및 HNF1A 발현 간의 연관성을 평가하는 데 사용됨. |
| PhastCons 보존 트랙 | UCSC Genome Browser | 100-Vertebrate Alignment | 보존된 게놈 요소 평가에 사용됨. |
| PhyloP 보존 트랙 | UCSC Genome Browser | 100-Vertebrate Alignment | 뉴클레오티드 수준의 진화적 보존성을 평가하는 데 사용됨. |
| Segway | Hoffman Laboratory | 최신 버전 | 게놈 분할 및 조절 주석 달기에 사용됨. |
| 단일 가닥 HDR 복구 템플릿 (계산 설계) | 해당 없음 | 해당 없음 | 프로모터 모티프 복원을 위해 in silico로 설계됨; 실험적으로 합성되지 않음. |
| SpCas9 (계산 모델) | 해당 없음 | 해당 없음 | HDR 가이드 RNA 설계 및 편집 시뮬레이션에 사용된 계산 모델. |
| STRING Database | STRING Consortium | v11.5 | 단백질–단백질 상호작용 및 유전자 조절 네트워크를 구축하는 데 사용됨. |
| UCSC Genome Browser | University of California, Santa Cruz | 최신 릴리스 | 프로모터 보존성, 게놈 주석 및 후성유전체 트랙 평가에 사용됨. |
참고문헌
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.