본 연구에서는 Exonuclease V를 사용하여 단일 인간 난자에서 미토콘드리아 DNA를 농축하고, Illumina 호환 시퀀싱 플랫폼을 통해 미토콘드리아 DNA 변이를 매우 정확하게 검출하기 위한 duplex 시퀀싱 라이브러리 제작 프로토콜을 제시합니다.
이 논문에서
요약
초록
난모세포는 자체 게놈인 미토콘드리아 DNA(mtDNA)를 포함하는 에너지 생산 소기관인 미토콘드리아가 밀집되어 있습니다. 각 세포는 여러 복제본의 mtDNA를 포함하고 있으며, 복제 수는 조직 유형에 따라 다릅니다. 난모세포는 가장 높은 mtDNA 복제 수를 보유하며, 세포당 수십만 개의 mtDNA 분자를 포함하고 있습니다. 미토콘드리아는 전적으로 모계 혈통을 통해 유전되므로, mtDNA 변이의 정확한 검출은 유전, 노화 및 질환 연구에 필수적입니다. 다수의 mtDNA 복제본이 존재하기 때문에 야생형과 돌연변이 분자가 동일한 세포 내에 공존할 수 있으며, 이러한 상태를 이형-플라스미(heteroplasmy)라고 합니다. 이 상태에서는 저빈도 및 신규 변이가 1% 미만의 빈도로 발생할 수 있습니다. 기존의 차세대 염기서열 분석(NGS)으로는 라이브러리 제작 및 시퀀싱 과정에서 발생하는 오류로부터 이러한 희귀 변이를 안정적으로 구분할 수 있는 충분한 정확도가 부족합니다. 본 프로토콜에서는 Exonuclease V를 사용하여 선형 DNA를 제거함으로써 단일 인간 난모세포로부터 mtDNA를 농축하고, 고정밀 mtDNA 분석을 위한 듀플렉스 시퀀싱(duplex sequencing) 라이브러리를 제작하는 방법을 제시합니다. 이 워크플로우를 통해 개별 난모세포의 오류 교정 시퀀싱이 가능해지며, 저빈도 mtDNA 변이의 신뢰할 수 있는 검출과 이형-플라스미 및 신규 돌연변이 유발 분석을 용이하게 합니다. 본 프로토콜은 Illumina 호환 시퀀싱 플랫폼을 사용하여 단일 난모세포의 미토콘드리아 게놈 변이를 조사할 수 있는 재현 가능한 접근 방식을 제공합니다.
서론
미토콘드리아는 에너지 생산, 세포 사멸, 신호 전달 및 칼슘 항상성을 포함한 필수적인 세포 과정에서 근본적인 역할을 합니다1. 이들은 포유류에서 길이가 약 16.6 kb인 원형 이중 가닥 분자인 자체 게놈, 즉 미토콘드리아 DNA(mtDNA)를 보유하고 있습니다. 내공생 과정 동안 대부분의 조상 미토콘드리아 유전자가 핵 게놈으로 이동했지만, mtDNA는 13개의 산화적 인산화(OXPHOS) 폴리펩타이드, 22개의 운반 RNA(tRNA) 및 2개의 리보솜 RNA(rRNA)를 인코딩하는 37개의 유전자를 유지하고 있습니다2. mtDNA의 돌연변이는 미토콘드리아의 유전자 발현과 기능을 손상시킬 수 있으며 심각한 질환으로 이어질 수 있습니다3. 미토콘드리아는 오직 모계 혈통을 통해서만 유전되므로, 난자의 mtDNA는 수정, 배아 발달 및 자손의 건강에 결정적인 역할을 합니다4. 결과적으로, mtDNA 돌연변이의 검출, 특성 분석 및 그 빈도를 파악하는 것은 상당한 관심 대상입니다. 예를 들어, 노화 및 질병과 관련된 생식선 돌연변이 유발 과정을 이해하는 것은 여성 불임에 대한 치료 전략을 개발하는 데 중요한 전제 조건입니다.
핵 DNA와 달리, mtDNA는 세포당 여러 개의 복제본으로 존재하며, 조직 유형에 따라 체세포에서는 수백에서 수천 개, 성숙한 난자에서는 100,000개 이상의 복제본이 존재합니다4. 이러한 높은 mtDNA 복제 수는 난자를 단일 세포 수준에서 미토콘드리아 돌연변이 유발성을 연구하기에 매우 적합하게 만듭니다. 하지만 de novo mtDNA 돌연변이, 특히 매우 낮은 빈도로 존재하는 돌연변이를 검출하는 것은 여전히 어려운데, 이는 기존의 차세대 염기서열 분석(NGS)의 오류율이 많은 실제 변이의 빈도보다 높기 때문입니다5. 따라서 라이브러리 제작, 증폭 및 시퀀싱 과정에서 발생하는 인위적 결과물(artifact)과 실제 돌연변이를 구별하기 위해 오류 교정 시퀀싱 방법이 필요합니다. 이러한 접근 방식 중 하나가 듀플렉스 시퀀싱(DS)입니다6,7. DS에서는 증폭 전 DNA 단편에 이중 가닥의 랜덤한 12-뉴클레오티드 분자 태그가 포함된 어댑터를 결합합니다. 이러한 고유 분자 식별자(UMI)는 각 원래 DNA 분자의 양 끝단을 표시하여, 동일한 템플릿 가닥에서 유래한 시퀀싱 리드들을 공유 태그 서열을 기반으로 가족(family) 단위로 그룹화할 수 있게 합니다. 각 리드 가족으로부터 단일 가닥 합의 서열(SSCS)이 생성되며, 이후 원래 DNA 이중 가닥에서 유래한 상보적인 SSCS들이 결합하여 듀플렉스 합의 서열(DCS)을 생성합니다. 두 상보적 SSCS 내의 대다수 리드에서 검출되고 결과 DCS에서 확인된 변이만이 실제 돌연변이로 간주되며, 이를 통해 기존 NGS 방식보다 수 차례 낮은 수준의 오류율을 달성할 수 있습니다8. 이 전략은 단일 세포 내의 낮은 빈도 mtDNA 변이 및 헤테로플라스미(heteroplasmy)를 검출하는 데 특히 유리합니다.
대부분의 기발표된 듀플렉스 시퀀싱(duplex sequencing) 프로토콜의 주요 한계는 라이브러리 제작 과정에서 상대적으로 많은 양의 입력 DNA가 필요하다는 점이며, 이로 인해 이러한 방법들은 단일 세포 응용 분야에 부적합합니다6,7,9. 본 프로토콜의 전반적인 목적은 mtDNA 농축, 라이브러리 제작 및 시퀀싱을 위한 최적화된 워크플로우를 통해 단일 인간 난자로부터 매우 정확한 mtDNA 듀플렉스 시퀀싱을 가능하게 하는 것입니다. 핵 내 미토콘드리아 DNA 분절(NUMTs)의 시퀀싱을 최소화하고 시퀀싱 효율을 높이기 위해, 본 프로토콜은 원형 mtDNA는 보존하면서 선형 DNA를 선택적으로 분해하는 Exonuclease V 기반의 농축 단계를 포함합니다. 이렇게 도출된 워크플로우는 단일 난자에서 정확한 mtDNA 변이 검출을 위한 실질적인 접근법을 제공하며, 이질성(heteroplasmy), 신생 돌연변이(de novo mutagenesis), 노화 및 미토콘드리아 질환을 연구하는 조사에 적합합니다.
프로토콜
인간 난자 수집 및 처리는 Johannes Kepler University Linz 윤리 위원회의 승인을 받았습니다 (승인 번호 1293/2020). 고지된 동의, 시료 익명화 및 인간 조직 사용을 규제하는 모든 관련 규정을 포함하여 기관 지침에 따라 모든 절차를 수행하십시오.
참고: 본 프로토콜은 인간 난자를 대상으로 설명되었으나, 다른 종에 적용하려면 종 특이적 프라이머를 사용하여 워크플로우를 조정하십시오. 시료 손실을 최소화하기 위해 프로토콜 전 과정에서 DNA 저흡착 소모품(예: 튜브 및 피펫 팁)을 사용하십시오. 첫 번째 정제 단계까지의 모든 과정은 원래의 저흡착 난자 수집 튜브에서 수행하십시오. 볼텍싱은 DNA 가닥을 손상시킬 수 있으므로 시료를 볼텍싱하지 마십시오. 대신, 부드러운 피펫팅이나 튜브를 가볍게 쳐서 반응 성분을 혼합한 후 짧게 원심분리하십시오. 오염을 최소화하기 위해 가능한 경우 DNA 분리, 마스터 믹스 준비 및 반응 설정은 전용 중합효소 연쇄 반응(PCR) 워크스테이션이나 물리적으로 분리된 실험실 구역에서 수행하십시오.
1. 완충액 및 시약 준비
- 표 1에 따라 스톡 솔루션의 지정된 부피를 혼합하고 분자 생물학 등급의 물로 각 솔루션을 지정된 최종 부피까지 맞춰 Oocyte Lysis Buffer (OLB), 10 mM Tris-HCl, TE buffer, TElow buffer 및 10 mM Tris-NaCl을 준비하십시오. 준비된 버퍼를 1 mL씩 분주하여 4°C에 보관하고, 1년 이내에 사용하십시오.
표 1: 프로토콜 전반에 사용된 완충액의 조성. 10 mM Tris-HCl, TE 완충액, TElow 완충액, 10 mM Tris-NaCl 및 난모세포 용해 완충액(Oocyte Lysis Buffer, OLB) 조제 시의 완충액 조성 및 최종 농도입니다. 모든 완충액은 분자생물학 등급의 물을 사용하여 조제하십시오. 필요한 경우, 제조사의 권장 사항에 따라 완충액 조제 전 Tris-HCl 및 EDTA 스톡 솔루션의 pH를 조정하십시오. OLB에는 프로토콜에 설명된 대로 시료 용해 직전에 열민감성 proteinase K를 첨가합니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
2. 단일 난모세포 수집
참고: 본 프로토콜에 사용된 인간 난자는 오스트리아 린츠의 Kepler University Hospital 내 Kinderwunsch Zentrum(난임 센터)에서 세포질 내 정자 주입술(ICSI) 예정인 환자로부터 수집되었습니다. 난소 자극 프로토콜은 환자의 예상 난소 반응을 기반으로 했으며, 유럽 인간 생식 및 발생학회(ESHRE)10의 권고 사항에 따라 연령, 항뮬러관 호르몬(AMH) 수치, 체중을 포함한 개별 특성에 맞춰 용량을 조절했습니다. 뇌하수체 억제는 여포 성숙을 촉진하기 위해 성선자극호르몬 자극과 병행하여 성선자극호르몬 방출호르몬(GnRH) 작용제 또는 GnRH 길항제 프로토콜을 사용하여 수행되었습니다. 배란 유도 전까지 경질 초음파를 통해 여포 성장을 정기적으로 모니터링했습니다. 이후 경질 여포 흡인술을 통해 난자를 채취하였으며, 난구-난자 복합체(COCs)가 포함된 여포액을 수집했습니다11. 고지된 동의를 얻은 후, 환자의 ICSI 치료에 사용할 수 없어 폐기될 예정이었던 미성숙 난자 또는 수정되지 않은 난자만을 연구에 사용했습니다. AFC(총 난포 수)가 높은 환자는 연구에 적합한 미성숙 또는 미수정 난자를 생성할 가능성이 더 높으므로 우선적으로 난자 기증 요청 대상이 되었습니다. 연구용 난자 선정 전의 모든 절차는 체외 수정 및 인체 조직 사용에 관한 국가 규정을 준수해야 합니다. 모든 재료는 층류 후드(laminar flow hood) 내에서 멸균 상태로 취급하십시오. 난자와 직접 접촉하는 모든 CE 인증 재료 및 배양액은 멸균 상태여야 하며, 37°C로 예열하고 pH 7.20–7.40으로 유지하십시오.
- 조절된 과배란 유도와 질 초음파 난자 채취 후, 난포액에서 COC를 수집하여 멸균 미네랄 오일 하의 750 µL GM501 Cult 배지로 옮깁니다.
- 히알루로니다아제(hyaluronidase)를 이용한 효소적 소화를 통해 투명대(ZP) 주변의 난구 세포를 제거합니다. 난자를 500 µL의 GM501 Hyaluronidase (80 U/mL)에 37°C에서 30–60초 동안 배양한 후, 750 µL의 GM501 Cult 배지로 3회 세척합니다. 탈난구화 피펫을 사용하여 남아 있는 난구 세포를 기계적으로 조심스럽게 제거합니다.
- 제1 말기(TI) 또는 제2 중기(MII) 난자의 경우, 제1극체에 인접한 부위에 일련의 레이저 펄스를 쏘아 투명대(ZP)를 열고, 미세조작기를 사용하여 제1극체를 제거합니다. 투명대(ZP)의 두께에 따라 레이저 설정값을 조정합니다 (1–3회 펄스; 펄스 지속 시간 1.5–2.6 ms; 스폿 직경 16–20 µm). 레이저를 사용하여 남아 있는 난구 세포를 제거함으로써 난자가 체세포 DNA에 오염되는 것을 최소화합니다.
- 각 난자를 개별적으로 200 µL 저결합 튜브 내의 2–3 µL 1× 인산완충식염수(PBS)로 옮깁니다. 튜브를 즉시 −20°C에서 동결합니다. 장기 보관을 위해서는 동결된 난자를 −80°C로 옮깁니다.
참고: 해동 후에는 첫 번째 증폭 단계가 완료될 때까지 나머지 프로토콜을 중단 없이 연속적으로 수행하십시오. - 프로토콜 전반에 걸쳐 잠재적인 환경 DNA 오염을 모니터링하기 위해, 라이브러리 제작 단계(4단계 이후)에서 난자가 포함되지 않은 2 µL의 1× PBS로 구성된 음성 대조군을 포함합니다. 음성 대조군은 모든 난자 샘플과 동일하게 처리합니다. 프로토콜의 어떤 단계에서도 음성 대조군에서 검출 가능한 DNA가 관찰되지 않아야 합니다.
3. 어댑터 합성
참고: 라이브러리 제작을 시작하기 전에 어댑터를 준비하십시오. 합성된 어댑터는 −80°C에서 최대 3개월 동안 보관하십시오. 반복적인 동결-해동 사이클을 방지하기 위해 분주하여 보관하고, 해동 후에는 어댑터를 다시 냉동하지 마십시오. 이 프로토콜에 사용된 모든 올리고뉴클레오타이드 서열은 표 2에 나열되어 있습니다.
표 2: 프로토콜 전반에 사용된 올리고뉴클레오타이드 및 프라이머.본 표는 어댑터 합성, 라이브러리 증폭, 정량적 중합효소 연쇄 반응(qPCR), 라이브러리 정량 및 미토콘드리아 DNA(mtDNA) 농축 추정에 사용된 모든 올리고뉴클레오타이드의 서열, 정제 방법, 공급량 또는 권장 스톡 농도 및 제조사를 나열합니다. 표시된 캐리어 올리고뉴클레오타이드 서열은 본 프로토콜에서 사용된 예시 서열입니다. 프라이머 서열 내의 별표(*)는 포스포로티오에이트 결합을 나타냅니다. mws55 어댑터의 무작위 뉴클레오타이드(N)는 고유 분자 식별자(UMI)를 나타내며, Y는 축퇴 피리미딘 염기(C 또는 T)를 나타냅니다. 별도의 언급이 없는 한, 올리고뉴클레오타이드는 표준 탈염 정제를 통해 합성되었습니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
- 96% 에탄올(EtOH) 분주액을 준비하여 이후 정제 단계에 사용할 수 있도록 −20°C에 보관한다. 80% EtOH는 사용 직전에 새로 준비한다.
- 200 µL 저흡착 튜브에 100 µM mws51_short와 100 µM mws55 올리고뉴클레오타이드를 각각 20.5 µL씩 혼합하여 총 부피 41 µL(각 올리고뉴클레오타이드 2,000 pmol)가 되게 한다.
- 뚜껑 온도가 110°C로 설정된 써모사이클러에서 혼합된 올리고뉴클레오타이드를 95°C에서 5분간 배양한다. 시료가 95°C에 도달한 후 타이머를 시작하고, 5분 후에 써모사이클러 전원을 끈다. 튜브를 써모사이클러 내부에 1시간 동안 두어 실온(RT)으로 천천히 냉각시키고 어닐링을 유도한다(“어닐링된 어댑터”).
- 1× NEB Buffer 2(10× 스톡 5.6 µL), 3.5 mM 디옥시뉴클레오타이드 삼인산(dNTPs; 10 mM 스톡 5.6 µL), 11.5 U의 Klenow fragment(5 U/µL 스톡 2.3 µL), 그리고 분자생물학급 물 2.5 µL를 혼합하여 최종 부피 16 µL의 Extension Master Mix를 준비한다.
- 단계 3.3에서 준비한 어닐링된 어댑터 1 µL를 취해 TElow 버퍼로 1:20 비율로 희석하고, 분주액에 “annealed”라고 표시한 후 아가로스 겔 전기영동을 위해 4°C에 보관한다.
- 남은 40 µL의 어닐링된 올리고뉴클레오타이드에 Extension Master Mix 16 µL를 첨가하고 충분히 혼합한다.
- 써모사이클러 뚜껑 온도를 47°C로 설정하고, 반응액을 37°C에서 1시간 동안 배양한다.
- EtOH 침전법으로 신장된 올리고뉴클레오타이드를 정제한다. 56 µL의 반응 혼합물에 아세트산 암모늄(NH4OAc) 28 µL를 첨가하고 충분히 혼합한다.
- 전체 반응액을 1.5 mL 저흡착 튜브로 옮기고 얼음처럼 차가운 96% EtOH 168 µL를 첨가한다.
- 튜브를 여러 번 뒤집어 섞은 후 −20°C에서 30분간 배양하여 DNA를 침전시킨다.
- 새로운 80% EtOH 1 mL를 준비하여 −20°C로 냉각시킨다. 원심분리기를 4°C로 예냉한다.
- 14,000 × g에서 30분간 원심분리한다.
- 펠릿이 손상되지 않도록 상층액을 조심스럽게 제거한다. 튜브를 섞거나 뒤집지 말고 얼음처럼 차가운 80% EtOH 1 mL를 첨가한다.
- 14,000 × g에서 5분간 원심분리한다.
- 남은 모든 EtOH를 제거하고, 액체가 더 이상 보이지 않고 펠릿이 투명해질 때까지 DNA 펠릿을 10~15분간 공기 건조한다. 올리고뉴클레오타이드를 과하게 건조하지 않도록 주의한다.
- 펠릿을 분자생물학급 물 41 µL에 재현탁한다.
- 1 µL를 취해 TElow 버퍼로 1:20 비율로 희석하고, 분주액에 “extended”라고 표시하여 4°C에 보관한다.
- 분자생물학급 물 47 µL, 1× CutSmart Buffer(10× 스톡 10 µL), 그리고 HpyCH4III 15 U(5 U/µL 스톡 3 µL)를 혼합하여 최종 부피 60 µL의 Restriction Master Mix를 준비한다.
- 정제된 올리고뉴클레오타이드 40 µL에 Restriction Master Mix 60 µL를 첨가하고 충분히 혼합한다.
- 써모사이클러 뚜껑 온도를 47°C로 설정하고, 반응액을 37°C에서 16시간 동안 배양한다.
- 새로운 80% EtOH 6.5 mL를 준비하여 −20°C로 냉각시킨다. 원심분리기를 4°C로 예냉한다.
- 제한 효소로 절단된 어댑터를 1.5 mL 저흡착 튜브로 옮기고 분자생물학급 물 900 µL를 첨가한다.
- NH4OAc 500 µL를 첨가하고 충분히 혼합한다.
- 용액을 1.5 mL 저흡착 튜브 6개에 250 µL씩 나누어 담는다. 각 튜브에 얼음처럼 차가운 96% EtOH 500 µL를 첨가한다.
- 튜브를 여러 번 뒤집어 섞은 후 −20°C에서 30분간 배양하여 DNA를 침전시킨다.
- 14,000 × g에서 30분간 원심분리한다. 펠릿이 손상되지 않도록 상층액을 조심스럽게 제거한다. 섞거나 뒤집지 말고 각 튜브에 얼음처럼 차가운 80% EtOH 1 mL를 첨가한다. 14,000 × g에서 5분간 원심분리한다.
- 남은 모든 EtOH를 제거하고 어댑터 펠릿을 공기 건조한다.
- 각 펠릿을 Tris-NaCl 버퍼 6.7 µL에 재현탁하고, 6개의 현탁액을 모두 모아 최종 부피 41 µL가 되게 한다. 1 µL를 취해 TElow 버퍼로 1:10 비율로 희석하고, 분주액에 “cut”이라고 표시하여 4°C에 보관한다.
- 어댑터 스톡 분주액을 준비하여 −80°C에 보관한다. 분광광도계를 사용하여 어댑터 농도를 측정하고 “cut” 분주액의 A260/280 및 A260/230 흡광도 비를 결정한다. 예상 어댑터 농도는 30–50 µM이며, A260/280 비는 >1.7, A260/230 비는 >1.9여야 한다.
- “annealed”, “extended”, “cut” 분주액을 2% 아가로스 겔에서 125 V로 45분간 전기영동하여 어댑터 형성 및 제한 효소 절단 완료 여부를 확인한다(그림 1).
참고: “annealed” 분주액에는 어닐링된 분획과 어닐링되지 않은 분획을 나타내는 두 개의 밴드가 있어야 한다. 어닐링된 어댑터는 약 90 bp에서 이동하며, 13-bp 이중 가닥 영역과 68-nt 단일 가닥 오버행으로 구성된다. 반면 어닐링되지 않은 올리고뉴클레오타이드는 약 60 bp에서 이동한다. 신장 후 어댑터는 37-bp 이중 가닥 영역과 44-nt Y자형 오버행으로 구성되며 약 110 bp에서 이동할 것으로 예상된다. 제한 효소 절단 후에는 어댑터에서 8-bp 단편이 제거된다. 약 100 bp에서의 주 밴드(최종 어댑터)와 약 60 bp(남은 어닐링되지 않은 올리고뉴클레오타이드) 및 8 bp(제한 효소 단편)에서의 희미한 두 밴드까지 총 세 개의 밴드가 보여야 한다.
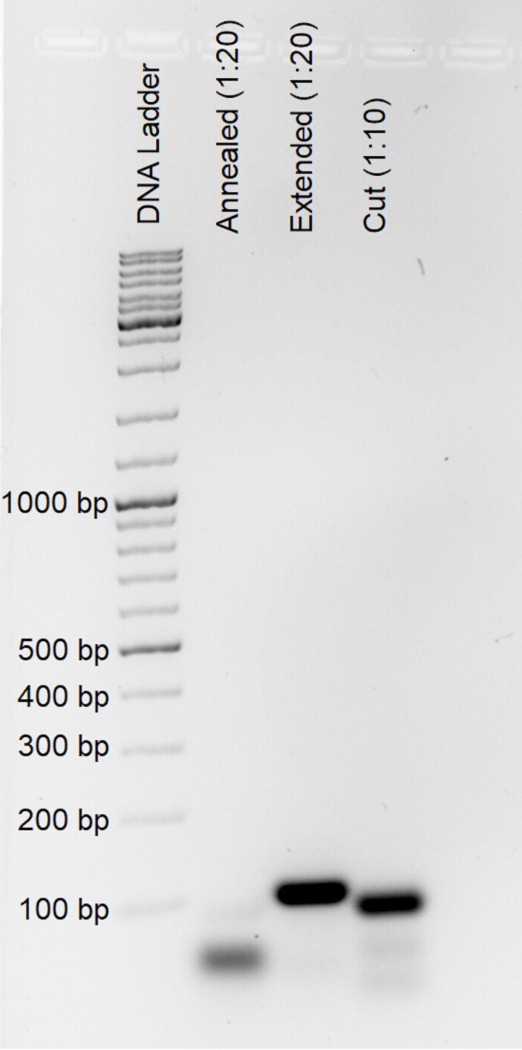
그림 1중간 생성물 및 최종 듀플렉스 시퀀싱 어댑터의 대표적인 단편 크기 분석. 올리고뉴클레오타이드 어닐링(“annealed”, 1:20 희석), 필인 신장(“extended”, 1:20 희석) 및 HpyCH4III 제한효소 소화(“cut”, 1:10 희석)를 수행한 후 어댑터 합성 과정 중에 수집한 분주 시료들을 2% 아가로스 겔 전기영동으로 분석하여 듀플렉스 시퀀싱 어댑터가 올바르게 형성되었는지 확인하였다. 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
4. 단일 난자 용해
- 열불안정성 proteinase K를 첨가한 OLB(OLB+)를 준비하려면, 99 µL의 OLB에 0.120 U/µL 농도의 열불안정성 proteinase K 1 µL를 넣어 최종 proteinase K 농도가 0.0012 U/µL가 되도록 합니다.
- 난모세포를 RT에서 해동합니다. 즉시 각 난모세포에 4 µL의 OLB+를 첨가합니다. 튜브 벽면을 용해 버퍼로 여러 번 헹구어 난모세포가 버퍼 내로 완전히 옮겨지도록 하고 샘플이 튜브 벽에 부착되는 것을 방지합니다.
- 샘플을 충분히 혼합하고, 짧게 원심분리하여 튜브 바닥에 내용물을 모은 후, 뚜껑 온도가 47°C로 설정된 서모사이클러에서 37°C로 16 h 동안 배양합니다.
참고: 단편화 전에는 난모세포 용해 여부에 대한 별도의 평가를 수행하지 않습니다. 지정된 용해 조건에서 16 h 동안 배양하면 일반적으로 단일 난모세포의 완전한 용해에 충분합니다. 그럼에도 불구하고 처리 과정 중의 샘플 손실 및 난모세포 간의 mtDNA 복제수 차이로 인해 회수되는 DNA 양은 다를 수 있습니다. - 뚜껑 온도가 75°C로 설정된 서모사이클러에서 샘플을 55°C로 15 min 동안 배양하여 열불안정성 proteinase K를 불활성화합니다.
참고: 이후의 프로토콜 단계에서 중단 지점이 명시되어 있지 않는 한, 용해 및 proteinase K 불활성화 이후의 후속 워크플로우를 중단 없이 완료하십시오.
5. Exonuclease V 소화
- 진행하기 전에 샘플을 RT에서 평형화하십시오.
- 25 mM 염화 마그네슘(MgCl₂) 4 µL, 10 mM Tris-HCl 1 µL, 10 mM 아데노신 삼인산(ATP) 1 µL, 그리고 Exonuclease V (10 U/µL stock) 1 µL를 혼합하여 최종 부피 7 µL의 Exonuclease V Master Mix를 준비하십시오.
- 10 mg/mL RNase A stock 1 µL를 분자생물학 등급의수로 99 µL 희석하여 1 mg/mL 리보뉴클리에이스 A (RNase A) 작업 용액을 준비하십시오. 희석된 RNase A 용액 약 0.1 µL를 각 용해된 난모세포 샘플에 첨가하십시오.
참고: 이 단계에서는 적절한 피펫을 사용하십시오. 여러 샘플을 동시에 처리할 때는 샘플 간 교차 오염을 방지하기 위한 예방 조치를 취한다는 조건 하에 적절한 멀티채널 피펫을 사용할 수 있습니다. 멀티채널 피펫으로 이렇게 적은 부피를 분주할 때 피펫팅 정확도가 떨어질 수 있으므로 모든 채널을 주의 깊게 점검하십시오. 또는, 피펫 팁을 희석된 RNase A 용액에 짧게 담그는 것만으로도 약 0.1 µL를 옮기기에 충분합니다. 이 부피에서 약간 벗어나더라도 프로토콜의 성능에는 영향을 미치지 않습니다. 사전에 싱글채널 피펫을 사용하여 대략적인 전이 부피를 확인하십시오. - Exonuclease V Master Mix 7 µL를 각 용해된 난모세포 샘플에 첨가하고 충분히 혼합하십시오. 뚜껑 온도가 47°C로 설정된 서모사이클러에서 샘플을 37°C로 1시간 동안 배양하십시오.
- 각 샘플에 TE 버퍼 38 µL를 첨가하여 최종 반응 부피를 약 51 µL로 맞추십시오. 뚜껑 온도가 75°C로 설정된 서모사이클러에서 샘플을 70°C로 30분 동안 배양하여 효소를 열 불활성화하십시오.
- 즉시 라이브러리 제작 단계로 진행하십시오.
6. 단편화
- 초음파 처리를 통해 DNA를 평균 약 550 base pairs (bp)의 조각 크기로 전단합니다.
참고: 본 프로토콜에서는 Covaris M220 focused-ultrasonication 장비(이하 소니케이터로 지칭)를 이용한 DNA 단편화를 설명하지만, 동등한 성능의 시스템을 사용할 수도 있습니다. 용해 후 샘플에는 DNA 외에 세포 잔해물이 포함되어 있으므로, 의도한 조각 크기를 중심으로 상대적으로 좁은 조각 크기 분포를 얻기 위해 특정 장비와 샘플 유형에 맞게 단편화 조건을 최적화하십시오. - 전체 샘플 부피(약 51 µL)를 50 µL focused-ultrasonication 튜브로 옮깁니다.
- Duty Factor 10%, Peak Incident Power 75 W, Burst당 200 Cycles 조건으로 20°C에서 70 s 동안 DNA를 전단합니다.
- 전단 튜브는 low-binding 처리가 되어 있지 않으므로, 전단된 각 샘플(약 50 µL)을 즉시 200 µL low-binding 튜브로 옮깁니다. 이때 처음 사용한 난자 수집 튜브를 재사용할 수 있습니다. 전단 튜브의 뚜껑에 잔류 액체가 있는지 확인하고, 샘플 회수율을 최대화하기 위해 남은 샘플을 모두 회수하십시오.
- 즉시 end repair 및 A-tailing 단계로 진행합니다.
7. 말단 수선/A-Tailing
- End Prep Reaction Buffer 7 µL와 End Prep Enzyme Mix 3 µL가 포함된 End Repair/A-Tailing Master Mix를 준비합니다.
- 각 샘플에 End Repair/A-Tailing Master Mix 10 µL를 첨가하여 최종 반응 부피를 60 µL로 맞춥니다. 피펫팅을 10회 반복하여 충분히 혼합합니다.
- 서모사이클러의 덮개를 끈 상태로 샘플을 20°C에서 30분 동안 배양한 후, 덮개 온도를 75°C로 설정하여 65°C에서 30분 동안 배양합니다.
- 지체 없이 어댑터 라이게이션(adapter ligation) 단계로 진행합니다.
8. 어댑터 결합
- Ligation Mix 30 µL와 Ligation Enhancer 1 µL가 포함된 Ligation Master Mix를 준비합니다.
- 합성된 어댑터의 한 aliquot를 해동하고 Tris-NaCl 버퍼로 1:4000 비율로 희석합니다.
- 말단 복구 및 A-tailing이 완료된 각 DNA 샘플에 희석된 어댑터 1.5 µL를 첨가합니다. Ligation Master Mix 31 µL를 추가하고 충분히 혼합합니다.
- 샘플을 20°C에서 15분 동안 배양합니다. 최종 반응 부피가 93.5 µL가 되도록 각 샘플에 희석된 어댑터 1 µL를 추가합니다. 충분히 혼합한 후 4°C에서 16시간 동안 배양합니다.
- 즉시 정제 단계를 진행합니다.
9. 어댑터가 결합된 DNA의 정제
- 자기 비즈와 TElow 버퍼를 최소 30분 동안 상온(RT)에서 평형 상태가 되도록 둡니다. 이 시간 동안 신선한 80% EtOH를 준비합니다. 캐리어 올리고뉴클레오타이드 1 µL(인간 게놈에 존재하지 않는 서열; 표 2 참조)를 99 µL의 TElow 버퍼에 첨가하여 최종 농도가 1 nM이 되도록 캐리어 올리고뉴클레오타이드 용액을 준비합니다.
- 0.8× 비즈-샘플 비율에 해당하는 자기 비즈 74.8 µL를 1.5 mL low-binding 튜브로 옮깁니다. 어댑터가 결합된 DNA 93.5 µL 전량을 첨가하고 충분히 혼합합니다.
- 비즈-샘플 혼합물을 상온(RT)에서 15분 동안 배양합니다. 7.5분이 경과한 후, 현탁액을 부드럽게 혼합하고 튜브를 짧게 원심분리합니다.
- 튜브를 짧게 원심분리한 후 자기 랙에 놓고 5분 동안 배양하여 비즈가 완전히 분리되도록 합니다. 투명한 상층액을 조심스럽게 제거하여 버린 후 즉시 튜브를 닫습니다.
- 80% EtOH 400 µL를 첨가하고 30초 동안 배양한 후 EtOH를 제거합니다. 80% EtOH 200 µL를 첨가하고 30초 동안 배양한 후 EtOH를 제거합니다.
- 자기 랙에서 튜브를 꺼내 짧게 원심분리합니다. 튜브를 다시 자기 랙에 놓고 남은 EtOH를 모두 제거한 후 비즈를 5분 미만으로 공기 건조합니다.
- 캐리어 올리고뉴클레오타이드가 보충된 TElow 버퍼 50 µL를 첨가합니다. 자기 랙에서 튜브를 꺼내 피펫팅으로 비즈를 완전히 재현탁합니다.
- 현탁액을 상온(RT)에서 5분 동안 배양하며 가끔 혼합합니다. 튜브를 짧게 원심분리하고 다시 자기 랙에 놓은 후 추가로 5분 동안 배양합니다.
- 첫 번째 자기 분리의 마지막 5분 동안, 자기 비즈 40 µL가 담긴 새로운 1.5 mL low-binding 튜브를 준비합니다. 0.8× 비즈-샘플 비율로 2차 정제를 수행하기 위해 용출액 50 µL를 준비된 튜브로 옮깁니다.
- 충분히 혼합하고 상온(RT)에서 15분 동안 배양합니다. 7.5분이 경과한 후, 현탁액을 부드럽게 혼합하고 튜브를 짧게 원심분리합니다.
- 튜브를 자기 랙에 놓고 5분 동안 배양하여 비즈가 완전히 분리되도록 합니다. 투명한 상층액을 조심스럽게 제거하여 버린 후 즉시 튜브를 닫습니다.
- 80% EtOH 400 µL를 첨가하고 30초 동안 배양한 후 EtOH를 제거합니다. 80% EtOH 200 µL를 첨가하고 30초 동안 배양한 후 EtOH를 제거합니다.
- 자기 랙에서 튜브를 꺼내 짧게 원심분리합니다. 튜브를 다시 자기 랙에 놓고 남은 EtOH를 모두 제거한 후 비즈를 5분 미만으로 공기 건조합니다.
- 각 샘플에 Tris-HCl 15.5 µL를 첨가합니다. 자기 랙에서 튜브를 꺼내 피펫팅으로 비즈를 완전히 재현탁합니다.
- 현탁액을 상온(RT)에서 5분 동안 배양하며 가끔 혼합합니다. 튜브를 짧게 원심분리하고 다시 자기 랙에 놓은 후 추가로 5분 동안 배양합니다.
- 용출액 15 µL를 새로운 200 µL low-binding 튜브로 옮깁니다. 용출액 1 µL를 취해 Tris-HCl로 1:10 희석하여 attomole 정량 PCR(qPCR) 및 미토콘드리아 DNA(mtDNA) 농축 qPCR 분석에 사용합니다.
10. 아토몰 추정
참고: 어댑터가 결합된 DNA의 대략적인 양을 결정하여, 이후의 증폭 및 인덱싱 PCR에서 사용할 DNA 입력량과 사이클 수를 조정하십시오. 샘플 양이 제한적이므로 직접적인 농도 측정은 신뢰할 수 없을 수 있습니다. 따라서 qPCR을 통해 DNA 양을 추정하십시오. 아가로스 겔 전기영동으로 증폭 산물을 분석하여 단편 크기 분포를 평가하고 잔류 어댑터 이합체(adapter dimers)를 검출하십시오. Cq 값은 사용된 시약 및 실시간 PCR 기기에 따라 다를 수 있습니다. 어댑터 이합체 검출에 따른 Cq 값 조정과 하위 단계의 DNA 입력량 및 PCR 사이클 횟수 결정은 주로 경험적 관찰에 근거하므로, 개별 라이브러리 제작 시 최적화가 필요할 수 있습니다.
- 다음을 포함하는 attomole qPCR 마스터 믹스를 준비하십시오. 5 µL 2 중에서× KAPA HiFi HotStart Reaction Mix (이하 2로 지칭)× 고충실도 PCR 믹스), 1 µL Illumina용 Dual-NEBNext Universal PCR 프라이머의10 µM; 이하 범용 라이브러리 프라이머로 함), 1 µL mws20 프라이머의 (10 µM), 0.5 µL 20개 중× EvaGreen 및 0.5 µL 반응당 분자생물학 등급의 물
- 추가하십시오 8 µL qPCR 호환 96-well 플레이트의 각 지정된 well에 마스터 믹스(Master Mix)를 분주합니다. 추가하십시오. 2 µL 최종 반응 부피가 다음이 되도록 1:10으로 희석된 시료를 취하여 10 µL.
- 플레이트를 밀봉하고 가볍게 원심 분리한 후, 실시간 PCR 기기에 로딩하십시오.
- 다음의 열 사이클 조건으로 qPCR을 수행하십시오: 45초 동안 98°C이후 15초 동안 45회 반복하며 98°C, 30초 동안 65°C, 그리고 45초 동안 72°C.
- 형광 임계값을 1,000 상대 형광 단위(RFU)로 설정하여 정량 사이클(Cq)을 결정하십시오.
참고: Cq 값을 비교할 수 있도록 실시간 PCR 기기에 적합한 형광 임계값을 선택하고, 모든 실험에서 동일한 임계값을 사용하십시오. - 1.5% 아가로스 겔에서 125 V로 40분 동안 qPCR 증폭 산물을 분리하십시오.
- 젤에서 잔류 어댑터 이합체(adapter dimer)가 있는지 확인하십시오. 어댑터 이합체는 약 130 bp에서 이동합니다.그림 2).
- 어댑터 이합체(adapter dimer)가 관찰되는 경우, 다음에 제시된 적절한 아토몰 Cq 보정 계수(ACF)를 사용하여 Cq 값을 조정하십시오. 그림 2아가로스 겔에서 관찰된 어댑터-다이머 밴드의 강도에 따라, 다음의 대표 사례를 참고하여 ACF를 선택하십시오. 그림 2 참고용으로 사용합니다. ACF 보정 후 attomole Cq 값이 22~26 사이일 때가 최적이지만, 값들이 <29은 일반적으로 허용 가능합니다.
참고: Cq 값을 보정하는 대신 필요한 경우 추가 정제를 수행할 수 있으나, 이는 상당한 라이브러리 손실을 초래할 수 있습니다. 어댑터 이합체(adapter-dimer) 밴드가 강하게 나타나는 샘플은 일반적으로 attomole qPCR Cq 값이 높게 측정되며, 이는 DNA 투입량이 적음을 나타냅니다. Cq 값이 29 이상인 샘플은 일반적으로 패밀리 크기(family size)가 크고 미토콘드리아 DNA 시퀀싱 깊이가 낮게 나타납니다.<100×) 따라서 시퀀싱에서 제외될 수 있습니다. Cq 값은 실시간 PCR 기기 및 분석 조건에 따라 달라지므로, 본 프로토콜을 시행할 때 실험실별 컷오프(cutoff) 값을 설정하십시오.
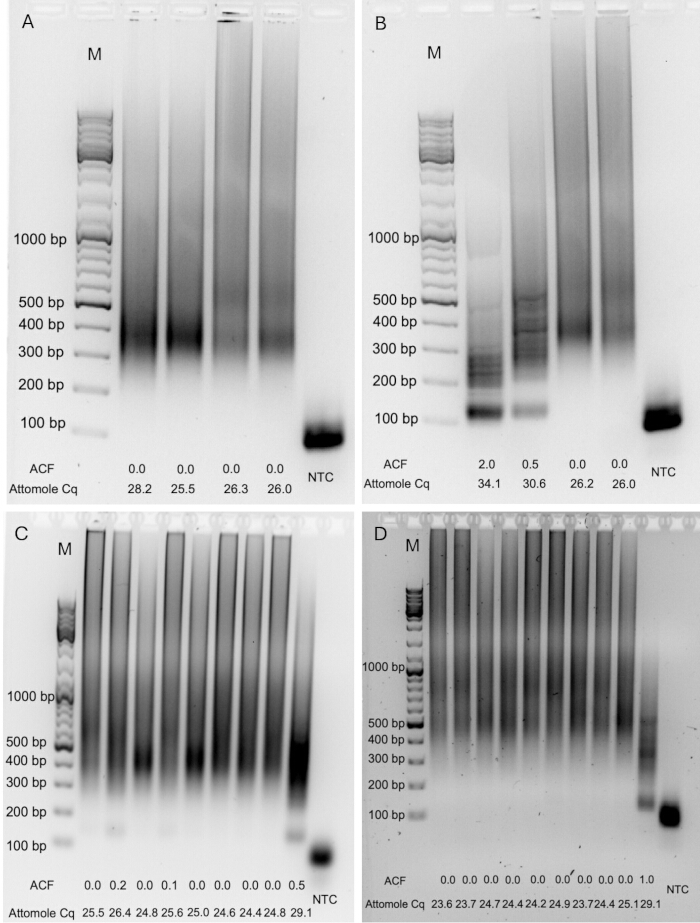
그림 2라이브러리 투입량을 추정하고 어댑터/프라이머 이량체(dimer)를 확인하는 데 사용된 대표적인 아토몰(attomole) 정량 PCR(qPCR) 생성물. 증폭된 attomole qPCR 생성물은 단편 크기 분포를 평가하고 잔류 어댑터/프라이머 이합체를 검출하기 위해 1.5% 아가로스 겔 전기영동으로 분석하였다. (A-D) 어댑터가 결합된 DNA의 양이 서로 다르고 어댑터/프라이머 이합체 수준이 다양한 라이브러리의 대표적 예시. 각 샘플에 대해 attomole Cq 보정 계수(ACF)와 그에 해당하는 보정 전 정량 사이클(Cq)이 표시되어 있다. M, DNA 크기 마커; NTC, 무형판 대조군. 이 그림의 확대 버전을 보시려면 여기를 클릭하십시오.
11. 미토콘드리아 DNA 농축도 추정 (선택 사항)
참고: 미토콘드리아 ND6 유전자와 핵 Alu 요소를 표적으로 하는 프라이머를 사용하여 qPCR로 미토콘드리아 DNA(mtDNA) 농축도를 추정하십시오. 핵 표적과 미토콘드리아 표적 간의 Cq 값 차이를 계산하여 mtDNA 농축도를 추정합니다. 샘플 내 mtDNA 양을 추정하려면 미토콘드리아 표적의 절대 Cq 값을 사용하십시오. Cq 값은 사용하는 시약, 소모품 및 실시간 PCR 기기에 따라 다를 수 있습니다. 다른 종의 경우 프라이머 서열을 조정하십시오. 마우스 및 마카크 특이적 프라이머에 대해서는 이전 문헌을 참조하십시오12,13. 이 단계는 선택 사항이며, 시퀀싱 전에 mtDNA 농축도를 대략적으로 추정하기 위해 수행합니다.
- 미토콘드리아 및 핵 표적을 위한 마스터 믹스를 각각 준비합니다. 각 반응당 다음 성분들을 혼합합니다. 5 µL 2개 중× PowerUp SYBR Green Mix, 0.4 µL 각 프라이머 쌍의 각 프라이머에 대하여 (10 µM 각각), 그리고 2.1 µL 분자생물학 등급의 물.
- 추가하십시오 8 µL qPCR 호환 96-웰 플레이트의 각 지정된 웰에 적절한 마스터 믹스(Master Mix)를 분주합니다. 다음을 추가하십시오. 2 µL 1:10로 희석한 시료를 사용하여 최종 반응 부피가 다음이 되도록 하여 10 µL.
- 플레이트를 밀봉하고 짧게 원심 분리한 후, 실시간 PCR 기기에 로딩하십시오.
- 다음의 열 순환 조건으로 qPCR을 수행하십시오: 2분 동안 95°C, 이어서 15초 동안 45회 반복하며 95°C, 20초 동안 56°C, 그리고 30초 동안 72°C.
- 형광 임계값을 100 RFU로 설정하여 Cq 값을 결정하십시오.
참고: 실시간 PCR 기기와 호환되는 형광 임계값을 선택하고, Cq 값을 비교할 수 있도록 모든 실험에서 동일한 임계값을 사용하십시오. 시퀀싱 후 시퀀싱 기반의 농축 효율과 Cq 값을 상관 분석하여, 이 값들을 이후의 라이브러리 제작을 위한 참조 값으로 사용하십시오. - 농축 관련 수치를 계산하십시오. Δ미토콘드리아 타겟 Cq에서 핵 타겟 Cq를 빼서 Cq를 산출합니다 (Cq미토콘드리아 DNA − Cq핵DNA). 초기 시퀀싱 데이터를 확보한 후, mtDNA에서 유래한 시퀀싱 리드의 비율을 추정하기 위해 실험실별 표준 곡선을 생성하십시오.
참고: 시퀀싱 데이터를 아직 사용할 수 없는 경우, 식 1 7개의 난자 라이브러리로 생성한 예시 표준 곡선을 사용하여 mtDNA 유래 시퀀싱 리드의 예상 백분율을 대략적으로 추정하는 데 사용할 수 있습니다.ΔCq = −0.8, 16.83%; ΔCq = −2.1, 33.62%; ΔCq = −3.0, 45.57%; ΔCq = −3.9, 60.34%; ΔCq = −5.0, 77.98%; ΔCq = −6.2, 89.25%; ΔCq = −8.4, 95.09%). A ΔCq 값 <핵 DNA의 효율적인 제거를 보장하기 위해서는 -1을 달성해야 합니다. 더 낮은 농축 효율은 충분한 mtDNA 시퀀싱 깊이를 얻기 위해 추가적인 시퀀싱 리드를 할당함으로써 보완할 수 있으나, 이는 핵 내 미토콘드리아 DNA 분절(NUMT) 오염을 증가시킬 수 있습니다. ~사이의 관계 때문에 ΔCq 및 mtDNA 함량은 시약, 소모품, 기기 및 실험 조건에 따라 달라집니다. 식 1 이는 예시 캘리브레이션으로 간주되어야 하며, 가능한 경우 실험실별 표준 곡선을 수립해야 합니다.
추정 mtDNA (%) = −11.006 × ΔCq + 13.776 (1)
12. 라이브러리 증폭
참고: 첫 번째 증폭은 연속적인 두 단계의 PCR로 수행하십시오. 먼저 단일 프라이머를 사용하여 선형 증폭을 유도하는 1차 PCR을 수행합니다. 이어서 두 번째 프라이머를 추가하여 2차 PCR 동안 지수적 증폭이 가능하도록 합니다.
- attomole qPCR 결과를 사용하여 1차 증폭 PCR을 위한 DNA 투입량을 결정하십시오.
- 단일 난모세포 라이브러리의 경우, 일반적으로 attomole qPCR Cq 값이 22보다 큰 샘플을 사용하십시오. 샘플의 Cq 값이 이보다 낮은 경우, 다음의 절차에 따라 Cq 값이 약 22가 되도록 희석하십시오. 표 3Cq 값이 29 이상인 라이브러리는 일반적으로 패밀리 크기가 크고 mtDNA 시퀀싱 깊이가 얕게 나타나므로, 이후의 라이브러리 제작이나 시퀀싱을 진행하지 않는 것을 권장합니다.
- 다음을 포함하는 증폭 마스터 믹스(Master Mix)를 준비하십시오. 20 µL 2 중× 고충실도 PCR 믹스 및 4 µL mws20 프라이머의10 µM) / 반응당.
- 추가하십시오 24 µL 증폭 마스터 믹스를 ~에 (추가)/분주하여 14 µL 희석된 시료의.
- 다음의 열 순환 조건을 사용하여 선형 증폭 PCR을 수행하십시오: 45초 동안 98°C그 후 15초 동안 12회 반복하며 98°C, 30초 동안 60°C, 그리고 45초 동안 72°C이후 ~에서 2분간 유지하며 72°C.
- 추가하십시오 4 µL 범용 라이브러리 프라이머의 (10 µM) 및 충분히 혼합합니다.
- 다음의 열 사이클 조건으로 지수 증폭 PCR을 수행하십시오: 45초 동안 98°C그런 다음 15초씩 9회 반복하며 98°C, 30초 동안 65°C, 그리고 45초 동안 72°C그 후, 다음 온도에서 2분간 신장 단계를 거칩니다. 72°C.
참고: 1차 증폭이 완료된 후, 샘플은 다음 조건에서 보관할 수 있습니다. 4°C 필요한 경우 나중에 프로토콜을 재개하십시오. 난자 용해부터 1차 증폭까지의 모든 이전 단계는 중단 없이 수행하십시오. - 추가하십시오 10 µL 각 시료에 분자생물학 등급의 증류수를 추가합니다.
- 다음을 사용하여 증폭된 DNA를 정제하십시오. 40 µL 자기 비드(0.8× (시료 부피), 단계 9.9~9.15에서 설명한 두 번째 자성 비드 정제 절차에 따라 수행합니다. 비드를 두 번 세척하십시오. 200 µL 80% EtOH로 세척한 후, DNA를 다음 용액으로 용출하십시오. 15.5 µL Tris-HCl의, 그리고 전이 15 µL 용출액을 새로운 [용기/튜브]에 200 µL 저흡착 튜브.
참고: 여기에서 과정을 중단할 수 있습니다. 정제된 DNA를 다음 온도에 보관하십시오. 4°C 또는 즉시 색인 작업으로 진행하십시오.
표 3: 첫 번째 라이브러리 증폭 중합효소 연쇄 반응(PCR)을 위한 DNA 투입량을 표준화하는 데 사용된 희석 배수 및 그에 해당하는 정량적 중합효소 연쇄 반응(qPCR) 정량 사이클(Cq) 보정 계수. attomole qPCR Cq 값이 목표값보다 낮은 샘플은 첫 번째 증폭 PCR 전에 분자 생물학 등급의 멸균수로 희석되었습니다. 보정된 Cq 값은 실험적으로 측정된 Cq 값에 적절한 희석 보정 계수를 더하여 구했으며, 이후 인덱싱 PCR 사이클 횟수와 목표 시퀀싱 깊이를 결정하는 데 사용되었습니다(표 4). 샘플과 물의 부피를 통해 첫 번째 증폭 PCR을 위한 최종 투입 부피는 14 µL가 됩니다. 별표(*)는 나열된 희석 보정 계수를 실험적으로 측정된 attomole qPCR Cq 값에 더해 보정된 Cq 값을 얻어야 함을 나타냅니다. 보정 계수는 본 워크플로를 위해 경험적으로 결정되었습니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
13. 인덱싱
- 표 4에 따라 다이머 및 희석 보정된 attomole qPCR Cq 값을 사용하여 인덱싱 PCR 사이클 수를 결정합니다.
- 각 샘플당 25 µL의 2× high-fidelity PCR mix와 10 µL의 10 µM Unique Dual Index Primer Pair가 포함된 인덱싱 마스터 믹스를 준비합니다.
- 각 증폭된 샘플 15 µL에 인덱싱 마스터 믹스 35 µL를 첨가합니다.
- 다음의 열 순환 조건으로 인덱싱 PCR을 수행합니다: 98°C에서 45초, 이어서 98°C에서 15초, 65°C에서 30초, 72°C에서 45초로 구성된 적절한 횟수의 사이클을 수행한 후, 72°C에서 2분간 최종 신장 과정을 거칩니다.
- 40 µL의 마그네틱 비드(샘플 부피의 0.8×)를 사용하여 인덱싱된 라이브러리를 정제합니다. 비드를 80% EtOH로 2회 세척하고, 21 µL의 TElow 버퍼로 DNA를 용출합니다.
- 용출액을 DNA low-binding 튜브로 옮깁니다.
- Qubit High Sensitivity DNA Assay 또는 이에 상응하는 형광 분석법을 사용하여 DNA 농도를 측정합니다.
- 라이브러리를 시퀀싱 전까지 4°C에 보관하거나, 장기 보관 시 −80°C에 보관합니다.
참고: 이 단계에서 안전하게 중단할 수 있습니다.
표 4: 보정된 attomole 정량 polymerase chain reaction (qPCR) quantification cycle (Cq) 값으로 결정한 인덱싱 polymerase chain reaction (PCR) 사이클 횟수 및 목표 시퀀싱 깊이.보정된 Cq 값은 실험적으로 측정된 attomole qPCR Cq에 적용 가능한 어댑터-다이머 보정 계수(그림 2)와 희석 보정 계수(표 3)를 통합하여 산출합니다. 보정된 Cq 값은 인덱싱 PCR 사이클 횟수와 풀링을 위해 각 라이브러리에 할당되는 권장 paired-end 시퀀싱 리드 수를 결정하는 데 사용되었습니다. 목표 시퀀싱 리드 할당량은 초기 가이드라인이며, 실시간 PCR 기기, 시퀀싱 플랫폼, 멀티플렉싱 전략 및 실험적 요구 사항에 따라 실험실별 최적화가 필요할 수 있습니다. 여기를 클릭하여 이 파일을 다운로드하십시오.
14. 품질 관리
- Bioanalyzer, TapeStation 또는 이에 상응하는 핵산 단편 분석 장비를 사용하여 라이브러리 품질, 단편 크기 분포, 잔류 어댑터 또는 프라이머 이합체(primer dimer)의 존재 여부를 평가하십시오. 단편 크기는 약 300에서 1,000 bp 사이여야 합니다. 작은 잔류 피크(<샘플 형광 강도[RFU](Bioanalyzer 트레이스 내)의 5%는 일반적으로 허용 가능한 수준이었다(그림 3A–D). 잔류 어댑터 또는 프라이머 이합체는 약 70~150bp에서 뚜렷한 피크로 나타났습니다(그림 3E–H). 최종 라이브러리 농도는 최소 5 ng/µL참조하십시오. 보충 파일 1 (문제 해결 가이드) 이들 품질 기준 중 어느 하나라도 충족되지 않는 경우.
- (선택 사항) 어댑터 또는 프라이머 이합체(dimer)가 검출되는 경우 (그림 3E–H), 라이브러리 부피를 ~로 조절하십시오 50 µL 분자생물학 등급의 초순수로, 다음을 첨가한다 40 µL 자기 비드(0.8× 시료 부피), 그리고 추가 정제를 수행합니다. 비드를 80% EtOH로 2회 세척하고 정제된 라이브러리를 다음 용액으로 용출합니다. 21.5 µL TE의낮음 완충액
- (선택 사항) 어댑터 및 프라이머 이합체가 완전히 제거되었는지 확인하기 위해 품질 관리 분석(단계 14.1)을 반복하십시오.
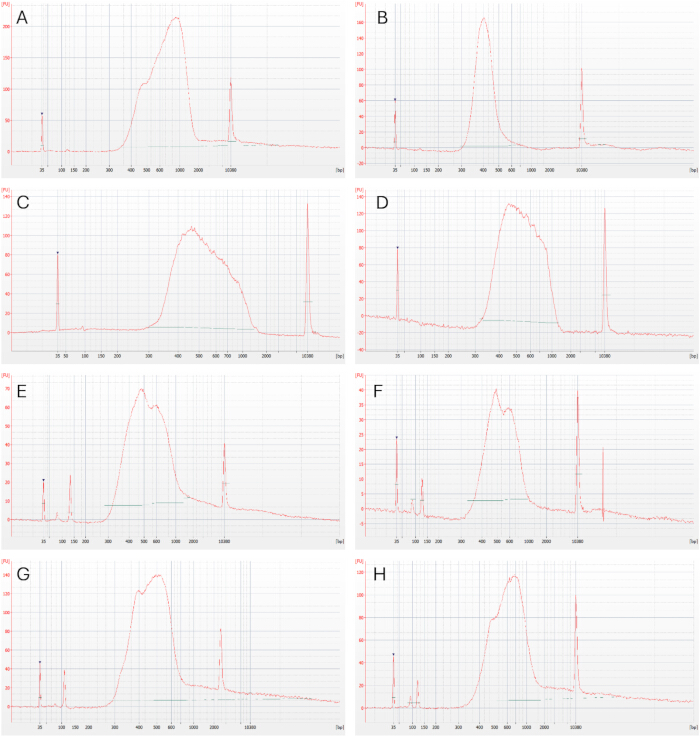
그림 3인덱싱된 시퀀싱 라이브러리의 대표 단편 분석. 인덱싱 PCR 후 라이브러리 품질을 보여주는 Bioanalyzer 단편 분석의 대표적인 전기영동도. (A–D) 예상 단편 크기 분포(약 300-1000 bp)를 보이며 검출 가능한 어댑터/프라이머 이량체가 없어 추가 정제 없이 시퀀싱이 가능한 라이브러리. (E–H) 잔류 어댑터 및/또는 프라이머 이량체가 포함되어 있어 시퀀싱 전 추가적인 자기 비드 정제가 필요한 라이브러리. 약 35 bp와 10,380 bp에서의 피크는 각각 하한 및 상한 내부 마커에 해당함. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
15. 풀링 및 시퀀싱
- 제조업체의 프로토콜에 따라 Collibri Library Quantification Kit와 같이 Illumina 준비 라이브러리와 호환되는 qPCR 기반 라이브러리 정량 분석법을 사용하여 각 인덱싱된 라이브러리의 농도를 측정하십시오. 제공된 라이브러리 희석 버퍼를 사용하여 각 라이브러리를 1:100,000으로 희석하고, 각 샘플을 최소 2회 반복 측정하십시오. 3회 반복 측정을 권장합니다. 표준 물질은 3회 반복 측정하여 분석하십시오.
- 각 샘플과 표준물의 평균 정량 사이클(Cq) 값을 계산하십시오. 표준물의 평균 Cq 값으로 표준 곡선을 생성하고, 제조사의 지침에 따라 각 라이브러리의 농도를 계산하십시오.
- 단계 10에서 얻은 어댑터 이량체 및 희석 보정 attomole qPCR Cq 값으로부터 결정된 목표 paired-end 리드 수와 제공된 할당량에 따라 라이브러리를 풀링하십시오. 표 4.
참고: 풀링 비율(pooling ratio)은 각 난모세포 라이브러리의 보정된 Cq 값과 그에 해당하는 페어드 엔드 리드(paired-end reads)의 목표 수치에 따라 달라집니다. 다음의 값들은 표 4 근사치이며 실시간 PCR 기기마다 다를 수 있습니다. 최적의 성능을 위해 실험실별 고유 값을 설정하십시오. - 각 라이브러리의 표적 페어드 엔드 리드(paired-end read) 수를 모든 라이브러리에 할당된 표적 리드 수의 합으로 나누어 각 라이브러리의 상대적 풀링 분율(relative pooling fraction)을 계산하십시오. 이 분율에 최종 풀의 총 몰수(total molar amount)를 곱하여 각 라이브러리에 필요한 양을 결정한 다음, 측정된 몰 농도를 바탕으로 그에 해당하는 라이브러리 부피를 계산하십시오. 계산된 부피들을 혼합하여 최종 풀을 생성하십시오.
- Illumina 시퀀싱 플랫폼 또는 Illumina 어댑터 서열과 호환되는 다른 플랫폼을 사용하여 풀링된 라이브러리를 시퀀싱하십시오. 최소 리드 길이가 2인 페어드엔드(paired-end) 설정을 사용하십시오. × 150 bp. 2와 같은 더 긴 리드(reads)는 × 250 또는 2 × 300 bp가 권장되는데, 이는 더 짧은 핵 미토콘드리아 DNA 분절(NUMTs)에서 유래한 리드를 식별하고 필터링하는 능력을 향상시키기 때문입니다.
- 풀링된 라이브러리를 시퀀싱합니다. 예를 들어, SP Reagent Kit v1.5(500 사이클)와 2 x [숫자]의 페어드엔드(paired-end) 구성을 사용하여 2채널 시퀀싱-바이-신세시스(sequencing-by-synthesis) 화학 기술이 적용된 Illumina NovaSeq 6000 플랫폼에서 수행합니다. × 5% PhiX 스파이크인을 포함하여 250 bp로 설정합니다. 제조사의 지침에 따라 라이브러리를 로딩하고 시퀀싱을 수행합니다. 대표적인 시퀀싱 성능은 Q30 이상의 품질 점수를 가진 염기가 75% 이상이어야 하며, 필터를 통과한 클러스터가 60% 이상이어야 합니다.
16. 생물정보학적 분석
참고: 다음 워크플로우는 Du Novo 분석 도구8,14,15를 사용한 Galaxy 내의 데이터 분석을 설명합니다. 분석은 로컬에 설치된 Du Novo 또는 duplex sequencing 데이터를 위해 개발된 다른 소프트웨어를 사용하여 수행할 수도 있습니다.
- BCL Convert 또는 이에 상응하는 디멀티플렉싱 도구를 사용하여 생성된 디멀티플렉싱된 paired-end FASTQ 파일을 로컬 Galaxy 설치 환경 또는 공개적으로 사용 가능한 Galaxy 인스턴스에 업로드하십시오.14.
- FastQC(Galaxy 버전 0.72+galaxy1)를 사용하여 시퀀싱 리드 품질을 평가하십시오. 최소한 Per Base Sequence Quality, Per Sequence GC Content 및 Adapter Content 모듈을 점검하십시오.
- Du Novo 파이프라인(Galaxy 버전 3.0.2)을 사용하여 디멀티플렉싱된 페어엔드 FASTQ 파일로부터 단일 가닥 합의 서열(SSCS) 및 이중 가닥 합의 서열(DCS)을 생성합니다. SSCS 형성을 위해 최소 패밀리 크기를 3개 리드로 설정하고, 리드의 70% 이상에서 나타나는 뉴클레오타이드를 합의 뉴클레오타이드로 지정합니다.15최대 3개의 미스매치(mismatch)까지 허용하도록 바코드 오류 수정 기능을 활성화하십시오. 파이프라인 사용에 관한 자세한 지침은 Galaxy Training Network의 Du Novo 튜토리얼을 참조하십시오.16.
- Sequence Content Trimmer (Galaxy 버전 0.2.3)를 사용하여 “NRYSWKMBDHV”로 표시된 염기를 제거하고, 10 bp보다 짧은 리드는 폐기하십시오.
- 5' 말단에서 처음 10개 뉴클레오타이드를 제거하십시오.′ 말단 수선 관련 편향을 줄이기 위해 FASTQ Trimmer(Galaxy 버전 1.1.5)를 사용하여 각 DCS의 끝부분을 다듬습니다. BWA-MEM(Galaxy 버전 0.7.17.1)을 사용하여 다듬어진 DCS 리드를 수정된 캠브리지 참조 서열(rCRS; NC_012920.1)이 포함된 GRCh38.p14와 같은 인간 참조 게놈에 정렬합니다.
참고: T2T-CHM13v2.0 또는 그 이후의 최신 어셈블리를 포함하여 다른 인간 게놈 어셈블리를 사용할 수 있습니다. - BAMTools Filter BAM(Galaxy 버전 2.5.2+galaxy1)을 사용하여 다양한 속성에 따라 BAM 파일을 필터링하십시오. 매핑 품질(mapping quality)이 특정 수준 이상인 리드만 유지하십시오. >chrM에 매핑되고, 일차 정렬(primary alignment)이며, 쌍을 이루고, 적절하게 쌍이 맞으며, 매핑된 메이트(mate)를 가진 20개. 이러한 기준은 NUMT 유래 정렬 가능성을 줄여줍니다.17.
- Bam Left Align(Galaxy 버전 1.3.1)을 사용하여 리드를 좌측 정렬하십시오. BAMUtil clipOverlap(Galaxy 버전 1.0.15+galaxy1)을 사용하여 페어드 DCS 리드의 중첩 영역을 클리핑하십시오.
- LoFreq(Galaxy 버전 2.1.5+galaxy2)의 기본 설정을 사용하여 단일 염기 변이(SNV) 및 삽입/결실(indel)을 분석하십시오.
- 잠재적인 NUMT 오염을 줄이기 위해, 변이가 2개보다 많이 포함된 paired-end DCS 리드는 존재할 경우 제외하십시오. mtDNA 농축이 효율적으로 이루어진 샘플은 일반적으로 검출 가능한 NUMT 유래 리드가 없으나, 핵 DNA 제거가 불충분할 경우 NUMT 유래 서열이 생성될 수 있습니다.
- 고정 변이 및 고빈도 헤테로플라스미(heteroplasmies)를 포함하여, 기증자 특이적 mtDNA 서열 차이를 이용해 각 라이브러리의 잠재적 시료 간 교차 오염 여부를 검사하십시오. 시료 간 교차 오염이 감지되면, 다음의 주의 사항을 적용하십시오. 보충 파일 1 (문제 해결 가이드)만약 단편 크기 분포가 권장 범위를 초과하거나 평균 단편 크기가 >900 bp, 이전에 설명한 대로 크기 선택적 정제를 2회 수행하십시오.18.
- 연구 목적에 따라 검출된 변이의 하위 분석을 수행하십시오.
- 평균 미토콘드리아 DCS 시퀀싱 깊이가 100 이상인 샘플만 포함하십시오.× 후속 분석을 위해 사용되었습니다. 페어엔드 리드 수, SSCS 또는 DCS 수득량에 대해 고정된 최소 임계값은 적용하지 않았습니다.
결과
배아낭(GV), 제1감수분열 중기(MI), 제2감수분열 중기(MII), 전핵기(0PN) 및 TI 난자를 포함하여 서로 다른 성숙 단계의 인간 난자로부터 듀플렉스 시퀀싱 라이브러리를 제작하였다. 성공적으로 제작된 라이브러리는 SP flow cell을 사용하여 2 × 250 bp 페어드 엔드 리드(paired-end reads)로 Illumina NovaSeq 6000 플랫폼에서 시퀀싱되었다. 데이터 분석은 Galaxy에서 Du Novo 파이프라인을 사용하여 리드 패밀리 그룹화 및 컨센서스 리드 생성을 수행하였다8,14,15. 성공적으로 처리된 라이브러리의 대표적인 시퀀싱 지표는 부록 표 1에 요약되어 있으며, 라이브러리 제작 과정 중 결과가 최적이지 않아 시퀀싱에서 제외된 샘플은 부록 표 2에 요약되어 있다.
어댑터가 결합된 DNA 양, mtDNA 농축도, 라이브러리 농도 및 단편 크기 분포를 평가하기 위해 라이브러리 준비 과정 전반에 걸쳐 여러 단계의 품질 관리 단계가 수행되었습니다. 첫 번째 품질 관리 단계는 attomole qPCR 분석으로, 이를 통해 어댑터가 결합된 DNA의 양을 추정하였습니다(Figure 4A,B). qPCR 증폭 산물의 아가로스 겔 전기영동에서 어댑터 또는 프라이머 이량체가 검출된 경우, 계산된 정량 사이클(Cq) 값을 조정하였습니다(Figure 2A–D). 어댑터 또는 프라이머 이량체는 일반적으로 Cq 값이 높은 샘플에서 관찰되었으며, 이는 어댑터가 결합된 DNA의 양이 적음을 나타냅니다. 본 프로토콜에 기술된 조건을 사용하여 얻은 평균 조정 attomole qPCR Cq 값은 25.8였습니다(Supplementary Table 1). 보정된 Cq 값을 기준으로, Table 3에 제시된 희석 계획에 따라 1차 증폭 PCR을 위한 DNA 투입량을 조정하였습니다. 보정된 Cq 값이 ≥22인 샘플은 희석 없이 사용하였고, 보정된 Cq 값이 <22인 샘플은 증폭 전 희석하였습니다. 이러한 조정은 리드 패밀리 크기를 최적화하고 필요한 시퀀싱 리드 수를 줄이기 위해 수행되었습니다. 보정된 Cq 값이 >28인 샘플은 일반적으로 더 큰 리드 패밀리를 생성하였으며(평균 패밀리 크기 21.8), 그 결과 DCS 수가 적어지고 평균 mtDNA 시퀀싱 깊이가 <200×로 나타났습니다(Supplementary Table 1). 보정된 Cq 값을 22–28로 조정했을 때 평균 패밀리 크기는 7.91이었으며, 이는 이전에 듀플렉스 시퀀싱에 최적인 것으로 보고된 약 6개의 패밀리 크기와 유사합니다6,7. 그럼에도 불구하고, 단일 난자와 같이 투입량이 매우 적은 샘플의 경우에는 시퀀싱 깊이를 높일 수 있으므로 더 큰 패밀리 크기가 유리할 수 있습니다.
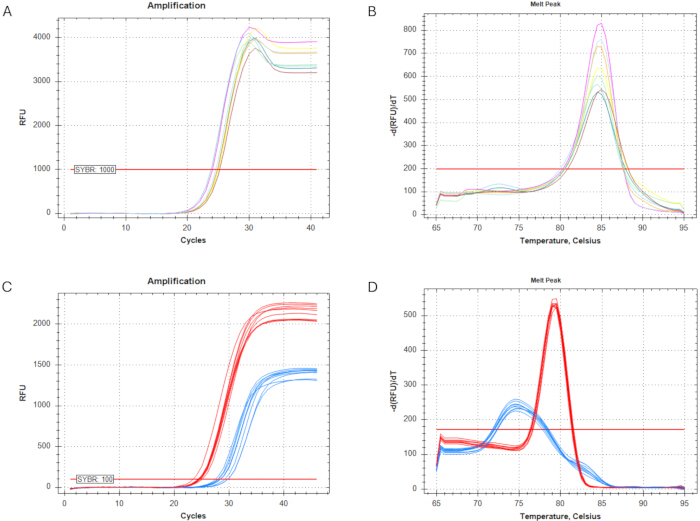
그림 4라이브러리 정량 및 미토콘드리아 DNA(mtDNA) 농축도 추정에 사용된 정량적 PCR(qPCR) 분석. 정제된 어댑터 결합 DNA를 qPCR 분석 전 1:10으로 희석하였다. (A) 어댑터 결합 DNA의 양을 추정하기 위해 사용된 attomole qPCR 분석의 증폭 곡선. 형광 임계값은 1,000 상대 형광 단위(RFU)로 설정하였다. (B) attomole qPCR 분석의 용해 곡선 분석. (C) mtDNA 농축 qPCR 분석의 증폭 곡선. 형광 임계값은 100 RFU로 설정하였다. 미토콘드리아 NADH 탈수소효소 서브유닛 6(ND6) 표적의 증폭은 빨간색으로, 핵 Alu 반복 서열 표적의 증폭은 파란색으로 표시하였다. (D) 미토콘드리아 및 핵 qPCR 생성물의 용해 곡선 분석. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
라이브러리 풀링 전, 모든 라이브러리를 Bioanalyzer 또는 TapeStation으로 분석하여 단편 크기 분포를 평가하고 잔류 어댑터 또는 프라이머 이합체(dimer)를 검출하였습니다. 최적의 라이브러리와 잔류 어댑터 또는 프라이머 이합체가 포함된 라이브러리의 대표적인 예가 그림 3A–H에 제시되어 있습니다. 어댑터 또는 프라이머 이합체는 약 70–150 bp에서 피크로 나타났으며(그림 3E–H), 검출된 경우 시퀀싱 전에 추가적인 자기 비드 정제를 수행하였습니다. 샘플 손실을 최소화하기 위해 의도적으로 크기 선택(size selection) 과정을 생략했으므로, 시퀀싱된 라이브러리의 삽입물(insert) 중간값 크기는 275 bp였습니다(보조 표 1).
미토콘드리아 및 핵 표적 궤적을 이용한 qPCR로 mtDNA 농축도를 추정하여, 미토콘드리아 게놈에 매핑될 것으로 예상되는 시퀀싱 리드의 비율을 예측하였다(그림 4C,D). 평균 Cq 값은 미토콘드리아 표적의 경우 25.2, 핵 표적의 경우 29.7이었으며(보충 표 1), 이는 평균 ΔCq (CqmtDNA − CqnDNA) −4.5에 해당한다. 평균적으로 paired-end 시퀀싱 리드의 67.5%가 미토콘드리아 참조 게놈에 매핑되었다. 라이브러리 풀링 시 mtDNA 농축 추정치와 보정된 attomole qPCR Cq 값을 모두 고려하였다. 샘플 간의 균형 잡힌 시퀀싱 결과물을 도출하기 위해, 표 4에 제시된 시퀀싱 할당 계획에 따라 보정된 Cq 값이 더 높고 mtDNA 농축 효율이 더 좋은 라이브러리에는 시퀀싱 리드를 상대적으로 적게 할당하였다.
보정된 attomole qPCR Cq 값을 바탕으로, 라이브러리당 평균 400만 개의 paired-end read를 목표 할당량으로 지정하였습니다(표 4). 클러스터 생성 효율의 저하로 인해 시퀀싱 후 라이브러리당 평균 130만 개의 paired-end read를 얻었으나, 이러한 시퀀싱 수율은 후속 duplex sequencing 분석을 수행하기에 충분했습니다(부록 표 1). DCSs를 미토콘드리아 참조 게놈에 매핑한 결과, 미토콘드리아 게놈 전체에서 중앙값 567×의 시퀀싱 깊이를 얻었습니다(그림 5A,B,D; 부록 표 1). 라이브러리당 평균 344,554개의 SSCSs와 96,322개의 DCSs가 생성되었습니다(부록 표 1). 결과 라이브러리의 평균 read-family 크기는 8.32였으며, 보정된 attomole qPCR Cq 값이 더 높은 라이브러리에서 일반적으로 더 큰 family 크기가 관찰되었습니다(그림 5C,E; 부록 표 1). 이러한 결과는 최적의 클러스터 밀도에서 수행된 이전 연구에서 mtDNA 시퀀싱 깊이 중앙값 1,440×를 달성했던 결과와 일치합니다19.
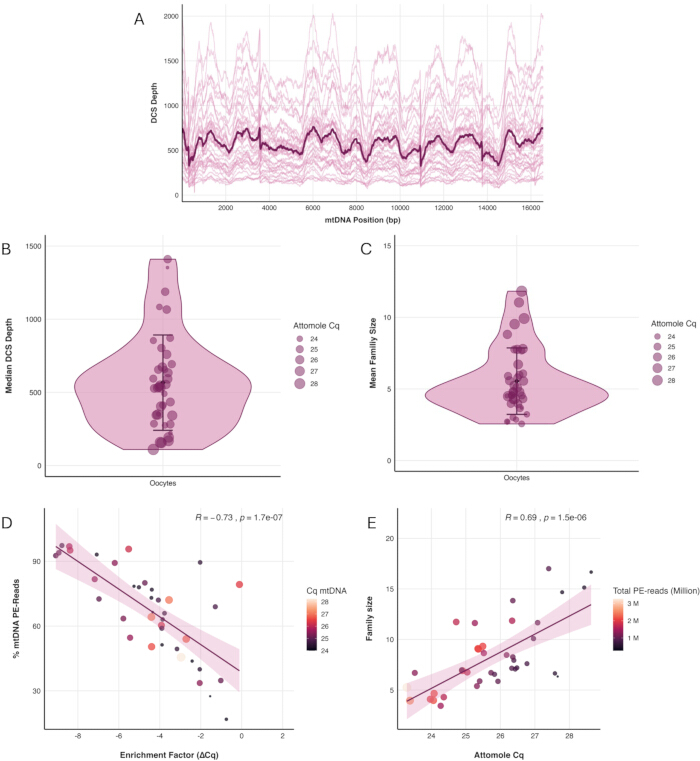
그림 5단일 난모세포 듀플렉스 시퀀싱 라이브러리의 시퀀싱 성능. (A) 미토콘드리아 게놈 전체의 듀플렉스 컨센서스 서열(duplex consensus sequence, DCS) 깊이. 가는 선은 개별 라이브러리를 나타내며, 굵은 선은 모든 라이브러리의 평균 깊이를 나타낸다. (B) 개별 라이브러리의 중앙값 DCS 깊이 분포. (C) 개별 라이브러리의 평균 DCS 패밀리 크기 분포. (B)와 (C)에서 각 점은 하나의 라이브러리를 나타내며, 점의 색상은 attomole qPCR 정량 분석 사이클(Cq)을 나타낸다. (D) mtDNA 농축 추정치 사이의 피어슨 상관관계(ΔCq) 및 미토콘드리아 참조 게놈에 정렬된 시퀀싱 리드의 비율. (E) attomole qPCR Cq 값과 평균 DCS 가계 크기(family size) 간의 피어슨 상관관계. (D)와 (E)에서 각 점은 하나의 라이브러리를 나타내며, 점의 색상은 attomole qPCR Cq 값을, 점의 크기는 해당 라이브러리에서 얻은 페어드 엔드 리드(paired-end reads)의 총 수를 나타낸다. n = 39개 라이브러리. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
보충 표 1. 최적의 인간 난모세포 듀플렉스 시퀀싱 라이브러리를 위한 시퀀싱 및 라이브러리 품질 지표. 이 표는 품질 관리를 통과하여 후속 분석에 포함된 라이브러리의 시퀀싱 전 라이브러리 품질 지표, 정량적 중합효소 연쇄 반응(qPCR) 측정값, 시퀀싱 성능 및 듀플렉스 시퀀싱 분석 결과를 요약한 것입니다. 보고된 파라미터에는 난모세포 발달 단계, 미토콘드리아 DNA(mtDNA) 농축 qPCR 결과, attomole qPCR 측정값, 어댑터-다이머 보정 계수(ACF), 인덱싱 PCR 사이클 수, 계획된 페어드 엔드(paired-end) 시퀀싱 깊이, 라이브러리 농도, 시퀀싱 수율, mtDNA 농축도, 단일 가닥 합의 서열(SSCS) 및 듀플렉스 합의 서열(DCS) 리드 수, 가계 크기 통계, 시퀀싱 깊이 및 삽입 크기 분포가 포함됩니다. 샘플 식별자는 분석 전 익명화되었습니다. 계획된 페어드 엔드 리드 수는 보정된 attomole qPCR 정량 사이클(Cq) 값에 따라 할당되었습니다(표 4). 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 표 2. 후속 듀플렉스 시퀀싱 분석에서 제외된 최적 상태가 아닌 인간 난모세포 라이브러리의 시퀀싱 전 품질 지표. 이 표는 후속 시퀀싱 분석 포함 기준을 충족하지 못한 라이브러리의 시퀀싱 전 품질 관리 결과를 요약한 것입니다. 보고된 파라미터로는 샘플 식별자, 난모세포 발달 단계, 미토콘드리아 DNA (mtDNA) 농축 정량적 중합효소 연쇄반응 (qPCR) 결과, 어댑터 이량체 보정 계수 (ACF), 보정된 attomole qPCR 정량 사이클 (Cq), 인덱싱 중합효소 연쇄반응 (PCR) 사이클 횟수 및 Qubit High Sensitivity DNA Assay를 사용하여 측정한 라이브러리 농도가 포함됩니다. 라이브러리는 프로토콜에 기술된 품질 관리 기준에 따라 제외되었습니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
보충 파일 1. 단일 난자 미토콘드리아 DNA 듀플렉스 시퀀싱 라이브러리 제작을 위한 트러블슈팅 가이드. 이 보충 파일은 샘플 손실 방지, 어댑터 제작 및 품질 평가, 자기 비드 정제, 라이브러리 품질 관리, 시퀀싱 성능, 샘플 간 교차 오염, 그리고 핵 미토콘드리아 DNA 분절(NUMT) 오염을 포함한 워크플로우의 주요 단계에 대한 트러블슈팅 권장 사항을 제공합니다. 본 가이드는 메인 프로토콜을 보완하며, 라이브러리 품질 지표나 시퀀싱 성능이 권장 범위를 벗어날 때 참고해야 합니다. 이 파일을 다운로드하려면 여기를 클릭하십시오.
토론
난자에서 확인된 mtDNA 변이는 de novo 돌연변이 유발, 세대 간 헤테로플라스미의 변화, 그리고 여성 생식세포에 미치는 노화 및 질병의 영향이 결합된 결과입니다. 본 프로토콜은 단일 난자로부터 mtDNA를 농축한 후, 듀플렉스 시퀀싱 라이브러리를 제작하고 시퀀싱하는 방법을 설명하며, 이를 통해 mtDNA 돌연변이를 매우 정확하게 검출하고 분석할 수 있습니다. 난자에는 mtDNA 복제 수가 많이 존재함에도 불구하고, 이 워크플로는 단일 세포로부터 완전한 시퀀싱 라이브러리를 제작해야 합니다. 따라서 보충 파일 1 (문제 해결 가이드)에 상세히 설명된 바와 같이, 전 과정 동안 세심한 샘플 취급이 필수적입니다. 세심하게 샘플을 취급하더라도 초기 취급 단계에서의 난자 소실이나 라이브러리 제작 중 샘플 소실로 인해 라이브러리 제작의 약 5%가 실패할 수 있습니다.
라이브러리 제작 과정 전반과 제작 후의 품질 관리는 어댑터 결합의 성공 여부를 확인하고, mtDNA 농축 정도를 평가하며, 증폭을 위한 최적의 DNA 입력량을 결정하고, 잔류 어댑터 또는 프라이머 이합체를 검출하며, 추가적인 정제나 증폭 단계가 필요한지 판단하기 위해 필수적입니다. 라이브러리 제작 시 동일한 실시간 qPCR 기기를 사용하면 일관된 반응 조건을 제공하여, 후속 품질 관리 및 프로토콜 최적화에 사용되는 측정값의 비교 가능성, 재현성 및 신뢰성을 향상시킬 수 있습니다. 본 프로토콜에 기술된 라이브러리 증폭 및 인덱싱을 위한 PCR 사이클 수는 다른 기기, 효소 또는 시약을 사용할 경우 조정이 필요할 수 있습니다. 초기 증폭 단계는 단일 프라이머를 사용하는 선형 증폭 단계와 이어서 두 번째 프라이머를 추가한 후 진행되는 지수 증폭 단계로 나뉩니다. 이러한 전략은 첫 번째 증폭 사이클 동안 도입된 오류가 실제 DNA 변이와 구별하기 어려울 정도로 증폭될 가능성을 최소화합니다. 권장 사이클 수는 듀플렉스 시퀀싱 분석을 위한 최적의 리드 패밀리(read-family) 크기를 달성하도록 선정되었으나, 입력 DNA의 양과 질에 따라 최적화가 필요할 수 있습니다. DNA 입력량이 적은 샘플은 추가 증폭 사이클이 필요할 수 있으며, DNA 입력량이 많은 샘플은 과증폭을 방지하고 라이브러리 복잡성을 유지하기 위해 더 적은 사이클이 필요할 수 있습니다.
본 프로토콜은 단일 인간 난자를 사용하여 시연되었으나, 워크플로우가 인간 샘플에만 국한되는 것은 아닙니다. 연구진은 이전에 동일한 접근 방식을 적용하여 생쥐와 마카크 원숭이의 생식세포 돌연변이 유발을 조사한 바 있으며12,13, 이는 종 특이적 프라이머 서열 및 필요한 경우 기타 실험 파라미터를 최적화한 후라면 듀플렉스 시퀀싱 라이브러리 제작이 여러 종의 난자에 적용 가능함을 시사합니다. 듀플렉스 시퀀싱의 폭넓은 적용 가능성에도 불구하고, 여기서 설명하는 mtDNA 농축 및 라이브러리 제작 워크플로우는 단일 체세포로 쉽게 전이되지 않습니다. 체세포의 mtDNA 복제 수는 일반적으로 난자보다 수십 배 낮아 라이브러리 제작에 사용할 수 있는 입력 DNA 양이 제한되기 때문입니다. 그럼에도 불구하고, 라이브러리 제작 전 최적화된 mtDNA 농축 과정을 결합한다면 벌크 체세포 샘플로부터 듀플렉스 시퀀싱 라이브러리를 생성할 수 있습니다. 듀플렉스 시퀀싱의 또 다른 제한점은 DNA 단편화가 필요하다는 점이며, 이는 특히 단편 말단 근처에서 인위적인 오류를 유발할 수 있습니다. 따라서 단편 끝에 위치한 염기는 일반적으로 후속 분석에서 제외되며, 삽입 및 결실의 검출과 특성 분석 또한 단편화 과정의 영향을 받을 수 있습니다. 특히 Oxford Nanopore Technologies에서 개발한 롱리드 시퀀싱 기술의 최근 발전은 결과적으로 단편화 없이 전체 미토콘드리아 DNA 분자를 매우 정확하게 시퀀싱하는 것을 가능하게 할 수 있습니다. 하지만 신뢰할 수 있는 돌연변이 검출에 필요한 정확도를 달성하려면 현재로서는 증폭되지 않은 천연 DNA 분자의 분석에 의존해야 합니다. 단일 난자에 존재하는 DNA 양은 이러한 접근 방식에 불충분하므로, 현재 이 샘플 유형에 적용하는 것은 비현실적입니다.
long-range PCR 및 기존의 대규모 병렬 시퀀싱20,21,22을 포함한 이전 연구에서 사용된 접근 방식과 비교하여, 본 프로토콜은 몇 가지 장점을 제공합니다. 각 증폭 단계에서는 저빈도 변이 검출을 방해할 수 있는 인위적 돌연변이가 도입될 위험이 있으며, 이로 인해 종종 최소 1%의 소수 대립유전자 빈도 임계값이 필요합니다. 반대로, 듀플렉스 시퀀싱으로 달성한 상당히 낮은 오류율은 돌연변이 호출 정확도를 향상시키며 기존 시퀀싱 방식보다 우수한 성능을 보입니다5. 결과적으로, 이 방법은 희귀 mtDNA 돌연변이를 검출하고 정량화하는 데 더 신뢰할 수 있는 체계를 제공합니다. 이러한 워크플로우를 사용하여, 우리는 이전에 대부분의 체세포 조직과 달리 난모세포는 연령 관련 mtDNA 돌연변이 축적을 대체로 피한다는 것을 보여주었습니다19. 이러한 명백한 보호 효과가 자궁내막증과 같이 난소 미세환경을 변화시키고 난모세포의 질을 저하시키는 질환 상태에서도 유지되는지는 아직 알려지지 않았으며 추가적인 연구가 필요합니다.
공개 사항
저자들은 상충하는 이해관계가 없음을 밝힙니다.
감사의 글
난자 수집을 도와주신 Kepler University Hospital Linz의 체외 수정 센터 팀에 진심으로 감사드립니다. 또한 Galaxy에서 duplex sequencing 분석 인스턴스를 개발하고 데이터 분석에 대한 지도를 제공해주신 N. Stoler와 A. Nekrutenko께 감사드립니다. 본 연구는 오스트리아 과학 기금(FWF) Schrödinger Fellowship (DOI: 10.55776/J4096; BA) 및 FWF Stand-Alone Project (DOI: 10.55776/P36928; BA)의 지원을 받았습니다. KDM은 부분적으로 국립 보건원(NIH) 보조금 R01GM116044 및 Pennsylvania State University의 Eberly College of Science Willaman Chair 기금의 지원을 받았습니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 96 Unique Dual Index Primer Pairs | New England Biolabs | E6440S/L | Unique dual-index primer pairs for indexing PCR |
| Absolute ethanol, molecular biology grade, 96% | Fisher BioReagents | 15518181 | Prepare fresh 80% ethanol with molecular biology-grade water |
| Agarose, low electroendosmosis | Biozym | 840000 | For preparation of 1.5% and 2% agarose gels |
| Ammonium acetate solution, 5 M | Thermo Fisher Scientific | J60688.AD | Used for ethanol precipitation |
| ATP, 10 mM | New England Biolabs | P0756S/L | Used for Exonuclease V digestion |
| Automated electrophoresis instrument | Agilent Technologies | G2992AA | The discontinued Agilent 2100 Bioanalyzer was used; a 4150 TapeStation or equivalent nucleic acid fragment-analysis instrument may be used. |
| Bioanalyzer High Sensitivity DNA Kit | Agilent Technologies | 5067-4626 | For library size-distribution and adapter-/primer-dimer assessment |
| Carrier oligonucleotide | Integrated DNA Technologies (IDT) | Custom synthesis | Sequence not complementary to the human genome. An example sequence is provided in Table 2. Prepare a 100 nM stock solution and dilute to a final concentration of 1 nM. |
| CFX96 Touch Real-Time PCR Detection System | Bio-Rad | 12011319 | The instrument used in this study is discontinued; a CFX Opus 96 or equivalent real-time PCR instrument may be used, although Cq values may vary. |
| Collibri Library Quantification Kit | Invitrogen | A38524100 | For quantification of indexed libraries before pooling |
| Cumulus-cell removal medium containing hyaluronidase (80 U/mL) | Gynemed | 4 HY 0010 | GM501 Hyaluronidase |
| DNA low-binding PCR tube, 200 µL | Corning | PCR-02-L-C | Axygen Maximum Recovery tube |
| DNA low-binding tube, 0.5 mL | Biozym | 710136 | |
| DNA low-binding tube, 1.5 mL | Biozym | 710176 | |
| DNA Polymerase I, Large (Klenow) Fragment (5 U/µL) | New England Biolabs | M0210S/L | Used during adapter extension |
| dNTP Mix (equimolar dATP, dCTP, dGTP, and dTTP), 10 mM | New England Biolabs | N0447S/L | Used during adapter extension |
| EDTA, 0.5 M (pH 8.0) | Fisher BioReagents | 10628203 | Component of TE and TElow buffers |
| EvaGreen dye, 20× | Biotium | 31077-T | Used in attomole qPCR |
| Exonuclease V (RecBCD), 10 U/µL | New England Biolabs | M0345S/L | Used for digestion of linear DNA |
| Fixed-height comb | Bio-Rad | 1704446EDU | For agarose gel electrophoresis |
| Focused-ultrasonication instrument | Covaris | 500295 | M220 focused ultrasonicator |
| Focused-ultrasonication tube, 50 µL | Covaris | 520166 | microTUBE-50 AFA Fiber Screw-Cap |
| Gel-loading dye, 6× | Thermo Fisher Scientific | R1161 | TriTrack DNA Loading Dye |
| GM501 Mineral Oil | Gynemed | 4 MO 0100 | Used to overlay the oocyte collection medium to prevent evaporation and maintain stable sterile culture conditions, including temperature, osmolality, and pH, during oocyte handling |
| High-fidelity PCR Mix, 2× | KAPA Biosystems | KK2602 | KAPA HiFi HotStart ReadyMix |
| High-sensitivity fluorometric DNA assay kit | Invitrogen | Q32854 | Qubit dsDNA High Sensitivity Assay Kit |
| HpyCH4III restriction enzyme (5 U/µL) | New England Biolabs | R0618S/L | Used for adapter restriction digestion |
| Laboratory centrifuge, refrigerated | Eppendorf | 5406000313 | Must support 14,000 × g at 4 °C |
| Laser system for zona pellucida opening | Vitrolife | 19310/0146 | Used for polar-body removal |
| Library preparation kit | New England Biolabs | E7645S/L | NEBNext Ultra II DNA Library Prep Kit; includes end repair/A-tailing and ligation reagents |
| Magnesium chloride solution, 25 mM | New England Biolabs | B9021S/L | Used for Exonuclease V digestion |
| Magnetic bead purification reagent | Beckman Coulter | A63881 | AMPure XP Beads |
| Magnetic rack | Invitrogen | 12-321-D | For magnetic-bead separation |
| Micromanipulator | Luigs & Neumann GmbH | SM II/2 | Used for polar-body removal |
| Microscope | Olympus | IX51 | Used for polar-body removal |
| Molecular biology-grade water | Thermo Fisher Scientific | 327290010 | Used for reagent preparation and dilutions |
| Oocyte culture medium | Gynemed | 4 GM 501H-20 | GM501 Cult medium |
| PCR plate, 96-well | Biozym | AF4TI-0960-C | Clear wells, clear frame, low-profile, skirted |
| PCR plate seal | Bio-Rad | MSB1001B | Compatible with the real-time PCR instrument |
| Phosphate-buffered saline (PBS), 20× | Cell Signaling Technology | 9808S | Dilute to 1× with molecular biology-grade water |
| Pipettes for manipulation and transfer of cumulus–oocyte complexes (COCs) and oocytes | CooperSurgical | MXL3-150 (150 µm) | Used for mechanical removal of cumulus cells and transfer of COCs and oocytes. Refer to the manufacturer's website for additional pipette sizes. |
| Power supply for gel electrophoresis | Bio-Rad | 1645050 | PowerPac Basic Power Supply |
| PowerUp SYBR Green Master Mix, 2× | Applied Biosystems | 15350929 | Used for mitochondrial and nuclear qPCR assays |
| Qubit Fluorometer | Invitrogen | Q33238 | The discontinued Qubit 1 Fluorometer was used; a newer version or equivalent fluorometric nucleic acid quantification instrument may be used. |
| RNase A, 10 mg/mL | Thermo Fisher Scientific | 10753721 | Dilute to 1 mg/mL before use |
| Spectrophotometer | Thermo Fisher Scientific | NDULTRAGL | The discontinued NanoDrop OneC instrument was used; a newer version or equivalent microvolume spectrophotometer may be used. |
| SYBR Safe DNA Gel Stain | Invitrogen | S33102 | For agarose gel electrophoresis |
| Thermal cycler | Bio-Rad | 1861096 | T100 Thermal Cycler |
| Thermolabile Proteinase K (0.120 U/µL) | New England Biolabs | P8111S/L | Used for single-oocyte lysis |
| Tris-acetate-EDTA (TAE) buffer, 50× | Fisher Scientific | BP1332-1 | Dilute to 1× for agarose gel electrophoresis |
| Tris-HCl (pH 8.0), 1 M | Fisher BioReagents | 10336763 | Used for reagent preparation and dilutions |
| Tween 20 | Fisher BioReagents | 11417160 | Component of the Oocyte Lysis Buffer |
| Universal DNA ladder | Thermo Fisher Scientific | SM0333 | GeneRuler Ready-to-Use DNA Ladder (100–1,000 bp) |
| Wide Mini-Sub Cell GT Cell | Bio-Rad | 1704468EDU | For agarose gel electrophoresis |
| Wide Mini-Sub Cell GT UV-Transparent Gel Tray (15 × 7 cm) | Bio-Rad | 1704426 | For agarose gel electrophoresis |
참고문헌
- Dyall SD, Brown MT, Johnson PJ. Ancient invasions: from endosymbionts to organelles. Science. 2004;304:253-257. doi:10.1126/science.1094884.
- Pakendorf B, Stoneking M. Mitochondrial DNA and human evolution. Annu Rev Genomics Hum Genet. 2005;6:165-183. doi:10.1146/annurev.genom.6.080604.162249.
- Ng YS, Turnbull DM. Mitochondrial disease: genetics and management. J Neurol. 2016;263:179-191. doi:10.1007/s00415-015-7884-3.
- Shoubridge EA, Wai T. Mitochondrial DNA and the mammalian oocyte. In: St John JC, editor. Current Topics in Developmental Biology. Vol. 77: The Mitochondrion in the Germline and Early Development. San Diego (CA): Academic Press; 2007. p. 87-111. doi:10.1016/S0070-2153(06)77004-1.
- Fox EJ, Reid-Bayliss KS, Emond MJ, Loeb LA. Accuracy of next generation sequencing platforms. Next Gener Seq Appl. 2014;1:1000106. doi:10.4172/jngsa.1000106.
- Kennedy SR, et al. Detecting ultralow-frequency mutations by Duplex Sequencing. Nat Protoc. 2014;9:2586-2606. doi:10.1038/nprot.2014.170.
- Schmitt MW, et al. Detection of ultra-rare mutations by next-generation sequencing. Proc Natl Acad Sci U S A. 2012;109:14508-14513. doi:10.1073/pnas.1208715109.
- Stoler N, et al. Family reunion via error correction: an efficient analysis of duplex sequencing data. BMC Bioinformatics. 2020;21:96. doi:10.1186/s12859-020-3419-8.
- Abascal F, et al. Somatic mutation landscapes at single-molecule resolution. Nature. 2021;593:405-410. doi:10.1038/s41586-021-03477-4.
- The ESHRE Guideline Group on Ovarian Stimulation, Ata B, Bosch E, Broer S, Griesinger G, Grynberg M, et al. ESHRE guideline: ovarian stimulation for IVF/ICSI: an update in 2025. Hum Reprod. 2026;41:498-514. doi:10.1093/humrep/deag018.
- The ESHRE Working Group on Ultrasound in ART, et al. Recommendations for good practice in ultrasound: oocyte pick up. Hum Reprod Open. 2019;2019:hoz025. doi:10.1093/hropen/hoz025.
- Arbeithuber B, et al. Age-related accumulation of de novo mitochondrial mutations in mammalian oocytes and somatic tissues. PLoS Biol. 2020;18:e3000745. doi:10.1371/journal.pbio.3000745.
- Arbeithuber B, et al. Advanced age increases frequencies of de novo mitochondrial mutations in macaque oocytes and somatic tissues. Proc Natl Acad Sci U S A. 2022;119:e2118740119. doi:10.1073/pnas.2118740119.
- The Galaxy Community. The Galaxy platform for accessible, reproducible, and collaborative data analyses: 2024 update. Nucleic Acids Res. 2024;52:W83-W94. doi:10.1093/nar/gkae410.
- Stoler N, Arbeithuber B, Guiblet W, Makova KD, Nekrutenko A. Streamlined analysis of duplex sequencing data with Du Novo. Genome Biol. 2016;17:180. doi:10.1186/s13059-016-1039-4.
- Nekrutenko A, Stoler N. Calling very rare variants. Galaxy Training Network. Available from: https://training.galaxyproject.org/training-material/topics/variant-analysis/tutorials/dunovo/tutorial.html. Accessed July 25, 2026.
- Barnett DW, et al. BamTools: a C++ API and toolkit for analyzing and managing BAM files. Bioinformatics. 2011;27:1691-1692. doi:10.1093/bioinformatics/btr174.
- Illumina. Double sided size selection and bead clean up. Illumina Knowledge Base. Available from: https://knowledge.illumina.com/library-preparation/general-library-prep/library-preparation-general-library-prep-reference_material-list/000006157. Accessed July 25, 2026.
- Arbeithuber B, et al. Allele frequency selection and no age-related increase in human oocyte mitochondrial mutations. Sci Adv. 2025;11:eadw4954. doi:10.1126/sciadv.adw4954.
- Mertens J, et al. Mitochondrial DNA variants segregate during human preimplantation development into genetically different cell lineages that are maintained postnatally. Hum Mol Genet. 2022;31:3629-3642. doi:10.1093/hmg/ddac059.
- Mertens J, et al. Children born after assisted reproduction more commonly carry a mitochondrial genotype associating with low birthweight. Nat Commun. 2024;15:1232. doi:10.1038/s41467-024-45446-1.
- Van Der Kelen A, et al. The interplay between mitochondrial DNA genotypes, female infertility, ovarian response, and mutagenesis in oocytes. Hum Reprod Open. 2025;2025:hoae074. doi:10.1093/hropen/hoae074.
재인쇄 및 허가
이 논문이 게재되었습니다
동영상 곧 제공