내인성 레트로바이러스 유래 cis-조절 요소는 초기 배아 유전자 발현을 조절합니다. 본 프로토콜은 유전자 조절 및 착상 주변 발달 과정에서의 역할을 평가하기 위해, 인간 나이브 다능성 줄기세포에서 CRISPR-Cas9을 매개로 이러한 요소들을 결실시키는 방법을 설명합니다.
방법 논문
인간 착상 전 모델에서 비부호화 게놈의 기능을 분석하기 위한 시스-조절 요소의 유전적 결실
91 조회수
⸱
2026년 9월 11일
* These authors contributed equally
이 논문에서
요약
초록
시스 조절 요소(Cis-regulatory elements)는 공간적 및 시간적으로 제어된 방식으로 유전자 발현을 조정하며, 발달 과정 중 뚜렷한 세포 상태를 확립하는 데 기여합니다. 영장류 배아에서 전사적으로 활성화된 시스 조절 요소의 상당 부분은 과거 생식세포로 통합된 고대 레트로바이러스에서 유래되었습니다. 긴 말단 반복 레트로트랜스포존(long terminal repeat retrotransposons)으로도 알려진 이러한 내성 레트로바이러스(endogenous retroviruses)는 고유한 조절 활성을 유지하며 종 특이적인 경우가 많아, 종 간에 차이가 나는 배아 발달 양상을 조절하는 유력한 후보가 됩니다. 인간 배아 연구에 대한 윤리적 및 법적 제한으로 인해 인간 배아 형성 과정 중의 유전자 조절에 대한 직접적인 조사는 역사적으로 제한적이었습니다. 인간 나이브 다능성 줄기세포(Human naive pluripotent stem cells)와 3차원 줄기세포 기반 배반포 모델은 초기 발달 과정을 연구하기 위한 대안적인 시스템을 제공합니다. 본 프로토콜에서는 인간 나이브 다능성 줄기세포에서 CRISPR-Cas9을 이용해 내성 레트로바이러스 유래 시스 조절 요소를 결실시키는 방법을 설명합니다. 미리 조립된 Cas9 및 단일 가이드 RNA 리보핵산단백질 복합체를 뉴클레오펙션(nucleofection)으로 전달한 후, 단일 세포 클로닝, PCR 기반 유전자형 분석, 생거 시퀀싱(Sanger sequencing), 확장, 동결 보존 및 편집된 라인의 게놈 안정성 평가를 수행합니다. 이를 통해 얻은 야생형, 이형 접합성, 동형 접합성 또는 반접합성 결실 클론은 인간 착상 전 모델에서 개별 내성 레트로바이러스 유래 요소가 유전자 조절에 기여하는 바를 조사하기 위한 플랫폼을 제공합니다. 이 방법은 종 특이적 비코딩 조절 서열의 직접적인 기능적 분석을 가능하게 하며, 초기 인간 발달에 관여하는 전사 기전 연구를 지원합니다.
서론
발달 과정 중 유전자 발현의 정밀한 조절은 복잡한 생물학적 시스템을 구축하는 데 필수적입니다. 이러한 조절 정보의 상당 부분은 전사 활성을 제어하는 전사 인자 결합 부위를 포함하는 비코딩 DNA 서열인 시스 조절 요소(cis-regulatory elements, CREs)에 의해 암호화됩니다1. 영장류의 배아 발생 과정에서 활성 CRE의 상당 부분은 LTR(long terminal repeat) 레트로트랜스포존으로도 알려진 내성 레트로바이러스(endogenous retroviruses, ERVs)로부터 유래합니다2,3. ERV는 생식 세포선에 발생한 고대 레트로바이러스 감염이 개체군 내에 고정되면서 기원했습니다. 진화 시간이 흐르면서 대부분의 ERV 삽입 서열에는 바이러스 단백질을 암호화하는 오픈 리딩 프레임을 파괴하는 돌연변이가 축적되었으며, 이는 빈번하게 솔로 LTR(solo LTRs)의 형성으로 이어졌습니다4. 이러한 퇴화에도 불구하고, 많은 ERV 유래 서열은 고유의 조절 활성을 유지하고 있으며 종 특이적인 경우가 많아, 종 간의 서로 다른 발달 과정을 주도하는 강력한 후보가 됩니다. ERV는 인핸서, 프로모터 또는 염색질 경계 요소로 기능하여 유전자 발현 프로그램과 3차원 게놈 구조를 조절할 수 있습니다5,6.
진화론적으로 젊은 많은 ERV 패밀리는 포유류의 착상 전 발달 과정 동안 단계 특이적인 방식으로 전사 활성화됩니다. 이러한 활성화는 초기 배아 발생의 특징인 광범위한 DNA 저메틸화에 의해 촉진되며, 이로 인해 LTR 내의 전사 인자 결합 부위가 노출됩니다7,8,9,10. 축적된 증거들은 ERV가 CRE로 공동 선택된 것이 포유류 배아 발생에 상당 부분 기여함을 나타냅니다. 생쥐의 경우, murine endogenous retrovirus-L 요소들은 2세포기 단계에서 높게 발현되며 유전자 프로모터로 기능함으로써 접합자 게놈 활성화에 기여합니다1. 생쥐 특이적 레트로트랜스포존인 MT2B2 또한 배아 증식에 필요한 보존된 CDK2AP1 동형 단백질의 발현을 유도하는 프로모터로 기능합니다12. 인간의 경우, 서로 다른 ERV 패밀리들이 영양막 유전자 발현을 조절하는 인핸서 또는 프로모터로 작용할 수 있습니다13. human endogenous retrovirus K (HML-2) 패밀리의 ERV, 특히 LTR5_Hs 하위 유형들은 8세포기부터 배반포 단계까지 전사적으로 활성화되어 있습니다9. LTR5_Hs 요소들은 인핸서로 기능할 수 있으며14,15,16,17, 적어도 하나의 인간 특이적 삽입 서열은 인간 나이브 다능성 줄기세포(hnPSCs)에서 수백 개의 하우스키핑 유전자 프로모터를 조절하는 전사 인자인 ZNF729를 활성화함으로써 착상 전 발달에 필수적인 역할을 합니다14. 종합적으로, 이러한 발견들은 ERV가 발달 유전자 조절 네트워크를 재구성했으며, 착상 주변 발달의 종 특이적 양상에 기여할 수 있음을 입증합니다.
인간 나이브 다능성 줄기세포(Human naive pluripotent stem cells, hnPSCs)는 전사체, DNA 메틸화 상태, 그리고 여성 세포의 경우 X-염색체 활성화 상태 측면에서 인간의 착상 전 에피블라스트(preimplantation epiblast)와 유사합니다18. hnPSCs의 안정적인 증식을 위해서는 백혈병 억제 인자(leukemia inhibitory factor), 미토겐 활성화 단백질 키나아제 억제 PD0325901, 비정형 단백질 키나아제 C 억제 Gö6983 및 Wnt 신호 전달 경로 억제가 필요하며, 이를 통칭하여 PXGL 배양 조건이라고 합니다19. 이러한 조건 하에서 hnPSCs는 영양외배엽(trophoblast) 및 하배엽(hypoblast) 계통으로 분화하는 능력을 유지합니다20,21,2. 또한 이들은 인간 배반포(blastocyst)의 주요 특징을 재현하는 3차원 줄기세포 기반 모델인 블라스토이드(blastoids)를 생성할 수 있습니다23,24,25,26,27,28,29. 블라스토이드는 인간 배아 사용과 관련된 윤리적 및 법적 제약을 줄이면서 초기 배아 발생의 인간 특이적 특징을 조사할 수 있는 확장 가능한 실험 시스템을 제공합니다. 결과적으로 hnPSCs와 블라스토이드는 인간의 착상 전 및 착상 전후 발달에 관여하는 조절 서열을 기능적으로 검토할 수 있는 유용한 플랫폼을 제공합니다.
클러스터형 규칙적 간격 짧은 회문 반복 서열 관련 단백질 9(CRISPR-Cas9) 기술은 포유류 세포 내 게놈 유전자좌의 표적 편집을 가능하게 하며, 기능 유전체 연구에 널리 사용됩니다.30이 시스템은 일반적으로 17~24 염기쌍 길이인 단일 가이드 RNA(sgRNA)를 사용하여 Cas9을 프로토스페이서 인접 모티프(protospacer-adjacent motif)에 인접한 상보적 게놈 서열로 안내합니다. 그러면 Cas9이 두 DNA 가닥을 모두 절단하여 이중 가닥 절단을 생성합니다. 상동 재조합 템플릿이 없는 경우, 복구 ~을 통해 비상동 말단 연결은 뉴클레오타이드 삽입 또는 결실을 유발할 수 있습니다.30두 개의 sgRNA가 CRE를 측면에서 둘러싸도록 설계되면, 동시 절단을 통해 그 사이의 서열을 제거함으로써 CRE 기능 상실 대립유전자를 생성할 수 있습니다. 그러나 plasmid 기반 전달 방식은 편집 효율이 낮을 수 있고, 보호되지 않은 sgRNA는 분해되기 쉬우며, 기존의 hnPSC 배양은 흔히 생쥐 배아 섬유아세포 피더 세포에 의존하기 때문에 hnPSC 내 ERV 유래 CRE의 기능적 분석은 여전히 기술적으로 어렵습니다.
본 프로토콜은 미리 조립된 Cas9-sgRNA 리보핵산단백질 복합체를 인간 유도만능줄기세포(hnPSCs)에 전달함으로써 이러한 한계점들을 해결합니다. ~을 통해 뉴클레오펙션31,32이 접근 방식은 플라스미드 통합을 방지하고 Cas9 활성 기간을 제한하며, ERV 유래 CRE의 효율적인 결실을 가능하게 합니다. 이 워크플로우를 사용하여 약 10%~78.9%의 ERV 완전 결실 효율을 달성했으며, 분리된 클론의 평균 43.6%에서 동형 또는 이형 접합 결실을 얻었습니다. 이렇게 편집된 hnPSC 라인은 개별 ERV 유래 조절 요소가 유전자 발현 및 초기 발생 표현형에 기여하는 바를 조사하는 데 사용될 수 있습니다.그림 1). 이 방법의 독창성은 리보핵산단백질(ribonucleoprotein) 기반의 유전체 편집을 인간 나이브 다능성 줄기세포 모델과 결합하여, 인간의 착상 전 발달 과정 동안 종 특이적 비부호화 조절 요소의 기능을 직접적으로 조사할 수 있게 했다는 점에 있습니다.
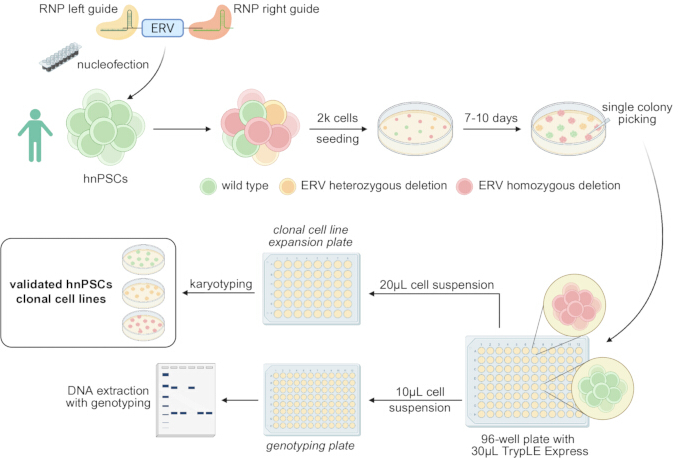
그림 1인간 나이브 다능성 줄기세포 내 ERV 결손 워크플로우의 개요. 뉴클레오펙션(nucleofection)을 통해 인간 나이브 다능성 줄기세포(hnPSCs)에 전달된 Cas9-단일 가이드 RNA(sgRNA) 리보핵단백질 복합체 쌍을 사용하여 내성 레트로바이러스(ERV) 유래 시스-조절 요소(cis-regulatory elements)를 결손시킵니다. 회복 및 저밀도 도말 후, 개별 콜로니를 분리, 확장, 유전자형 분석 및 핵형 분석하여 야생형, 이형접합성 및 동형접합성 결손 클론을 식별합니다. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
프로토콜
PB04 인간 나이브 다능성 줄기세포주는 해당 기관 및 국가 지침에 따라 서면 동의를 제공한 자원 기증자의 말초혈액 세포를 리프로그래밍하여 생성되었으며, 관련 기관 윤리 위원회(도쿄 대학교 의과학 연구소, 승인 번호 21-68-0409)의 승인을 받았습니다3. 이 세포들은 STR 인증을 거쳤으며 정기적으로 마이코플라스마 감염 테스트를 수행했습니다. 본 프로토콜에 사용된 연구 도구들은 재료 표에 나열되어 있습니다.
1. 인간 나이브 다능성 줄기세포 배양
- 배양 배지 준비
참고: 불활성화된 마우스 배아 섬유아세포(MEF) 피더 층에서 유지된 인간 나이브 다능성 줄기세포(hnPSCs)로 시작한다. 게놈 편집을 수행하기 전, 해동 후 최소 1회 세포 계대 배양을 실시한다.
참고: 즉시 사용에 필요한 양의 PXGL 배지만 37 °C로 데운다. 전체 스톡을 반복적으로 데우지 않는다.- N2B27 기본 배지 및 PXGL 배지 준비
- high-glucose DMEM/F-12 50 mL와 Neurobasal 배지 50 mL를 혼합한다. L-glutamine을 최종 농도 2 mM, 2-mercaptoethanol을 최종 농도 10 µM이 되도록 첨가한다.
주의: 2-mercaptoethanol은 기관의 화학 물질 안전 절차에 따라 취급한다. - 필요한 경우 N2 supplement 5 mL, B27 supplement 10 mL, 그리고 antibiotic-antimycotic solution 10 mL를 첨가한다. 필요한 경우, 0.22 µm 또는 0.45 µm 공극 크기의 필터 유닛으로 배지를 여과한다.
- 제조된 N2B27 기본 배지는 4 °C 암소에서 최대 1개월 동안 보관한다.
- 1주일 동안 필요한 PXGL 배지의 양을 추산한다. N2B27 기본 배지에 1 µM PD0325901, 2 µM XAV939, 2 µM Gö6983 및 10 ng/mL recombinant human leukemia inhibitory factor를 첨가한다.
- hnPSCs를 해동, 계대 배양, 뉴클레오펙션 또는 단일 세포로 플레이팅할 때 PXGL 배지에 10 µM Y-27632를 첨가한다. PXGL 배지는 4 °C 암소에서 최대 1주일 동안 보관한다.
- high-glucose DMEM/F-12 50 mL와 Neurobasal 배지 50 mL를 혼합한다. L-glutamine을 최종 농도 2 mM, 2-mercaptoethanol을 최종 농도 10 µM이 되도록 첨가한다.
- 세척 배지 준비
참고: 원심 분리 중 플라스틱 소모품에의 부착으로 인한 hnPSCs의 손실을 줄이기 위해 bovine serum albumin(BSA)을 포함하는 세척 배지를 사용한다.- DMEM/F-12 50 mL에 BSA를 첨가하여 최종 농도를 0.1%로 맞춘다. 세척 배지는 4 °C에서 최대 2개월 동안 보관한다.
- MEF 배지 준비
- high-glucose Dulbecco’s modified Eagle medium 50 mL에 fetal bovine serum 50 mL, 1 mM sodium pyruvate, 그리고 stabilized L-glutamine supplement 5 mL를 첨가한다.
- 필요한 경우 antibiotic-antimycotic solution을 첨가한다. 필요한 경우 0.22 µm 또는 0.45 µm 공극 크기의 필터 유닛으로 배지를 여과하며, MEF 배지는 4 °C에서 최대 1개월 동안 보관한다.
- N2B27 기본 배지 및 PXGL 배지 준비
- MEF 피더 층 준비
참고: MEF는 hnPSCs의 성장을 지원한다34. 감마선 조사 또는 mitomycin C 처리로 불활성화된 MEF를 사용한다. MEF는 자체적으로 제조하거나35 상업적 공급원으로부터 구입한다. CD1 또는 CF1 마우스 유래 MEF가 본 프로토콜에 적합하다. 여기에 설명된 실험은 구입한 CF1 MEF를 사용하여 수행되었다.- hnPSCs를 해동하거나 계대 배양하기 48시간 전에 필요한 수의 MEF 코팅 웰을 준비한다. 조직 배양 표면을 0.1% gelatin solution 0.05–0.1 mL/cm2로 코팅하고 37 °C에서 30분 동안 배양한다.
- gelatin solution을 흡입하여 제거하고, MEF 배지에서 2–3 × 10⁴ 불활성화된 MEFs/cm2를 플레이팅한다.
- MEF를 37 °C, 습도 95%, 5% CO₂ 조건에서 최소 48시간 동안 배양한 후 사용한다. 피더 층을 즉시 사용하지 않는 경우 3일마다 MEF 배지를 교체한다.
- 플레이팅 후 7일 이내에 MEF 피더 층을 사용한다. hnPSCs를 플레이팅하기 전 피더 층을 검사하여 광범위한 탈착이나 퇴화가 보이는 웰은 폐기한다.
- hnPSCs 계대 배양
- hnPSC 배양액에서 PXGL 배지를 흡입하여 제거한다. 세포 해리 시약(cell-dissociation reagent) 0.05–0.1 mL/cm2를 첨가하고 세포를 37 °C에서 5분 동안 배양한다.
- 1,0 µL 피펫을 사용하여 콜로니를 부드럽게 여러 번 피펫팅하여 세포 현탁액을 만든다. 현탁액을 세척 배지 5–10 mL가 들어 있는 15 mL 원추형 튜브로 옮기고 튜브를 3회 전도 혼합한다.
- 세포를 250 × g에서 3분 동안 원심 분리한다. 원심 분리하는 동안, 준비된 MEF 피더 층에서 배지를 흡입하여 제거하고, 피더 층을 phosphate-buffered saline으로 1회 세척한 후 세척액을 흡입하여 제거한다.
- 펠렛이 흐트러지지 않도록 hnPSC 펠렛에서 세척 배지를 흡입하여 제거한다. 10 µM Y-27632가 포함된 PXGL 배지에서 세포를 재현탁하고, 준비된 MEF 피더 층에 1:3 또는 1:4의 분할 비율로 세포를 플레이팅한다.
- 세포를 3~4일마다 계대 배양하며 37 °C, 7% CO₂, 5% O₂ 조건에서 배양한다.
2. 내인성 레트로바이러스 유래 cis-조절 요소의 식별 및 결실 설계
참고: 다음 절차는 내성 레트로바이러스(ERV) 유래 시스 조절 요소(CRE)에 최적화되어 있으나, 다른 정의된 CRE에 맞게 조정하여 사용할 수 있습니다.
- ERV의 게놈 좌표를 식별하십시오.
- 생물학적 질문과 프로모터, 인핸서 또는 염색질 경계 활성에 관한 가용한 증거에 따라 ERV 후보를 선택하십시오.
- UCSC Genome Browser(2026년 5월 15일 접속)를 열고, 적절한 종과 게놈 어셈블리를 선택하십시오.36, 그리고 반복 섹션으로 이동하십시오.
- RepeatMasker 트랙을 Full로 설정하십시오(해당 트랙의 UCSC 최종 업데이트 날짜는 202년 10월 18일입니다). 브라우저를 새로 고침하고 LTR 레트로트랜스포존으로 표시되는 후보 ERV를 찾으십시오.
참고: RepeatMasker는 RepBase 및 Dfam과 같은 큐레이션된 리소스를 사용하여 전이성 요소를 식별하고 분류합니다.37–39. - 표시할 후보 LTR을 선택하여 게놈 좌표를 확인하십시오. ERV 좌표와 해당 요소의 바로 상류 및 하류 10 bp 영역을 기록하십시오.
참고: hg38 어셈블리의 chr1:20763512–207636074에 위치한 LTR5_Hs 요소에 대해, 왼쪽 가이드 설계에는 chr1:207635012–20763512를 사용하고 오른쪽 가이드 설계에는 chr1:207636074–207636174를 사용하십시오.
- Benchling을 사용하여 가이드 RNA를 설계하십시오
- Benchling 프로젝트를 엽니다(2026년 5월 15일 접속). +를 선택하고, CRISPR로 이동한 다음, CRISPR 가이드를 선택합니다.
- 염색체 좌표로부터 가져오기를 선택하고, 적절한 게놈 어셈블리를 선택한 다음, ERV 상류 10 bp 영역의 좌표를 입력하십시오.
- 디자인 유형으로 단일 가이드를 선택하고 가이드 길이를 20 bp로 설정하십시오. Cas9 뉴클레아제와 호환되는 프로토스페이서 인접 모티프를 선택하고, 사용 시 NGG를 사용하십시오. Streptococcus pyogenes Cas9
- 고급 설정에서 오프타겟 검색 시 마스킹된 영역 포함을 활성화하십시오.
참고: 다중 복제 반복 서열을 표적으로 예측되는 가이드 RNA는 제외하십시오. 여러 게놈 유전자좌에서의 절단은 세포 생존율을 낮추고 해석에 혼선을 줄 수 있습니다. - 게놈 브라우저에서 게놈 영역을 검토하고 가이드 서열이 인접한 반복 서열과 겹치지 않는지 확인하십시오. '완료'를 선택하십시오.
- 서열 맵(Sequence map)으로 이동하여 전체 서열을 선택하십시오. CRISPR 디자인(Design CRISPR)을 선택한 다음 +를 클릭하십시오.
- 예측 온타겟 점수가 높고 예측 오프타겟 점수가 낮은 가이드를 선택하십시오.40선택한 상류 가이드를 왼쪽 가이드로 설계하고, ERV 하류의 10 bp 영역을 사용하여 동일한 절차를 반복함으로써 오른쪽 가이드를 확보하십시오.
- COSMID를 사용하여 추가적인 인실리코(in silico) 오프타겟 분석을 수행하십시오.41 (2026년 5월 15일 접속). 코딩 유전자, 기타 Cis-조절 요소(CRE) 또는 다중 복제 반복 요소를 표적으로 한다고 예측된 가이드는 제외하십시오.
- CRISPOR를 사용하여 가이드 RNA를 설계하십시오.
- UCSC 게놈 브라우저(UCSC Genome Browser)에서 ERV 상류의 10 bp 영역을 엽니다. View를 선택한 다음 DNA sequence를 선택하고, Get DNA를 선택하여 FASTA 형식의 상류 서열을 얻습니다.
- CRISPOR (버전 5.2)를 엽니다.42 그리고 FASTA 형식의 상류 서열을 1단계 필드에 붙여넣으십시오.
- 단계 2에서 적절한 게놈 어셈블리를 선택하고, 예시 인간 유전자좌를 사용하는 경우 hg38을 선택하십시오. 단계 3에서 적절한 프로토스페이서 인접 모티프를 선택하고 분석을 위해 서열을 제출하십시오.
- 특이도 점수순으로 정렬된 후보 가이드를 검토하고, 높은 특이도 점수와 적절한 예측 효율을 가진 가이드를 선택하십시오.
- 선택한 가이드를 왼쪽 가이드로 설계하십시오. ERV 하류의 10 bp 영역을 사용하여 단계 2.3.1~2.3.4를 반복함으로써 오른쪽 가이드를 확보하십시오.
- 각 가이드를 CRISPR RNA가 trans-activating CRISPR RNA에 미리 하이브리드화된 형태의 단일 가이드 RNA로 얻으십시오.
- 유전형 분석을 위한 PCR 프라이머 설계
- ERV 게놈 구간을 상류 방향으로 약 50bp, 하류 방향으로 약 50bp 확장하십시오.
참고: 예시 유전자좌 chr1:20763512–207636074의 경우, 확장된 구간인 chr1:207634612–207636574를 사용하십시오. - 확장된 서열을 Primer3(버전 4.1.0)로 가져오십시오.43.
- 프라이머 길이의 최소, 최적 및 최대값을 각각 18, 20, 25 뉴클레오타이드로 설정하고, 녹는 온도의 최소, 최적 및 최대값을 57 °C, 59 °C, 그리고 62 °C각이며, 최소, 최적 및 최대 GC 함량은 각각 30%, 50% 및 70%로 설정하였습니다.
- 전체 ERV와 두 가이드 RNA 절단 부위를 모두 포함하는 앰플리콘이 생성되도록 산물 크기 범위를 설정하십시오. 대상 ERV의 상류에 프라이머 하나를, 하류에 프라이머 하나를 설계하십시오.
- 예상되는 야생형 및 결실 생성물이 아가로스 겔 전기영동으로 구분 가능한지 확인하십시오. 그림에 표시된 것과 같이 프라이머 쌍을 프라이머 1 및 2로 표시하십시오. 그림 2A.
- ERV 게놈 구간을 상류 방향으로 약 50bp, 하류 방향으로 약 50bp 확장하십시오.
3. 쌍을 이룬 guide RNA를 hnPSC에 Nucleofect함
- 뉴클레오펙션 48시간 전에 불활성화된 MEF 피더 층이 포함된 12-웰 플레이트를 준비한다. 필요한 뉴클레오펙션 반응 수를 계산하고, 각 좌측 가이드 및 우측 가이드 쌍마다 하나의 반응을 사용한다.
- 각 반응당 뉴클레오펙션 보충제 3.6 µL와 뉴클레오펙션 용액 16.4 µL를 혼합하여 상온에서 평형 상태가 되도록 둔다.
- 좌측 가이드 및 우측 가이드 Cas9 리보핵산단백질 복합체를 각각 별도의 튜브에 준비한다. 각 가이드에 대해 인산완충식염수 2.9 µL, 10 µM sgRNA 0.6 µL, 62 µM 고정밀 Cas9 뉴클레아제 0.5 µL를 혼합하고 상온에서 10–20분 동안 배양한다.
- 리보핵산단백질 배양 동안, hnPSC에서 배양액을 흡입하여 제거하고 세포를 충분히 덮을 만큼의 세포 분리 시약을 첨가한 후 37 °C에서 5분 동안 배양한다.
- 세척 배지 5 mL를 첨가하고 분리된 세포를 수집한다. 250 × g에서 3분 동안 원심 분리하고 상층액을 흡입하여 제거한 후, 10 µM Y-27632가 포함된 PXGL 배지 2 mL에 펠릿을 부드럽게 재현탁한다.
- 각 뉴클레오펙션 반응당 2–3 × 10⁵개의 세포를 카운팅한다. 필요한 수의 세포를 250 × g에서 3분 동안 원심 분리하고 상층액을 완전히 흡입하며, 10 µL 피펫 팁을 사용하여 펠릿을 건드리지 않고 잔류 액체를 제거한다.
참고: 뉴클레오펙션 전에 MEF 제거를 수행하지 않는다. 분리된 혼합물을 잔류 MEF와 함께 hnPSC로 카운팅한다. - 좌측 가이드 Cas9 복합체 2 µL와 우측 가이드 Cas9 복합체 2 µL를 혼합하고 피펫팅을 5회 하여 섞는다. 혼합된 리보핵산단백질 혼합물 4 µL를 20 µL의 뉴클레오펙션 용액에 첨가한다.
- 기포가 생기지 않도록 hnPSC 펠릿을 완전한 뉴클레오펙션 혼합물에 재현탁한다. 현탁액을 뉴클레오펙션 마이크로큐벳의 한 웰로 옮긴 다음, 큐벳을 가볍게 두드려 액체가 바닥을 완전히 덮도록 한다.
참고: 세포를 재현탁한 직후에 진행한다. 동시에 2개 이상의 반응을 처리하지 않는다. - P3 Primary Cell 프로그램 DN-10을 사용하여 세포를 뉴클레오펙션한다. 뉴클레오펙션된 세포를 10 µM Y-27632가 포함된 예열된 PXGL 배지에 즉시 재현탁한다.
- 준비된 12-웰 MEF 피더 플레이트의 한 웰에 세포를 플레이팅하고, 플레이트를 T자 모양으로 부드럽게 움직여 세포를 균일하게 분산시킨다.
- 클론 유도를 시작하기 전 최소 2일 동안 세포를 배양한다. 편집되지 않은 hnPSC 스톡을 별도로 유지하고, 야생형 클론 라인을 병행하여 유도한다.
4. 클론성 hnPSC 라인 유도
- 단일 세포를 분주하기 48시간 전에 불활성화된 MEF 피더 층이 포함된 10 cm 디쉬를 준비한다.
- 뉴클레오펙션된 hnPSC 배양물과 대조군인 야생형 hnPSC 배양물에서 배양액을 흡입하여 제거한다. 세포 해리 시약을 첨가하고 37 °C에서 5분 동안 배양한다.
- 세척액 5 mL를 첨가하고 해리된 세포를 수집한다. 세포를 250 × g에서 3분 동안 원심 분리하고, 상층액을 흡입하여 제거한 뒤 10 µM Y-27632가 포함된 PXGL 배지 400 µL에 세포를 완전히 재현탁한다.
참고: 완전한 단일 세포 현탁액을 만들어야 한다. 해리가 불완전할 경우 혼합 유전자형을 포함하는 콜로니가 형성될 수 있다. - 세포 수를 측정하고, 10 µM Y-27632가 포함된 PXGL 배지를 사용하여 준비된 10 cm MEF 피더 디쉬에 약 2,0개의 세포를 분주한다. 형성되는 콜로니 간의 접촉을 최소화하기 위해 세포를 균일하게 분산시킨다.
- 남은 세포 현탁액을 두 부분으로 나눈다. 한 부분은 백업용으로 동결 보존하고, 다른 한 부분은 벌크 집단 유전자형 분석을 위해 게놈 DNA를 분리한다.
- 저밀도로 분주된 세포를 7~10일 동안 배양한다. 분주 후 첫날에는 배지를 교체하지 않는다. 2~4일차에는 매일 배지 3 mL를 신선한 PXGL 배지 3 mL로 교체하고, 5일차부터는 매일 배지의 절반을 교체한다. 매일 배양 상태를 확인하고, 공간적으로 분리된 단일 세포 콜로니가 보이면 콜로니 피킹을 진행한다.
참고: hnPSC 라인의 성장 속도에 따라 배양 기간을 조정한다.
5. 야생형 및 편집 집단의 벌크 유전자형 분석 수행
참고: 유전체 DNA 추출 키트를 사용하여 전체 집단에서 유전체 DNA를 추출하십시오. 이러한 PCR을 최적화하기 위해 서로 다른 DNA 중합효소를 테스트하는 것이 필요할 수 있습니다. 본 실험에서는 고충실도(high-fidelity) DNA 중합효소 마스터 믹스를 일상적으로 사용하였습니다.
- 게놈 DNA 추출 키트를 사용하여 야생형 및 편집된 벌크 세포 집단으로부터 게놈 DNA를 분리합니다.
- 프라이머 1과 2 및 적절한 DNA 중합효소를 사용하여 PCR로 표적 게놈 영역을 증폭합니다. 2× 마스터 믹스 10 µL, H₂O 7 µL, 10 µM 프라이머 1 0.5 µL, 10 µM 프라이머 2 0.5 µL, 그리고 약 50 ng/µL 농도의 게놈 DNA 2 µL를 포함하여 총 반응 부피 20 µL로 고충실도 DNA 중합효소 마스터 믹스를 사용합니다. 좌표 chr1:20763512–207636074 (hg38)에 위치한 LTR5_Hs 요소에 해당하는 그림 2의 PCR의 경우, 프라이머 서열은 CCCCTCCAAGATGACCAGTT (프라이머 1) 및 GGCCTCGCAAATCTTAACCC (프라이머 2)였습니다. 사이클링 조건은 98 °C (30 s), 98 °C (10 s), 64 °C (30 s), 72 °C (45 s)를 30회 반복한 후, 72 °C에서 10분 동안 최종 신장 반응을 수행하였습니다.
- 대조군으로 야생형 집단의 게놈 DNA를 포함합니다.
- TAE (Tris-acetate-EDTA) 완충액 내에서 안전한 DNA 염색약으로 염색된 1% 아가로스 겔을 사용하여 전기영동으로 PCR 산물을 분리합니다. 겔을 80 V에서 약 45분 동안 전개합니다. 밴드 크기를 추정하기 위해 첫 번째 레인에 DNA 래더를 포함합니다.
- 디지털 겔 이미지 분석 시스템을 사용하여 증폭된 DNA 밴드를 시각화합니다.
- 야생형 및 편집된 벌크 집단에서 얻은 산물을 비교합니다. 그림 2B에서 프라이머 1과 2는 야생형 대립유전자로부터 1,468 bp 밴드를, 편집된 대립유전자로부터 50 bp 밴드를 증폭합니다.
- 콜로니 피킹을 진행하기 전에 프라이머 쌍이 구분 가능한 전체 길이 산물과 결실 산물을 생성하는지 확인합니다.
- 결실 산물이 검출되지 않는 경우 가이드 RNA를 재설계하거나 뉴클레오펙션 조건을 최적화합니다.
6. 단일 세포 콜로니 분리 및 배양
참고: 벌크 집단 PCR 결과에 따라 선택할 콜로니 수를 결정하십시오. 명확한 결손 산물이 검출된 경우, 최소 48개의 편집된 콜로니부터 시작하십시오. 대조군인 야생형 집단에서는 약 8개의 콜로니를 선택하십시오. 충분한 수의 클론(예: 야생형 4개, 동형접합체 5개, 이형접합체 3개)을 확보하는 것을 목표로 합니다.
- 플레이트 및 시약 준비
- 처리할 콜로니 수를 결정하고, 콜로니 피킹 최소 48시간 전에 48-well 플레이트에 해당 수만큼의 MEF 피더층 웰을 준비합니다. 콜로니 피킹 당일에 MEF 배지를 흡입하여 제거하고, 각 웰을 phosphate-buffered saline으로 한 번 세척한 후 세척액을 흡입하여 제거하고 10 µM Y-27632가 포함된 PXGL 배지를 첨가합니다.
- round-bottom 96-well 플레이트의 필요한 웰 수에 세포 해리 시약을 30 µL씩 첨가합니다. 세포외 기질 시약을 차가운 DMEM/F-12로 1:4 비율로 희석하고, 10 µM Y-27632가 포함된 PXGL 배지가 들어있는 두 번째 96-well 플레이트의 필요한 웰 수를 준비합니다. 희석된 세포외 기질 시약을 각 웰에 첨가하여 최종 농도가 20 µL/mL가 되도록 합니다.
참고: 마우스 게놈 DNA의 증폭을 방지하기 위해 유전자형 분석에는 이 피더-프리(feeder-free) 96-well 플레이트를 사용하십시오. - 멸균된 10 cm 디쉬 뚜껑의 내면에 세척 배지를 약 40 µL씩 떨어뜨립니다. 해리 플레이트, 증식 플레이트, 유전자형 분석 플레이트 및 디쉬 뚜껑을 생물안전작업대(biological safety cabinet) 내부에 배치합니다.
- 콜로니 피킹
참고: 콜로니 피킹은 생물안전작업대 내의 현미경 하에서 수행하십시오. 간격 조절 팁 피펫(adjustable tip-spacing pipette)을 사용하는 경우 콜로니를 8개씩 묶음으로 처리하십시오.- 피펫을 20 µL로 설정하고 멸균된 피펫 팁을 장착합니다. 팁을 세척 배지 방울에 담그고 두 번 피펫팅하여 프라이밍합니다.
- 단일 세포에서 유래한 것으로 보이는 공간적으로 격리된 콜로니를 확인합니다. 인접한 콜로니와 접촉하거나 눈에 띄게 분리된 하위 콜로니가 포함된 콜로니는 피하고, 배양액에 존재하는 다양한 크기와 형태를 대표하는 콜로니들을 선택합니다.
- 프라이밍된 피펫 팁으로 콜로니 아래쪽을 가볍게 긁어 분리된 콜로니를 흡입한 후, 30 µL의 세포 해리 시약이 들어있는 round-bottom 96-well 플레이트의 한 웰로 옮깁니다. 플레이트의 한 열에 8개의 콜로니가 옮겨질 때까지 이 과정을 반복합니다.
- 37 °C에서 5–10분 동안 세포 해리 시약 내에서 콜로니를 배양합니다. 간격 조절 팁 피펫을 96-well 플레이트 간격으로 설정하고, 약 15회 피펫팅하여 각 콜로니를 해리시킵니다.
- 현미경으로 웰을 검사하여 콜로니가 해리되었는지 확인합니다. 해리된 각 콜로니 현탁액 20 µL를 흡입하고 피펫 간격을 48-well 플레이트 형식으로 조정한 후, 클론 증식 플레이트의 해당 MEF 함유 웰에 현탁액을 분주합니다.
- 각 콜로니 현탁액의 나머지 약 10 µL를 흡입하고 피펫 간격을 96-well 플레이트 형식으로 조정한 후, 피더-프리 유전자형 분석 플레이트의 해당 웰에 현탁액을 분주합니다.
- 필요한 수의 편집된 콜로니와 야생형(wild-type) 콜로니를 피킹할 때까지 이 절차를 반복합니다. 증식 및 유전자형 분석 플레이트를 인큐베이터로 되돌립니다.
7. 클론 세포주의 유전자형 분석 및 보존
참고: 다수의 클론을 처리할 때는 키트 대신 신속 게놈 DNA 추출 시약을 사용하십시오.
- 게놈 DNA 추출
- 콜로니 피킹 후 제노타이핑 플레이트를 24~48시간 동안 배양하여 각 웰에 충분한 부착 세포가 보이는지 확인한다. 배지를 흡입하여 제거하고 각 웰에 20 µL의 신속 게놈 DNA 추출 용액을 첨가한다.
- 플레이트를 실온에서 5분 동안 배양한 후, 각 웰의 전체 부피를 PCR 플레이트의 해당 웰로 옮긴다. PCR 플레이트를 호일로 밀봉한다.
- 플레이트를 65 °C에서 6분, 이어서 98 °C에서 2분 동안 배양한다. 결과물인 용해물을 2~4 µL 취하여 PCR의 DNA 템플릿으로 직접 사용한다.
- 편집된 클론의 식별 및 검증
- 앞서 설명한 PCR 및 사이클링 조건 하에서 프라이머 1과 2를 사용하여 표적 게놈 영역을 증폭한다. 대조군으로 편집되지 않은 야생형 클론과 편집된 벌크 집단의 DNA를 포함한다.
- 단계 5.4~5.5에 기술된 조건을 사용하여 아가로스 겔 전기영동으로 PCR 생성물을 분리한다. 그림 2C에 예시된 바와 같이, 클론 라인에서 얻은 PCR 밴드 크기를 야생형 및 편집된 벌크 집단 대조군과 비교한다.
- 깨끗한 메스를 사용하여 관련 PCR 밴드를 절단하고, 키트를 사용하여 절단된 겔 조각에서 DNA를 정제한다. 정제된 PCR 생성물을 적절한 시퀀싱 업체에 맡겨 Sanger 시퀀싱을 수행하고, 시퀀싱 결과를 참조 서열과 정렬하여 각 클론의 결손 접합부와 유전자형을 확인한다. 예상치 못한 PCR 생성물이 나오거나 시퀀싱 결과가 모호한 클론은 폐기하거나 재평가한다.
- 검증된 클론의 확장, 동결 보존 및 품질 관리
- 유전자형 확인 후 클론 확장 플레이트에서 해당 웰을 식별한다. 독립적으로 유도된 편집된 클론을 최소 2개 이상 확장하고, 동일한 단일 세포 클로닝 과정을 통해 병행 유도된 여러 개의 야생형 클론을 확장한다.
- 후속 실험을 시작하기 전에 검증된 각 편집 클론과 야생형 클론을 충분한 수의 바이알에 동결 보존한다. 필요한 클론 라인이 검증되고 동결 보존될 때까지 편집된 벌크 집단을 백업으로 보관한다.
- 선택된 hnPSC 클론에 대해 핵형 분석 또는 다른 검증된 게놈 안정성 평가를 수행한다. 후속 사용 전, 선택된 클론이 예상되는 hnPSC 형태와 성장 특성을 유지하고 있는지 확인한다.
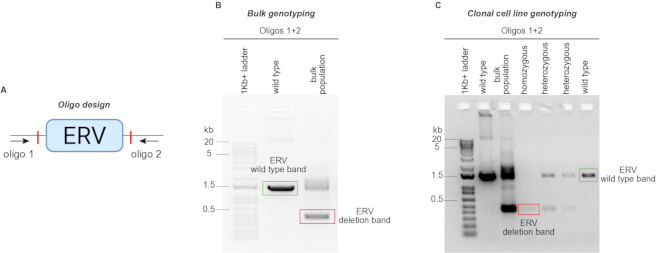
그림 2PCR 기반의 ERV 결실 평가. (A대상 ERV의 상류(upstream) 및 하류(downstream)에 위치하는 제노타이핑 프라이머 설계.B전장 야생형 산물과 더 작은 크기의 결손 산물을 보여주는 대표적인 벌크 집단 PCR 결과. 결손 산물의 검출은 편집이 성공적으로 이루어졌음을 확인시켜 주며, 클론 스크리닝을 위해 선택할 콜로니 수의 기준을 잡는 데 도움이 됩니다.C) Sanger 시퀀싱 전, 개별 클론 세포주에 대한 대표적인 PCR 유전자형 분석 결과. 야생형 클론은 전체 길이의 산물을 생성하고, 이형 접합 클론은 전체 길이 산물과 결손 산물을 모두 생성하며, 동형 접합 결손 클론은 크기가 더 작은 결손 산물만을 생성한다. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
결과
The workflow enables the generation of clonal human naive pluripotent stem cell (hnPSC) lines carrying targeted deletions of endogenous retrovirus (ERV)-derived cis-regulatory elements (CREs). As summarized in Figure 1, paired single-guide RNAs (sgRNAs) are designed to flank the ERV of interest, assembled separately with Cas9, combined before nucleofection, and delivered into hnPSCs. Following recovery, the edited population is plated at low density to permit the formation and isolation of colonies derived from individual cells.
Bulk-population PCR provides an early indication of whether the intended deletion occurred. Primers positioned outside the two sgRNA cleavage sites amplify a larger product from the wild-type allele and a smaller product from the deletion allele (Figure 2A, B). Detection of both products in the edited bulk population indicates that the culture contains a mixture of unedited and edited cells. Failure to detect the deletion product suggests inefficient editing and indicates that guide design, ribonucleoprotein assembly, or nucleofection conditions should be reassessed before extensive colony picking. PCR genotyping of individual clones distinguishes wild-type, heterozygous, and homozygous deletion genotypes (Figure 2C). Wild-type clones produce only the full-length product, heterozygous clones produce both full-length and deletion products, and homozygous deletion clones produce only the smaller deletion product. Sanger sequencing of the PCR products confirms the expected deletion junction and the identity of the amplified allele.
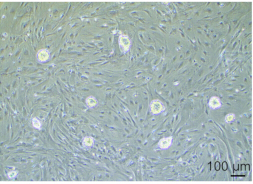
Single-cell colonies are typically visible after 7–10 days of culture and can be identified by their spatial separation and compact morphology (Figure 3). Colonies should be picked across the range of sizes and morphologies observed because deletion of a functional regulatory element may alter proliferation or differentiation behavior. Colonies arising from overlapping or incompletely separated cells should be avoided because they may contain mixed genotypes.
 0
Figure 3: Representative morphology of hnPSC colonies before colony picking. Bright-field microscopy image of spatially separated hnPSC colonies at the stage used for clonal isolation. Scale bar = 100 µm. Please click here to view a larger version of this figure.
Across tested ERV loci, complete deletion frequencies ranged from 10%–78.9% of isolated hnPSC clones, with mean and median homo- or hemizygous deletion frequencies of 43.6% and 45.8%, respectively (Table 1). The observed variation likely reflects locus-specific differences in guide activity, chromatin accessibility, cell-line background, and growth conditions. Parallel derivation of wild-type clones provides controls that have undergone the same single-cell cloning, expansion, and culture history as the edited lines.
| Left guide | Right guide | Forward PCR primer | Reverse PCR primer | Picked clones | Wild type | Hetero zygous deletion | Com- plete deletion | Un- desired re- arrange ments | Effective | Bands not clearly visible | % hetero zygous | % homo zygous | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zygous) | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zygous) | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zygous) | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zygous) | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zygous) | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zygous) | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hemi zygous) | 4 (Hemi zygous) | 1 | 15 | 29 | NA | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hemi zygous) | 9 (Hemi zygous) | 0 | 4 | 11 | NA | 69.2 | ||||
Table 1: Genetic deletion efficiencies of ERVs. Data are shown for ERVs belonging to the LTR5_Hs family. Clonal cell lines were generated to test whether LTR5_Hs elements regulate the expression of the indicated genes. The table includes the genomic coordinates of each ERV, guide RNAs used for deletion, PCR primers used for genotyping, and clone-genotyping outcomes. “Effective” refers to clones with interpretable genotyping results. Undesired rearrangements refer to products that did not correspond to the expected wild-type or deletion product sizes. “Bands not clearly visible” refers to samples for which no interpretable PCR product was obtained. Deletion percentages were calculated using clones with interpretable genotyping results as the denominator. Heterozygous deletions refer to clones in which the ERV was deleted in one of the two alleles. Complete deletions refer to clones when the ERV has been deleted in the two copies of the chromosome (homozygous clones) or in the only chromosome copy in the case of sex chromosomes (hemizygous clones).
Validated wild-type, heterozygous, and homozygous or hemizygous deletion clones can subsequently be expanded, cryopreserved, and assessed for genomic stability. These lines provide a platform for investigating the effects of individual ERV-derived CREs on gene expression, cell proliferation, lineage differentiation, and stem cell-based models of early human development.
토론
본 프로토콜은 hnPSC에서 ERV 유래 CRE를 제거하기 위한 CRISPR-Cas9 리보핵산단백질(ribonucleoprotein) 기반 접근법을 설명합니다. 이 방법은 쌍을 이룬 sgRNA 설계, 사전 조립된 Cas9-sgRNA 복합체의 일시적 전달, 클론 유도, PCR 기반 스크리닝, Sanger 시퀀싱 및 게놈 안정성 평가를 결합합니다. hnPSC는 세포 해리 및 배양 섭동에 민감하므로, 건강한 피더(feeder) 지원 배양 유지, 완전한 단일 세포 현탁액 사용, 세포 재현탁과 뉴클레오펙션(nucleofection) 사이의 시간 최소화, 스트레스가 심한 조작 중 배지에 Y-27632 보충 등 여러 단계가 성공의 핵심입니다. 또한 ERV는 반복 서열이며 적절하지 않게 선택된 가이드가 여러 게놈 궤적을 절단할 수 있으므로 신중한 가이드 선택이 필요합니다. 따라서 오프타겟(off-target) 평가는 반복 영역을 포함해야 하며, 코딩 유전자, 다른 CRE 또는 다중 복제 전이인자에서 활성이 예측되는 가이드는 제외해야 합니다.
벌크 집단 유전형 분석은 워크플로에서 중요한 결정 지점입니다. 콜로니 피킹 전에 결실 산물을 검출함으로써 절단 및 결실이 일어났음을 확인하고, 스크리닝해야 할 콜로니 수를 결정하는 데 도움을 얻을 수 있습니다. 결실 산물이 검출되지 않을 때 가장 효과적인 교정 조치는 대규모 콜로니 분리를 직접 진행하기보다 하나 또는 두 개의 sgRNA를 다시 설계하는 것입니다. 뉴클레오펙션 후 회복률이 낮은 것은 시작 세포의 품질 저하, 세포 펠릿에서 잔류 배지가 불충분하게 제거되었거나, 재현탁 후 처리가 지연되었거나, 세포를 과도하게 조작했기 때문일 수 있습니다. 불완전한 단일 세포 분리는 혼합 유전형을 포함하는 콜로니를 생성할 수 있으며, 조밀한 플레이팅은 인접한 콜로니들이 서로 합쳐지는 원인이 될 수 있습니다. 이러한 문제는 철저하면서도 부드러운 분리, 희소 플레이팅 및 잘 분리된 콜로니 선택을 통해 줄일 수 있습니다.
전체 ERV 결실 효율은 테스트된 로커스(loci)에 따라 10% – 78.9% 범위였으며, 평균은 43.6%였습니다. 이러한 범위는 편집 효율이 로커스에 크게 의존하며, hnPSC 라인 및 배양 조건에 따라서도 달라질 수 있음을 나타냅니다. 세포 주기 활성은 CRISPR-Cas9 편집 효율에 영향을 줄 수 있으며, 따라서 증식 속도의 차이가 클론 회복에 영향을 미칠 수 있습니다30. 또한, 필수적인 조절 역할을 하는 ERV를 결실시키면 증식이 감소하거나, 콜로니 형태가 변하거나, 동형접합 클론의 회복이 저해될 수 있습니다. 일부 편집된 집단은 지속적인 성장을 가능하게 하는 보상적 게놈 변이를 획득할 수도 있습니다. 이러한 이유로 독립적으로 유도된 여러 클론을 분석해야 하며, 예상치 못한 표현형은 추가 클론을 재유도하거나 해동한 후 확인해야 합니다. 하위 단계의 해석에 앞서 유전자형 확인, 핵형 분석 및 병렬 야생형 클론과의 비교가 필수적입니다.
이 방법의 주요한 한계는 처리량이 낮다는 점입니다. 각 유전자좌마다 개별적인 가이드 설계, 뉴클레오펙션(nucleofection), 콜로니 분리, 유전자형 분석, 서열 확인 및 증식 과정이 필요합니다. 결과적으로, 이 방법은 게놈 전체 스크리닝보다는 선택된 ERV의 집중적인 기능 테스트에 가장 적합합니다. dCas9 기반 후성유전학적 조절자를 사용하여 ERV를 다중 또는 패밀리 단위로 조작하면 관련된 많은 요소들을 동시에 교란할 수 있지만14, 이러한 접근 방식은 더 광범위한 오프타겟 효과를 유발할 수 있으며 어떤 개별 삽입물이 표현형의 원인인지 쉽게 식별할 수 없습니다. 반면, 본 전략은 유전자좌 특이적 결실을 가능하게 하여 분자적 또는 발달적 효과를 정의된 ERV 유래 CRE에 직접적으로 귀속시킬 수 있게 합니다.
ERV는 포유류 조절 네트워크의 진화에 광범위하게 기여했으며 초기 발달 과정에서 프로모터, 인핸서 및 기타 조절 요소로 기능할 수 있기 때문에 이 방법이 특히 중요합니다5,6,13,14,4,45,46,47. 일부 개별 ERV는 이미 필수적인 발달 기능을 수행하는 것으로 밝혀졌습니다12,13,14. 이 프로토콜을 통해 생성된 편집된 hnPSC 라인은 유전자 발현 분석, 증식 분석, 2차원 계통 분화, 그리고 인간 블라스토이드 또는 기타 줄기세포 기반 배아 모델 생성에 사용될 수 있습니다14,23. 이러한 응용 연구는 인간 줄기세포 기반 배아 모델 연구에 적용 가능한 윤리적 및 규제적 틀 내에서 수행되어야 합니다48,49,50.
게놈 편집, 자동화된 클론 처리 및 고처리량 유전자형 분석의 향후 발전은 개별 ERV 삽입에 대한 보다 체계적인 평가를 가능하게 할 수 있습니다51. 이러한 접근 방식이 일상적으로 사용 가능해질 때까지, 본 방법은 단일 로커스 해상도에서 선택된 비코딩 조절 요소를 테스트하기 위한 재현 가능한 프레임워크를 제공합니다. 이 방법의 주요 장점은 인간 착상 전 모델에서 정의된 게놈 결실을 분자 및 발달 표현형과 연결할 수 있다는 점이며, 이를 통해 종 특이적 ERV 유래 서열이 인간 배아 형성 과정에서 유전자 조절 프로그램을 어떻게 형성했는지 명확히 하는 데 도움을 줍니다.
공개 사항
선언된 이해상충은 없습니다.
감사의 글
게놈 편집에 관한 유익한 토론을 진행해 주신 Jaaved Mohammed 박사님께 감사드립니다. 본 연구와 Fueyo 실험실을 지원해 준 Max Planck 재단에 감사드립니다. Merel Wentink 제공된 소스 텍스트가 없습니다. 번역할 텍스트를 입력해 주십시오.Erasmus+ 장학금(ID 5037)을 지원받았습니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 2-메르캅토에탄올 | Gibco | 21985023 | N2B27 기초 배지에 첨가하십시오. 기관의 화학 안전 절차에 따라 취급하십시오. |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | 뉴클레오펙션에 사용되는 장치. |
| 아가로스 표준품, 1 kg | 로스 | 3810.4 | DNA 전기영동 겔 제조에 사용됨. |
| Alt-R S. pyogenes Cas9 HiFi V3 뉴클레아제 | Integrated DNA Technologies | 1081060 | 리보핵산단백질 복합체를 조립하는 데 사용되는 고충실도 Cas9 뉴클레아제. |
| Alt-R 합성 싱글 가이드 RNA | Integrated DNA Technologies | 해당 없음 | 선택된 ERV의 양측에 위치하도록 설계된 맞춤형 sgRNA. 가이드 서열은 표 1에서 확인할 수 있다. |
| 항생제-항진균제 | Gibco | 15240062 | 세포 배양 배지를 위한 선택적 항균 보충제. |
| Axiovert 40 CFL 현미경 | Zeiss | 491202-0002-001 | 배양 중 일반적인 MEF 및 hnPSCs 관찰에 사용됨. |
| B-27 보충제, 50× | Gibco | 17504044 | N2B27 기본 배지에 추가된 보충제. |
| 소혈청 알부민 분획 V, 7.5% 용액 | Gibco | 15260037 | 플라스틱 소모품에 대한 부착으로 인해 hnPSC가 손실되는 것을 줄이기 위해 세척 배지에 첨가하였습니다. |
| 96-웰 고속 반응용 C10 Touch 열 순환기 | Bio-Rad | 1851196 | PCR 증폭에 사용되는 장치. |
| 방사선 조사된 CF1 마우스 배아 섬유아세포 | Thermo | A234181 | hnPSC 배양을 지원하기 위해 사용되는 불활성화된 MEF 피더 세포. 자체적으로 준비하여 검증된 대안을 사용할 수 있습니다. |
| Countess 3 자동 세포 계수기 | Thermo / Invitrogen | AMQAX20 | MEF 또는 hnPSC 계수에 사용됨. |
| DMEM/F-12 | Gibco | 11330032 | N2B27 배지와 세척 배지의 성분이며, 세포외 기질 시약을 희석하는 데에도 사용됩니다. |
| Dulbecco’칼슘 및 마그네슘이 없는 인산 완충 식염수 | Gibco | 14190144 | 피더 층 세척에 사용됨. |
| ESGRO 완결 젤라틴 용액 | Sigma-Aldrich | SF08 | MEF 공급세포를 도말하기 전 배양 용기를 코팅하는 데 사용됩니다. |
| FBS Supreme | PAN-Biotech | P30-3031 | MEF 배양 배지 조제에 사용됨. |
| 필터 유닛, 1,0 mL, 0.22 µm 공극 크기 | Corning | 431098 | 대용량 배양 배지의 멸균 여과에 사용됩니다. |
| 필터 유닛, 50 mL, 0.22 µm 공극 크기 | Corning | 431097 | 배양 배지의 멸균 여과에 사용됩니다. |
| FreSR-S 동결보존 배지 | STEMCELL Technologies | 5859 | hnPSC 동결 보존에 사용됨. |
| GelDoc 겔 이미지 분석 시스템 | Bio-Rad | 170-8195 | 전기영동 젤의 DNA 밴드를 시각화하는 데 사용되는 장비. |
| Geltrex Flex LDEV-Free hESC-Qualified 저성장 인자 기저막 매트릭스 | Thermo | A4046803 | MEF 없이 hnPSC를 배양하는 데 사용되는 세포외 기질. |
| Generuler 1 Kb Plus DNA Ladder | Fischer Scientific | 11581625 | 전기영동에서 DNA 밴드 크기를 측정하는 데 사용됩니다. |
| GlutaMAX 보충제 | Gibco | 35050061 | MEF 배양 배지에 사용되는 안정화된 L-글루타민 보충제. |
| Gö6983 | Bio-Techne | 2285/10 | PXGL 배지 조제에 사용되는 비정형 단백질 인산화효소 C 억제. |
| 고포도당 Dulbecco’수정된 Eagle 배지 | Gibco | 11965092 | MEF 배양 배지 조제에 사용되는 기본 배지. |
| 핵형 분석 | 생명&뇌 | 해당 없음 | 염색체의 이상을 검출하는 데 사용됩니다. |
| L-글루타민 | Gibco | 25030081 | N2B27 기본 배지에 첨가됨. |
| Monarch Spin gDNA 추출 키트 | New England Biolabs | T3010 | 편집된 벌크 집단으로부터의 게놈 DNA 추출 키트. |
| Move It 8채널 간격 조절 가능 피펫, 30–300 µL | Eppendorf | 3125000176 | 분리된 콜로니를 96-웰 유전자형 분석 플레이트에서 48-웰 확장 플레이트로 옮기는 데 사용됩니다. |
| N-2 보충제, 10× | Gibco | 17502048 | N2B27 기본 배지에 추가된 보충제. |
| 뉴로베이설 배지 | Gibco | 21103049 | N2B27 기초 배지의 성분. |
| Nikon 줌 실체 현미경 | Nikon | SMZ1270 | hnPSC 콜로니 피킹에 사용됨. |
| NucleoSpin 겔 및 PCR 정제 | Machery-Nagel | 740609.25 | Sanger 시퀀싱 전 겔로부터의 DNA 추출을 위하여. |
| P3 일차 세포 4D-Nucleofector X 키트 S | Lonza | V4XP-3032 | Cas9-sgRNA 리보핵산단백질 복합체 전달에 사용되는 뉴클레오펙션 시약 키트. 큐벳 포함. |
| PB04 세포주 | Hiromitsu Nakauchi 교수 제공 | 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | STR 인증됨, 마이코플라스마 테스트 완료. PMID: 26023098에 게재됨.33 |
| PCR 프라이머 | Sigma-Aldrich | 해당 없음 | PCR을 통한 hnPSCs 클론의 유전자형 분석에 사용됨. 서열은 표 1에 제시됨. |
| PD0325901 | Selleck Chemicals | S1036 | PXGL 배지 조제에 사용되는 MEK 억제. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F56L | PCR 유전자형 분석을 위한 DNA 중합효소가 포함된 마스터 믹스. |
| QuickExtract DNA 추출 용액 | Biosearch Technologies | QE09050 | 클론 세포 유전자형 분석 플레이트로부터 신속한 게놈 DNA 추출에 사용됨. |
| 재조합 인간 백혈병 억제 인자 | Gibco | 30-05-50UG | PXGL 배지에 첨가한다. 이에 상응하는 검증된 자체 조제물을 사용할 수 있다. |
| 생거 서열 분석 | Eurofins | 해당 없음 | 유전자형을 검증하기 위한 DNA 시퀀싱에 사용됨. |
| 피루브산나트륨, 10 mM | Gibco | 11360070 | MEF 배양 배지에 첨가됨. |
| SYBR Safe DNA 겔 염색제 | Thermo | S3102 | DNA 전기영동 겔 염색제. |
| TrypLE Express 효소, 1×, 페놀 레드 | Gibco | 12605036 | 계대 배양, 뉴클레오펙션 준비 및 클론 유도 과정에서 인간 유도만능줄기세포(hnPSCs)를 해리하는 데 사용됩니다. |
| 물, 뉴클레아제 프리, 분자 생물학 등급, 초순수 | Thermo | J71786.AP | 유전형 분석 PCR에 사용됨. |
| XAV939 | 세포 유도 시스템 | SM38-50 | PXGL 배지 제조에 사용되는 Wnt 경로 억제. |
| Y-27632 | STEMCELL Technologies | 72304 | 해동, 계대 배양, 뉴클레오펙션 회복 및 단일 세포 플레이팅 과정 중에 ROCK 억제 첨가. |
참고문헌
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.