본 프로토콜은 중금속 내성 및 격리와 관련된 유전자의 염색체 통합을 위해 설계된 마커 프리(marker-free) 다중 유전자 재조합 Escherichia coli 균주의 구축 및 분자적 평가 방법을 설명합니다.
방법 논문
Escherichia coli 내 중금속 생물정화 개발을 위한 다중 유전자 카세트의 마커 없는 염색체 통합
이 논문에서
요약
초록
중금속 오염은 금속 오염 물질의 잔류성, 독성 및 생체 축적으로 인해 여전히 심각한 환경적 과제로 남아 있습니다. 유전공학적으로 설계된 박테리아는 중금속 정화를 위한 잠재적인 접근법을 제공하지만, 플라스미드 기반 발현 시스템은 플라스미드 유지 및 항생제 선택과 관련된 제한점이 있을 수 있습니다. 본 연구에서는 중금속 저항성 및 격리와 관련된 유전자의 염색체 통합을 위해 설계된 마커 프리(marker-free) 다중 유전자 재조합 E. coli 균주를 구축하는 프로토콜을 설명합니다. 구성적 피루브산 탈수소효소(Ppdh) 프로모터의 제어를 받는 리포단백질 외막 단백질 A(Lpp-OmpA) 표면 전시 시스템 및 녹색 형광 단백질 (gfp) 리포터 유전자와 더불어 cadD, cadA 및 메탈로티오네인(mt)으로 구성된 4,741 bp의 다중 유전자 카세트가 설계 및 합성되었습니다. 이 구조체는 pKIKOArsBKm 통합 벡터로 클로닝되었으며, 람다(λ) Red 매개 재조합을 이용하여 E. coli MG1655에 도입되었습니다. 이후 플리파제-플리파제 인식 표적(FLP-FRT) 재조합 시스템을 사용하여 카나마이신 저항성 카세트를 제거했습니다. 구조체 조립 및 염색체 통합 여부는 제한 효소 분석, 플라스미드 분리 및 중합효소 연쇄 반응(PCR) 증폭으로 평가하였으며, 항생제 저항성의 소실은 항생제 감수성 테스트로 확인했습니다. 게놈 DNA로부터 예상되는 cadD, cadA 및 mt 단편의 증폭과 검출 가능한 플라스미드 DNA의 부재는 다중 유전자 카세트가 염색체에 통합되었음을 뒷받침하는 증거가 되었습니다. 본 프로토콜은 재조합 균주를 구축하고 분자적으로 평가하기 위한 틀을 마련하지만, 통합 궤적의 최종 확인, 기능적 유전자 발현, 장기적 유전적 안정성 및 중금속 바이오 흡착 성능에 대해서는 추가적인 실험적 검증이 필요합니다.
서론
중금속 오염은 금속 오염 물질의 잔류성, 비생분해성 및 독성으로 인해 주요한 환경적 관심사가 되었습니다. 유기 오염 물질과 달리 중금속은 생태계에 축적되며 생물 농축 및 생물 농축 배가를 통해 먹이 사슬로 유입되어 환경과 인체 건강에 심각한 위험을 초래합니다. 화학적 침전, 이온 교환 및 막 여과를 포함한 기존의 정화 기술은 종종 높은 운영 비용, 낮은 금속 농도에서의 제한적인 효율성 및 2차 오염 물질의 생성과 연관되어 있습니다. 결과적으로, 중금속 제거를 위한 환경적으로 지속 가능하고 비용 효율적인 대안으로서 생물학적 정화 전략이 점점 더 많은 관심을 받고 있습니다1.
이러한 생물학적 접근법 중에서 박테리아 생체 흡착(biosorption)은 중금속 정화를 위한 유망한 기술로 부상했습니다. 생체 흡착은 금속 이온과 미생물 세포 표면에 존재하는 카복실기, 하이드록실기, 아미노기 및 인산기와 같은 작용기 사이의 물리화학적 상호작용을 통해 생물학적 재료가 금속 이온을 수동적으로 흡수하는 과정을 포함합니다2. 이러한 상호작용은 이온 교환, 착물 형성, 배위 결합 및 침전 메커니즘을 통해 금속 제거를 촉진합니다. 박테리아는 부피 대비 표면적 비율이 높고, 성장 속도가 빠르며, 세포 표면 화학 구조가 다양하여 특히 효과적인 생체 흡착제입니다. 박테리아 생체 흡착의 효율은 박테리아 종, 금속 이온의 특성, pH, 온도 및 경쟁 이온의 존재 여부를 포함한 여러 요인에 따라 달라집니다3. 수동적 흡착 외에도, 박테리아는 세포 내 격리, 생체 축적, 생체 광물화 및 기타 해독 메커니즘을 통해 중금속을 능동적으로 제거할 수 있으며, 이를 통해 금속 제거 능력을 향상시킵니다4.
중금속 오염 환경에 대한 박테리아의 적응은 막 결합 유출 펌프, 금속 결합 단백질, 효소적 해독 시스템 및 산화-환원 경로를 포함하는 다양한 내성 기전에 의해 매개되며, 이들은 종합적으로 세포 내 금속 항상성을 유지합니다. 다음을 포함한 여러 중금속 내성 오페론은 mer, chr, ars및 컴퓨터 보조 설계(CAD) 시스템들은 광범위하게 특성이 규명되었으며, 박테리아 바이오흡착제를 공학적으로 설계하기 위한 가치 있는 유전 자원을 나타냅니다. 이 mer 오페론은 독성 Hg를 환원시킴으로써 수은 해독을 매개한다.2⁺ 휘발성 원소 수은(Hg)으로°)5반면, 그 염색체 오페론은 Cr을 환원시킴으로써 크롬산염 저항성을 부여합니다.6⁺ 독성이 더 낮은 Cr로3⁺ 6마찬가지로, 해당 ars 오페론은 비산염을 비산화물로 환원시킨 후 능동적 유출을 통해 비산염을 해독한다.7. 그 cadA 유전자, ~에서 확인됨 황색포도상구균RN4220 및 Bacillus megaterium TWSL_4는 세포질에서 카드뮴 이온을 능동적으로 배출하는 P-type ATPase를 인코딩하며, 이를 통해 세포 내 독성을 감소시키고 박테리아의 금속 저항성에 기여합니다.8,9메탈로티오네인(metallothioneins) 및 피토켈라틴(phytochelatins)과 같은 금속 결합 단백질은 금속 이온을 격리하여 필수 세포 성분과의 상호작용을 방지함으로써 중금속 내성을 더욱 강화합니다.10.
합성생물학의 최근 발전으로 금속 결합 능력이 향상된 박테리아 바이오흡착제의 합리적 공학적 설계가 가능해졌습니다. 이전 연구들은 금속 결합 단백질의 과발현을 통해 중금속 제거 효율이 향상됨을 입증하였습니다. 바실러스 서브틸리스 및 Pseudomonas putida11, 안정성 및 재사용성을 향상시키기 위해 알긴산 매트릭스 또는 바이오필름 내에 박테리아 세포를 고정화함12, 그리고 합성 금속 결합 펩타이드의 도입을 통해 E. coli 수은 및 비소의 생물 흡착을 증가시키기 위해13이러한 발전에도 불구하고, 대부분의 공학적 바이오흡착제는 지속적인 항생제 선택이 필요하며 플라스미드 불안정성, 분리 손실, 가변적인 유전자 복제 수 및 대사 부담 증가에 취약한 플라스미드 기반 발현 시스템에 의존하고 있습니다. 이러한 한계는 장기적인 유전적 안정성과 생물학적 안전성이 중요한 환경 및 산업적 응용 분야에서의 적합성을 저하시킵니다.
따라서 박테리아 생체 흡착제의 전략적 개발을 위해서는 미생물학, 분자생물학, 합성생물학 및 환경공학의 통합이 필요합니다. 유전체학, 단백질체학 및 대사체학의 발전은 중금속 스트레스에 대한 박테리아의 반응에 대한 이해를 더욱 향상시켰으며, 이를 통해 개선된 생체 흡착제 공학을 위한 새로운 유전자와 조절 경로의 식별이 용이해졌습니다.
기존의 플라스미드 기반 접근 방식과 달리, 본 연구에서는 중금속 내성 및 격리와 관련된 유전자를 보유한 염색체 통합형, 마커 프리(marker-free), 다중 유전자 재조합 E. coli 균주를 구축하기 위한 엔지니어링 플랫폼을 수립하였습니다. 이 엔지니어링 전략은 λ Red 재조합 공학, FLP-FRT 매개 마커 제거, 구성적 다중 유전자 카세트 및 Lpp-OmpA 기반의 표면 전시 설계를 결합한 것입니다. 다중 유전자 카세트에는 중금속 내성과 금속 격리에서 보고된 역할에 근거하여 선정된 cadD (619 bp), cadA (2,564 bp) 및 메탈로티오네인(mt) (154 bp)이 포함되었습니다. 이 유전자들은 각각의 리보솜 결합 부위를 가지며 구성적 Ppdh 프로모터 하에 배치되었고, mt 는 의도한 표면 국소화를 위해 Lpp-OmpA에 융합되었습니다. 또한, 구조체 하단에는 gfp 리포터 유전자가 삽입되었습니다.
이 카세트는 다중 복제 플라스미드에 의한 지속적인 유지보다는 E. coli MG1655의 염색체 내 삽입을 위해 설계되었습니다. 이러한 전략은 플라스미드 유지 및 지속적인 항생제 선택에 대한 의존도를 줄일 수 있는 공학적 프레임워크를 구축하기 위해 선택되었습니다. 선택 가능한 항생제 내성 마커의 FLP-FRT 매개 절제 공정이 워크플로우에 포함되었으며, 결과 표현형을 평가하기 위해 항생제 감수성 테스트가 사용되었습니다. 본 연구는 컨스트럭트의 조립과 재조합 균주의 분자 생물학적 평가에 중점을 둡니다. 장기적인 유전적 안정성, 삽입된 유전자의 기능적 발현, 단백질 국소화, 중금속 제거 및 환경 성능은 평가되지 않았으며 추가적인 실험적 검증이 필요합니다.
본 프로토콜은 마커가 없고 염색체에 통합된 다중 유전자 박테리아 균주를 구축하고자 하는 분자생물학, 미생물 생명공학 및 합성생물학 분야의 연구자를 위해 작성되었습니다. 이 방법은 직접적인 환경 적용보다는, 향후 중금속 생물정화 연구를 위해 설계된 재조합 E. coli 균주의 실험실 규모 유전공학 및 분자 평가에 특히 적합합니다.
프로토콜
모든 실험은 기관의 실험실 생물 안전 지침 및 유전자 변형 미생물 취급에 관한 관련 규정에 따라 수행되었습니다. 본 연구에 사용된 모든 재료와 소프트웨어는 재료 표에 나열되어 있습니다.
1. 다중 유전자 컨스트럭트의 설계 및 in silico 분석.
- 중금속 내성 유전자를 선택합니다.
- 기존에 Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 및 Staphylococcus warneri TWSL_6에서 각각 확인된 중금속 내성 유전자 cadD (619 bp), cadA (2,564 bp) 및 메탈로티오네인 (mt; 154 bp)을 선택합니다.
- NCBI GenBank 데이터베이스에서 액세션 번호 MK900473.1, MK327282.1 및 MK900456.1를 사용하여 cadD, cadA, mt의 뉴클레오티드 서열을 검색합니다.
참고: 이 유전자들은 소스 박테리아 균주의 중금속 내성 및 제거 능력에 대한 이전 특성 분석 결과를 바탕으로 선택되었으며, 바이오소bent 구조체에 통합된 각 유전 요소의 뉴클레오티드 서열 출처는 표 1에 나열되어 있습니다.
- 선택한 유전자와 인코딩된 단백질의 in silico 분석을 수행합니다.
- cadD, cadA, mt의 뉴클레오티드 서열을 소프트웨어(예: SnapGene)로 불러와 코딩 서열을 분석합니다.
- ExPASy 번역 서버를 사용하여 뉴클레오티드 서열을 해당하는 아미노산 서열로 번역합니다.
- CadD, CadA 및 Mt의 예측 아미노산 서열을 I-TASSER에 제출하여 3차원 단백질 구조와 잠재적 리간드 결합 부위를 예측합니다.
- TMHMM 서버를 사용하여 CadD, CadA 및 Mt 단백질 서열을 분석하고 transmembrane 도메인을 예측합니다.
- ExPASy TMPRED 서버를 사용하여 단백질 서열을 분석함으로써 소수성 프로파일과 막 결합 영역을 예측합니다.
참고: 예측된 리간드 결합 잔기, 구조적 파라미터, transmembrane 도메인 및 소수성 프로파일을 기록하여, 추후 인코딩된 단백질의 예측 기능 및 위치를 해석하는 데 사용합니다.
- 다중 유전자 카세트를 설계합니다.
- 구성적 pyruvate dehydrogenase 오페론 프로모터(Ppdh), cadD, cadA, Lpp-OmpA, mt 및 gfp 리포터 유전자를 포함하는 4,741-bp 다중 유전자 카세트를 설계합니다.
- 선택한 유전자들을 구성적 Ppdh 프로모터의 하류에 배치하고, 각 코딩 서열의 상류에 리보솜 결합 부위(RBS; 5′-AGGAGG-3′)를 삽입합니다.
- 메탈로티오네인 서열을 Lpp-OmpA 서열에 융합하여, 메탈로티오네인이 박테리아 외막에 위치하도록 설계된 Lpp-OmpA-Mt 구성 요소를 생성합니다.
- 중금속 관련 유전자의 하류에 gfp를 삽입하여, 추후 구조체의 발현을 평가하기 위한 리포터로 사용합니다.
- SnapGene을 사용하여 최종 4,741-bp 구조체 내 유전 요소들의 방향, 뉴클레오티드 위치 및 전반적인 구성을 확인합니다.
- 다중 유전자 구조체를 합성하고 클로닝합니다.
- 최종 확정된 4,741-bp 다중 유전자 구조체를 상업적 합성을 의뢰하고, BamHI 및 XhoI 제한 효소 부위 사이에 pET-21a 벡터로 클로닝합니다.
- 재조합 pET-21a 구조체를 수령하면 공급업체의 지침에 따라 플라스미드를 재구성하고 E. coli BL21(DE3)로 형질전환을 진행합니다.
참고: pET-21a 발현 벡터로 제공된 상업적 합성 다중 유전자 구조체의 초기 증식을 위해 E. coli BL21(DE3)가 사용되었습니다. BL21(DE3)는 주로 재조합 단백질 발현에 사용되지만, 유전형적으로 pET-21a와 호환되며 본 연구에서 성공적으로 사용되었습니다. 또는, 이 단계에서는 T7 RNA polymerase 발현이 필요하지 않으므로 E. coli DH5α 또는 TOP10과 같은 전용 클로닝 균주를 초기 플라스미드 증식에 사용할 수 있습니다.
2. 다중 유전자 바이오흡착제 카세트를 구축합니다.
- 합성된 컨스트럭트를 E. coli BL21(DE3)에 형질전환합니다.
- E. coli BL21(DE3) 컴피턴트 세포를 얼음 위에서 해동합니다.
- 바이오소bent 컨스트럭트가 포함된 합성 재조합 pET-21a 플라스미드 10–100 ng을 E. coli BL21(DE3) 컴피턴트 세포 50 µL에 첨가합니다. 반복적인 피펫팅 없이 내용물을 부드럽게 혼합합니다.
- 세포 현탁액을 얼음 위에서 30분 동안 배양합니다.
- 세포를 42 °C에서 45초 동안 열 충격(heat shock) 처리합니다.
- 즉시 튜브를 얼음으로 옮겨 2분 동안 배양합니다.
- 항생제가 없는, 미리 데워진(37 °C) 멸균 SOC 배지(catabolic repressor가 포함된 Super optimal medium) 500 µL를 첨가합니다. 회복을 위해 배양액을 37 °C에서 진탕(180 rpm)하며 1시간 동안 배양합니다.
- 형질전환된 배양액 100 µL를 ampicillin (100 µg/mL)이 포함된 LB (Luria-Bertani) 한천 배지에 도말합니다. 플레이트를 37 °C에서 16–18시간 동안 배양합니다.
- 재조합 플라스미드를 보유한 양성 형질전환체를 확인합니다.
- 선별 한천 배지에서 잘 분리된 단일 콜로니를 선택하여 ampicillin (100 µg/mL)이 포함된 LB 액체 배지 5 mL에 접종합니다.
- 배양액을 37 °C에서 진탕(180 rpm)하며 16-18시간 동안 배양합니다.
- 16–18시간 동안 성장시킨 세균 배양액에서 플라스미드 DNA를 분리합니다.
- 16–18시간 성장시킨 세균 배양액 5 mL를 원심분리 튜브로 옮기고 11,000 × g에서 1분 동안 원심분리하여 세포를 수확합니다. 상층액을 완전히 제거합니다.
- 세포 펠렛을 ice-cold ET 버퍼 250 µL에 완전히 재현탁합니다.
- 갓 제조한 용해 버퍼(lysis buffer) 250 µL를 첨가하고 튜브를 여러 번 뒤집어 부드럽게 혼합합니다(볼텍싱 금지). 혼합물을 얼음 위에서 5분 동안 배양합니다.
- 중화 용액(neutralization solution) 300 µL를 첨가하고 튜브를 여러 번 뒤집어 부드럽게 혼합합니다(볼텍싱 금지).
- 혼합물을 11,000 × g에서 10분 동안 원심분리한 후, 펠렛이 흐트러지지 않도록 상층액만 조심스럽게 새 마이크로원심분리 튜브로 옮깁니다.
- 수집된 상층액에 TE 평형화 페놀을 1:1 부피 비율로 첨가하고 충분히 혼합합니다. 11,000 × g에서 10분 동안 원심분리한 후, 계면이 흐트러지지 않도록 상층의 수용층만 조심스럽게 새 마이크로원심분리 튜브로 옮깁니다.
주의: 페놀은 부식성과 독성이 매우 강하며 심한 화학적 화상을 일으킬 수 있습니다. 모든 페놀 함유 용액은 적절한 개인 보호구를 착용한 상태로 인증된 화학 흄 후드 내에서 취급하십시오. - 회수된 수용층 부피의 2배에 해당하는 절대 에탄올을 첨가하고, 이어서 0.1 N sodium acetate를 0.1 부피만큼 첨가합니다. 충분히 혼합하고 −20 °C에서 15분 동안 배양하여 DNA를 침전시킵니다.
- 샘플을 11,000 × g에서 20분 동안 원심분리합니다. DNA 펠렛이 떨어지지 않도록 상층액을 조심스럽게 제거합니다.
- DNA 펠렛을 70% (v/v) 에탄올로 세척하고 원심분리하여 DNA를 다시 펠렛화합니다. 에탄올을 조심스럽게 제거하고 펠렛을 공기 중에서 건조시킵니다.
- 건조된 DNA 펠렛을 20 µL의 TE 버퍼 또는 nuclease-free water에 용해합니다.
일시 중단 지점: 분리된 플라스미드 DNA를 제한 효소 절단 및 재조합 플라스미드 확인 단계 전까지 −20 °C에 보관합니다.
- 제한 효소 절단을 통해 분리된 플라스미드를 확인합니다.
- 멸균 마이크로원심분리 튜브에 플라스미드 DNA 500 ng, 10× 제한 효소 버퍼 5 µL, BamHI 및 XhoI 각각 10 U, 그리고 최종 부피 50 µL가 되도록 nuclease-free water를 넣어 50 µL의 제한 효소 절단 반응액을 준비합니다.
참고: 합성된 바이오소bent 유전자 카세트를 pET-21a 벡터에 클로닝할 때 해당 제한 효소 부위들을 사용했으므로 BamHI와 XhoI를 선택했습니다.
- 멸균 마이크로원심분리 튜브에 플라스미드 DNA 500 ng, 10× 제한 효소 버퍼 5 µL, BamHI 및 XhoI 각각 10 U, 그리고 최종 부피 50 µL가 되도록 nuclease-free water를 넣어 50 µL의 제한 효소 절단 반응액을 준비합니다.
- 반응 혼합물을 37 °C에서 1시간 동안 배양합니다.
- 아가로스 겔 전기영동으로 절단된 DNA 단편을 분리 및 평가하여 바이오소bent 유전자 카세트의 존재 여부와 예상 크기를 확인합니다.
- 1× TAE 버퍼 100 mL를 사용하여 1% (w/v) 아가로스 용액을 준비합니다.
- 아가로스가 완전히 용해되어 용액이 투명해질 때까지 전자레인지에서 아가로스 현탁액을 가열합니다. 녹은 아가로스를 약 60 °C까지 식힙니다.
- 식은 용융 아가로스에 10× DNA Safe Stain을 첨가하여 최종 농도가 1×가 되도록 합니다. 기포가 생기지 않도록 부드럽게 혼합합니다.
- 적절한 콤(comb)이 들어있는 겔 캐스팅 트레이에 아가로스 혼합물을 붓습니다. 눈에 보이는 기포를 제거하고 실온에서 겔이 완전히 굳을 때까지 둡니다.
- 굳어진 겔을 전기영동 챔버로 옮기고 겔이 잠길 정도로 충분한 1× TAE 러닝 버퍼를 채웁니다. 콤을 조심스럽게 제거합니다.
- 각 DNA 샘플 5 µL를 6× DNA 로딩 버퍼 1 µL와 혼합하여 각각의 웰에 로딩합니다.
- 100 V에서 40분 동안 또는 DNA 단편이 충분히 분리될 때까지 전기영동을 수행합니다.
- UV transilluminator를 사용하여 DNA 밴드를 시각화하고, 적절한 겔 문서화 시스템(gel documentation system)을 사용하여 겔 이미지를 기록합니다.
주의: 자외선 방사선은 눈과 피부에 손상을 줄 수 있습니다. UV transilluminator를 작동할 때는 보호 쉴드와 적절한 UV 보호 장비를 사용하십시오.
참고: 아가로스 겔에서 제한 효소 절단이 완전히 이루어졌는지 확인하기 위해 절단되지 않은 플라스미드 샘플을 대조군으로 포함하십시오.
- 확인된 재조합 균주를 보존합니다.
- 확인된 재조합 콜로니를 ampicillin (100 µg/mL)이 포함된 LB 액체 배지 5 mL에 접종하고 37 °C에서 진탕(180 rpm)하며 16–18시간 동안 배양합니다.
- 16–18시간 성장시킨 배양액을 멸균 글리세롤과 혼합하여 최종 글리세롤 농도가 15% (v/v)가 되도록 합니다.
- 글리세롤 스톡을 멸균 크라이오바이알(cryovial)에 소분하여 −80 °C에 보관합니다.
일시 중단 지점: 염색체 통합(chromosomal integration)을 진행하기 전까지 장기 보존을 위해 글리세롤 스톡을 −80 °C에 보관합니다.
3. 바이오소번트 카세트의 염색체 통합 벡터(pKIKOArsBKm)로의 클로닝 및 숙주 게놈(E. coli MG1655)으로의 통합
- 바이오소bent 유전자 카세트를 pKIKOArsBKm 통합 벡터에 클로닝하십시오.
- 바이오소벤트(biosorbent) 유전자 카세트가 포함된 재조합 pET-21a 플라스미드와 pKIKOArsBKm 통합 벡터를 각각 SacI와 BamHI로 절단하십시오.
- 준비하십시오 50 µL 500 ng의 플라스미드 DNA가 포함된 제한효소 절단 반응, 1× 제한효소 버퍼, 각각 1 U의 SacI 및 BamHI, 그리고 최종 부피가 될 때까지의 nuclease-free water 50 µL반응 혼합물을 다음 온도에서 배양하십시오. 37 °C 1시간 동안.
- 단계 2.2.6에 설명된 대로, 제한효소로 절단된 DNA 단편들을 아가로스 겔 전기영동으로 분리하십시오.
- 4,741 bp 생체흡착제 유전자 카세트와 선형화된 pKIKOArsBKm 벡터에 해당하는 밴드를 절단하십시오. 절단된 각 겔 슬라이스를 미리 무게를 잰 마이크로원심분리 튜브에 옮기십시오.
참고: 시각화 및 절단 과정 동안 표적 DNA 단편의 UV 광선 노출을 최소화하십시오. - 아가로스 겔로부터 절단된 바이오소рбент 유전자 카세트와 선형화된 pKIKOArsBKm 벡터를 정제하십시오.
- 겔 조각이 들어 있는 튜브의 무게를 측정하고, 빈 튜브의 무게를 빼서 절단된 아가로스의 질량을 계산하십시오.
- 1 추가× 겔 슬라이스 질량의 5배에 해당하는 부피의 TE 완충액을 다음의 비율로 사용하여 5 µL agarose 1mg당 TE 완충액 (예: 추가 500 µL (100 mg 겔 슬라이스 당 TE 완충액의 양).
- 튜브를 항온수조에서 다음 온도로 배양하십시오. 65 °C 아가로스가 완전히 녹을 때까지 가열하십시오. 페놀 추출을 진행하기 전, 시료를 실온에서 냉각시키십시오.
- 단계 2.2.3.6~2.2.3.10에 따라 표적 DNA 단편의 페놀 추출 및 DNA 침전을 수행하십시오.
일시 정지 지점: 정제된 DNA를 − 온도에서 보관하십시오.20 °C 후속 클로닝이나 라이게이션에 필요할 때까지 보관하십시오.
- 정제된 바이오소bent 유전자 카세트를 T4 DNA ligase를 사용하여 선형화된 pKIKOArsBKm 벡터에 삽입물 대 벡터 질량비 약 3:1로 결합시키십시오.
- 준비하십시오 10 µL 정제된 생물흡착제 유전자 카세트 150 ng과 선형화된 pKIKOArsBKm 벡터 49.2 ng을 포함하는 라이게이션 반응물, 1 µL 10X T4 DNA ligase 버퍼와 3 U의 T4 DNA ligase를 넣습니다. 최종 부피가 되도록 nuclease-free water를 추가합니다. 10 µL삽입물 대 벡터의 질량비를 약 3:1로 유지합니다.
- 피펫팅으로 반응물을 부드럽게 혼합한 후, 다음 온도에서 16~18시간 동안 배양하십시오. 4 °C.
- 변환 5 µL 결합 반응 혼합물을 ~로 E. coli Pir1 세포
- 해동 E. coli 얼음 위의 Pir1 컴피턴트 세포.
- 추가 5 µL 라이게이션 반응 혼합물의 %를 50 µL 의 E. coli Pir1 컴피턴트 세포. 반복적인 피펫팅을 하지 말고 내용물을 부드럽게 섞어줍니다.
- 세포 현탁액을 얼음 위에서 30분 동안 보관하십시오.
- 세포에 다음 온도에서 열 충격을 가합니다. 42 °C 45초 동안.
- 튜브를 즉시 얼음에 넣고 2분 동안 유지하십시오.
- 추가하십시오 500 µL 멸균 및 예열된 (37 °C) 항생제가 없는 SOC 배지. 세포를 1시간 동안 회복시킵니다. 37 °C 180 rpm으로 흔들어주며.
- 플레이트 100 µL 카나마이신(kanamycin)이 포함된 LB 한천 배지(LB agar) 위로 형질전환 혼합물을50 µg/mL멸균된 스프레더를 사용하여 분산시킨 후, 플레이트를 다음 온도에서 배양합니다. 37 °C 16~18시간 동안.
- LB 한천 배지에서 잘 분리된 kanamycin 내성 재조합 콜로니를 선택하십시오.
- 단계 2.2.3에 기술된 플라스미드 분리법과 단계 2.2.6에 기술된 아가로스 겔 전기영동법을 통해 재조합 통합 플라스미드의 존재를 확인하십시오.
일시 정지 지점: 완료된 라이게이션 반응물을 −에서 보관하십시오.20 °C 재조합 pKIKOArsBKm 구조체의 후속 형질전환 및 검증에 필요할 때까지.
- 바이오소벤트(biosorbent) 유전자 카세트가 포함된 재조합 pET-21a 플라스미드와 pKIKOArsBKm 통합 벡터를 각각 SacI와 BamHI로 절단하십시오.
- 재조합 pKIKOArsBKm 컨스트럭트가 포함된 라이게이션 생성물을 다음으로 형질전환하십시오. E. coli MG1655.
- 준비하기 λ Red 재조합 숙주 세포.
- 화학적 컴피턴트 세포 준비 E. coli MG1655 세포.
- 의 잘 분리된 단일 콜로니를 선택하여 E. coli LB 한천 배지 플레이트에서 MG1655를 채취하여 5 mL의 LB 액체 배지에 접종합니다. 배양물을 다음 조건에서 배양하십시오. 37 °C 흔들며 16~18시간 동안 배양한다.
- 하룻밤 동안 배양한 배양액 0.5 mL를 50 mL의 멸균된 Super Optimal Broth (SOB) 배지에 옮깁니다. 해당 배양액을 다음 온도에서 배양하십시오. 37 °C OD가 될 때까지 180 rpm으로 흔들어주며₆₀₀ 0.35–0.45에 도달합니다.
- 배양액을 즉시 얼음 수조로 옮겨 충분히 냉각하십시오.
- 냉각된 배양액을 멸균 처리하여 미리 냉각시킨 50 mL 원심분리관으로 옮긴 후, 다음 조건에서 원심분리한다. 10,000 × g 10분 동안 다음 온도에서 4 °C.
- 상층액을 조심스럽게 제거하고, 세포 펠렛을 얼음처럼 차가운 탈이온수 20 mL에 넣어 부드럽게 재부유시킨다.
- 세포 현탁액을 10,000rpm에서 원심 분리하십시오. × g ~에서 10분 동안 4 °C상층액을 조심스럽게 제거합니다.
- 세포 펠릿을 얼음처럼 차가운 0.1 M 염화칼슘 2 mL에 넣고 부드럽게 재현탁한 후, 현탁액을 얼음 위에 30분 동안 둡니다.
- 현탁액을 10,000에서 원심분리하십시오. × g 5분 동안 다음 온도에서 4 °C그 다음 상층액을 조심스럽게 제거합니다.
- 최종 세포 펠릿을 얼음처럼 차가운 0.1 M CaCl₂ 1 mL에 넣고 부드럽게 재부유시키십시오.₂분주하십시오. 80 µL 화학적 수용성 세포 분획물 E. coli MG1655 세포를 멸균되어 미리 냉각된 마이크로원심분리 튜브에 옮깁니다. 화학적 형질전환 가능(chemically competent) 세포를 사용하십시오. E. coli MG1655 세포를 즉시 형질전환에 사용하거나, 분주한 aliquot를 −에서 보관하십시오.80 °C 사용 전까지 보관하십시오.
- 화학적 컴피턴트 세포 형질전환 E. coli 다음을 가진 MG1655 세포 λ 열충격 형질전환법을 이용한 Red 재조합 플라스미드 pKD46 도입.
- pKD46 플라스미드 100 ng을 다음의 용액에 첨가하십시오. 80 µL 화학적 컴피턴트 세포가 들어 있는 냉각된 마이크로원심분리 튜브에서 E. coli MG1655 세포. 반복적인 피펫팅을 하지 말고 내용물을 부드럽게 섞어줍니다.
- 세포 현탁액을 얼음 위에서 30분 동안 배양하십시오.
- 세포를 다음 온도에서 열 충격(heat shock)에 노출시키십시오. 42 °C 45초 동안.
- 튜브를 즉시 얼음으로 옮겨 2분 동안 보관하십시오.
- 추가하십시오 500 µL 항생제가 포함되지 않은 멸균 SOC 배지를 사용하십시오. 배양물을 다음 조건에서 배양하십시오. 30 °C 회복을 위해 1시간 동안 진탕(180 rpm)하며 배양합니다.
- 도포 100 µL 형질전환된 배양물을 ampicillin이 함유된 LB agar 플레이트에 (100 µg/mL). 플레이트를 16~18시간 동안 다음 온도에서 배양합니다. 30 °C.
참고: 유지하십시오 E. coli MG1655(pKD46)의 30 °C 온도 민감성 pKD46 플라스미드를 유지하기 위해 단계 3.2.2에서 사용할 때까지 보관하십시오.
- 화학적 컴피턴트 세포 준비 E. coli MG1655 세포.
- 전기천공 가능 세포 준비 E. coli MG1655(pKD46) 세포.
- 16~18시간 동안 배양한 배양액 1 mL를 접종합니다. E. coli 암피실린이 첨가된 250mL LB 배지가 담긴 삼각 플라스크에 MG1655(pKD46) 배양액을 (100 µg/mL) 및 배양물을 다음 온도에서 배양하십시오. 30 °C OD 값이 ...이 될 때까지 180 rpm으로 흔들어 주며₆₀₀ 0.35–0.40에 도달합니다.
- 필터 멸균된 10% (w/v) L-arabinose를 최종 농도 0.1% (w/v)가 되도록 첨가하여 다음의 발현을 유도한다. λ Red 재조합 단백질.
참고: 250 mL 배양액의 경우, 최종 농도가 약 0.1% (w/v)가 되도록 10% (w/v) L-arabinose 2.5 mL를 첨가하십시오. - 유도 배양액을 다음 온도에서 15분 동안 추가로 배양하십시오. 30 °C 180 rpm으로 흔들어주며.
- 배양이 담긴 삼각 플라스크를 얼음 수조(ice bath)로 옮겨 40분 동안 배양한다.
- 냉각된 배양액을 미리 냉각시킨 원심분리관으로 옮기고, 1,800 rpm으로 원심분리하여 세포를 수집하십시오. × g 15분 동안 [온도/조건]에서 4 °C상층액을 조심스럽게 제거하십시오.
- 세포 펠렛을 얼음처럼 차가운 10%(v/v) 글리세롤 30mL에 넣고 조심스럽게 재현탁한 후, 3,000에서 원심분리하십시오. × g ~에서 5분 동안 4 °C.
- 상층액을 제거하고 단계 3.2.2.6에서 설명한 세척 과정을 2회 더 반복하여, 얼음처럼 차가운 10%(v/v) 글리세롤로 총 3회 세척합니다. 마지막 세척 후 상층액을 조심스럽게 버리고 펠렛을 다음의 용액에 재현탁합니다. 200 µL 얼음처럼 차가운 10% (v/v) 글리세롤의.
- 전기천공 가능 세포(electrocompetent cells)를 분주하십시오. E. coli MG1655(pKD46) 세포를 50 µL 분주하여 전기천공법을 시행할 때까지 세포를 얼음에 보관하십시오.
참고: 갓 준비한 전기천공 능력이 부여된 세포(electrocompetent cells)는 즉시 전기천공법(electroporation)에 사용하십시오. 또는, 세포를 멸균된 마이크로원심분리 튜브에 소분하여 −80 °C, 그리고 이후 사용 전 얼음 위에서 해동하십시오.
- 단계 3.1.5에서 얻은 재조합 통합 컨스트럭트를 선형화하십시오.
- 생체 흡착 유전자 카세트를 포함하는 재조합 pKIKOArsBKm 플라스미드를 NotI 제한 효소로 소화하여 통합 컨스트럭트를 선형화하십시오.
- 단계 2.2.6에 설명된 대로 아가로스 겔 전기영동을 통해 재조합 플라스미드가 완전히 절단되었는지 확인하십시오.
- 단계 2.2.3.6–2.2.3.10에 설명된 대로 페놀 추출 및 DNA 침전법을 사용하여 소화 반응 혼합물로부터 선형화된 DNA 단편을 정제하십시오.
- 선형화된 통합 컨스트럭트를 전기천공 가능 세포(electrocompetent cells)에 전기천공하십시오. E. coli MG1655(pKD46).
- 단계 3.2.3.3에서 정제한 선형화된 DNA 약 250 ng을 다음의 \~에 추가하십시오. 50 µL 갓 준비한 전기천공 가능(electrocompetent) E. coli MG1655(pKD46) 세포. 부드럽게 섞은 후 세포-DNA 혼합물을 미리 냉각시킨 전기천공 큐벳으로 옮깁니다.
- 세포를 1.8 kV, 600 $\mu$F 조건에서 전기천공하십시오. Ω, 및 25 µF 전기천공기를 사용하여.
- 즉시 추가하십시오 500 µL SOC 배지를 전기천공 큐벳에 넣고 세포를 부드럽게 재현탁합니다.
- 회수된 세포 현탁액을 멸균된 마이크로원심분리 튜브로 옮기고, 다음 조건에서 1시간 동안 세포를 회복시킨다. 37 °C 180 rpm으로 흔들어주며.
- 도포 100 µL 회수된 세포 현탁액을 kanamycin이 첨가된 LB 한천 배지에50 µg/mL) 및 @에서 16-18시간 동안 배양하십시오. 37 °C.
- 재조합 콜로니를 스크리닝하여 염색체 통합 여부를 확인하십시오.
- 카나마이신 내성 단일 콜로니를 선택하여, 최종 농도가 [농도 값]인 카나마이신이 포함된 LB 배지 10 mL가 담긴 각각의 별도 튜브에 접종한다. 50 µg/mL.
- 16~18시간 동안 배양하십시오. 37 °C 180 rpm으로 진탕하며.
- 각 배양액 5 mL를 별도의 멸균 튜브에 옮기고, 단계 2.2.3에 기술된 대로 플라스미드 DNA를 분리한다.
- 단계 2.2.6에 기술된 바와 같이, 아가로스 겔 전기영동을 통해 분리된 DNA를 분석하십시오.
- 아가로스 겔 전기영동으로 플라스미드 DNA가 검출되지 않는 시료를 확인하고, 이를 이후의 염색체 통합 평가를 위해 보관하십시오.
- 단계 3.2.5.3에서 보관한 각 배양액의 나머지 5 mL에서 게놈 DNA를 분리하고, 분리된 게놈 DNA를 다음의 PCR 증폭을 위한 템플릿으로 사용하십시오. cadD, cadA및 미토콘드리아(mt) 단계 3.2.7에 기술된 유전자.
- 16~18시간 동안 배양한 박테리아 배양액 5 mL를 멸균 원심분리관으로 옮기고, 11,000에서 원심분리하여 세포를 펠렛화한다. × g 10분 동안 다음 조건에서 4 °C상층액을 제거하십시오.
- 세포 펠릿을 5 mL의 멸균 인산완충생리식염수(PBS)에 넣고 부드럽게 재부유시킵니다. 11,000 rpm에서 원심분리합니다. × g 10분 동안 다음 조건에서 4 °C그 후 상층액을 완전히 제거합니다.
- 세척된 세포 펠렛을 다음 용액에 재현탁하십시오. 100 µL 리소자임 용액(50 mg/mL)을 가하고, 해당 현탁액을 다음 온도에서 배양합니다. 37 °C 1시간 동안.
- 추가하십시오 500 µL 라이소자임(lysozyme) 처리된 세포에 5 M 구아니딘 티오시아네이트(Guanidine thiocyanate) 용액을 첨가합니다. 부드럽게 섞은 후 상온에서 10분 동안 배양합니다.
주의: 구아니딘 티오시아네이트는 유해하며, 산 또는 표백제와 혼합될 때 독성 가스를 방출할 수 있습니다. 적절한 개인 보호구를 착용하고, 기관의 화학 안전 절차에 따라 구아니딘 함유 용액을 취급하십시오. - 샘플을 얼음 위에 10분간 둔 후, 다음을 첨가하십시오. 250 µL 살살 섞으면서 얼음처럼 차가운 7.5 M 아세트산 암모늄을으로 [분량]을 추가하십시오. 혼합물을 얼음 위에 10분 동안 더 보관하십시오.
- 용해물에 TE 평형 페놀을 1:1(v/v) 비율로 첨가하십시오. 충분히 볼텍싱한 후 10,000에서 원심분리하십시오. × g 15분 동안.
주의: 페놀과 클로로포름은 독성 및 부식성이 있습니다. 페놀을 취급할 때는 적절한 개인 보호 장비를 착용하고 인증된 화학 흄 후드 내에서 작업하십시오. - 계면을 건드리지 않도록 주의하며 상층의 수용액 층을 새로운 멸균 마이크로원심분리 튜브로 조심스럽게 옮깁니다.
- 회수된 수상에 0.1 부피의 아세트산나트륨 용액과 2 부피의 절대 에탄올을 첨가하십시오. 부드럽게 뒤집어 섞은 후, − 온도에서 배양하십시오.20 °C 20분 동안.
- 시료를 10,000에서 원심분리하십시오. × g 15분 동안 원심분리합니다. DNA 펠렛이 떨어지지 않도록 주의하며 상층액을 제거합니다.
- DNA 펠릿을 다음으로 헹굽니다. 100 µL 70%(v/v) 에탄올의.
- 10,000 rpm(또는 g)에서 원심분리하십시오. × g 10분 동안 남은 에탄올을 제거하고, DNA 펠렛을 실온에서 10분간 자연 건조합니다.
- 건조된 DNA 펠릿을 20–50 µL TE 완충액 또는 뉴클레아제 프리 워터(nuclease-free water)의.
일시 중단 지점: 분리된 게놈 DNA를 −에서 보관하십시오.20 °C 후속 분자 분석에 필요할 때까지.
- 유전자 특이적 PCR 및 플라스미드 DNA 분석을 통한 염색체 삽입 평가.
- 별도로 준비하십시오 25 µL ~의 증폭을 위한 PCR 반응 혼합물 cadD, cadA및 mt 유전자
- 각 반응에 대해, 정방향 및 역방향 프라이머를 최종 농도가 다음이 되도록 첨가하십시오. 0.4 µM 각각 1과 함께× PCR 완충액, 200 µM 각 dNTP, 1.5 mM MgCl2₂, 3.2.6단계에서 분리한 게놈 DNA 100 ng, 그리고 0.2 U/µL 농도의 Taq DNA polymeraseµL최종 반응 부피가 ( )가 되도록 nuclease-free water를 추가합니다. 25 µL.
- 다음 사이클링 프로그램을 사용하여 PCR로 표적 유전자를 증폭하십시오: 초기 변성은 95 °C 5분 동안 수행합니다; 다음의 변성 과정을 35회 반복합니다. 94 °C 30초 동안 수행하며, 명시된 유전자 특이적 온도에서 30초 동안 어닐링합니다. 표 2, 및 ~에서의 연장 72 °C 1분 동안 수행한 후, 다음 온도에서 최종 신장 단계를 수행합니다. 72 °C 5분 동안.
- 단계 2.2.6에 설명된 대로, 1 kB DNA ladder를 분자량 표지자로 사용하여 아가로스 겔 전기영동으로 PCR 산물을 분석하십시오.
- 1 kb DNA 사다리와의 이동 거리를 비교하여 PCR 산물을 평가하고, 619 bp의 예상 앰플리콘 크기에 해당하는 밴드를 확인하십시오. cadD, 2,564 bp용 cadA, 그리고 154 bp의 미토콘드리아 (mitochondria).
참고: 검출 가능한 플라스미드 DNA가 없으면서 기대되는 결과가 증폭된 경우 cadD, cadA, 그리고 mt 게놈 DNA로부터 얻은 단편들은 생흡착 유전자 카세트의 염색체 통합을 뒷받침하는 증거를 제공합니다.
- 별도로 준비하십시오 25 µL ~의 증폭을 위한 PCR 반응 혼합물 cadD, cadA및 mt 유전자
- 준비하기 λ Red 재조합 숙주 세포.
4. 카나마이신 내성 마커를 제거한다.
- Biosorbent 유전자 카세트가 포함된 전기천공 가능 재조합 E. coli MG1655 세포를 준비한다.
- 단계 3.2.7에서 확인된 염색체 통합 바이오소번트 카세트를 보유한 재조합 E. coli MG1655 콜로니를 kanamycin (50 µg/mL)이 첨가된 LB 배지 5 mL에 접종한다.
- OD₆₀₀이 0.4–0.6에 도달할 때까지 37 °C에서 180 rpm으로 진탕 배양한다.
- OD₆₀₀이 0.4–0.6에 도달한 즉시 배양액을 얼음에 옮겨 15분 동안 보관한다.
- 4 °C에서 4,000 × g로 10분 동안 원심분리하여 세포를 수확하고 상층액을 제거한다.
- 세포 펠릿을 차가운 탈이온수로 2회 세척한 후, 차가운 10% (v/v) glycerol로 1회 더 세척한다.
- 최종 세포 펠릿을 차가운 10% (v/v) glycerol 50 µL에 재부유시킨다.
참고: 전기천공 능력을 유지하기 위해 세척 과정 전반에 걸쳐 세포와 모든 용액을 차갑게 유지한다.
- 헬퍼 플라스미드 pCP20의 전기천공
- 전기천공 가능 세포 50 µL에 pCP20 헬퍼 플라스미드 50 ng을 첨가한다. 가볍게 혼합한 후 혼합물을 미리 냉각시킨 전기천공 큐벳으로 옮긴다.
- 2.5 kV, 600 Ω, 25 µF 설정으로 세포를 전기천공한다.
- 즉시 큐벳에 SOC 배지 1 mL를 첨가하고 세포를 가볍게 재부유시킨다.
- 회복된 세포를 멸균 배양 튜브로 옮기고 30 °C에서 180 rpm으로 1시간 동안 진탕 배양한다.
- 회복된 배양액 100 µL를 ampicillin (100 µg/mL)이 첨가된 LB 한천 배지에 도말한다. 플레이트를 30 °C에서 16–18시간 동안 배양한다.
- 잘 분리된 단일 콜로니를 선택하여 양성 재조합체를 확인한다.
- 단계 2.2.3에 설명된 플라스미드 분리법과 단계 2.2.6에 설명된 아가로스 겔 전기영동법을 통해 pCP20 플라스미드의 존재를 확인한다.
참고: 온도 민감성 pCP20 플라스미드를 보존하기 위해 형질전환된 세포를 30 °C에서 유지한다.
- kanamycin 내성 카세트 제거
- 단계 4.2에서 확인된 ampicillin 내성 콜로니를 항생제가 없는 LB 배지에 접종하고, 42 °C에서 180 rpm으로 16–18시간 동안 진탕 배양하여 FLP 재조합효소 발현을 유도하고 온도 민감성 pCP20 플라스미드를 제거한다.
- 16–18시간 동안 배양한 배양액을 항생제가 없는 LB 한천 배지, kanamycin (50 µg/mL) 함유 LB 한천 배지, ampicillin (100 µg/mL) 함유 LB 한천 배지에 각각 도말한다. 각 플레이트를 37 °C에서 16–18시간 동안 배양한다.
- 항생제가 없는 LB 한천 배지에서만 자라고 kanamycin 또는 ampicillin 함유 플레이트에서는 자라지 않는 콜로니를 식별한다. 이 콜로니들을 추정 마커 프리(marker-free) 재조합체로 선택한다.
- 단일 콜로니를 신선한 항생제 미함유 LB 한천 배지에 다시 도말하여 마커 프리 재조합체를 정제한다.
일시 정지 지점: 정제된 마커 프리 재조합 균주를 −80 °C에서 글리세롤 스톡으로 보관하며, 이후의 분자적 확인 또는 기능적 특성 분석 시까지 유지한다.
5. 형광 현미경을 사용하여 구축된 전세포 바이오소펀트의 GFP 발현을 분석한다.
- 중금속 노출을 위한 박테리아 배양액을 준비하십시오.
- 접종하다 5 µL 16~18시간 동안 배양한 재조합 마커 프리(marker-free) 배양액의 E. coli 단계 4.3.4의 염색체 통합 바이오소번트 구조체를 보유한 MG1655를 Cd가 포함된 LB 배지에 접종한다.2⁺, 아연2⁺, 또는 Pb2⁺ 최종 농도 1, 5, 10, 50, 100, 500 또는 1000 ppm으로.
- 중금속 용액을 조제하려면, 먼저 2,000 ppm의 멸균된 Cd 표준 용액을 준비하십시오.2⁺, 아연2⁺, 및 Pb2⁺ 분석 등급의 염화 카드뮴(CdCl2)을 용해함으로써₂), 염화아연(ZnCl₂), 그리고 질산납 [Pb(NO₃)₂], 각각 멸균된 LB 배지에서.
- 각 스톡 용액을 다음을 통해 여과 멸균합니다. 0.22 µm 막 여과 장치. 멸균된 스톡 용액을 다음 조건에서 보관하십시오. 4 °C 사용 전까지.
- 각 스톡 용액을 멸균된 LB 배지로 희석하여 금속 이온의 최종 농도가 1, 5, 10, 50, 100, 500 및 1,000 ppm이 되도록 신선한 작업 용액을 준비한다.
참고: 서로 다른 금속 이온 간의 침전이나 상호작용을 방지하기 위해 각 금속 용액을 개별적으로 준비하십시오.
- 네 가지 대조군 조건을 준비하십시오: 야생형 E. coli 재조합 균주와 동일한 조건에서 배양된 MG1655, 마커-프리(marker-free) 재조합 균주 E. coli 재조합 무금속 대조군으로서 중금속이 첨가되지 않은 LB 배지에서 배양된 염색체 통합 다중 유전자 카세트를 보유한 MG1655와, GFP를 발현하는 E. coli GFP 양성 생물학적 대조군으로는 pQBIT-GFP-T7 플라스미드를 포함하는 JM109 균주를 사용하였으며, 비생물학적 대조군으로는 해당 중금속 농도가 포함된 미접종 LB 배지를 사용하였다.
- 모든 배양물을 16~18시간 동안 다음 조건에서 배양하십시오. 37 °C 180 rpm으로 진탕하며.
- 접종하다 5 µL 16~18시간 동안 배양한 재조합 마커 프리(marker-free) 배양액의 E. coli 단계 4.3.4의 염색체 통합 바이오소번트 구조체를 보유한 MG1655를 Cd가 포함된 LB 배지에 접종한다.2⁺, 아연2⁺, 또는 Pb2⁺ 최종 농도 1, 5, 10, 50, 100, 500 또는 1000 ppm으로.
- 현미경 슬라이드를 준비하십시오.
- 피펫 1 µL 각 세균 배양액을 각각의 깨끗한 유리 현미경 슬라이드 위에 도포한다. 배양액을 펴 발라 얇고 균일한 세포층을 형성하고, 도말 표본을 완전히 자연 건조시킨다.
- 형광 이미지를 획득하십시오.
- 형광 현미경을 사용하여 준비된 시료를 600배율로 관찰하십시오.× FITC 필터 세트(들뜸 파장, 460–490 nm)가 장착된 배율.
- 모든 재조합 샘플 및 대조군 샘플에 대해 동일한 현미경 설정을 사용하여 형광 이미지와 그에 대응하는 명시야 이미지를 캡처하십시오.
참고: 처리군 간의 GFP 형광 강도를 직접 비교할 수 있도록 모든 시료에 대해 노출 시간, 게인(gain), 조명 강도 및 배율을 동일하게 유지하십시오.
주의: GFP 광퇴색을 최소화하기 위해 시료가 들뜸 광선에 장시간 노출되지 않도록 하십시오.
결과
인실리코(In-silico) 다중 유전자 바이오소bent 구조 설계
설계된 다중 유전자 바이오소벤트 카세트의 총 길이는 4,741 bp이며, 구성적 Ppdh 프로모터와 그 뒤를 잇는 중금속 내성 유전자인 cadD, cadA, mt가 폴리시스트로닉 오페론 형태로 배열되어 구성되었습니다. 효율적인 번역을 위해 각 코딩 서열의 상류에 개별 리보솜 결합 부위(RBS)를 포함시켰으며, 컨스트럭트의 발현을 모니터링할 수 있도록 바이오소벤트 유전자의 하류에 gfp 리포터 유전자를 포함했습니다(그림 1).
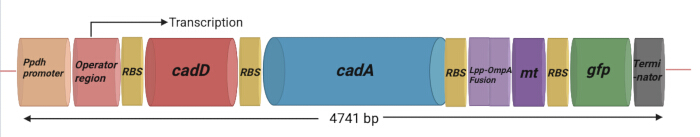
그림 1: 다중 유전자 컨스트럭트의 설계 및 구성. 4,741-bp 다중 유전자 카세트는 중금속 내성 및 격리와 관련된 유전자의 발현을 유도하기 위해, 구성적 pyruvate dehydrogenase (Ppdh) 프로모터와 그 뒤에 오는 오퍼레이터 영역으로 설계되었습니다. 이 컨스트럭트는 중금속 내성 유전자인 cadD와 cadA, metallothionein (mt) 유전자, 의도한 세포 표면 국소화를 위해 mt에 융합된 lipoprotein outer membrane protein A (Lpp-OmpA) 표면 전시 성분, 그리고 gfp 리포터 유전자를 포함합니다. 다중 유전자 카세트 내에서의 번역을 지원하기 위해 각 코딩 서열의 상류에 개별 리보솜 결합 부위 (RBS; 5′-AGGAGG-3′)가 삽입되었습니다. gfp의 하류에는 터미네이터 서열이 위치합니다. 전체 카세트는 이후 E. coli로의 클로닝 및 염색체 통합을 위해 4,741-bp 컨스트럭트로 설계되었습니다. 약어: Ppdh = pyruvate dehydrogenase 프로모터; RBS = 리보솜 결합 부위; Lpp-OmpA = lipoprotein–outer membrane protein A; mt = metallothionein; gfp = 녹색 형광 단백질 유전자; bp = base pairs; E. coli = Escherichia coli. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
세포 외 금속 격리를 용이하게 하기 위해, 메탈로티오네인 단백질의 표면 국소화를 가능하게 하도록 mt 유전자를 Lpp-OmpA 외막 앵커에 융합하였다. 제작된 구조체 설계에 따라, CadD와 CadA는 transmembrane 금속 수송 단백질로서 내막으로 표적화된 반면, Lpp-OmpA-Mt 융합 단백질은 외막으로 표적화되었다. GFP 리포터 단백질은 바이오소bent 유전자 발현 모니터링을 용이하게 하기 위해 세포질에서 발현되도록 설계되었다(그림 2).
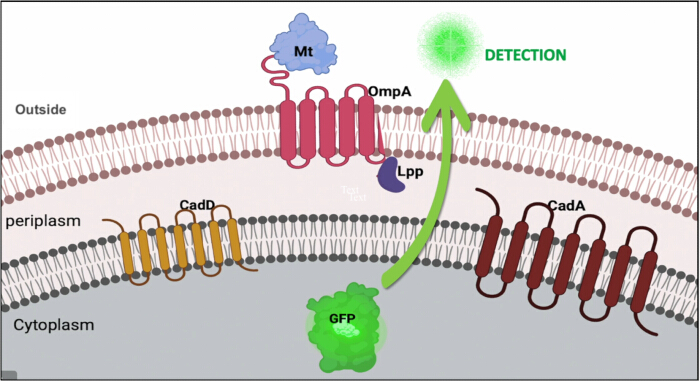
그림 2: 다중 유전자 바이오소벤트 구축물에서 발현된 단백질의 예상 국소화.CadD와 CadA는 내막 내로 국소화되도록 설계되었으며, 지질단백질 외막 단백질 A(Lpp-OmpA)-메탈로티오네인 융합 단백질은 외막을 표적으로 하였고, 녹색 형광 단백질은 세포질 리포터 단백질로 포함되었습니다. 약어: Lpp-OmpA = lipoprotein–outer membrane protein A; Mt = metallothionein; GFP = green fluorescent protein. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
바이오흡착제 구조물에 통합된 각 유전 요소의 뉴클레오타이드 서열 출처는 표 1에 나열되어 있습니다.
| 생체 흡착제 구조 내의 유전적 요소 | 컨스트럭트 내 위치 (bp) | 출처/참고문헌 |
| Ppdh | 7-74 | Gao 등, 2002.14 |
| 작업자 | 75-92 | Staphylococcus epidermidis 균주 TWSL_22의 cad D 오퍼레이터 영역: NCBI Gene Bank 등록 번호: MK900473.1 |
| cadD | 97-716 | NCBI Gene Bank 등록 번호: MK900473.1 |
| cadA | 770-3334 | NCBI Gene Bank 등록 번호: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| 미토콘드리아 전사 (Mitochondrial Transcription) | 3755-3909 | NCBI Gene Bank 등록 번호: MK900456.1 |
| 녹색 형광 단백질(GFP) | 3960-4679 | TPMV_P-EGFP_H-His6 벡터, NCBI Gene Bank 등록 번호: MF379627.1 |
| 터미네이터 | 4684-4741 | Bacillus megaterium 균주 TWSL-4의 cadAC 오페론 터미네이터 영역: NCBI Gene Bank 등록 번호: MK327282.1 |
표 1: 바이오소벤트 구조체의 유전 요소를 위한 뉴클레오타이드 서열 출처. 이 표는 서열 출처, 등록 번호 또는 참고 문헌, 유전자 구조체 내 뉴클레오타이드 위치를 포함하여 4,741-bp 다중 유전자 구조체에 통합된 유전 요소들을 요약한 것입니다. 약어: Ppdh = 피루브산 탈수소효소 프로모터; Lpp-OmpA = 지질단백질-외막 단백질 A; mt = 메탈로티오네인; gfp = 녹색 형광 단백질 유전자; NCBI = 국립생물정보센터; bp = 염기쌍.
합성된 컨스트럭트의 E. coli BL21(DE3) 형질전환 및 검증
바이오소рб젠트 유전자 카세트를 포함하는 재조합 pET-21a 플라스미드는 제한 효소 절단을 통해 성공적으로 검증되었다(그림 3A). BamHI 및 XhoI를 이용한 이중 절단 결과, pET-21a 벡터 백본(5,331 bp)과 바이오소рб젠트 유전자 카세트(4,741 bp)에 해당하는 두 개의 DNA 단편이 생성되었으며, 이는 예상되는 컨스트럭트 크기와 일치하였다. 두 DNA 단편의 크기가 비슷하여 1% 아가로스 겔에서 분리 정도는 제한적이었으나, 두 단편 모두 명확히 구별되어 재조합 컨스트럭트의 무결성이 확인되었다.
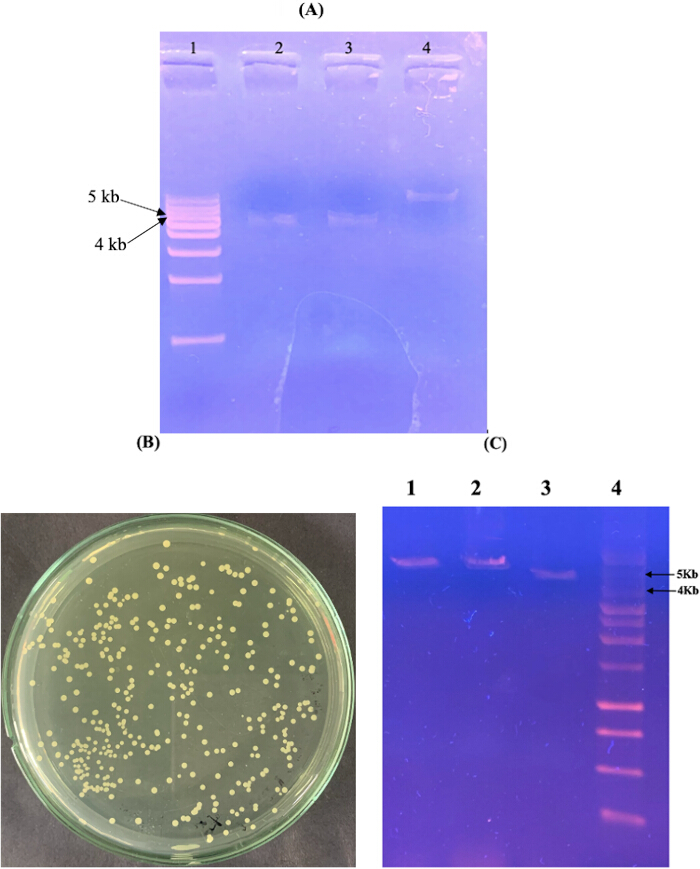
그림 3재조합 바이오소번트 플라스미드의 구축 및 검증 (A) pET-21a 발현 벡터에 클로닝된 합성 바이오소번트 구조체의 제한효소 분석. 레인 1, 1 kb DNA 사다리; 레인 2–3, pET-21a 벡터 백본(5,331 bp)과 바이오소번트 유전자 카세트(4,741 bp)를 보여주는 이중 절단된 재조합 플라스미드; 레인 4, 절단되지 않은 재조합 플라스미드. (B) 암피실린 내성 E. coli 재조합 바이오소bent 플라스미드를 보유한 BL21(DE3) 형질전환체. (C) 대표 형질전환체로부터 분리한 플라스미드의 제한효소 분석. 레인 1, BamHI 처리 플라스미드; 레인 2, XhoI 처리 플라스미드; 레인 3, BamHI/XhoI 이중 처리 플라스미드; 레인 4, 1 kb DNA 사다리. 약어: DNA = deoxyribonucleic acid; bp = 염기쌍; kb = 킬로베이스; E. coli = Escherichia coli. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
재조합 플라스미드를 E. coli BL21(DE3)에 형질전환시킨 후, ampicillin 내성 콜로니를 성공적으로 회수하였다(그림 3B). 대표적인 형질전환체로부터 분리한 플라스미드 DNA를 제한효소 절단으로 분석하였다. BamHI, XhoI 및 이들의 복합 이중 절단을 통해 예상되는 제한효소 패턴이 생성되었으며, 이를 통해 E. coli BL21(DE3) 내에서 재조합 바이오소번트 플라스미드가 성공적으로 증식되었음을 확인하였다(그림 3C).
E. coli MG1655 내 바이오소bent 유전자 카세트의 염색체 통합 평가
바이오소번트(biosorbent) 유전자 카세트가 염색체 통합 벡터인 pKIKOArsBKm에 성공적으로 클로닝되었습니다. 재조합 클론은 처음에 kanamycin (50 µg/mL)이 첨가된 LB agar에서 선택되었습니다 (그림 4A). 제한 효소 분석을 통해 통합 벡터로의 바이오소번트 카세트 클로닝이 성공적으로 이루어졌음을 확인했습니다 (그림 4B). 재조합 플라스미드를 NotI로 선형화하여 약 8.9 kb의 예상 DNA 단편을 얻었으며, BamHI와 SacI로 이중 절단하여 4.2-kb 벡터 백본으로부터 4.7-kb 바이오소번트 카세트를 분리함으로써 pKIKOArsBKm에 컨스트럭트(construct)가 정확하게 삽입되었음을 확인했습니다. 절단되지 않은 플라스미드는 예상된 nicked 및 supercoiled 구조를 나타냈습니다.
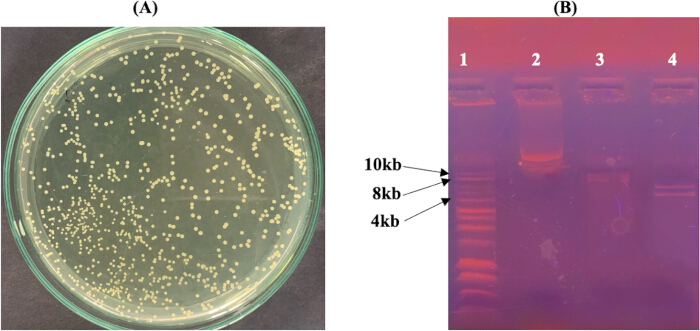
그림 4: 바이오소번트 유전자 카세트를 포함하는 재조합 염색체 통합 벡터의 구축. (A) 재조합 pKIKOArsBKm 플라스미드를 보유한 카나마이신 내성 E. coli Pir1 콜로니. (B) 재조합 pKIKOArsBKm의 제한 효소 분석. 레인 1, 1 kb DNA ladder; 레인 2, 절단되지 않은 재조합 플라스미드; 레인 3, NotI로 선형화된 플라스미드 (~8.9 kb); 레인 4, BamHI/SacI 이중 절단 플라스미드로, 4.2-kb 벡터 백본과 4.7-kb 바이오소번트 카세트가 나타남. 약어: DNA = deoxyribonucleic acid; kb = kilobases; E. coli = Escherichia coli. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
선형화된 재조합 pKIKOArsBKm 구조물을 전기 천공 가능 E. coli MG1655(pKD46) 세포에 도입하여 λ Red 매개 염색체 통합을 유도하였습니다. 카나마이신 함유 배지에서 선별 과정을 거친 후, 통합 성공 여부를 확인하기 위해 대표적인 재조합 콜로니로부터 게놈 DNA와 플라스미드 DNA를 분리하였습니다.
그림 5에서 보듯이, 대표적인 재조합 콜로니(Lane 1)에서 게놈 DNA가 분리된 반면, 플라스미드 분리 후에는 검출 가능한 플라스미드 DNA가 관찰되지 않았습니다(Lane 2). 표 2에 기술된 유전자 특이적 프라이머를 이용한 PCR 증폭 결과, 게놈 DNA 조제물(Lanes 4–6)에서 cadD (619 bp), cadA (2,564 bp) 및 mt (154 bp)에 대해 예상 크기의 증폭 산물이 생성되었습니다. 종합적으로, 검출 가능한 플라스미드 DNA가 없고 게놈 DNA 조제물에서 3가지 표적 유전자가 검출된 것은 E. coli MG1655의 염색체 내에 다중 유전자 바이오흡착 카세트가 통합되었음을 뒷받침하는 증거가 되었습니다.
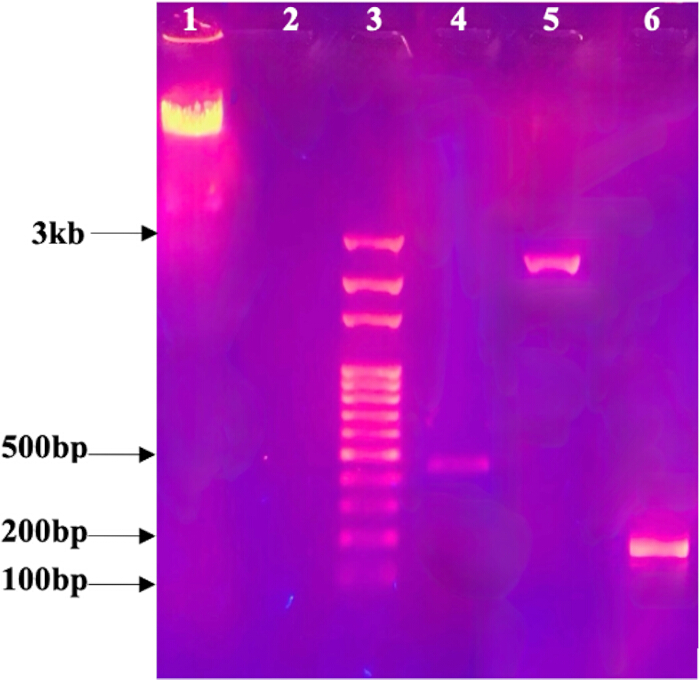
그림 5: 바이오흡착 유전자 카세트를 보유한 재조합 E. coli 균주의 분자 평가. 레인 1, 재조합 E. coli MG1655에서 분리한 게놈 DNA; 레인 2, 해당 재조합 콜로니에서 분리한 플라스미드(검출 가능한 플라스미드 DNA가 없음을 나타냄); 레인 3, 100 bp DNA ladder; 레인 4, cadD (619 bp)의 PCR 증폭; 레인 5, cadA (2,564 bp)의 PCR 증폭; 레인 6, mt (154 bp)의 PCR 증폭. 약어: DNA = deoxyribonucleic acid; PCR = polymerase chain reaction; bp = base pairs; mt = metallothionein; E. coli = Escherichia coli. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
| 표적 DNA 서열 | 프라이머 이름 | 올리고뉴클레오타이드 서열 (5’→3’) | *T안 (℃) | PCR 산물의 예상 크기(bp) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| 미토콘드리아(mt) | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
표 2: 다음의 증폭을 위한 프라이머 상세 정보 cadD, cadA, 및 미토콘드리아(mt.) 표에는 cadD, cadA 및 mt의 PCR 증폭에 사용된 정방향 및 역방향 프라이머 서열과 그에 해당하는 어닐링 온도 및 예상 앰플리콘 크기가 나열되어 있습니다.하나의- PCR에 적용된 각 프라이머 쌍의 어닐링 온도.
재조합 E. coli MG1655의 kanamycin 저항성 마커 제거 평가
pCP20 헬퍼 플라스미드를 이용한 형질전환 후, ampicillin (100 µg/mL)이 첨가된 LB-agar 배지에서 ampicillin 내성 콜로니를 회수하였습니다. 대표적인 형질전환체로부터 플라스미드를 분리한 후 pCP20에 해당하는 플라스미드 DNA를 검출하였습니다(그림 6).
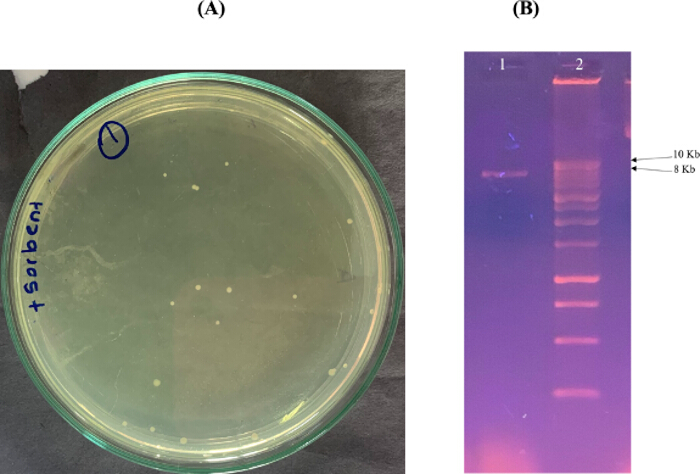
그림 6: 염색체에 통합된 바이오소bent 카세트를 보유한 재조합 E. coli MG1655로의 pCP20 형질전환 확인. (A) pCP20 헬퍼 플라스미드 도입 후의 암피실린 저항성 형질전환체. (B) pCP20 플라스미드의 존재를 확인하는 아가로스 겔 전기영동. 레인 1, 분리된 pCP20 플라스미드 (~9.3 kb); 레인 2, 10 kb DNA 래더. 약어: DNA = deoxyribonucleic acid; kb = kilobases; E. coli = Escherichia coli. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
FLP 재조합효소 매개 마커 제거 및 pCP20 큐어링을 위한 온도 처리 후, 재조합 콜로니를 항생제 민감도 테스트로 평가하였습니다. 그림 7에 나타낸 바와 같이, 테스트한 콜로니는 항생제가 없는 LB 한천 배지에서는 성장하였으나, kanamycin (50 µg/mL) 또는 ampicillin (100 µg/mL)이 첨가된 LB 한천 배지에서는 성장하지 않았습니다. 이러한 항생제 민감성 표현형은 마커 제거 및 플라스미드 큐어링 절차 이후의 kanamycin 저항성 상실 및 ampicillin 저항성 상실과 일치하였습니다.
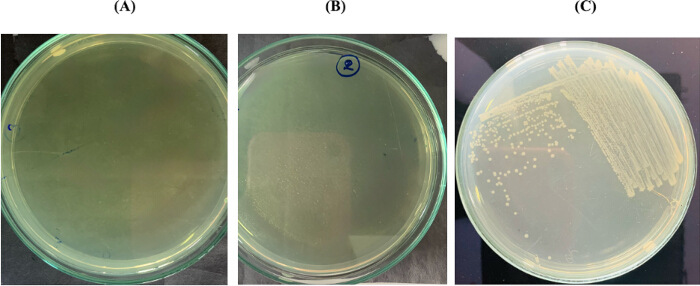
그림 7: flippase 매개 kanamycin 저항성 마커의 제거 및 pCP20 헬퍼 플라스미드의 소실 확인. (A) kanamycin (50 µg/mL)이 첨가된 Luria-Bertani 한천 배지에서 박테리아가 성장하지 않음. (B) ampicillin (100 µg/mL)이 첨가된 LB 한천 배지에서 박테리아가 성장하지 않음. (C) 항생제가 없는 LB 한천 배지에서 박테리아가 정상적으로 성장하여 마커 제거 후의 세포 생존능을 확인함. 약어: LB = Luria-Bertani; E. coli = Escherichia coli. 이 그림의 더 큰 버전을 보려면 여기를 클릭하십시오.
생체흡착 구조체를 보유한 재조합 E. coli MG1655의 형광 현미경 분석
염색체 통합 절차를 통해 생성된 재조합 E. coli MG1655를 대상으로 1에서 1,000 ppm 범위의 농도로 Cd2⁺, Zn2⁺ 및 Pb2⁺에 노출시킨 후 검출 가능한 녹색 형광이 나타나는지 평가하였다. 테스트한 모든 금속 농도에서 재조합 세포의 검출 가능한 녹색 형광은 관찰되지 않았다. 4가지 모든 대조군 샘플에서도 형광 신호가 검출되지 않았다.
토론
본 프로토콜은 중금속 내성 및 격리와 관련된 유전자를 포함하며, 염색체에 통합된 마커 프리(marker-free) 다중 유전자 재조합 E. coli 균주를 구축하기 위한 워크플로우를 설명합니다. 이 방법은 다중 유전자 카세트 조립, pKIKOArsBKm 통합 벡터로의 클로닝, λ Red 매개 염색체 통합, FLP-FRT 매개 선택 마커 제거, 재조합 콜로니의 분자적 평가 및 형광 현미경 관찰을 결합한 것입니다. 이 접근 방식은 최종 구축물을 다중 복제 플라스미드에서 유지하는 것을 방지하고, 카나마이신 내성 마커가 없는 재조합 균주를 생성하도록 설계되었습니다.
본 프로토콜을 성공적으로 수행하기 위해서는 몇 가지 단계가 매우 중요합니다. λ Red 매개 통합 과정 중, 재조합 전 온도 민감성 pKD46 플라스미드를 30 °C로 유지하고 L-arabinose로 λ Red 재조합 단백질을 유도하는 것이 효율적인 리콤비니어링(recombineering)을 위해 중요합니다16,17. 전기천공 효율이 높은(electrocompetent) E. coli MG1655(pKD46) 세포를 준비할 때에도 저온에서 세포와 세척 용액을 유지하고 전기천공 전 잔류 염을 최소화하는 것이 필요합니다. 선형 DNA가 λ Red 매개 재조합의 기질로 작용하므로, 재조합 pKIKOArsBKm 컨스트럭트는 전기천공 전에 완전히 선형화하고 정제해야 합니다. pKIKO 통합 시스템은 상대적으로 큰 DNA 삽입물을 수용하고 효율적인 염색체 통합을 지원하는 것으로 이전에 보고된 바 있습니다18,19. 선택 과정 이후, 후보 콜로니는 플라스미드 및 게놈 DNA 준비물을 모두 사용하여 평가해야 합니다. 본 연구에서는 게놈 DNA 준비물로부터 플라스미드 DNA가 검출되지 않음과 동시에 cadD, cadA 및 mt 의 증폭이 확인되어 염색체 통합과 일치하는 증거를 제공하였습니다. 다만, 이러한 분석만으로는 정확한 게놈 통합 사건을 확정적으로 입증할 수 없습니다. 향후 프로토콜 적용 시 접합부 특이적 PCR(junction-specific PCR), 통합 경계 영역의 시퀀싱 또는 전전체 게놈 시퀀싱(whole-genome sequencing)을 통해 통합 위치를 더욱 직접적으로 확인할 수 있을 것입니다.
마커 제거는 이 방법의 또 다른 핵심 구성 요소입니다. FLP-FRT 재조합 시스템은 게놈 엔지니어링 이후 선택 가능한 항생제 내성 마커를 제거하는 수단을 제공합니다16,20. 온도 민감성 pCP20 헬퍼 플라스미드를 도입한 후, 형질전환체를 30 °C에서 유지한 다음, FLP 매개 마커 제거 및 pCP20 소실을 촉진하기 위해 42 °C에서 배양합니다. 이후 콜로니를 항생제 없는 배지, kanamycin 함유 배지 및 ampicillin 함유 배지에서 평가해야 합니다. 항생제 없는 배지에서의 성장과 동시에 kanamycin 및 ampicillin 함유 배지에서의 성장 부재는 제거 및 큐어링(curing) 절차 후 마커가 없는 후보 콜로니를 식별하기 위한 실질적인 스크리닝 방법을 제공합니다. 항생제 내성 콜로니가 남아 있는 경우, 추가적인 단일 콜로니 정제 및 온도 의존적 큐어링이 추가 특성 분석 전에 필요할 수 있습니다. 여기서 사용된 염색체 통합 전략은 기존의 플라스미드 기반 발현 방법과 다릅니다.
플라스미드 시스템은 더 높은 유전자 복제 수를 제공할 수 있으므로, 강력한 재조합 단백질 발현이 필요할 때 유리할 수 있습니다. 하지만 플라스미드 기반 시스템은 플라스미드 분리, 가변적인 복제 수, 대사적 부담 및 플라스미드 유지를 위한 선택 압력에 대한 의존성의 영향을 받을 수 있습니다. 염색체 통합은 최종 바이오흡착제 카세트를 염색체 외 플라스미드로 유지할 필요를 없애주며, 본 프로토콜에서는 더 지속적인 유전적 구성을 제공하기 위해 선택되었습니다. 이전 연구들은 세포 분열 동안 유전적 유지를 개선하기 위한 접근 방식으로 염색체 통합을 설명한 바 있습니다21,22. 그러나 본 연구에서 생성된 재조합 균주의 장기적인 유전적 안정성은 직접적으로 평가되지 않았습니다. 따라서 개선된 유전적 안정성을 이 프로토콜의 실험적으로 입증된 결과로 간주해서는 안 됩니다. 다중 유전자 설계는 이 방법의 또 다른 특징입니다. 단일 금속 관련 유전자를 도입하는 대신, 이 카세트는 Lpp-OmpA 표면 전시 설계 및 gfp 리포터와 함께 cadA, cadD 및 메탈로티오네인 (mt)을 결합합니다. 이전의 재조합 박테리아 바이오흡착제 전략들은 일반적으로 개별 금속 결합 단백질이나 저항성 결정 인자에 집중해 왔습니다11,13,23,24. 여기에서 사용된 모듈식 구성은 여러 유전적 구성 요소를 단일 염색체 통합 워크플로우에 통합할 수 있게 합니다. 따라서 이 프로토콜은 의도한 응용 분야에 따라 유전자, 프로모터, 리포터 또는 표면 전시 구성 요소를 수정함으로써 다른 다중 유전자 구조체에 맞게 조정될 수 있습니다. 그럼에도 불구하고, 카세트 크기와 발현되는 유전자 수의 증가는 재조합 효율, 전사, 번역 및 세포 대사 부담에 영향을 미칠 수 있으므로 방법을 조정할 때 이를 고려해야 합니다.
본 연구의 중요한 제한점은 테스트한 실험 조건 하에서 설계된 카세트의 기능적 발현이 입증되지 않았다는 점입니다. 재조합 세포를 Cd2⁺, Zn2⁺ 또는 Pb2⁺에 노출시킨 후 검출 가능한 GFP 형광이 관찰되지 않았습니다. 결과적으로, 본 데이터는 전체 다중 유전자 카세트의 기능적 발현을 확립하거나 재조합 균주에 의한 중금속 생체 흡착을 입증하지 못했습니다. 일반적으로 염색체 통합은 다중 복제 플라스미드 시스템보다 낮은 유전자 복제 수를 나타내며, 재조합 발현은 게놈 삽입 부위와 프로모터 활성의 영향 또한 받을 수 있습니다22,25. 중금속 스트레스에 대한 세포 반응이 이종 유전자 발현에 추가적인 영향을 미쳤을 가능성도 있습니다26,27. 이러한 요인들은 본 연구에서 형광이 검출되지 않은 이유에 대해 실험적으로 확립된 설명이라기보다 가능한 고려 사항들입니다. 이 프로토콜을 적용할 때, 검출 가능한 형광이 나타나지 않는다면 배양 조건, 금속 노출 조건, 프로모터 활성 및 리포터 발현에 대한 평가가 이루어져야 합니다. 전사와 단백질 생성에 대한 독립적인 측정은 불충분한 발현과 형광 검출의 한계를 구분하는 데 도움이 될 것입니다. 또한, 특히 스트레스가 많은 배양 조건 하에서는 여러 재조합 단백질의 동시 발현이 숙주에 추가적인 대사 부담을 줄 수 있습니다28.
검출 가능한 GFP 형광이 나타나지 않는 원인을 규명하기 위해서는 이러한 가능성들에 대해 직접적인 실험적 평가가 필요합니다. 또한, 이 프로토콜은 최종 재조합 균주를 특성화하는 데 있어 몇 가지 한계가 있습니다. 유전자 특이적 PCR과 플라스미드 DNA가 검출되지 않는다는 점은 염색체 통합과 일치하는 증거를 제공하지만, 정확한 통합 부위 서열이나 장기적인 유전적 안정성을 입증하지는 않습니다. 항생제 감수성은 마커 제거 후 실용적인 스크리닝 방법이 되지만, 더 직접적인 확인이 필요한 경우에는 FRT 포함 영역에 대한 분자 분석을 통해 보완할 수 있습니다. 또한, 형광 현미경은 검출 가능한 GFP 형광에 대한 정성적 평가를 제공하지만, 전사 또는 단백질 풍부도에 대한 정량적 측정을 대체할 수는 없습니다. 따라서 이 프로토콜을 사용하여 생성된 균주의 특성화를 강화하기 위해 정량적 역전사 PCR, 단백질 분석, 정량적 형광 측정 및 시퀀싱 기반 확인을 수행할 수 있습니다.
설계된 균주를 기능적인 중금속 바이오흡착제로 평가하기 전에는 추가적인 최적화 및 기능적 특성 분석이 필요합니다. 바이오흡착 성능을 확립하기 위해서는 금속 섭취 또는 제거량에 대한 직접적인 측정이 필수적입니다. 또한 단백질 발현과 국소화, 특히 Lpp-OmpA-metallothionein 융합 단백질에 대한 실험적 검증이 이루어져야 합니다. 관련 배양 조건 하에서 염색체 삽입이 예상되는 유전적 안정성을 제공하는지 확인하기 위해 장기 계대 배양 실험이 필요할 것입니다. 마커 프리(Marker-free) 게놈 엔지니어링은 여러 선택 마커의 축적 없이 후속 염색체 변형을 용이하게 하여, 다중 유전자 작제물의 추가 개발 기회를 제공할 수 있습니다15,27.
전반적으로, 본 프로토콜은 염색체에 통합된 마커-프리(marker-free) 다중 유전자 재조합 박테리아 균주를 구축하고 평가하기 위한 방법론적 체계를 제공합니다. 이러한 모듈형 설계는 다른 금속 관련 유전자 조합, 리포터 시스템 또는 합성 생물학 응용 분야에 맞게 조정될 수 있습니다. 본 연구는 엔지니어링 및 스크리닝 워크플로우를 수립하였으며, 환경 또는 생물 정화 응용 가능성에 대한 결론을 내리기 전에 기능적 발현, 장기적 유전적 안정성, 단백질 국소화 및 중금속 생물 흡착 성능에 대한 실험적 검증이 추가로 이루어져야 합니다.
공개 사항
저자들은 선언할 이해상충 사항이 없습니다.
감사의 글
본 연구는 콜롬보 대학교의 연구 grant(AP/3/2/2018/CG/33)의 지원을 받아 수행되었습니다.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| 0.22 μm 멤브레인 필터 | ThermoFisher Scientific | 596-3320 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| 1 kb DNA 마커 | Promega Corporation | G5711 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| 10 kb DNA 래더 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 해당 사항 없음 | 그림 6에 사용된 분자량 마커 |
| 100 bp DNA 래더 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주시기 바랍니다. | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 그림 5에 사용된 분자량 마커 |
| 10X T4 DNA ligase 버퍼 | Promega Corporation | C1263 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| 6× DNA 로딩 버퍼 | 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 아가로스 겔 전기영동에 사용됨 |
| 아가로스 | 분자 설계 | A113-3 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 아세트산 암모늄 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 해당 사항 없음 | 게놈 DNA 추출을 위해 7.5 M 용액으로 준비함 |
| 앰피실린 | ThermoFisher Scientific | J60977.14 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| BamHI 제한 효소 | New England BioLabs | R0136S | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주십시오. |
| 염화 카드뮴 | ThermoFisher Scientific | 219141000 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| 염화칼슘 | ThermoFisher Scientific | 012316.A7 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| 원심분리기 | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| 탈이온수 | ThermoFisher Scientific | 751-610 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| DNA 안전 염색약 | 분자 설계 | C138 | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주십시오. |
| dNTP 믹스 | Promega Corporation | U1511 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 전기영동 장비 | BioRad | 1704405 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 전기천공법 큐벳 | BioRad | 1652086 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 전기천공기 | BioRad | 1652100 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| Escherichia coli BL21(DE3) | 콜롬보 대학교 화학과 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| Escherichia coli MG1655 | 일본 요코하마, 도쿄과학대학교, 생명과학기술학과 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| Escherichia coli Pir1 컴피턴트 세포(competent cells) | ThermoFisher Scientific | C101010 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| Escherichia coli BL21(DE3) 컴피턴트 세포 | ThermoFisher Scientific | C600003 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| Escherichia coli pQBIT-GFP-T7 플라스미드를 포함하는 JM109 균주 | 도쿄과학대학교 생명과학기술학과, 일본 요코하마 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주세요. | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| ET 완충액 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. | 제공된 텍스트가 없습니다. 번역할 소스 텍스트를 입력해 주세요. | 1 L의 ET 완충액을 준비하려면, 약 800 mL의 증류수에 Tris base 6.06 g과 EDTA 3.72 g을 녹인다. HCl을 사용하여 pH를 필요한 값으로 조절하고 충분히 혼합한 후, 증류수를 더해 최종 부피를 1 L로 맞춘다. |
| 에탄올 | ThermoFisher Scientific | T038181000CS | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| 에틸렌디아민테트라아세트산 (EDTA) | ThermoFisher Scientific | 17892 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| 형광 현미경 | 해안 현미경 | Olympus BX53/ 11679 | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주십시오. |
| 겔 전기영동 장치 | Bio Rad | 1704405 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| 빙초산 | MilliporeSigma | PHR1748 | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주십시오. |
| 글리세롤 | MilliporeSigma | G5516 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| 구아니딘 티오시아네이트 | ThermoFisher Scientific | 433941000 | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주시기 바랍니다. |
| 염산 (HCl) | MilliporeSigma | 1.00317 | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주시기 바랍니다. |
| 카나마이신 | ThermoFisher Scientific | 15160054 | 입력된 원문 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| L-아라비노스 | ThermoFisher Scientific | 365185000 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| 질산납 | ThermoFisher Scientific | 211565000 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 루리아–Bertani (LB) 한천 배지 | 분자 설계 | C120 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| 루리아–Bertani (LB) 배지 | 분자 설계 | C121 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주시기 바랍니다. |
| 용해 완충액 | 해당 사항 없음 | 제공된 원문 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 용해 버퍼를 준비하려면, 5 M NaOH와 20% (w/v) SDS 스톡 용액을 적절한 부피로 혼합하여 최종 농도가 0.2 N NaOH 및 1% (w/v) SDS가 되도록 합니다. 증류수를 사용하여 필요한 최종 부피로 맞춘 후 충분히 섞어줍니다. |
| 라이소자임 | ThermoFisher Scientific | 89833 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| 염화마그네슘 (MgCl2)2) | 해당 사항 없음 | 해당 사항 없음 | PCR 반응에서 최종 농도 1.5 mM로 사용됨 |
| 중화 용액 | 제공된 원문 텍스트가 없습니다. 번역할 내용을 입력해 주시기 바랍니다. | 제공된 소스 텍스트가 없습니다. 번역할 텍스트를 입력해 주세요. | 3 M potassium acetate와 glacial acetic acid를 사용하여 중화 완충액을 준비하십시오. 증류수로 용액을 필요한 최종 부피까지 맞춘 후 충분히 혼합하십시오. |
| NotI 제한 효소 | New England BioLabs | R0189S | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| pCP20 | 일본 요코하마, 도쿄과학대학 생명과학기술학과 | 내용 없음 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| PCR 기기 | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| E. coli BL21(DE3) 내의 pET-21a 플라스미드 | 콜롬보 대학교 화학과 | 입력된 원문 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 인산 완충 식염수 | MilliporeSigma | P4474 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| pKD46 | Creative Biogene | OVT2612 | 제공된 원문 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| pKIKOArsBKm | Addgene | 46766 | 제시된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| 아세트산 칼륨 | MilliporeSigma | 236497 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| 제한효소 버퍼 | 제공된 소스 텍스트가 없습니다. 번역할 텍스트를 입력해 주세요. | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. | 제한 효소 절단 반응에 사용됨 |
| SacI 제한 효소 | New England BioLabs | R0156 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 진탕 배양기 | 결정 기술 및 산업 | IS-A6 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 아세트산 나트륨 | ThermoFisher Scientific | A13184.30 | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주세요. |
| 소듐 도데실 설페이트 (SDS) | ThermoFisher Scientific | 15525017 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| 수산화나트륨 (NaOH) | MilliporeSigma | 567530 | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주시기 바랍니다. |
| 초최적 배지 (Super optimal broth, SOB medium) | MilliporeSigma | H8032 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| 이화 억제제가 포함된 초최적 배지(SOC) 배지 | ThermoFisher Scientific | J60255.AK | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| T4 DNA 연결효소 | Promega Corporation | M1801 | 입력된 텍스트가 없습니다. 번역할 원문을 제공해 주시기 바랍니다. |
| TAE 완충액 | ThermoFisher Scientific | B49 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| Taq DNA polymerase | Promega Corporation | M3001 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| TE 완충액 | MilliporeSigma | 93283 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| TE 평형화 페놀 | ThermoFisher Scientific | 15513039 | 제시된 원문이 없습니다. 번역할 텍스트를 제공해 주시기 바랍니다. |
| Tris 염기 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 해당 사항 없음 | ET 완충액 제조에 사용됨 |
| 범용 PCR 완충액 | Promega Corporation | M7911 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. |
| UV 투과조명기 | 랩익스체인지(Labexchange) | TFX-35M, 021425 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 자외선/가시광선 분광광도계 | 미생물 테스트 | Jenway 6300, TE15 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. |
| 항온수조 | ThermoFisher Scientific | TSGP05 | 입력된 소스 텍스트가 없습니다. 번역할 텍스트를 제공해 주십시오. |
| XhoI 제한 효소 | New England BioLabs | R0146S | 번역할 원본 텍스트가 제공되지 않았습니다. 번역할 내용을 입력해 주세요. |
| 염화아연 | ThermoFisher Scientific | A16281.36 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주세요. |
| 프라이머 | |||
| cadD 정방향 프라이머 (SD-EF) | 해당 사항 없음 | 입력된 소스 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| cadD 역방향 프라이머 (SE-XHR) | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. | 해당 사항 없음 | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| cadA 정방향 프라이머 (PD-BF) | 해당 사항 없음 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| cadA 역방향 프라이머 (PF-XHR) | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주십시오. | 해당 사항 없음 | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| mt 정방향 프라이머 (SEmtF) | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 해당 사항 없음 | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| mt 역방향 프라이머 (SEmtR) | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주세요. | 제공된 텍스트가 없습니다. 번역할 소스 텍스트를 입력해 주세요. | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| 소프트웨어/도구 이름 | 버전/서버 | URL | 접속 날짜 |
| ExPASy 도구 | TMPRED 서버 | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy 번역 | ExPASy 번역 도구 | https://web.expasy.org/translate/ | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주십시오. |
| I-TASSER | 입력된 텍스트가 없습니다. 번역할 소스 텍스트를 제공해 주시기 바랍니다. | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | GenBank 데이터베이스 | https://www.ncbi.nlm.nih.gov/genbank/ | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. |
| SnapGene | v.7.1.2 | 해당 사항 없음 | 해당 없음 |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
참고문헌
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.