본 연구는 통합 기계 학습, 단일 세포 RNA 시퀀싱 및 실험적 검증을 통해 궤양성 대장염에서 구리독성(cuproptosis) 및 페로토시스(ferroptosis) 관련 바이오마커 5종을 식별함으로써, 임상 진단 및 표적 면역요법에 대한 통찰을 제공합니다.
이 콘텐츠를 보려면 JoVE 구독이 필요합니다. 로그인하거나 오늘 무료 평가판을 시작하세요.
연구 논문
궤양성 대장염의 페로토시스(Ferroptosis) 및 쿠프로토시스(Cuproptosis) 표적화: 종합적인 생정보학 분석 및 실험적 검증 결과
이 논문에서
요약
초록
궤양성 대장염(Ulcerative colitis, UC)은 병태생리가 완전히 규명되지 않은 지속성 장 질환으로, 신흥 공업국에서 유병률과 입원율이 증가하고 있습니다. UC에서는 과도한 장 상피 세포 사멸이 점막 장벽을 파괴하고 염증 반응을 유발합니다. 페로토시스(Ferroptosis)와 구프로토시스(Cuproptosis)는 최근에 기술된 조절된 세포 사멸의 두 가지 형태입니다. 대부분의 UC 연구는 이러한 과정들을 개별적으로 조사해 왔으나, UC 진행 과정에서 이들의 복합적인 역할은 여전히 충분히 규명되지 않은 상태입니다. UC 병태생리에서 이들의 시너지 역할을 조사하기 위해, 본 연구에서는 대규모 전사체 프로파일링을 통해 후보 타겟을 식별한 후 인 비트로(in vitro) 모델에서 검증하는 단계적 접근 방식을 사용하였습니다. 차별 발현 유전자(DEGs)를 페로토시스 관련 유전자(FRGs) 및 구프로토시스 관련 유전자(CRGs)와 교차 분석하였습니다. 중복되는 타겟들은 머신러닝 알고리즘의 합의와 가중 유전자 공동 발현 네트워크 분석(WGCNA)을 통해 우선순위가 지정되었습니다. LCN2, IDO1, CXCL2, NOS2, CD274의 5가지 바이오마커가 UC에서 유의하게 상향 조절되었습니다. 단일 세포 분석을 통해 서로 다른 세포 유형에 걸친 이들의 발현 특성을 분석하였으며, LCN2와 NOS2는 주로 상피 세포에서 농축되어 나타났습니다. 이러한 마커들의 기전적 연관성은 인 비트로 분석을 통해 추가로 평가되었습니다. 페로토시스 또는 구프로토시스 억제제 처리는 Caco-2 세포 모델에서 UC 관련 염증을 완화하고 바이오마커 발현을 조절하였습니다. 이러한 결과는 UC 진행과 관련된 5가지 바이오마커를 식별하였으며, 임상 진단 및 치료적 개입에 활용될 수 있는 잠재적 근거를 제공합니다.
서론
궤양성 대장염(UC)은 전 세계적으로 부담이 증가하고 있으며 상당한 장기 치료 비용이 발생하는 재발성 염증성 장질환입니다1,2. 아미노살리실산염, 코르티코스테로이드, 생물학적 제제 및 소분자 치료제가 치료 옵션을 확대했지만, 많은 환자에게 있어 지속적인 관해를 달성하는 것은 여전히 어렵습니다3,4. 이러한 미충족 임상적 요구는 조기 진단과 기전 기반 치료를 지원할 수 있는 재현 가능한 분자 마커 및 다루기 쉬운 기전을 규명하는 것의 중요성을 강조합니다5.
페로토시스(Ferroptosis)는 지질 과산화, 글루타치온 고갈 및 GPX4 활성 저하에 의해 유도되는 철 의존적 조절 세포 사멸의 한 형태입니다6. 궤양성 대장염(UC)에서 증가된 철과 말론디알데히드 수치는 페로토시스성 상피 손상과 일치하며, SLC7A11–GSH–GPX4 축의 실험적 활성화 또는 페로토시스의 직접적인 억제는 장벽을 보호할 수 있습니다7,8.
2022년에 기술된 구리 유도 세포사멸(Cuproptosis)은 구리가 리포일화된 미토콘드리아 단백질에 결합할 때 유발되며, 이는 단백질 응집과 단백질 독성 스트레스로 이어집니다9. 장은 구리 대사에서 중심적인 역할을 하기 때문에, 이 경로의 교란은 궤양성 대장염(UC)에서 상피의 산화적 및 염증성 손상을 증폭시킬 수 있습니다10.
페로토시스(Ferroptosis)와 쿠프로토시스(cuproptosis)는 금속 이온 불균형, 미토콘드리아 대사, 글루타치온 고갈 및 산화 스트레스를 통해 수렴될 수 있습니다11. 그러나 이러한 상호작용이 UC에서 재현 가능한 분자적 특징을 생성하는지, 그리고 그러한 특징이 경로 특이적 억제에 반응하는지는 아직 밝혀지지 않았습니다.
본 연구의 가설은 궤양성 대장염(UC)에서 불균형하게 조절되는 페로토시스(ferroptosis)와 쿠프로토시스(cuproptosis) 간의 상호작용이 재현 가능한 바이오마커 시그니처로 수렴하며, 이를 벌크 및 단일 세포 전사체 데이터셋 전반에서 우선순위화하고 장 상피 손상 모델에서 경로 특이적 억제를 통해 완화할 수 있다는 것이었습니다. 이에 따라, 후보 바이오마커를 식별하고 기능적으로 평가하기 위해 다중 코호트 생정보학, 머신러닝, 단일 세포 분석 및 표적 Caco-2 실험을 통합적으로 수행하였습니다(그림 1).
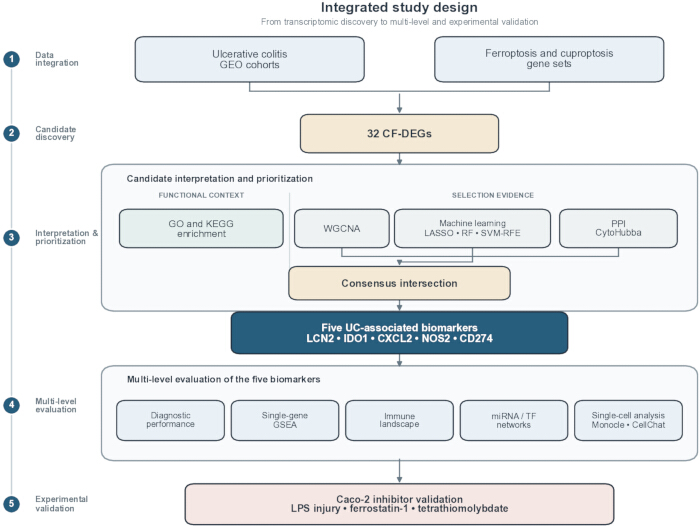
그림 1: 연구 워크플로우. 다중 코호트 전사체 스크리닝, 머신러닝 및 네트워크 기반 바이오마커 우선순위 지정, 단일 세포 국소화, 그리고 Caco-2 세포에서의 억제제 기반 검증을 위한 통합 워크플로우. UC: 궤양성 대장염; GEO: Gene Expression Omnibus; WGCNA: 가중 유전자 공발현 네트워크 분석; PPI: 단백질-단백질 상호작용; ROC: 수신자 조작 특성; GSEA: 유전자 세트 농축 분석. 이 그림의 더 큰 버전을 보시려면 여기를 클릭하십시오.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
프로토콜
본 연구에서는 공개적으로 이용 가능한 데이터 세트와 상업적으로 이용 가능한 인간 세포주를 사용하였습니다. 인간 참여자, 새로 수집된 인체 조직 또는 척추동물이 포함되지 않았으므로 기관 윤리 위원회의 승인은 필요하지 않았습니다. 프로토콜에 사용된 연구 도구, 소프트웨어 및 온라인 리소스는 재료 표에 나열되어 있습니다.
1. 차등 발현 분석을 위한 데이터 처리
전사체 발견 및 검증 코호트를 구축하기 위해, Gene Expression Omnibus (GEO) 데이터베이스에서 “ulcerative colitis”라는 용어로 검색을 수행하였다. GSE87466, GSE92415, GSE107499 및 GSE75214의 네 가지 데이터셋을 훈련 세트로 사용하였으며, GSE47908은 외부 검증용으로 남겨두었다. 훈련 데이터셋은 Sangerbox 3.0의 ComBat을 사용하여 정규화 및 배치 보정을 수행하였고, 검증 데이터셋은 독립적으로 처리하였다.
단일 소스 편향을 줄이기 위해 FerrDB에서 총 583개의 페로토시스 관련 유전자(FRGs)를 확보하고 문헌에 보고된 유전자들을 추가하였다12. 또한, 기발표된 연구들로부터 96개의 큐프로토시스 관련 유전자(CRGs) 세트를 수집하였다12,13,14. 차등 발현 분석은 limma를 사용하여 |log₂ fold change| > 1 및 Benjamini–Hochberg 보정 P < 0.05의 임계값으로 수행하였다. 정규화, 배치 보정, 차등 발현 및 클러스터링의 진단 플롯은 Supplementary Figure 1에 제시되어 있다. 샘플 구성, 플랫폼 및 코호트 할당 정보는 Supplementary Table 1에 제시되어 있다.
2. UC에서의 CF-DEG 식별
공발현되는 FRG 및 CRG를 식별하기 위해 |r| > 0.5 및 P < 0.05의 임계값을 사용하여 Pearson 상관 분석을 수행하였습니다. 도출된 유전자 세트를 차별 발현 유전자(DEG)와 교차 분석하여 cuproptosis-ferroptosis 공발현 차별 발현 유전자(CF-DEG)를 식별하였습니다.
3. 농축 분석
clusterProfiler와 Bioinformatics.com.cn 플랫폼을 사용하여 유전자 온톨로지(Gene Ontology, GO) 및 Kyoto Encyclopedia of Genes and Genomes (KEGG) 풍부성 분석을 수행하였다. Benjamini–Hochberg 보정 P < 0.05를 유의성 임계값으로 사용하였다. 풍부성 도표는 부록 그림 2에 제시되어 있다.
4. 가중 유전자 공발현 네트워크 분석 (WGCNA)
가중 유전자 공발현 네트워크 분석(WGCNA)을 사용하여 유전자 발현 프로파일의 기반이 되는 모듈 구조를 분석하였다. 계층적 클러스터링과 goodSamplesGenes 함수를 결합하여 비정상 샘플을 식별하고 제외하였다. 이후 네트워크 구축을 위한 척도-무지향성 토폴로지(scale-free topology) 기준을 충족하는 적절한 연성 임계값 전력(β)을 결정하였다.
처리된 발현 데이터는 유전자 공발현 분석을 위한 위상적 중첩 행렬(topological overlap matrix, TOM)을 구축하는 데 사용되었습니다. 동적 트리 절단(dynamic tree-cutting) 방식을 사용하여 발현 패턴이 매우 일치하는 유전자들을 유전자 모듈로 구성하였으며, 각 모듈은 최소 100개의 유전자를 포함하도록 하였습니다. 모듈 고유유전자(module eigengenes, MEs)와 표현형 간의 연관성을 분석하여 질병 과정과 관련된 모듈을 식별하고 해당 유전자 세트를 추출하였습니다. WGCNA 스크리닝 진단 결과는 부록 그림 3(Supplementary Figure 3)에 제시되어 있습니다.
5. 바이오마커의 선정
실험적 후속 조치를 위한 후보군을 우선순위화하기 위해, 세 가지 머신러닝 알고리즘을 병렬로 적용하였습니다15. 특성 선택을 위해 LASSO(Least absolute shrinkage and selection operator) 회귀를 사용하였고, 유전자의 중요도 순위를 매기기 위해 ntree = 500인 랜덤 포레스트를 사용하였으며, 교차 검증 오차가 가장 낮은 특성 서브셋을 식별하기 위해 SVM-RFE(support vector machine–recursive feature elimination)를 사용하였습니다. 전체 스크리닝 진단 결과는 보충 그림 5에 제공되어 있습니다.
분류 정확도에 대한 개별 유전자의 기여도에 따라 유전자 중요도를 평가하였으며, 순위가 높은 유전자들을 수집하여 예비 유전자 세트를 생성하였습니다16. SVM-RFE 알고리즘은 반복적인 특성 제거를 통해 특성 스크리닝 및 모델 최적화를 수행하여, 분류를 위한 최적의 특성 서브셋을 식별할 수 있게 하였습니다17. 세 가지 알고리즘 모두에서 공통으로 나타난 유전자들을 머신러닝을 통해 식별된 후보 바이오마커로 간주하였습니다.
CF-DEG를 사용하여 단백질-단백질 상호작용(PPI) 네트워크를 구축하였으며, CytoHubba를 사용하여 핵심 노드의 순위를 매겼습니다. 핵심 WGCNA 모듈, 세 가지 머신러닝 결과물, 그리고 PPI 핵심 세트의 교집합을 통해 LCN2, IDO1, CXCL2, NOS2, CD274의 다섯 가지 통합 후보 바이오마커를 정의하였습니다. 이 유전자들은 UC 관련 진단 후보로 분류되었습니다. 후속 억제제 실험을 통해 LCN2, IDO1, CXCL2, NOS2는 페로토시스 억제 반응성 마커로, CD274는 쿠프로토시스 억제 반응성 마커로 추가 분류되었습니다. 이 유전자들이 두 경로의 입증된 상위 조절자로 간주되지는 않았습니다.
6. 예측 모델 개발 및 다중 방법론 평가
식별된 유전자 시그니처의 임상적 중개 가능성을 평가하기 위해, rms 패키지를 사용하여 진단 성능을 평가하는 노모그램을 구축하였습니다. 모델 성능은 보정 곡선, Hosmer–Lemeshow (HL) 검정 및 Harrell의 일치 지수 (C-index)를 통해 평가되었습니다.
모델 보정은 HL 검사와 평균 절대 오차(MAE)를 사용하여 평가되었습니다. 허용 가능한 모델 적합도와 정확도의 임계값으로 각각 P 값 > 0.05 및 MAE < 0.1을 설정하였습니다. UC에 대한 노모그램의 예측 성능을 평가하기 위해 수신자 조작 특성(ROC) 곡선을 생성하고 곡선 아래 면적(AUC)을 계산하였습니다. 모델의 일반화 가능성과 안정성을 평가하기 위해 독립적인 데이터 세트를 사용하였습니다.
7. 유전자 세트 농축 분석 (GSEA)
훈련 세트에서 각 바이오마커와 다른 모든 유전자 간의 Spearman 상관관계 분석을 수행하였습니다. 상관관계 결과의 순위를 매겨 정렬된 유전자 세트를 생성하였습니다. Molecular Signatures Database (MSigDB)의 c2.cp.kegg_medicus.v2025.1.Hs.symbols 유전자 세트를 참조로 사용하여 유전자 세트 풍부성 분석(GSEA)을 실시하였습니다. P < 0.05인 생물학적 경로는 유의미하게 풍부한 것으로 간주하였습니다.
8. 면역 풍경 분석
CIBERSORT 도구와 LM22 시그니처 매트릭스를 사용하여 발현 데이터의 디콘볼루션(deconvolution) 분석을 수행하고 22가지 면역 세포 하위 유형의 비율을 추정하였습니다. 이후 스피어만 상관 분석(Spearman correlation analysis)을 실시하여 5가지 바이오마커와 면역 세포 하위 유형 간의 연관성을 평가하였습니다.
9. 조절 네트워크 분석
유전자 관련 전사 인자(TF) 및 마이크로RNA(miRNA) 조절에 관한 정보는 NetworkAnalyst 플랫폼을 통해 통합된 ChEA3 및 TarBase 9.0 데이터베이스에서 얻었습니다. 최소 두 개의 노드와 연관된 miRNA들이 조절 네트워크에 포함되었습니다.
10. 단일 세포 RNA 시퀀싱(Single-cell RNA-seq)
건강한 대조군 3개 샘플과 UC 샘플 3개로 구성된 UC 단일 세포 데이터 세트 GSE116222 및 건강한 대조군 6개 샘플과 UC 샘플 6개로 구성된 GSE214695를 통합하였다. 검출된 유전자가 200~5,000개인 세포만을 유지하였다. >1,000개의 고유 분자 식별자, < 30%의 미토콘드리아 전사체, < 3%의 헤모글로빈 전사체 및 < 50% 리보솜 전사체. 정규화를 위해 NormalizeData 함수를 사용하였으며, 클러스터링 및 어노테이션 전에 배치 교정을 위해 Harmony를 사용하였다.
필터링 후, NormalizeData 함수를 사용하여 데이터를 정규화하였다. 샘플 간의 배치 효과를 최소화하기 위해 Harmony를 사용하였다. 세포 집단 내의 국소 및 전역 구조를 규명하기 위해 차원 축소 및 세포 클러스터링으로 Uniform manifold approximation and projection (UMAP)과 t-distributed stochastic neighbor embedding (t-SNE)을 사용하였다. 분석을 위해 총 31,712개의 고품질 세포를 유지하였다. 세포 유형은 표준 세포 마커 유전자에 따라 주석을 달았다.
UC 조직 유래 상피 세포 및 골수성 세포의 상태 변화를 조사하기 위해 Monocle 2를 사용하여 pseudotime 분석을 수행하였습니다. 세포 발달 궤적과 그룹 간 차이를 평가하였으며, pseudotime 궤적에 따른 바이오마커 발현 패턴을 시각화하였습니다.
상피 세포와 골수성 세포 하위 집단 간의 세포 간 통신을 평가하기 위해 CellChat을 사용하였습니다. 하위 집단 특이적 발현 패턴을 통합하여 상피 세포와 골수성 세포 간의 상호작용 확률 및 주요 신호 전달 경로를 추론하고, 이들의 잠재적인 세포 간 조절 네트워크를 특징지었습니다.
11. 세포 실험
인간 Caco-2 결장 선암 세포를 10% fetal bovine serum, 100 U/mL penicillin, 100 µg/mL streptomycin이 함유된 Dulbecco’s modified Eagle medium에서 37 °C, 5% CO₂ 조건으로 배양하였다. Caco-2 세포는 장벽 및 염증성 손상 분석을 위한 재현 가능한 상피 단층 모델로 선정되었으나, 이들의 악성 기원은 비악성 결장 상피로의 직접적인 일반화에 제한이 있다. 보관된 실험 기록에는 계대 배양 정보가 포함되어 있지 않았다.
세포를 1 µg/mL lipopolysaccharide (LPS)에 24시간 동안 노출시켜 in vitro 염증성 손상 모델을 구축하였다. 세포는 최종 용매 농도를 동일하게 맞추어 dimethyl sulfoxide vehicle-control 군, LPS 단독 처리 군, LPS + 4 µM ferrostatin-1 처리 군, 또는 LPS + 40 µM tetrathiomolybdate 처리 군으로 배정하였다. LPS 단독 처리 군은 저해제에 의한 회복 비교를 위한 양성 손상/모델 대조군으로 사용되었다.
- 세포 생존율
제조사의 지침에 따라 세포 생존율 분석법을 사용하여 세포 생존율을 평가하였다. 37 °C에서 약 2시간 동안 배양한 후, 마이크로플레이트 리더를 사용하여 450 nm에서 흡광도를 측정하였다. - MDA 및 Fe²⁺ 수치 측정
제조사의 지침에 따라 해당 분석 키트를 사용하여 세포 내 말론디알데히드 (MDA) 및 Fe2⁺ 수치를 측정하였다. 총 단백질은 bicinchoninic acid 분석법으로 정량하였으며, 각 측정값은 해당 시료의 단백질 함량으로 표준화하였다. - 구리 이온 형광 프로브 분석
배양액을 제거한 후, Cu2⁺ 특이적 형광 프로브를 최종 농도 1 µM로 첨가하고 37 °C에서 30분 동안 배양하였다. 세척 과정 없이 도립 형광 현미경을 사용하여 각각 510 nm 및 578 nm의 여기 및 방출 파장에서 즉시 이미지를 획득하였다. 획득 설정은 모든 그룹에서 동일하게 유지하였으며, 이미지 스케일 바는 50 µm로 교정하였다. - RT-qPCR
페놀-구아니디늄 기반의 RNA 추출 시약을 사용하여 총 RNA를 분리하였다. 1 µg의 RNA로부터 1차 가닥 보완적 DNA 합성 키트를 사용하여 보완적 DNA를 합성하였으며, 실시간 PCR에는 SYBR Green 기반 시약을 사용하였다. 각 반응은 기술적 반복으로 3회 수행하였다. 프라이머 서열은 부록 표 2에 제공되었으며, 메신저 RNA의 상대적 풍부도는 2⁻ΔΔCt 방법으로 계산하였다.
12. 통계 분석
정규성과 분산의 동질성은 각각 Shapiro–Wilk 검정과 중앙값 중심 Levene 검정을 사용하여 평가하였다. 두 가정을 모두 충족하는 데이터는 비쌍체 양측 t-검정 또는 일원 분산 분석 후 Tukey의 정직 유의차 검정을 통해 분석하였다. 어느 한 가지 가정이 충족되지 않은 경우에는 Welch’s t-검정 또는 Welch’s 분산 분석 후 Games–Howell 비교 분석을 사용하였다.
결과는 평균 ± 표준 편차로 표시되었습니다. 실제 생물학적 반복 횟수, 정확한 양측 P 값 및 가정 검토 내용은 부록 표 3에 보고되었습니다. 보관된 그림 13 소스 시트의 패널 A (n = 4), C (n = 4) 및 F (n = 2)는 대조군 반복 횟수가 더 적으며, 그 외 모든 패널/그룹 조합은 n = 6을 포함합니다.
컴퓨팅 분석은 R과 limma, WGCNA, clusterProfiler, glmnet, randomForest, e1071, pROC, rms, Seurat v4, Harmony, Monocle 2, CellChat, 그리고 Cytoscape/CytoHubba 워크플로우를 사용하여 수행되었습니다. 온라인 리소스로는 FerrDB, GEO, STRING, ChEA3, TarBase 9.0, NetworkAnalyst, CIBERSORT/LM22, MSigDB, Bioinformatics.com.cn, 그리고 Sangerbox 3.0이 포함되었습니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
결과
cuproptosis-ferroptosis 공동 발현 유전자의 식별 및 기능적 주석 처리
421개의 UC 샘플과 97개의 건강한 대조군으로 구성된 4개의 훈련 데이터셋을 통합하였다. 362개의 상향 조절 유전자와 189개의 하향 조절 유전자를 포함하여 총 551개의 차등 발현 유전자가 확인되었다. 상관관계 분석을 통해 444개의 페로토시스-쿠프로토시스 상관 유전자를 도출하였으며, 이를 차등 발현 유전자와 교차 분석하여 32개의 쿠프로토시스-페로토시스 공발현 차등 발현 유전자(CF-DEGs)를 생성하였다.
32개의 CF-DEG(낭성 섬유증 차별 발현 유전자)는 상처 반응, 구리 이온, 지방산 수송, 리포폴리사카라이드, 염증성 장질환, NF-κB 신호 전달, TNF 신호 전달 및 페로토시스에 농축되어 있었다(부록 표 4).
...
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
토론
본 연구는 벌크 전사체 분석, 머신러닝, 단일 세포 분석 및 표적 세포 실험을 통합하여 궤양성 대장염(UC)에서의 페로토시스(ferroptosis)와 쿠프로토시스(cuproptosis) 간의 상호작용을 조사하였습니다. 다섯 가지 UC 관련 진단 후보군이 발견 코호트와 검증 코호트 모두에서 재현되었으며, 주로 상피 및 골수성 구획에 국한되어 나타났고, Caco-2 세포에서 경로 억제 반응성 발현을 보였습니다. 이러한 결과는 계산적 우선순위 지정이 집중적인 생물학적 검증을 안내하는 단계적 워크플로우를 뒷받침하며, 해당 다섯 가지 유전자가 페로토시스나 쿠프로토시스의 확립된 상위 조절자라는 강력한 주장과는 별개로 유의미한 시사점을 제공합니다.
CF-DEG들은 리포폴리사카라이드 반응, 구리 처리, 지질 운반, NF-κB/TNF 신호 전달 및 페로토시스에서 농축되었으며, 이는 금속 의존적 산화 스트레스와 점막 염증 사이의 일관된 연결 고리를 제공합니다10
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
공개 사항
저자들은 공개할 사항이 없습니다.
감사의 글
본 연구는 국가중의약관리국의 청년기황학자 프로젝트(Grant No. 2022256)의 지원을 받았습니다. 기술적 지원과 데이터 큐레이션 및 생물정보학 분석에 기여한 요녕중의약대학교 및 요녕중의약대학교 제3부속병원의 모든 연구팀 구성원들에게 감사를 표합니다.
교정 과정 중 영어 편집, 문서 서식 지정 및 그림 품질 확인을 돕기 위해 OpenAI Codex (OpenAI)가 사용되었습니다. 모든 과학적 내용, 분석, 인용 및 최종 제출물은 저자들에 의해 검토 및 검증되었으며, 저자들이 본 원고에 대해 모든 책임을 집니다.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.
재료
| 이름 | 회사 | 카탈로그 번호 | 댓글 |
|---|---|---|---|
| BCA 단백질 정량 분석 키트 | Beyotime Institute of Biotechnology | P0010 | 정규화를 위한 단백질 정량 분석. |
| Bioinformatics.com.cn | Bioinformatics.com.cn | 온라인 플랫폼; 2026년 접속 | GO/KEGG 시각화 및 분석 플랫폼. |
| Caco-2 세포주 | ATCC | HTB-37 | 상피 손상 모델에 사용된 인간 대장선암 세포주. |
| 세포 계수 키트-8 | GLPBio | GK10001 | 450 nm에서 측정된 세포 생존능 분석. |
| LM22 시그니처를 이용한 CIBERSORT 분석 | CIBERSORT 개발자 | LM22 | 22가지 면역 세포 분획의 디콘볼루션(Deconvolution). |
| ChEA3 | 마ayan 연구소 | 온라인 플랫폼; 2026년 접속 | 전사 인자 농축 및 조절 네트워크 예측. |
| CO2 배양기 | 기록되지 않음 | 제공된 텍스트가 없습니다. 번역할 원문 내용을 입력해 주세요. | ~에서 배양 시 사용되는 가습 배양기 37 °C 및 5% $\text{CO}_2$2. |
| 구리2+ 형광 프로브 | BIOFOUNT | CAS 98907-26-7 | 세포 내 구리(Cu)2+ 형광 검출 |
| CytoHubba를 이용한 Cytoscape 활용법 | Cytoscape 컨소시엄 | 버전 기록되지 않음 | PPI 시각화 및 핵심 노드 순위 선정. |
| Dulbecco's modified Eagle medium | Gibco | 11965092 | Caco-2 세포 배양 배지. |
| 디메틸설폭사이드 | 기록되지 않음 | 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 매개체 대조군 |
| 소태아혈청 | 기록되지 않음 | 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 10% 농도의 배지 보충제. |
| 철2+ 분석 키트 | Abcam | ab83366 | 세포 내 Fe 측정2+. |
| FerrDB | FerrDB 개발자들 | 온라인 데이터베이스; 2026년 접속 | 페로토시스 관련 유전자의 출처. |
| Ferrostatin-1 | Sigma-Aldrich | SML0583 | 페로토시스 억제제; 최종 농도 4 µM. |
| 하모니 | Broad Institute/커뮤니티 | 버전 기록되지 않음 | 단일 세포 배치 보정. |
| 도립 형광 현미경 | Olympus | IX71 | 구리2+ 510/578 nm의 들뜸/방출 파장에서의 형광 이미징. |
| 리포폴리사카라이드 | 기록되지 않음 | 해당 사항 없음 | ~에서의 염증성 손상 자극 1 µg/mL 24시간 동안. |
| 말론디알데하이드 분석 키트 | Beyotime Institute of Biotechnology | S0131S | 지질 과산화 측정. |
| 마이크로플레이트 리더 | 기록되지 않음 | 제공된 소스 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 450 nm에서 흡광도 측정. |
| 모노클(Monocle) | Bioconductor/커뮤니티 | 버전 2 | 단일 세포 유사시간 분석. |
| 분자 시그니처 데이터베이스 | 브로드 연구소 | c2.cp.kegg_medicus.v2025.1.Hs | GSEA를 위한 참조 유전자 세트. |
| NetworkAnalyst | NetworkAnalyst 개발자들 | 온라인 플랫폼; 2026년 접속 | 전사 인자와 miRNA 네트워크의 통합. |
| 페니실린–스트렙토마이신 | 기록되지 않음 | 제공된 텍스트가 없습니다. 번역할 내용을 입력해 주세요. | 100 U/mL 페니실린 및 100 µg/mL 스트렙토마이신 |
| R | R Foundation for Statistical Computing | 버전 기록되지 않음 | 생물정보학 분석 환경. |
| R 패키지 세트 | CRAN/Bioconductor | 패키지 빌드 기록되지 않음 | limma, WGCNA, clusterProfiler, glmnet, randomForest, e1071, pROC 및 rms 워크플로우. |
| 실시간 PCR 시스템 | 기록되지 않음 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. | SYBR Green RT-qPCR 장비. |
| RevertAid First Strand cDNA Synthesis Kit | Thermo Fisher Scientific | K1622 | ~로부터의 제1가닥 cDNA 합성 1 µg RNA |
| Sangerbox | Sangerbox 개발자들 | 3.0 | 정규화 및 ComBat 배치 보정. |
| Seurat | Satija 연구실/커뮤니티 | 버전 4 | 단일 세포 품질 관리, 정규화, 클러스터링 및 시각화. |
| 통계 분석 소프트웨어 | 기록되지 않음 | 입력된 텍스트가 없습니다. 번역할 내용을 제공해 주시기 바랍니다. | 원래 세포 실험에 대한 통계 분석. |
| 제공된 텍스트가 없습니다. 번역할 원문 내용을 입력해 주세요. | STRING 컨소시엄 | 온라인 데이터베이스; 2026년 접속 | 단백질–단백질 상호작용 네트워크 구축. |
| SYBR Green 실시간 PCR 시약 | Takara | RR820A | 정량적 실시간 PCR |
| TarBase | DIANA 도구 | 9.0 | 실험적으로 입증된 miRNA–유전자 상호작용 |
| 테트라티오몰리브데이트 | Sigma-Aldrich | 323446 | 구리 킬레이트제; 최종 농도 40 µM. |
| TRIzol 시약 | Takara | 9108 | 전체 RNA 추출. |
참고문헌
- Fu M, Wang QW, Liu YR, Chen SJ. The role of the three major intestinal barriers in ulcerative colitis in the elderly. Ageing Res Rev. 2025;108:102752. https://doi.org/10.1016/j.arr.2025.102752.
- Le Berre C, Honap S, Peyrin-Biroulet L. Ulcerative colitis. Lancet. 2023;402:571–584.
- Wangchuk P, Yeshi K, Loukas A. Ulcerative colitis: Clinical biomarkers, therapeutic targets, and emerging treatments. Trends Pharmacol Sci. 2024;45:892–903.
- Kobayashi T, et al. Ulcerative colitis (primer). Nat Rev Dis Primers. 2020;6:74. https://doi.org/10.1038/s41572-020-0205-x.
- Huang J, et al. Comprehensive analysis of cuproptosis-related genes in immune infiltration and diagnosis in ulcerative colitis. Front Immunol. 2022;13:1008146. https://doi.org/10.3389/fimmu.2022.1008146.
- Liu Y, et al. Development and experimental validation of machine learning-based disulfidptosis-related ferroptosis biomarkers in inflammatory bowel disease. Genes. 2025;16:496. https://doi.org/10.3390/genes16050496.
- Hu W, et al. HIF-1α alleviates ferroptosis in ulcerative colitis by regulation of GPX4. Cell Death Dis. 2025;16:542. https://doi.org/10.1038/s41419-025-07883-8.
- Zhao C, et al. FXR acts as a therapeutic target for ulcerative colitis via suppressing ferroptosis. Mol Med. 2025;31:258. https://doi.org/10.1186/s10020-025-01305-3.
- Tsvetkov P, et al. Copper induces cell death by targeting lipoylated TCA cycle proteins. Science. 2022;375:1254–1261.
- Liu J, et al. Unveiling the cuproptosis in colitis and colitis-related carcinogenesis: A multifaceted player and immune moderator. Research (Wash D C). 2025;8:0698. https://doi.org/10.34133/research.0698.
- Liu N, Chen M. Crosstalk between ferroptosis and cuproptosis: From mechanism to potential clinical application. Biomed Pharmacother. 2024;171:116115. https://doi.org/10.1016/j.biopha.2023.116115.
- Hao S, et al. Development of prognostic model incorporating a ferroptosis/cuproptosis-related signature and mutational landscape analysis in muscle-invasive bladder cancer. BMC Cancer. 2024;24:958. https://doi.org/10.1186/s12885-024-12716-1.
- Wang Z, et al. Exosomes secreted by macrophages upon copper ion stimulation can promote angiogenesis. Mater Sci Eng C Mater Biol Appl. 2021;123:111981. https://doi.org/10.1016/j.msec.2021.111981.
- Zou M, Zhang W, Zhu Y, Xu Y. Identification of 6 cuproptosis-related genes for active ulcerative colitis with both diagnostic and therapeutic values. Medicine (Baltimore). 2023;102:e35503. https://doi.org/10.1097/MD.0000000000035503.
- Chen W, Miao J, Chen J, Chen J. Development of machine learning models for diagnostic biomarker identification and immune cell infiltration analysis in PCOS. J Ovarian Res. 2025;18:1. https://doi.org/10.1186/s13048-024-01582-8.
- Lv JH, et al. WGCNA combined with machine learning to find potential biomarkers of liver cancer. Medicine (Baltimore). 2023;102:e36536. https://doi.org/10.1097/MD.0000000000036536.
- Wu Q, Yang C, Huang C, Lin Z. Screening key genes for intracranial aneurysm rupture using LASSO regression and the SVM-RFE algorithm. Front Med. 2025;11:1487224. https://doi.org/10.3389/fmed.2024.1487224.
- Tang D, Pu B, Liu S, Li H. Identification of cuproptosis-associated subtypes and signature genes for diagnosis and risk prediction of ulcerative colitis based on machine learning. Front Immunol. 2023;14:1142215. https://doi.org/10.3389/fimmu.2023.1142215.
- Yang C, et al. Identification of cuproptosis hub genes contributing to the immune microenvironment in ulcerative colitis using bioinformatic analysis and experimental verification. Front Immunol. 2023;14:1113385. https://doi.org/10.3389/fimmu.2023.1113385.
- Yadav SK, et al. Fecal Lcn-2 level is a sensitive biological indicator for gut dysbiosis and intestinal inflammation in multiple sclerosis. Front Immunol. 2022;13:1015372. https://doi.org/10.3389/fimmu.2022.1015372.
- Luo Q, et al. Bioinformatics analysis reveals potential crosstalk genes and molecular mechanisms between ulcerative colitis and psoriasis. Arch Dermatol Res. 2024;317:118. https://doi.org/10.1007/s00403-024-02856-1.
- Nielsen OH, et al. Rectal dialysate and fecal concentrations of neutrophil gelatinase-associated lipocalin, interleukin-8, and tumor necrosis factor-alpha in ulcerative colitis. Am J Gastroenterol. 1999;94:2923–2928.
- Sun Y, et al. Natural polyphenol rutin inhibits ferroptosis in ulcerative colitis by regulating lipid metabolism via blocking the LCN2-ALOX15 axis. Food Funct. 2025;16:7169–7186.
- Sofia MA, et al. Tryptophan metabolism through the kynurenine pathway is associated with endoscopic inflammation in ulcerative colitis. Inflamm Bowel Dis. 2018;24:1471–1480.
- Shon WJ, et al. Severity of DSS-induced colitis is reduced in Ido1-deficient mice with down-regulation of TLR-MyD88-NF-kB transcriptional networks. Sci Rep. 2015;5:17305. https://doi.org/10.1038/srep17305.
- Zeng T, et al. Indoleamine 2, 3-dioxygenase 1 enhances hepatocytes ferroptosis in acute immune hepatitis associated with excess nitrative stress. Free Radic Biol Med. 2020;152:668–679.
- Pavlidis P, et al. Interleukin-22 regulates neutrophil recruitment in ulcerative colitis and is associated with resistance to ustekinumab therapy. Nat Commun. 2022;13:5820. https://doi.org/10.1038/s41467-022-33333-3.
- Urzua U, et al. The ovarian transcriptome of reproductively aged multiparous mice: Candidate genes for ovarian cancer protection. Biomolecules. 2020;10:113. https://doi.org/10.3390/biom10010113.
- Zahn A, et al. Transcript levels of different cytokines and chemokines correlate with clinical and endoscopic activity in ulcerative colitis. BMC Gastroenterol. 2009;9:13. https://doi.org/10.1186/1471-230X-9-13.
- Yi Q, et al. Application of genomic selection and experimental techniques to predict cell death and immunotherapeutic efficacy of ferroptosis-related CXCL2 in hepatocellular carcinoma. Front Oncol. 2022;12:998736. https://doi.org/10.3389/fonc.2022.998736.
- Kolios G, Valatas V, Ward SG. Nitric oxide in inflammatory bowel disease: A universal messenger in an unsolved puzzle. Immunology. 2004;113:427–437.
- Cheng F, et al. Identification of differential intestinal mucosa transcriptomic biomarkers for ulcerative colitis by bioinformatics analysis. Dis Markers. 2020;2020:8876565. https://doi.org/10.1155/2020/8876565.
- Tratensek A, et al. Oxidative stress-related biomarkers as promising indicators of inflammatory bowel disease activity: A systematic review and meta-analysis. Redox Biol. 2024;77:103380. https://doi.org/10.1016/j.redox.2024.103380.
- Zhang JL, et al. Jatrorrhizine alleviates ulcerative colitis via regulating gut microbiota and NOS2 expression. Gut Pathog. 2022;14:41. https://doi.org/10.1186/s13099-022-00516-7.
- Li H, et al. Development of a prognostic model based on ferroptosis-related genes for colorectal cancer patients and exploration of the biological functions of NOS2 in vivo and in vitro. Front Oncol. 2023;13:1133946. https://doi.org/10.3389/fonc.2023.1133946.
- Seibt TM, Proneth B, Conrad M. Role of GPX4 in ferroptosis and its pharmacological implication. Free Radic Biol Med. 2019;133:144–152.
- Holland T, Mattner J. Intestinal eosinophils: Characterization of elusive granulocytes as anti-bacterial and immunomodulatory effector cells in colitis. Signal Transduct Target Ther. 2023;8:321. https://doi.org/10.1038/s41392-023-01588-4.
- Nguyen J, et al. Overexpression of programmed death ligand 1 in refractory inflammatory bowel disease. Hum Pathol. 2022;126:19–27.
- Shen Z, et al. Exploration of a screening model for intrahepatic cholangiocarcinoma patients prone to cuproptosis and mechanisms of the susceptibility of CD274-knockdown intrahepatic cholangiocarcinoma cells to cuproptosis. Cancer Gene Ther. 2023;30:1663–1678.
- Niu Y, et al. Platelet activation stimulates macrophages to enhance ulcerative colitis through PF4/CXCR3 signaling. Int J Mol Med. 2025;55:78. https://doi.org/10.3892/ijmm.2025.5499.
- Qu F, et al. The role of macrophage polarization in ulcerative colitis and its treatment. Microb Pathog. 2025;199:107227. https://doi.org/10.1016/j.micpath.2025.107227.
- Danne C, Skerniskyte J, Marteyn B, Sokol H. Neutrophils: From IBD to the gut microbiota. Nat Rev Gastroenterol Hepatol. 2024;21:184–197.
- Zhao Q, et al. CD4+ T cell activation and concomitant mTOR metabolic inhibition can ablate microbiota-specific memory cells and prevent colitis. Sci Immunol. 2020;5:eabc6373. https://doi.org/10.1126/sciimmunol.abc6373.
- Chen E, et al. Inflamed ulcerative colitis regions associated with MRGPRX2-mediated mast cell degranulation and cell activation modules, defining a new therapeutic target. Gastroenterology. 2021;160:1709–1724.
- Xu H, Wu C, Wang D, Wang H. Alleviating effect of Nexrutine on mucosal inflammation in mice with ulcerative colitis: Involvement of the RELA suppression. Immun Inflamm Dis. 2024;12:e1147. https://doi.org/10.1002/iid3.1147.
- Luo Y, et al. Rab27A promotes cellular apoptosis and ROS production by regulating the miRNA-124-3p/STAT3/RelA signalling pathway in ulcerative colitis. J Cell Mol Med. 2020;24:11330–11342.
- Pace F, Watnick PI. The interplay of sex steroids, the immune response, and the intestinal microbiota. Trends Microbiol. 2021;29:849–859.
- Rodriguez J, Olivares M, Delzenne NM. Implication of the gut microbiota in metabolic inflammation associated with nutritional disorders and obesity. Mol Nutr Food Res. 2021;65:e1900481. https://doi.org/10.1002/mnfr.201900481.
- Ojha R, et al. Emerging role of circulating microRNA in the diagnosis of human infectious diseases. J Cell Physiol. 2019;234:1030–1043.
- Tian Y, et al. LncRNA CDKN2B-AS1 relieved inflammation of ulcerative colitis via sponging miR-16 and miR-195. Int Immunopharmacol. 2020;88:106970. https://doi.org/10.1016/j.intimp.2020.106970.
- Kulkarni N, Pathak M, Lal G. Role of chemokine receptors and intestinal epithelial cells in the mucosal inflammation and tolerance. J Leukoc Biol. 2017;101:377–394.
- Stadnyk AW. Intestinal epithelial cells as a source of inflammatory cytokines and chemokines. Can J Gastroenterol. 2002;16:241–246.
- Xu Y, Chen N. DUOX2-mediated innate immune hyperactivation drives macrophage M1 polarization via the APP-CD74 axis in inflammatory bowel disease. Presented at: 19th Congress of the European Crohn’s and Colitis Organisation (ECCO 2026); Stockholm, Sweden; 2026. https://academic.oup.com/ecco-jcc/article/20/Supplement_1/jjaf231.232/8432779.
- Shi CL, et al. Single-nucleus transcriptome unveils the role of ferroptosis in ischemic stroke. Heliyon. 2024;10:e32727. https://doi.org/10.1016/j.heliyon.2024.e32727.
- Tu H, et al. Integrated single-cell analysis with experimental validation reveals ANXA2 as a therapeutic target for ferroptosis in inflammatory bowel disease. Am J Transl Res. 2026;18:91–111.
- Yan C, et al. Exploring the anti-ferroptosis mechanism of Kai-Xin-San against Alzheimer's disease through integrating network pharmacology, bioinformatics, and experimental validation strategy in vivo and in vitro. J Ethnopharmacol. 2024;326:117915. https://doi.org/10.1016/j.jep.2024.117915.
- Shaik JP, Ahmad A. Pharmacological mechanism of cinnamic acid in the treatment of prostate cancer by network pharmacology. Archives of Medical Reports. 2024;1(2):1–6. https://doi.org/10.26524/amr.2024.2.1.
- Nimmagadda S, Patel S, MR Vishwathika. Targeting ferroptosis: A novel therapeutic avenue in osteoarthritis and bone degeneration. Archives of Medical Reports. 2025;2(5):6–9. https://doi.org/10.26524/amr.2025.5.2.
액세스가 제한되었습니다. 이 콘텐츠를 보려면 로그인하거나 체험판을 시작하세요.