3D single-molecuul lokalisatie microscopie wordt gebruikt om de ruimtelijke posities en bewegings trajecten van fluorescently gelabelde eiwitten in levende bacteriële cellen te sonde. Het experimentele en data-analyse protocol dat hierin wordt beschreven, bepaalt het heersende diffusieve gedrag van cytosolische eiwitten op basis van gegroepeerde enkelvoudige molecuul trajecten.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
Single-molecule tracking microscopie-een hulpmiddel voor het bepalen van de Diffusieve toestanden van cytosolische moleculen
In dit artikel
Samenvatting
Samenvatting
Enkele molecuul lokalisatie microscopie meet de positie en de bewegingen van individuele moleculen in levende cellen met tientallen nanometer ruimtelijke en temporele resolutie van de milliseconde. Deze mogelijkheden maken single-molecuul lokalisatie microscopie bij uitstek geschikt voor het bestuderen van de biologische functies van moleculaire niveaus in fysiologisch relevante omgevingen. Hier demonstreren we een geïntegreerd protocol voor zowel acquisitie en verwerking/analyse van single-molecule trackinggegevens om de verschillende diffusieve toestanden te extraheren die een eiwit van belang kan vertonen. Deze informatie kan worden gebruikt om moleculaire complexe vorming in levende cellen te kwantificeren. We bieden een gedetailleerde beschrijving van een op camera's gebaseerd 3D-single-molecuul lokalisatie-experiment, evenals de daaropvolgende gegevensverwerkings stappen die de trajecten van individuele moleculen opleveren. Deze trajecten worden vervolgens geanalyseerd met behulp van een numeriek analysekader om de heersende diffusieve toestanden van de fluorescently gelabelde moleculen en de relatieve overvloed van deze toestanden te extraheren. Het analysekader is gebaseerd op stochastische simulaties van intracellulaire Brownian-diffusie trajecten die ruimtelijk worden beperkt door een willekeurige celgeometrie. Op basis van de gesimuleerde trajecten worden RAW-beelden van één molecuul gegenereerd en op dezelfde manier geanalyseerd als experimentele afbeeldingen. Op deze manier worden experimentele precisie-en nauwkeurigheids beperkingen, die experimenteel moeilijk te kalibreren zijn, expliciet opgenomen in de analyse-workflow. De diffusiecoëfficiënt en de relatieve bevolkings fracties van de heersende diffusieve toestanden worden bepaald door de verdelingen van experimentele waarden te monteren met behulp van lineaire combinaties van gesimuleerde verdelingen. We demonstreren het nut van ons protocol door het oplossen van de diffusieve toestanden van een eiwit dat verschillende diffusieve toestanden vertoont bij de vorming van homo-en hetero-oligomere complexen in de cytosol van een bacteriële pathogeen.
Inleiding
Het onderzoeken van het diffusieve gedrag van biomoleules geeft inzicht in hun biologische functies. Fluorescentiemicroscopie gebaseerde technieken zijn waardevolle hulpmiddelen geworden voor het observeren van biomoleules in hun inheemse celomgeving. Fluorescentie herstel na photobleaching (FRAP) en fluorescentie correlatie spectroscopie (FCS)1 bieden ensemble-gemiddeld diffusief gedrag. Omgekeerd, single-molecuul lokalisatie microscopie maakt observatie van individuele fluorescently gelabelde moleculen met hoge ruimtelijke en temporele resolutie2,3,4. Het observeren van individuele moleculen is voordelig omdat er een eiwit van belang kan bestaan in verschillende diffusieve toestanden. Twee gemakkelijk te onderscheiden diffusie toestanden ontstaan bijvoorbeeld wanneer een transcriptionele regulator, zoals CueR in Escherichia coli, vrij verspreidt in de cytosol of zich bindt aan een DNA-sequentie en wordt geïmmobiliseerd op de tijdschaal van meting5 . Single-molecule tracking biedt een hulpmiddel voor het observeren van deze verschillende toestanden direct, en geavanceerde analyses zijn niet vereist om ze op te lossen. Het wordt echter uitdagender om meerdere diffusieve toestanden en hun bevolkings fracties op te lossen in gevallen waarin hun diffusieve percentages meer vergelijkbaar zijn. Bijvoorbeeld, als gevolg van de grootte afhankelijkheid van de diffusiecoëfficiënt, verschillende oligomerisatie toestanden van een eiwit manifesteren zich als verschillende diffusieve toestanden6,7,8,9 , 10. dergelijke gevallen vereisen een geïntegreerde aanpak op het gebied van gegevensverzameling,-verwerking en-analyse.
Een kritische factor die de diffusie graad van cytosolische moleculen beïnvloedt, is het effect van de opsluiting door de celgrens. De beperkingen op moleculaire beweging door een bacteriële celgrens zorgen ervoor dat de gemeten diffusiesnelheid van een cytosolische moleculen langzamer lijkt dan wanneer dezelfde beweging in een niet-afgesloten ruimte had plaatsgevonden. Voor zeer langzaam verstrooi moleculen is het effect van cellulaire opsluiting verwaarloosbaar als gevolg van het gebrek aan botsingen met de grens. In dergelijke gevallen kan het mogelijk zijn om de diffusieve toestanden nauwkeurig op te lossen door de verdelingen van moleculaire verplaatsingen, rof schijnbare diffusie coëfficiënten, D *, te gebruiken met behulp van analytische modellen op basis van de vergelijkingen voor de Brownse beweging ( willekeurige diffusie)11,12,13. Echter, voor snelle diffuus cytosolische moleculen lijken de experimentele distributies niet langer op die verkregen voor onbegrensde Brownse bewegingen als gevolg van botsingen met diffusen van moleculen met de celgrenzen. Opsluiting effecten moeten administratief worden verantwoord om nauwkeurig de niet-ingeperste diffusie coëfficiënten van de fluorescently gelabelde moleculen te bepalen. Er zijn recentelijk verschillende benaderingen ontwikkeld voor de opsluiting van effecten (semi-) analytisch 5,14,15,16 of numeriek via Monte Carlo simulaties van Brownian Diffusion6,10,16,17,18,19.
Hier bieden we een geïntegreerd protocol voor het verzamelen en analyseren van single-molecuul lokalisatie microscopie gegevens met een specifieke focus op single-molecule tracking. Het uiteindelijke doel van het protocol is het oplossen van diffusieve toestanden van fluorescently gelabelde cytosolische eiwitten binnen, in dit geval, staafvormige bacteriële cellen. Ons werk bouwt voort op een eerder protocol voor single-molecule tracking, waarbij een DNA-polymerase, PolI, werd aangetoond in een DNA gebonden en ongebonden toestand te bestaan door diffusie analyse20. Hier breiden we single-molecule tracking analyse uit naar 3D-metingen en voeren realistischer computationele simulaties uit om meerdere diffusieve toestanden tegelijk in cellen op te lossen en te kwantificeren. De gegevens worden verkregen met behulp van een huisgemaakte 3D super-resolution fluorescentiemicroscoop die in staat is om de 3D positie van fluorescerende stralers te bepalen door beeldvorming met de Double-Helix punt-spread-functie (dhpsf)21,22. De RAW-beelden van één molecuul worden verwerkt met behulp van op maat gemaakte software om de lokalisaties van de 3D-single-molecule te extraheren, die vervolgens worden gecombineerd in trajecten met één molecuul. Duizenden trajecten worden samengevoegd om distributies van schijnbare diffusie coëfficiënten te genereren. In een laatste stap, de experimentele distributies zijn fit met numeriek gegenereerde distributies verkregen door Monte-Carlo simulaties van de Brownian beweging in een beperkt volume. We passen dit protocol toe om de diffusieve toestanden van het type 3-secretie systeem proteïne YscQ in levende Yersinia enterocoliticaop te lossen. Vanwege de modulaire aard ervan, is ons protocol algemeen toepasbaar op elk type Single-molecule of één-deeltje tracking experiment in willekeurige celgeometrieën.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
1. Double-Helix Point-spread-functie kalibratie
Opmerking: afbeeldingen die in deze en de volgende secties worden beschreven, worden verkregen met behulp van een op maat gemaakte omgekeerde fluorescentiemicroscoop, zoals beschreven in Rocha et al.23. Dezelfde procedure is van toepassing op verschillende Microscoop implementaties die zijn ontworpen voor lokalisatie van single-molecule en tracking microscopie2,3,4. Alle software voorbeeld verwerving en gegevensverwerking die in dit artikel worden beschreven, is beschikbaar (https://github.com/GahlmannLab2014/Single-Molecule-Tracking-Analysis.git).
- Voorbereiding van agarose pads voor het monteren van monsters op glazen afdek stroken te bekijken onder de Microscoop.
- Voeg 1,5-2% per gewicht laag smeltpunt agarose toe aan 5 mL M2G buffer (4,9 mM na2HPO4, 3,1 mm KH2po4, 7,5 mm NH4cl, 0,5 mm MgSO4, 10 μM Feso4, 0,5 mm CACL2 en 0,2% glucose). Microgolf gedurende enkele seconden totdat alle agarose is opgelost. Laat de oplossing niet koken.
- Laat de agarose-oplossing een paar minuten afkoelen (2-3 min).
- Pipetteer 600 μL agarose-oplossing op een glazen afdekplaat (22 mm x 22 mm). Plaats voorzichtig een tweede glazen afdekplaat bovenop de agarose. Dit creëert een dun (~ 0,5 mm) agarose gelpad tussen de twee glazen afdek stroken.
- Laat de agarose pads zitten om ~ 20 min te stollen.
- Scheid de glazen afdek stroken voorzichtig. De agarose pad zal vasthouden aan een van hen.
- Gebruik een scheermesje om het agarose pad in vier vierkante delen van gelijke grootte te knippen. Elke vierkante sectie kan worden gebruikt voor een enkel monster.
- Pipetteer 1,5 μL fluorescerende kraal oplossing op één agarose pad. Kraal oplossing is een 1/100000 verdunning van de stamoplossing in M2G (Zie tabel van de materialen).
- Keer het agarose pad om en plaats op een glazen afdekplaat die gedurende 30 minuten in een ozon reiniger is gereinigd. De reinigingstijd wordt gekozen om eventuele fluorescerende moleculen die aan de dekstroken hechten te elimineren.
- Monteer het monster afdekglas op de monsterhouder van een omgekeerde fluorescentiemicroscoop en bevestig het op zijn plaats met behulp van plakband of veerbelaste monsterhouder klemmen.
- Voeg een druppel Dompel olie toe aan de Microscoop doelstelling.
- Plaats de monsterhouder op een microscoop en bevestig deze op zijn plaats.
- Initialiseer de grafische gebruikersinterface (GUI) om de camera, het monster stadium en de excitatie lasers van de Microscoop te bedienen. Hier wordt speciaal geschreven software in MATLAB gebruikt voor instrument besturing (aanvullend figuur 1).
- Initialiseer de camera software HCImage Live. Stel in het tabblad vastleggen onder de sectie camera besturing de belichtingstijd in op 0,03 s. Klik op Live om een live feed van de camera te starten.
- Schakel de laser in door te klikken op Open 514 nm Laser op de GUI-interface om de fluorescerende parels op pad te prikkelen en de fluorescentie-emissie op de camera te bekijken met behulp van de Live Stream-modus (d.w.z. geen gegevens die op schijf zijn opgeslagen).
- Pas de X-en Y-posities van de Microscoop fase aan door te klikken op de ' XY-POS ' pijlen onder het gedeelte ' micro-Positioning stage ' van de GUI om ten minste één fluorescerende kraal in het midden van het gezichtsveld (FOV) te positioneren. De stapgrootte kan worden gewijzigd door te klikken op de drop-down box onder de pijlen.
- Pas de Z-positie van de Microscoop fase aan door te klikken op de z-POS pijlen onder de nano-positionerings fase sectie van de GUI. Stel de oriëntatie van de dubbele helix punt-spreidings functie (DHPSF) van de fluorescerende kraal verticaal in. Deze verticale oriëntatie wordt gedefinieerd als het beginpunt in de Z-kalibratie. De stapgrootte kan worden gewijzigd door te klikken op de drop-down box onder de pijlen.
- In HCImage Live, onder Capture | Trigger modi, snelheid en registratie, verander de trigger modus van interne naar externe niveau trigger. Hierdoor kan de MATLAB GUI de camera bedienen.
- Onder volgorde | Scan instellingen, wijzigt u het aantal frame tellingen in 1200. Kies een doelmap opslaan door te klikken op de knop gelabeld .... Klik ten slotte op Start. Het aantal frame tellingen is ingesteld op 1200 zodat 10 frames kunnen worden verzameld voor elk van de 120 Z positie stappen.
- Scan door een bereik van Z-posities (30 stappen boven en onder de start Z-positie in stappen van 50 nm) en noteer 10 frames bij elke stap met een belichtingstijd van 0,03 s. Start het geautomatiseerde proces door op Go te klikken onder het gedeelte Z-kalibratie van de GUI.
Opmerking: de parameters voor de kalibratie, inclusief de stap-lengte, het aantal stappen, de belichtingstijd van de camera en het aantal frames per stap kunnen hier ook worden aangepast. Ongeveer 105 fotonen kunnen worden verkregen uit een fluorescerende kraal in een enkel frame met behulp van 0,03 s belichtingstijden resulterend in x, y, z lokalisatie-precisies van ongeveer 1 nm. - Schakel de laser verlichting uit door te klikken op sluiten 515 nm Laser in de GUI. In HCImage Live, onder Capture | Trigger modi, snelheid en registratie, verander de trigger modus terug naar intern. Onder volgorde | Scan instellingen wijzigen het aantal frame tellingen naar 200. Kies een doelmap opslaan door te klikken op de knop gelabeld .... Klik op Start om 200 frames met donkere afbeeldingen te verzamelen met een belichtingstijd van 0,03 s.
Opmerking: zelfs bij afwezigheid van licht dat op de detector valt, zal elke pixel een positief getal uitlezen (aangeduid als de donkere offset waarde), wat enigszins kan variëren tussen pixels. De donkere offset waarde kan na verloop van tijd veranderen. Daarom is het noodzakelijk om donkere frames voor elke kalibratie te verzamelen. - Monteer de DHPSF met een double-Gaussiaanse model met behulp van de Easy-DHPSF-software24 om de X -en Y -posities van de kraal te verkrijgen, evenals een hoek versus Z-kalibratiecurve.
- Initialiseer Easy-DHPSF-software in MATLAB. Stel onder Setuphet kanaal in op G en stel de aanpassingsmethode in op MLE met DG model. G verwijst naar de groene kanaal camera, omdat het fluorescerende eiwit dat wordt gebruikt voor het verzamelen van gegevens, uitstraalt met groene golflengten. MLE met DG model verwijst naar de maximale waarschijnlijkheid schatting met dubbel-Gaussiaanse model.
Opmerking: de pixelgrootte en de conversie versterking zijn afhankelijk van de specifieke optische instellingen en moeten mogelijk worden gewijzigd. - Klik onder de sectie DHPSF kalibreren op uitvoeren. Klik op OK in het volgende pop-upvenster om de standaardinstellingen te behouden.
- Selecteer de afbeeldingsstapel die is opgeslagen in stappen 1.13-1.14. Selecteer vervolgens de afbeeldingsstapel met de donkere achtergrond die is opgeslagen in stap 1,15. Selecteer ten slotte het. txt-bestand dat automatisch is opgeslagen tijdens stap 1,14. Dit bestand bevat de Z-positie van het werkgebied tijdens het scanproces.
- In het volgende pop-upvenster, als de volledige camerachip niet werd gebruikt voor het gezichtsveld, voer de start x0 en y0 posities op de chip. Anders wordt de invoer x0 = 1 en y0 = 1. deze informatie is te vinden in HCImage Live onder de binning en SubArrary sectie.
- Wijzig in het volgende venster het formaat en de positie van het vak dat boven de afbeelding van de fluorescerende kralen verschijnt, zodat het ongeveer 100 x 100 pixels groot is en gecentreerd over een enkel fluorescerend DHPSF-signaal. Dubbelklik vervolgens op om door te gaan.
Opmerking: de gekozen DHPSF moet worden geïsoleerd van de andere DHPSF signalen en idealiter de helderste kraal mogelijk. - Klik in het midden van het DHPSF-signaal tussen de twee lobben en druk op Enter. Het volgende venster toont een ingezoomde weergave van de gekozen DHPSF. Kies nauwkeuriger de locatie van het centrum van de DHPSF door te klikken.
Opmerking: het programma past dan de DHPSF, en geeft de RAW-afbeelding en de reconstructie van de pasvorm weer. Het zal ook het uitvoeren van sjabloon afbeeldingen van de Z kalibratie overeenkomend met een DHPSF doorsnede op verschillende Z posities. Deze zullen later worden gebruikt voor de montage van de experimentele gegevens. Het programma zal de X-, Y-en Z-positie in elk frame uitvoeren. In een goed uitgelijnd optisch systeem moeten X en Y zeer weinig veranderen (~ 30 nm deviatie) als de Z positie verandert. Als de uitvoer variatie groter is dan 30 nm, moet het fase masker, dat zich in het Fourier-vlak van het beeldvormings systeem bevindt (Figuur 1), opnieuw worden uitgelijnd en stappen 1.9-1.16 herhaald. - Sla de Easy-DHPSF GUI op door te klikken op het Save icoon in de linker bovenhoek van de GUI. Dit kan later worden geladen door te klikken op het pictogram laden in de GUI.
Opmerking: de Z-kalibratieprocedure moet op elke dag van een experiment worden uitgevoerd om rekening te houden met de uitlijnings veranderingen in de Microscoop die zich kunnen hebben voorgedaan als gevolg van temperatuurschommelingen of mechanische trillingen.
- Initialiseer Easy-DHPSF-software in MATLAB. Stel onder Setuphet kanaal in op G en stel de aanpassingsmethode in op MLE met DG model. G verwijst naar de groene kanaal camera, omdat het fluorescerende eiwit dat wordt gebruikt voor het verzamelen van gegevens, uitstraalt met groene golflengten. MLE met DG model verwijst naar de maximale waarschijnlijkheid schatting met dubbel-Gaussiaanse model.
2. voorbereiding van bacteriële cultuur
- Bereid cultuur media voor die bacteriële celgroei ondersteunen. Voor Y. enterocolitica, gebruik 5 ml BHI (hersen hart infusie) bouillon met nalidixinezuur (35 μg/ml) en 2, 6-diaminopimelinezuur (80 μg/ml). Hier wordt een Y. enterocolitica stam gebruikt met het eiwit YscQ gelabeld met de fluorescerende proteïne eyfp23.
- Inoculeren van media met bacteriële culturen uit diepvries voorraden of plaat culturen.
- Kweek de cultuur bij 28 °C en schud 's nachts.
- Verdun een kleine hoeveelheid (~ 250 μL) van de verzadigde nachtelijke kweek tot 5 mL met behulp van verse kweekmedia.
- Kweek de cultuur bij 28 °C met schudden voor 60-90 min.
- Induceert expressie van fluorescerende fusie proteïne. Voor Y. enterocolitica, hitteschok de cellen tot 37 ° c in een water Shaker voor het opwekken van de varen regulon.
- Inbroed de cellen voor een extra 3 uur bij 37 °C met schudden.
- Centrifugeer 1 mL cultuur bij 5.000 x g gedurende 3 minuten bij kamertemperatuur. Gooi het supernatant weg.
- Was de pellet 3 keer met 1 mL M2G media.
- Resuspendeer de gepileerde bacteriën in ~ 250 μL van M2G media.
- Voeg fluorescerende kralen toe als fiducial markers. Fluorescerende kraal oplossing moet worden toegevoegd in voldoende verdunde hoeveelheden, zodat er slechts 1-2 kralen per FOV in de Microscoop worden bekeken.
- Pipetteer of Vortex de suspensie voorzichtig om samengevoegde cellen te scheiden.
- Plaat 1,5 μL suspensie op een 1.5-2% agarose pad gemaakt met M2G.
- Keer het agarose pad om en plaats het op een door ozon gereinigde Microscoop. De Afdekstrook moet gedurende 30 minuten in een ozon reiniger worden geplaatst om de inherente fluorescentie achtergrond te verminderen.
3. gegevensverzameling
- Monteer het monster afdekglas op de monsterhouder van een omgekeerde fluorescentiemicroscoop en bevestig het op zijn plaats met behulp van plakband of veerbelaste monsterhouder klemmen.
- Voeg een druppel Dompel olie toe aan de Microscoop doelstelling, plaats de monsterhouder op de Microscoop en bevestig deze op zijn plaats.
- Initialiseer de grafische gebruikersinterface (GUI) om de camera, het monster stadium en de excitatie lasers van de Microscoop te bedienen. Hier, Custom-geschreven software in MATLAB wordt gebruikt voor instrument controle.
- Initialiseer camera software HCImage Live. Stel in het tabblad vastleggen onder de sectie camera besturing de belichtingstijd in op 0,025 s. Klik op Live om een live feed van de camera te starten.
- Pas de X-en Y-posities van de Microscoop fase aan door op de XY-POS- pijlen onder het gedeelte micro-positionerings fase van de GUI te klikken om het monster te scannen en een FOV te vinden met een voldoende dichte populatie van bacteriële cellen.
Opmerking: om de gegevensdoorvoer te maximaliseren, moeten cellen zo dicht mogelijk zijn, zonder cellen te overlappen of te raken. De FOV moet ook ten minste 1 fluorescerende kraal bevatten om te worden gebruikt als een fiducial marker, bij voorkeur gepositioneerd in een hoek van de FOV. - Pas de Z-positie van de Microscoop fase aan door te klikken op de z-POS -pijlen onder het gedeelte nano-positionerings fase van de GUI, zodat de dhpsf-lobben van de fluorescerende kraal verticaal zijn.
- Onder volgorde | Scan instellingen, wijzigt u het aantal frame tellingen in 20.000. Kies een doelmap opslaan door te klikken op de knop gelabeld .... Klik ten slotte op Start om tot 20.000 camera frames te verzamelen met behulp van een korte belichtingstijd van 0,025 s. eyfp photoknipperend wordt geïnitieerd met een hoge intensiteit excitatie licht op 514 nm19,25.
Opmerking: hier wordt een laserintensiteit van ~ 350 W/cm2 bij het brandvlak gebruikt voor de initiële bleken en daaropvolgende beeldvorming van enkelvoudige eyfp-moleculen. Foto activatie van eYFP moleculen bij UV golflengten tijdens Imaging werd niet gebruikt. Er moet maximaal één enkel molecuul signaal per bacteriële cel zijn. Als de dichtheid van het single-molecuul signaal in eerste instantie te hoog is, blijft het oplichten totdat er voldoende foto bleking optreedt voordat de gegevensverzameling begint. - Schakel de laser verlichting uit door te klikken op sluiten 515 nm Laser in de GUI. Verzamel 200 frames met donkere afbeeldingen met dezelfde belichtingstijd.
- Vink in de GUI het vakje naast THORLABS LED aan en klik op spiegel omhoog schakelen. Dit zal het traject van de fluorescentie route naar het fase contrast traject schakelen.
- Initialiseer de Data Acquisition software IC Capture 2,4. Dit regelt de camera in het fase contrast traject. Druk op de knop Live display starten/stoppen om een live feed van de camera te bekijken. Klik op vastleggen | Afbeelding opslaan om een fase contrastafbeelding van de cellen in het gezichtsveld te verzamelen.
- Herhaal stap 3.5-3.10 voor extra Fov's. Hier, gegevens verkregen van ~ 500 bacteriële cellen in tien verschillende Fov's wordt gebruikt om het aantal single-molecuul trajecten beschikbaar voor analyse te verhogen.
Let op: cellen die voor langere tijd op de agarose-pads zijn gemonteerd, kunnen zich anders gedragen dan vers gemonteerde cellen. Bovendien kan de agarose pad zijn integriteit na enige tijd verliezen, wat de kwaliteit van de gegevens nadelig kan beïnvloeden. Normaalgesproken worden bij de meeste 3 FOV (~ 30 min op de Microscoop) per sample Slide gebruikt.
4. gegevensverwerking
Opmerking: een aangepaste versie van de Easy-DHPSF software24 wordt gebruikt in MATLAB voor de analyse van de RAW-camera frames om single-molecule lokalisaties uit te pakken. Easy-DHPSF wordt specifiek gebruikt voor het aanpassen van DHPSF-lokalisaties in beeldvorming met één molecule. Er zijn aangepaste wijzigingen aangebracht om de maximale waarschijnlijkheid schatting (MLE) gebaseerde aanpassings routine te implementeren die de pixel afhankelijke geluidskenmerken van moderne sCMOS-camera's voor haar rekening nemen26. Het is ook gewijzigd om te accepteren van de afbeelding bestandstype uitvoer van de HCImage Live-programma (. dcimg). Voor een meer gedetailleerde uitleg van de software en de individuele stappen, zie Lew et al.24
- Initialiseer de Easy-DHPSF GUI in MATLAB (aanvullend figuur 2). Laden in het bestand dat is opgeslagen in stap 1.16.8.
- Bepalen van drempelwaarden voor elk van de 7 sjablonen uitvoer in stap 1.16.7
- Onder de kalibreren SM-identificatie sectie, klikt u op uitvoeren. Klik op OK op de volgende twee pop-upvensters om de standaardinstellingen te behouden.
- Open de afbeeldingsstapel met de gegevens van de eerste FOV wanneer hierom wordt gevraagd.
- Kies een klein aantal frames dat u wilt afstemmen op sjablonen. Frames 1001-2000 worden doorgaans gebruikt om overlappende signalen in de eerste honderden frames te voorkomen. Klik op OK in het volgende pop-upvenster om de standaardinstellingen te behouden. Klik op Annuleren wanneer u wordt gevraagd naar het logboekbestand van de reeks in het volgende venster.
- Open de afbeeldingsstapel met de donkere achtergrond die is opgeslagen in stap 3,8. Klik op 'OK' in het volgende pop-upvenster om de parameters voor de achtergrond raming ingesteld op standaard te laten. De standaard is om de achtergrond te schatten met behulp van een mediaan filter27 dat 100 daaropvolgende camera frames rond het huidige frame beslaat.
- Wijzig in het volgende venster het formaat van het vak dat op de afbeelding is overzet om de volledige FOV te bedekken en dubbelklik om door te gaan.
- Definieer het interessegebied door op verschillende punten in de afbeelding te klikken om een veelhoek te maken. De regio van belang moet zoveel mogelijk van het gezichtsveld te omvatten, terwijl ervoor te zorgen dat alle fluorescerende kralen (zeer heldere voorwerpen) in de afbeelding niet binnen de veelhoek te leggen, dan Dubbelklik om door te gaan.
Opmerking: de software zal dan proberen om de templates aan de afbeelding te koppelen, en zal een afbeelding weergeven met mogelijke matches omcirkeld. - Wanneer de software is gestopt, zal het veel afbeeldingen van gevonden template Matches opslaan en de corresponderende drempelwaarde in een vooraf gedefinieerde map weergeven. Een hogere drempelwaarde komt overeen met een betere overeenkomst. Bekijk voor elk sjabloonnummer het voorbeeld komt overeen en bepaal de laagste drempelwaarde die een afbeelding van een DHPSF vertoont. Voer deze drempels voor elk van de 7 sjablonen onder de kalibreren SM-identificatie sectie in de Easy-DHPSF GUI.
Notes: het programma zal proberen om automatisch drempels te kiezen en in te voeren, maar deze zijn vaak onbetrouwbaar en moeten handmatig worden gecontroleerd. Drempels worden zodanig gekozen dat weinig echte single-molecuul signalen worden gemist, maar het aantal vals-positieve kandidaten voor fitting blijft computationeel beheersbaar. - Sla de Easy-DHPSF GUI opnieuw op door op het Save icoon in de linker bovenhoek te klikken.
- De fluorescerende kraal in de FOV monteren om te gebruiken als een fiducial marker
- Onder de track fiduciaires sectie van de Easy-dhpsf GUI, klikt u op uitvoeren. Klik op OK op de volgende twee pop-upvensters om de standaardinstellingen te behouden.
- Sleep het vakje dat op de afbeelding is gelegd en plaats het over het DHPSF-signaal van de fluorescerende kraal en dubbelklik.
- Klik in het midden van het DHPSF-signaal, op het middelpunt tussen de twee lobben en druk op ENTER. Klik op Annuleren wanneer u wordt gevraagd naar het logboekbestand van de reeks in het volgende venster.
Opmerking: de software past de DHPSF in alle camera frames en geeft het onbewerkte beeld en het gereconstrueerde beeld weer. Wanneer de software klaar is, zal het cijfers uitvoeren met X-, Y-en Z-posities van de fluorescerende kraal gedurende de duur van de beeld verwerving. - Vink het vakje aan naast fiduciairs gebruiken en sla de Easy-DHPSF GUI opnieuw op door op het pictogram opslaan in de linkerbovenhoek te klikken.
- Vind en fit alle lokalisaties in alle camera frames met behulp van de sjabloon drempels die zijn verkregen in stap 4,2.
- Klik onder het gedeelte dhpsf-SMs lokaliseren van de Easy-DHPSF GUI op uitvoeren. Klik op OK in de volgende pop-upvensters om de standaardinstellingen te behouden. Klik op Annuleren wanneer u wordt gevraagd naar het logboekbestand van de reeks in het volgende venster.
Opmerking: de software vindt en past de DHPSF met behulp van een dubbel-Gaussiaanse model als de kwaliteit van de overeenkomst boven de door de gebruiker gedefinieerde drempel is. Het toont de RAW-afbeelding met cirkels rond sjabloon Matches, evenals een afbeelding van de gereconstrueerde DHPSF-fits. - Sla de Easy-DHPSF GUI opnieuw op door op het Save icoon in de linker bovenhoek te klikken.
- Klik onder het gedeelte dhpsf-SMs lokaliseren van de Easy-DHPSF GUI op uitvoeren. Klik op OK in de volgende pop-upvensters om de standaardinstellingen te behouden. Klik op Annuleren wanneer u wordt gevraagd naar het logboekbestand van de reeks in het volgende venster.
- Localisaties met één molecuul bekijken en ongewenste of onbetrouwbare lokalisaties filteren
- Onder de uitvoer DHPSF SM localisaties sectie, klikt u op uitvoer filteren.
- Klik op OK in de volgende drie vensters om een interpolatie van de fiducial X-, Y-en Z-posities na verloop van tijd uit te voeren. In de meeste gevallen zijn de standaardopties voldoende. Als de zwarte geïntermuleerde lijn geen redelijke interpolatie van de rode positielijn weergeeft, wijzigt u de interpolatie parameters in het pop-upvenster.
Opmerking: de geïntermuleerde lijn wordt gebruikt voor fase drift corrigeren van de single-molecule lokalisaties. - Open de corresponderende fase contrastafbeelding voor de FOV die wordt geanalyseerd wanneer hierom wordt gevraagd. Klik op OK op de volgende twee pop-upvensters om de standaardinstellingen te behouden.
- In de volgende twee pop-upvensters wijzigt u de filterwaarden om meer strikte of mildere single-molecule lokalisatievereisten toe te staan en klikt u vervolgens op OK.
- In het venster dat wordt weergegeven, sleept of wijzigt u de grootte van het vak op de afbeeldingen om het gewenste interessegebied weer te geven en dubbelklikt u op om door te gaan.
- Er wordt een 3D-reconstructie van localisaties met één molecuul weergegeven. Gebruik de hulpmiddelen voor figuren om de reconstructie te manipuleren (roteren, zoomen, enz.). Klik op Doorgaan om een ander dialoogvenster weer te geven waarin wordt gevraagd ofu wilt Replot met een andere parameterset?. Als de resultaten bevredigend zijn, klikt u op Nee. Als dat niet zo is, klikt u op Ja.
Opmerking: veelvoorkomende redenen voor onvoldoende resultaten zijn de fase contrastafbeelding niet correct worden overlegde met de lokalisatiegegevens of de initiële sjabloon drempels waren te laag waardoor veel vals positieve lokalisaties. Als Ja is geselecteerd, keert de software terug naar stap 4.5.4, zodat er nieuwe parameterwaarden kunnen worden gedefinieerd. Als u Nee hebt geselecteerd, worden de resultaten opgeslagen.
5. nabewerking van gegevens
- Met behulp van Custom-geschreven software in MATLAB, snijd de fase contrastafbeelding, zodat alleen de regio die cellen bevat die zijn afgebeeld onder de fluorescentie Microscoop blijft. Deze stap is noodzakelijk omdat de fase contrastafbeelding een gebied bedekt dat veel groter is dan het fluorescentie beeld. Het bijsnijden van de afbeelding vereenvoudigt de volgende stap.
- Segmenteer individuele cellen door de phase contrast-afbeelding te verwerken met de OUFTI28 -software (aanvullende figuur 3)
- Initialiseer OUFTI in MATLAB. Laad de bijgesneden fase contrastafbeelding van de vorige stap door te klikken op fase laden.
- Klik op bestand om een opslaglocatie voor het uitvoerbestand te kiezen en een naam te noemen.
- Selecteer onafhankelijke frames onder de kop detectie en analyse .
- Klik op parameters laden om parameters voor celdetectie te laden. Voorbeelden van parameters zijn aanvaardbaar celgebied, celbreedte en een celsplitsings drempel.
Opmerking: al deze parameters moeten worden aangepast om de prestaties te maximaliseren voor de specifieke celgroottes en de beeldkwaliteit die wordt gebruikt. Belangrijk is dat de algoritme parameter moet worden ingesteld op subpixel , zodat de celconto uren nauwkeurig kunnen worden gemeten. - Klik op dit frame om celsegmentatie te starten. Celconto uren worden weergegeven boven de fase contrastafbeelding wanneer het proces is voltooid.
- Gebruik de besturingselementen onder de sectie handmatig , Splits cellen, voeg cellen toe of Verfijn celcontouren om contouren te verkrijgen voor cellen die niet nauwkeurig zijn gesegmenteerd tijdens het geautomatiseerde proces.
- Voer de celcontouren uit door te klikken op analyse opslaan.
- Gebruik aangepaste software in MATLAB om de contouren die in de vorige stap zijn verkregen nauwkeurig te bedekken met de lokalisaties van één molecuul. In de volgende substappen worden de stappen van de software gedetailleerd beschreven.
- Selecteer handmatig 5 besturingspunten paren in het pop-upvenster door ruwweg te schatten en te klikken op de positie van de celpolen van dezelfde vijf cellen in zowel de lokalisatiegegevens van één molecuul als de celcontouren, gegenereerd in de vorige stap. De positie van de celpool kan ruwweg worden geschat door mentaal een convexe romp te tekenen rond de lokalisaties van één molecuul die tot een cel behoren en het punt van de hoogste kromming te selecteren (aanvullend figuur 4).
- Genereer een 2D affiene Transformation functie met behulp van de cp2tform functie in MATLAB en gebruik het om een ruwe overlay van de celcontouren en de lokalisaties van één molecuul te genereren.
- Verwijder cellen met minder dan 10 lokalisaties en verwijder cellen die gedeeltelijk buiten het gezichtsveld zijn geplaatst. Verwijder handmatig eventuele extra ongewenste cellen in het pop-upvenster door in hun celomtrek te klikken (aanvullende figuur 5).
- Gebruik het massa centrum voor alle resterende celomtrekken en localisaties met één molecuul binnen deze om een grotere set besturingspunten paren te vormen, de 2D-transformatie functie opnieuw te berekenen en deze te gebruiken om een uiteindelijke overlay van de celcontouren te genereren en de lokalisaties met één molecuul.
- Lokalisaties die zich binnen de grenzen van een cellen omtrek aan die cel bevinden, toewijzen. Verwijder alle lokalisaties die zich niet in een celomtrek bevinden (Figuur 2a, aanvullend figuur 6).
6. single-molecule tracking
Opmerking: de volgende sectie is voltooid met behulp van aangepaste-geschreven software in MATLAB. In dit gedeelte worden de stappen beschreven die de software uitvoert.
- Voor lokalisaties die zijn toegewezen aan dezelfde cel en in daaropvolgende camera frames, berekent u de Euclidische afstand tussen de lokalisaties. Als de afstand tussen de lokalisaties onder een drempel van 2,5 μm ligt, koppelt u de lokalisaties door ze toe te wijzen aan hetzelfde enkel molecuul traject.
Opmerking: het is belangrijk om alleen lokalisaties binnen een enkele cel te overwegen, zodat lokalisaties in aangrenzende cellen die toevallig voldoen aan de vereisten voor ruimtelijke en temporele drempels niet zijn gekoppeld. De drempel van 2,5 μm werd gekozen als de maximale afstand een zeer snel molecuul (30 μm2/s) kon reizen in de lengte van de blootstellingstijd (0,025 s) plus een 20%-buffer. - Gooi trajecten die korter zijn dan 4 lokalisaties weg. Als twee of meer lokalisaties (d.w.z. twee of meer fluorescerende emitters) gelijktijdig in een cel aanwezig zijn, gooi dan de bijbehorende trajecten weg. Als u de spoor lengte instelt op 4 lokalisaties, kunnen verschillende afstandsmetingen worden gemiddeld, wat een nauwkeurigere schatting van de diffusie coëfficiënten oplevert.
- Bereken de gemiddelde kwadratische verplaatsing (MSD) voor een bepaald traject door:
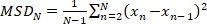 1
waarbij N het totale aantal lokalisaties in het traject is en xN de positie van het molecuul op tijdpunt N. - Bereken de schijnbare diffusiecoëfficiënt, D * door
 2
waarbij m = 2 of 3 de dimensionaliteit van de meting is en Δt de belichtingstijd van de camera is.
Opmerking: een typisch experiment zal produceren ~ 5000-100000 trajecten in totaal, resulterend in een schijnbare diffusiecoëfficiënt verdeling met die vele aantallen.
7. Monte-Carlo simulatie van de Brownische beweging in een beperkt volume
Opmerking: Maak bibliotheken van gesimuleerde schijnbare diffusiecoëfficiënt verdelingen door het uitvoeren van Monte Carlo simulaties van de Brownse beweging beperkt tot een cilindrisch volume, met behulp van 64 waarden in het bereik van 0,05 – 20 μm2/s als input parameters (software op verzoek verkrijgbaar bij de auteurs). Dit bereik werd gekozen om het bereik van eerder geschatte diffusie coëfficiënten van fluorescerende (fusie) eiwitten in bacteriën te dekken. 64 diffusie coëfficiënten worden gebruikt om dit bereik voldoende te proeven. Deze sectie wordt uitgevoerd met behulp van aangepaste geschreven software in MATLAB en beschrijft de stappen die de software automatisch neemt. De staafvormige Y. enterocolitica cellen die hier worden gebruikt, worden benaderd door een cilindrisch volume van lengte l = 5 μm en diameter d = 0,8 μm.
- Start individuele trajecten op een willekeurige positie in het cilindrische volume en Simuleer hun willekeurige (d.w.z. Brownian) diffusie stappen met behulp van een tijdsinterval van 100 NS (tijdsinterval moet veel korter zijn dan de belichtingstijd van de camera om voldoende steekproef van de positie in de loop van een camera frame). Monster elke verplaatsings stap voor een ingang D van de corresponderende Gaussiaanse verdelingsfunctie door herschikking van eqn. 2 en toe te voegen aan de vorige positie:
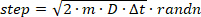 3
waarbij de randn -functie in MATLAB een willekeurig getal uit een normale verdeling voorkomt. Als een stap ertoe leidt dat het molecuul buiten het volume van de cilinder wordt verplaatst, moet het molecuul in een willekeurige hoek terug in de cilinder worden weergegeven. - Genereer voor elk tijdsinterval een DHPSF-afbeelding die overeenkomt met de momentane x, y, z -positie van de gesimuleerde emitter.
- Als u de experimentele omstandigheden wilt aanpassen, simuleert u afbeeldingen met 1.000 fotonen per lokalisatie, met een laser achtergrond van 13 fotonen per pixel en Poisson-ruis. Voeg bovendien een donkere verschuiving toe van ~ 50 fotonen per pixel en Gaussiaanse Lees ruis (σ ~ 1,5 fotonen), consistent met experimentele camerakalibratie metingen. Ten slotte vermenigvuldigt u de afbeelding met de experimenteel gemeten pixel afhankelijke versterking van de sCMOS-camera om de afbeelding te verkrijgen in eenheden van het aantal detector tellingen.
Opmerking: na deze manipulaties is de signaal-ruis verhouding van de uiteindelijke afbeelding ~ 2. - Genereer bewegings onscherpe beelden die de veranderende positie van de moleculen weerspiegelen door het optellen van 50 DHPSF-beelden gesimuleerd tijdens de belichtingstijd die tijdens experimentele gegevensverwerving wordt gebruikt. Om de rekenkosten te beperken, werden slechts 50 periodiek bemonsterde posities gekozen om een afbeelding te genereren (in plaats van alle 250.000 posities bemonsterd tijdens een 0,025 s belichtingstijd bij een bemonsterings interval van 100 NS).
Opmerking: de lengte (aantal frames) van gesimuleerde trajecten moet overeenkomen met de gemiddelde lengte van experimentele trajecten. In dit geval is het aantal frames per traject 6.
- Als u de experimentele omstandigheden wilt aanpassen, simuleert u afbeeldingen met 1.000 fotonen per lokalisatie, met een laser achtergrond van 13 fotonen per pixel en Poisson-ruis. Voeg bovendien een donkere verschuiving toe van ~ 50 fotonen per pixel en Gaussiaanse Lees ruis (σ ~ 1,5 fotonen), consistent met experimentele camerakalibratie metingen. Ten slotte vermenigvuldigt u de afbeelding met de experimenteel gemeten pixel afhankelijke versterking van de sCMOS-camera om de afbeelding te verkrijgen in eenheden van het aantal detector tellingen.
- Genereer 5.000 trajecten voor elk van de 64 gesimuleerde ingangs diffusiecoëfficiënten.
- Analyseer gesimuleerde camera frames zoals beschreven in de sectie gegevensverwerking .
- Link lokalisaties in trajecten zoals beschreven in de tracking sectie met één molecule .
- Interpoleren de cumulatieve verdelingsfunctie (CDF) voor elke gesimuleerde distributie met behulp van B-spline interpolatie van order 25. Geïntermuleerde distributies zijn nodig zodat ze op willekeurige punten kunnen worden opgevraagd.
- Interpoleren de resulterende B-spline curven langs de d-as (d is de ware niet-gesloten diffusiecoëfficiënt die de beweging van de gesimuleerde stralers regelt) met behulp van de Scatteredinterpolant functie in MATLAB (specificeer de ' natuurlijke interpolatiemethode). Dit biedt een continue 2D-functie waaruit elke schijnbare diffusiecoëfficiënt die overeenkomt met een reële diffusiecoëfficiënt waarde in het bereik van 0,05-20 μm2/s kan worden opgevraagd.
8. fitting van de experimentele schijnbare diffusiecoëfficiënt
Opmerking: fit experimenteel gemeten distributies van schijnbare diffusie coëfficiënten met behulp van lineaire combinaties van de gesimuleerde distributies die in de vorige sectie werden gegenereerd (Monte-Carlo simulatie van de Brownse beweging in een beperkt volume). Deze sectie wordt uitgevoerd met behulp van aangepaste geschreven software in MATLAB en beschrijft de stappen die de software automatisch neemt. Voor meer informatie en voorbeelden van toepassingen, zie Rocha et al.29
- Voer een beperkte lineaire kleinste kwadraten passen (met behulp van de functie lsqlin in MATLAB) van de experimentele CDF met behulp van een periodiek bemonsterde array van gesimuleerde cdf's uit de bibliotheek die is gemaakt in sectie 7. De output van deze stap is een parameter vector die de diffusie coëfficiënten en bevolkings fracties van de heersende diffusieve toestanden in de experimentele distributie bevat.
- Combineer diffusieve toestanden met diffusiecoëfficiënt waarden binnen 20% van elkaar tot een enkele diffusieve toestand per gewichts gemiddelde op basis van de relatieve bevolkings Fractie. Dit is de startparameter vector.
Opmerking: om de model complexiteit te verminderen, kunnen de diffusieve toestanden met diffusie coëfficiënten onder 0,5 μm2/s constant worden gehouden tijdens alle volgende stappen. - Maak arrays van proef geschikte parameter vectoren met verschillende aantallen diffusieve toestanden, variërend van één diffusieve status tot een door de gebruiker gedefinieerd maximum aantal toestanden.
- Gebruik de startparameter vector, combineer aangrenzende diffusieve toestanden door middel van gewogen gemiddelden en splits diffusie toestanden in twee toestanden met gelijke bevolkings fracties en diffusiecoëfficiënten 20% boven en onder de oorspronkelijke waarde. Herhaal dit voor alle status combinatie-en splitsings mogelijkheden.
- Gebruik elke proefversie parameter vector voor het initialiseren van een niet-lineaire minste vierkante fitting van 5 afzonderlijke subsets van de gegevens (met behulp van de functie fmincon in MATLAB). Bepaal de kwaliteit van de pasvorm door de resterende som van de kwadraten te vinden tussen de pasvorm en de verdeling die overeenkomt met de resterende subsets (gegevens kruisvalidatie).
- Gebruik de gemiddelde resterende som van de kwadraten van de 5 afzonderlijke fittingen voor elke proef vector als de algehele kwaliteit van de pasvorm, bepaal de proef vector met de beste kwaliteit van pasvorm voor elk aantal diffusieve toestanden.
- Bepaal het optimale aantal statussen door de proef vector te identificeren waarvoor het toevoegen van een extra status niet resulteert in een verbetering van ten minste 5% in de kwaliteit van de pasvorm.
- Gebruik deze proef vector voor het initialiseren van de niet-lineaire kleinste kwadraten fitting van de volledige gegevensset.
- Ramings fout voor de afzonderlijke parameters door de gegevens te wijzigen door te bootstrappen en opnieuw te monteren met dezelfde proef vector.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Onder de hier beschreven experimentele omstandigheden (20.000 frames, trajectlengte minimaal 4 lokalisaties) en afhankelijk van de expressieniveaus van de fluorescently gelabelde fusie eiwitten, ongeveer 200-3000 lokalisaties opleveren 10-150 trajecten kunnen per cel worden gegenereerd (Figuur 2a, b). Een groot aantal trajecten is nodig om een goed gesamplede verdeling van schijnbare diffusie coëfficiënten te produceren. De grootte van FOV ve...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Een cruciale factor voor de succesvolle toepassing van het gepresenteerde protocol is om ervoor te zorgen dat signalen van één molecuul goed van elkaar gescheiden zijn (d.w.z. dat ze schaars moeten zijn in de ruimte en in de tijd (aanvullende MOV. 1)). Als er meer dan één fluorescerende molecuul in een cel tegelijkertijd is, dan kan de lokalisatie onjuist worden toegewezen aan een ander traject van de moleculen. Dit wordt het koppelingsprobleem30genoemd. Experimentele omstandighed...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs hebben niets te onthullen.
Dankbetuigingen
We danken Alecia Achimovich en ting Yan voor de kritische lezing van het manuscript. We bedanken Ed Hall, senior staff Scientist in de Advanced Research Computing Services Group van de University of Virginia, voor hulp bij het opzetten van de optimalisatie routines die in dit werk worden gebruikt. De financiering van dit werk werd verzorgd door de Universiteit van Virginia.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 2,6-diaminopimelinezuur | Chem Impex International | 5411 | Noodzakelijk voor de groei van Y. enterocolitica cellen die gebruikt worden. |
| 4f lenzen | Thorlabs | AC508-080-A | f = 80mm, 2" |
| 514 nm laser | Coherent | Genesis MX514 MTM | Gebruikt voor fluorescentie-excitatie |
| agarose | Inivtrogen | 16520100 | Wordt gebruikt om gelpads te maken om vloeibare bacteriemonsters op de microscoop te monteren. |
| ammoniumchloride | Sigma Aldrich | A9434 | M2G-ingrediënt. |
| bandpass filter | Chroma | ET510/bp | Excitatiebaan. |
| Brain Heart Infusion | Sigma Aldrich | 53286 | Groeimedia voor Y. enterocolitica. |
| calciumchloride | Sigma Aldrich | 223506 | M2G-ingrediënt. |
| camera | Imaging Source | DMK 23UP031 | Camera voor fasecontrastbeelden. |
| diëlektrische fasemasker | Double Helix, LLC | N/A | Produceert DHPSF-signaal. |
| dinatriumfosfaat | Sigma Aldrich | 795410 | M2G-ingrediënt. |
| ethyleen-diaminetetraazijnzuur | Fisher Scientific | S311-100 | Cheleert Ca2+. Induceert secretie in de T3SS. |
| flip spiegel | Newport | 8892-K | Maakt het mogelijk om te schakelen tussen fluorescentie- en fasecontrastbanen. |
| fluospheres | Invitrogen | F8792 | Fluorescente kralen. 540/560 excicatie- en emissiegolflengten. 40 nm diameter. |
| glazen dekglas | VWR | 16004-302 | #1.5, 22mmx22mm |
| glucose | Chem Impex International | 811 | M2G-ingrediënt. |
| immersieolie | Olympus | Z-81025 | Geplaatst op objectieflens. |
| ijzer(II)sulfaat | Sigma Aldrich | F0518 | M2G-ingrediënt. |
| long pass filter | Semrock | LP02-514RU-25 | Emissieweg. |
| magnesiumsulfaat | Fisher Scientific | S25414A | M2G-ingrediënt. |
| microscoopplatform | Mad City Labs | custom | Platform voor omgekeerde microscoop. |
| nalidixinezuur | Sigma Aldrich | N4382 | Y. enterocolitica cellen die worden gebruikt zijn resistent tegen nalidixinezuur. |
| objectieflens | Olympus | 1-U2B991 | 60X, 1.4 NA |
| Ozonreiniger | Novascan | PSD-UV4 | Wordt gebruikt om achtergrondfluorescentie op glazen dekglazen te elimineren. |
| kaliumfosfaat | Sigma Aldrich | 795488 | M2G-ingrediënt. |
| Rode LED | Thorlabs | M625L3 | Verlicht monster voor fasecontrastbeelden. 625nm. |
| sCMOS-camera | Hamamatsu | ORCA-Flash 4.0 V2 | Camera voor fluorescentiebeeldvorming. |
| short pass filter | Chroma | ET700SP-2P8 | Emissieweg. |
| Tubelens | Thorlabs | AC508-180-A | f=180 mm, 2" |
| Yersinia enterocolitica dHOPEMTasd | N/A | N/A | Stam AD4442, eYFP-YscQ |
| zero-order kwartgolfplaat | Thorlabs | WPQ05M-514 | Excitatiebaan. |
Referenties
- Kapanidis, A. N., Uphoff, S., Stracy, M. Understanding Protein Mobility in Bacteria by Tracking Single Molecules. Journal of Molecular Biology. , (2018).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer resolution. Science. 313 (5793), 1642-1645 (2006).
- Hess, S. T., Girirajan, T. P. K., Mason, M. D. Ultra-high resolution imaging by fluorescence photoactivation localization microscopy. Biophysical Journal. 91 (11), 4258-4272 (2006).
- Rust, M. J., Bates, M., Zhuang, X. W. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy (STORM). Nature Methods. 3 (10), 793-795 (2006).
- Chen, T. Y., et al. Quantifying Multistate Cytoplasmic Molecular Diffusion in Bacterial Cells via Inverse Transform of Confined Displacement Distribution. Journal of Physical Chemistry B. 119 (45), 14451-14459 (2015).
- Mohapatra, S., Choi, H., Ge, X., Sanyal, S., Weisshaar, J. C. Spatial Distribution and Ribosome-Binding Dynamics of EF-P in Live Escherichia coli. mBio. 8 (3), (2017).
- Stracy, M., et al. Single-molecule imaging of UvrA and UvrB recruitment to DNA lesions in living Escherichia coli. Nature Communications. 7, 12568(2016).
- Persson, F., Lindén, M., Unoson, C., Elf, J. Extracting intracellular diffusive states and transition rates from single-molecule tracking data. Nature Methods. 10 (3), 265-269 (2013).
- Bakshi, S., Choi, H., Weisshaar, J. C. The spatial biology of transcription and translation in rapidly growing Escherichia coli. Frontiers in Microbiology. 6, 636(2015).
- Mustafi, M., Weisshaar, J. C. Simultaneous Binding of Multiple EF-Tu Copies to Translating Ribosomes in Live Escherichia coli. mBio. 9 (1), (2018).
- Michalet, X., Berglund, A. J. Optimal diffusion coefficient estimation in single-particle tracking. Physical Review E. 85 (6), (2012).
- Michalet, X. Mean square displacement analysis of single-particle trajectories with localization error: Brownian motion in an isotropic medium. Physical Review E Statistical, Nonlinear, and Soft Matter Physics. 82 (4 Pt 1), 041914(2010).
- Backlund, M. P., Joyner, R., Moerner, W. E. Chromosomal locus tracking with proper accounting of static and dynamic errors. Physical Review E Statistical, Nonlinear, and Soft Matter Physics. 91 (6), 062716(2015).
- Stracy, M., et al. Live-cell superresolution microscopy reveals the organization of RNA polymerase in the bacterial nucleoid. Proceedings of the National Academy of Sciences of the United States of America. 112 (32), E4390-E4399 (2015).
- Plochowietz, A., Farrell, I., Smilansky, Z., Cooperman, B. S., Kapanidis, A. N. In vivo single-RNA tracking shows that most tRNA diffuses freely in live bacteria. Nucleic Acids Research. 45 (2), 926-937 (2017).
- Koo, P. K., Mochrie, S. G. Systems-level approach to uncovering diffusive states and their transitions from single-particle trajectories. Physical Review E. 94 (5-1), 052412(2016).
- Uphoff, S., Reyes-Lamothe, R., Garza de Leon, F., Sherratt, D. J., Kapanidis, A. N. Single-molecule DNA repair in live bacteria. Proceedings of the National Academy of Sciences of the United States of America. 110 (20), 8063-8068 (2013).
- Bakshi, S., Bratton, B. P., Weisshaar, J. C. Subdiffraction-Limit Study of Kaede Diffusion and Spatial Distribution in Live Escherichia coli. Biophysical Journal. 101 (10), 2535-2544 (2011).
- Bakshi, S., Siryaporn, A., Goulian, M., Weisshaar, J. C. Superresolution imaging of ribosomes and RNA polymerase in live Escherichia coli cells. Molecular Microbiology. 85 (1), 21-38 (2012).
- Uphoff, S., Sherratt, D. J., Kapanidis, A. N. Visualizing Protein-DNA Interactions in Live Bacterial Cells Using Photoactivated Single-molecule Tracking. JoVE. (85), e51177(2014).
- Pavani, S. R. P., Piestun, R. Three dimensional tracking of fluorescent microparticles using a photon-limited double-helix response system. Optics Express. 16 (26), 22048-22057 (2008).
- Pavani, S. R. P., et al. Three-dimensional, single-molecule fluorescence imaging beyond the diffraction limit by using a double-helix point spread function. Proceedings of the National Academy of Sciences of the United States of America. 106 (9), 2995-2999 (2009).
- Rocha, J. M., et al. Single-molecule tracking in live Yersinia enterocolitica reveals distinct cytosolic complexes of injectisome subunits. Integrative Biology. 10 (9), 502-515 (2018).
- Lew, M. D., von Diezmann, A. R. S., Moerner, W. E. Easy-DHPSF open-source software for three-dimensional localization of single molecules with precision beyond the optical diffraction limit. Protocol Exchange. , (2013).
- Biteen, J. S., et al. Super-resolution imaging in live Caulobacter crescentus cells using photoswitchable EYFP. Nature Methods. 5 (11), 947-949 (2008).
- Huang, F., et al. Video-rate nanoscopy using sCMOS camera-specific single-molecule localization algorithms. Nature Methods. 10 (7), 653-658 (2013).
- Hoogendoorn, E., et al. The fidelity of stochastic single-molecule super-resolution reconstructions critically depends upon robust background estimation. Scientific Reports. 4, 3854(2014).
- Paintdakhi, A., et al. Oufti: An integrated software package for high-accuracy, high-throughput quantitative microscopy analysis. Molecular microbiology. 99 (4), 767-777 (2016).
- Rocha, J. M., Corbitt, J., Yan, T., Richardson, C., Gahlmann, A. Resolving Cytosolic Diffusive States in Bacteria by Single-Molecule Tracking. bioRxiv. , 483321(2018).
- Lee, A., Tsekouras, K., Calderon, C., Bustamante, C., Presse, S. Unraveling the Thousand Word Picture: An Introduction to Super-Resolution Data Analysis. Chemical Reviews. 117 (11), 7276-7330 (2017).
- Los, G. V., et al. HaloTag: A Novel Protein Labeling Technology for Cell Imaging and Protein Analysis. ACS Chemical Biology. , (2008).
- Gautier, A., et al. An Engineered Protein Tag for Multiprotein Labeling in Living Cells. Chemistry & Biology. 15 (2), 128-136 (2008).
- Bisson-Filho, A. W., et al. Treadmilling by FtsZ filaments drives peptidoglycan synthesis and bacterial cell division. Science. 355 (6326), 739-743 (2017).
- Douglass, K. M., Sieben, C., Archetti, A., Lambert, A., Manley, S. Super-resolution imaging of multiple cells by optimised flat-field epi-illumination. Nature Photonics. 10 (11), 705-708 (2016).
- Zhao, Z., Xin, B., Li, L., Huang, Z. L. High-power homogeneous illumination for super-resolution localization microscopy with large field-of-view. Optics Express. 25 (12), 13382-13395 (2017).
- Yan, T., Richardson, C. J., Zhang, M., Gahlmann, A. Computational Correction of Spatially-Variant Optical Aberrations in 3D Single Molecule Localization Microscopy. bioRxiv. , 504712(2018).
- Gahlmann, A., Moerner, W. E. Exploring bacterial cell biology with single-molecule tracking and super-resolution imaging. Nature Reviews Microbiology. 12 (1), 9-22 (2014).
- Liu, Z., Lavis, L. D., Betzig, E. Imaging live-cell dynamics and structure at the single-molecule level. Mol Cell. 58 (4), 644-659 (2015).
- Berglund, A. J. Statistics of camera-based single-particle tracking. Physical Review E. 82 (1), 011917(2010).
- Parry, B. R., et al. The bacterial cytoplasm has glass-like properties and is fluidized by metabolic activity. Cell. 156 (1-2), 183-194 (2014).
- English, B. P., et al. Single-molecule investigations of the stringent response machinery in living bacterial cells. Proceedings of the National Academy of Sciences of the United States of America. 108 (31), E365-E373 (2011).
- Niu, L. L., Yu, J. Investigating intracellular dynamics of FtsZ cytoskeleton with photoactivation single-molecule tracking. Biophysical Journal. 95 (4), 2009-2016 (2008).
- Coquel, A. S., et al. Localization of protein aggregation in Escherichia coli is governed by diffusion and nucleoid macromolecular crowding effect. PLoS Computational Biology. 9 (4), e1003038(2013).
- Nenninger, A., Mastroianni, G., Mullineaux, C. W. Size Dependence of Protein Diffusion in the Cytoplasm of Escherichia coli. Journal of Bacteriology. 192 (18), 4535-4540 (2010).
- Dix, J. A., Verkman, A. S. Crowding effects on diffusion in solutions and cells. Annual Review of Biophysics. 37, 247-263 (2008).
- Elliott, L. C., Barhoum, M., Harris, J. M., Bohn, P. W. Trajectory analysis of single molecules exhibiting non-brownian motion. Physical Chemistry Chemical Physics. 13 (10), 4326-4334 (2011).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
