We presenteren een vrij beschikbare workflow gebouwd voor snelle verkenning en nauwkeurige analyse van cellulaire lichamen in specifieke celcompartimenten in fluorescentiemicroscopie beelden. Deze gebruiksvriendelijke workflow is ontworpen op de open-source software Icy en maakt ook gebruik van ImageJ functionaliteiten. De pijplijn is betaalbaar zonder kennis van beeldanalyse.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
Substructuur Analyzer: Een gebruiksvriendelijke workflow voor snelle verkenning en nauwkeurige analyse van cellulaire lichamen in fluorescentiemicroscopie beelden
In dit artikel
Samenvatting
Samenvatting
Het laatste decennium werd gekenmerkt door doorbraken in fluorescentie microscopie technieken geïllustreerd door verbetering van de ruimtelijke resolutie, maar ook in live-cel beeldvorming en high-throughput microscopie technieken. Dit leidde tot een constante toename van de hoeveelheid en complexiteit van de microscopiegegevens voor één experiment. Omdat handmatige analyse van microscopiegegevens zeer tijdrovend, subjectief is en kwantitatieve analyses verbiedt, wordt automatisering van bioimageanalyse bijna onvermijdelijk. We bouwden een informatica workflow genaamd Substructure Analyzer om de signaalanalyse volledig te automatiseren in biobeelden van fluorescerende microscopie. Deze workflow is ontwikkeld op het gebruiksvriendelijke open-source platform Icy en wordt aangevuld met functionaliteiten van ImageJ. Het omvat de voorbewerking van beelden om de signaal-ruisverhouding te verbeteren, de individuele segmentatie van cellen (detectie van celgrenzen) en de detectie/kwantificering van cellichamen verrijkt in specifieke celcompartimenten. Het belangrijkste voordeel van deze workflow is om complexe bio-imaging functionaliteiten voor te stellen aan gebruikers zonder kennisanalyse expertise via een gebruiksvriendelijke interface. Bovendien is het zeer modulair en aangepast aan verschillende kwesties van de karakterisering van nucleaire / cytoplasmische translocatie aan de vergelijkende analyse van verschillende cellichamen in verschillende cellulaire substructuren. De functionaliteit van deze workflow wordt geïllustreerd door de studie van de Cajal (coiled) Bodies under oxidative stress (OS) voorwaarden. Gegevens van fluorescentiemicroscopie tonen aan dat hun integriteit in menselijke cellen een paar uur na de inductie van OS wordt beïnvloed. Dit effect wordt gekenmerkt door een afname van coilin nucleatie in karakteristieke Cajal Bodies, geassocieerd met een nucleoplasmische herverdeling van coilin in een verhoogd aantal kleinere foci. De centrale rol van coilin in de uitwisseling tussen CB-componenten en het omringende nucleoplasma suggereert dat os-geïnduceerde herverdeling van coilin de samenstelling en de functionaliteit van Cajal Bodies kan beïnvloeden.
Inleiding
Lichte microscopie en, meer in het bijzonder, fluorescentiemicroscopie zijn robuuste en veelzijdige technieken die vaak worden gebruikt in de biologische wetenschappen. Ze geven toegang tot de precieze lokalisatie van verschillende biomoleculen zoals eiwitten of RNA door hun specifieke fluorescerende etikettering. Het afgelopen decennium is gekenmerkt door snelle vooruitgang in microscopie en imaging technologieën zoals blijkt uit de 2014 Nobelprijs voor de Scheikunde toekenning Eric Betzig, Stefan W. Hell en William E. Moerner voor de ontwikkeling van super-resolved fluorescentie microscopie (SRFM)1. SFRM omzeilt de diffractielimiet van traditionele optische microscopie om deze in de nanodimensie te brengen. Verbetering van technieken zoals live-imaging of hoge doorvoer screening benaderingen verhoogt ook de hoeveelheid en de complexiteit van de gegevens te behandelen voor elk experiment. De meeste van de tijd, onderzoekers worden geconfronteerd met hoge heterogene populaties van cellen en willen fenotypes te analyseren op het eencellige niveau.
Aanvankelijk werden analyses zoals foci tellen uitgevoerd door het oog, wat de voorkeur heeft van sommige onderzoekers, omdat het volledige visuele controle biedt over het telproces. Handmatige analyse van dergelijke gegevens is echter te tijdrovend, leidt tot variabiliteit tussen waarnemers en geeft geen toegang tot complexere functies, zodat computerondersteunde benaderingen op grote schaal worden gebruikt en bijna onvermijdelijk2. Bioimage informaticamethoden verhogen de efficiëntie van data-analyse aanzienlijk en zijn vrij van de onvermijdelijke operator subjectiviteit en potentiële bias van de handmatige telanalyse. De toegenomen vraag op dit gebied en de verbetering van computerkracht leidden tot de ontwikkeling van een groot aantal beeldanalyseplatforms. Sommigen van hen zijn vrij beschikbaar en geven toegang tot verschillende tools om analyse uit te voeren met personal computers. Een classificatie van open access tools is onlangs opgericht3 en presenteert Icy4 als een krachtige software die bruikbaarheid en functionaliteit combineert. Bovendien heeft Icy het voordeel van de communicatie met ImageJ.
Voor gebruikers zonder expertise op het gebied van beeldanalyse zijn de belangrijkste obstakels het kiezen van het juiste gereedschap op basis van de problematische en correct afgestemde parameters die vaak niet goed worden begrepen. Bovendien zijn de insteltijden vaak lang. Icy stelt een gebruiksvriendelijke point-and-click interface genaamd "Protocollen" voor om workflow te ontwikkelen door een aantal plug-ins te combineren die in een uitputtende verzameling zijn gevonden4. Het flexibele modulaire ontwerp en de point-and-click interface maken het opzetten van een analyse haalbaar voor niet-programmeurs. Hier presenteren we een workflow genaamd Substructure Analyzer, ontwikkeld in Icy's interface, wiens functie is om fluorescerende signalen in specifieke cellulaire compartimenten te analyseren en verschillende functies te meten als helderheid, foci-getal, foci-grootte en ruimtelijke verdeling. Deze workflow behandelt verschillende kwesties, zoals kwantificering van signaaltranslocatie, analyse van doorfecteerde cellen die een fluorescerende reporter uitdrukken, of analyse van foci uit verschillende cellulaire substructuren in individuele cellen. Hiermee u meerdere afbeeldingen gelijktijdig verwerken en worden uitvoerresultaten geëxporteerd naar een door tabbladen afgebakend werkblad dat kan worden geopend in veelgebruikte spreadsheetprogramma's.
De substructuuranalyzerpijplijn wordt gepresenteerd in figuur 1. Ten eerste worden alle afbeeldingen in een opgegeven map vooraf verwerkt om de signaal-ruisverhouding te verbeteren. Deze stap verhoogt de efficiëntie van de volgende stappen en vermindert de looptijd. Vervolgens worden de regio's van belang (ROI's), die overeenkomen met de afbeeldingsgebieden waar het fluorescerende signaal moet worden gedetecteerd, geïdentificeerd en gesegmenteerd. Ten slotte wordt het fluorescerende signaal geanalyseerd en worden de resultaten geëxporteerd naar een door tabbladen afgebakend werkblad.
Objectsegmentatie (detectie van grenzen) is de meest uitdagende stap in beeldanalyse en de efficiëntie ervan bepaalt de nauwkeurigheid van de resulterende celmetingen. De eerste objecten geïdentificeerd in een afbeelding (de zogenaamde primaire objecten) zijn vaak kernen van DNA-gekleurde beelden (DAPI of Hoechst vlekken), hoewel primaire objecten kunnen ook hele cellen, kralen, spikkels, tumoren, of wat gekleurde objecten. In de meeste biologische beelden raken cellen of kernen elkaar of overlappen elkaar waardoor de eenvoudige en snelle algoritmen mislukken. Tot op heden kan geen enkel universeel algoritme een perfecte segmentatie van alle objecten uitvoeren, vooral omdat hun kenmerken (grootte, vorm of textuur) de efficiëntie van segmentatie5moduleren. De segmentatietools die gewoonlijk worden gedistribueerd met microscopiesoftware (zoals de MetaMorph Imaging Software by Molecular Devices6, of de NIS-Elements Advances Research software van Nikon7) zijn over het algemeen gebaseerd op standaardtechnieken zoals correlatiematching, thresholding of morfologische bewerkingen. Hoewel efficiënt in basissystemen, deze overgegeneraliseerde methoden snel presenteren beperkingen bij gebruik in meer uitdagende en specifieke contexten. Segmentatie is namelijk zeer gevoelig voor experimentele parameters zoals celtype, celdichtheid of biomarkers en vereist vaak herhaalde aanpassing voor een grote gegevensset. De Substructure Analyzer workflow integreert zowel eenvoudige als meer geavanceerde algoritmen om verschillende alternatieven voor te stellen die zijn aangepast aan de complexiteit van het beeld en de behoeften van de gebruiker. Het stelt met name de marker-gebaseerde waterscheiding algoritme8 voor sterk geclusterde objecten. De efficiëntie van deze segmentatiemethode is afhankelijk van de selectie van afzonderlijke markeringen op elk object. Deze markeringen worden meestal handmatig gekozen om de juiste parameters voor volledige segmentatie te krijgen, wat zeer tijdrovend is wanneer gebruikers geconfronteerd worden met een groot aantal objecten. Substructuur Analyzer stelt een automatische detectie van deze markers voor, wat een zeer efficiënt segmentatieproces biedt. Segmentatie is meestal de beperkende stap van beeldanalyse en kan de verwerkingstijd aanzienlijk wijzigen, afhankelijk van de resolutie van de afbeelding, het aantal objecten per afbeelding en het niveau van clustering van objecten. Typische pijplijnen vereisen enkele seconden tot 5 minuten per afbeelding op een standaard desktopcomputer. Analyse van complexere beelden kan een krachtigere computer en enige basiskennis in beeldanalyse vereisen.
De flexibiliteit en functionaliteit van deze workflow worden geïllustreerd met verschillende voorbeelden in de representatieve resultaten. De voordelen van deze workflow worden met name weergegeven door de studie van nucleaire substructuren onder oxidatieve stress (OS) omstandigheden. OS komt overeen met een onbalans van de redox homeostase ten gunste van oxidanten en wordt geassocieerd met hoge niveaus van reactieve zuurstofsoorten (ROS). Aangezien ROS fungeren als signaalmoleculen, beïnvloeden veranderingen in hun concentratie en subcellulaire lokalisatie positief of negatief een groot aantal trajecten en netwerken die fysiologische functies reguleren, waaronder signaaltransductie, reparatiemechanismen, genexpressie, celdood en proliferatie9,10. OS is dus direct betrokken bij verschillende pathologieën (neurodegeneratieve en hart- en vaatziekten, kankers, diabetes, enz.), maar ook cellulaire veroudering. Daarom is het ontcijferen van de gevolgen van OS op de organisatie en functie van de menselijke cel een cruciale stap in het begrijpen van de rol van OS in het begin en de ontwikkeling van menselijke pathologieën. Er is vastgesteld dat OS genexpressie reguleert door transcriptie te moduleren via verschillende transcriptiefactoren (p53, Nrf2, FOXO3A)11, maar ook door de regulering van verschillende co- en posttranscriptieprocessen zoals alternatieve splicing (AS) van pre-RNAs12,13,,14. Alternatieve splicing van primaire codering en niet-coderende transcripties is een essentieel mechanisme dat de coderingscapaciteit van de genomen verhoogt door transcriptie-isovormen te produceren. AS wordt uitgevoerd door een enorm ribonucleoprotein complex genaamd spliceosoom, met bijna 300 eiwitten en 5 U-rijke kleine nucleaire RNAs (UsnRNAs)15. Spliceosoom assemblage en AS zijn strak gecontroleerd in cellen en sommige stappen van de spliceosoom rijping optreden binnen membraan-minder nucleaire compartimenten genaamd Cajal Bodies. Deze nucleaire substructuren worden gekenmerkt door de dynamische aard van hun structuur en hun samenstelling, die voornamelijk worden uitgevoerd door multivalente interacties van hun RNA en eiwitcomponenten met het coilin-eiwit. Analyse van duizenden cellen met de Substructure Analyzer-workflow liet karakterisering toe van nooit beschreven effecten van OS op Cajal Bodies. Inderdaad, verkregen gegevens suggereren dat OS wijzigt de nucleatie van Cajal Bodies, het induceren van een nucleoplasmische herverdeling van de coilin eiwit in tal van kleinere nucleaire foci. Een dergelijke verandering van de structuur van Cajal Bodies kan de rijping van het spliceosoom beïnvloeden en deelnemen aan AS-modulatie door OS.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
LET OP: Gebruiksvriendelijke tutorials zijn beschikbaar op de website van Icy http://icy.bioimageanalysis.org.
1. Download Icy en het Substructure Analyzer protocol
- Download Icy van de Icy website(http://icy.bioimageanalysis.org/download) en download het Substructure Analyzer protocol: http://icy.bioimageanalysis.org/protocols?sort=latest.
OPMERKING: Als u een 64-bits besturingssysteem gebruikt, moet u de 64-bits versie van Java gebruiken. Deze versie maakt het mogelijk om het geheugen toegewezen aan Icy(Voorkeuren | Algemeen | Max geheugen).
2. Opening van het protocol
- Open Ijzig en klik op Extra in het menu Van het lint.
- Klik op Protocollen om de interface voor protocolleneditor te openen.
- Klik op Laden en open het protocol Substructuur Analyzer. Het laden van protocollen kan enkele seconden duren. Zorg ervoor dat de opening van het protocol is voltooid voordat u het gebruikt.
OPMERKING: De werkstroom bestaat uit 13 algemene blokken die worden gepresenteerd in figuur 2a. Elk blok werkt als een pijplijn die bestaat uit meerdere vakken die specifieke subtaken uitvoeren.
3. Interactie met de workflow op ijzig
OPMERKING: Elk blok of vak is genummerd en heeft een specifieke rang binnen de werkstroom(figuur 2b). Door op dit nummer te klikken, wordt de dichtst mogelijke positie bij de eerste toegewezen aan het geselecteerde blok/vak, waarna de positie van de andere blokken/vakken wordt gereorganiseerd. Respecteer de juiste volgorde van de blokken bij het voorbereiden van de workflow. Spotdetector-blok heeft bijvoorbeeld vooraf gedefinieerde ROI's nodig, zodat segmentatieblokken moeten worden uitgevoerd voordat Spot Detector blokkeert. Wijzig de positie van de vakken niet. Gebruik '' niet in de naam van de afbeelding.
- Door op het pictogram linkerbovenhoek te klikken, vouwt, vouwt, vergroot, verkleint of verwijdert u het blok(figuur 2b).
- Elke pijplijn van de workflow wordt gekenmerkt door een netwerk van vakken die zijn verbonden via hun invoer en uitvoer(figuur 2b). Als u een verbinding wilt maken, klikt u op Uitvoer en houdt u deze aan totdat de cursor een invoer heeft bereikt. Verbindingen kunnen worden verwijderd door op de uitvoertag te klikken.
4. Samenvoeging van de kanalen van een afbeelding
- Gebruik de samenvoegkanalen voor blok samenvoegen om samengevoegde afbeeldingen te genereren. Indien nodig wijzigt u de naam van de bestanden, zodat reeksen die moeten worden samengevoegd, hetzelfde naamsvoorvoegsel hebben, gevolgd door een afzonderlijke scheidingsteken. Reeksen van afzonderlijke kanalen uit een afbeelding A worden bijvoorbeeld benoemd: ImageA_red, ImageA_blue.
OPMERKING: Gebruik voor de scheidingsteken geen tekens die al in de naam van de afbeelding aanwezig zijn. - Maak in dezelfde map één nieuwe map per kanaal om samen te voegen. Als u bijvoorbeeld rode, groene en blauwe kanalen wilt samenvoegen, maakt u 3 mappen en slaat u de bijbehorende reeksen op in deze mappen.
- Gebruik alleen de kanalen voor het samenvoegenvan het blok, verwijder de andere blokken en sla het protocol op als Samenvoegkanalen.
- Toegang tot de vakken om parameters in te stellen. Vul voor elk kanaal de vakken Kanaalnummer X (vakken 1, 5 of 9), Map kanaalnummer X (vakken 2, 6 of 10), Separator kanaalnummer X (vakken 3, 7 of 11) en Colormapkanaal nb X (vakken 4, 8 en 12) respectievelijk.
OPMERKING: Deze vakken zijn horizontaal gegroepeerd op vier, elke regel die overeenkomt met hetzelfde kanaal. In elke regel is er ook een display beschikbaar (vakken 23, 24 of 25) om de volgorde van het overeenkomstige kanaal direct te visualiseren.- Kies in het vak Kanaal nummer Xwelk kanaal u wilt extraheren (in klassieke RGB-afbeeldingen, 0=Rood, 1=Groen, 2=Blauw). De gebruiker heeft snel toegang tot de verschillende kanalen van een afbeelding in het venster Inspecteur van Icy, in het tabblad Volgorde. Schrijf de waarde van het kleinste kanaal in de bovenste regel en de hoogste in de onderste regel.
- Schrijf in het vak Map kanaal nummer Xde \Naam van de map met afbeeldingen van kanaal X.
- Schrijf in het vak Separator-kanaalnummer Xde scheidingsteken die wordt gebruikt voor de naam van de afbeelding (in het vorige voorbeeld: "_red", "_green" en '_blue').
- Geef in het vak Colormap kanaal nb Xaan met een getal welk colormapmodel u moet gebruiken om het bijbehorende kanaal in Icy te visualiseren. De beschikbare kleurkaarten zijn zichtbaar op het tabblad Volgorde van het venster Controle.
- Schrijf in het vak Opmaak van samengevoegde afbeeldingen (vak 28) de extensie om samengevoegde afbeeldingen op te slaan: .tif, .gif, .jpg, .bmp of .png.
OPMERKING: Als u slechts 2 kanalen wilt samenvoegen, vult u de vier vakken die overeenkomen met het derde kanaal niet.
- Klik in de linkerbovenhoek van het blok Kanalen samenvoegen op de koppeling direct rechts van map. Dubbelklik in het dialoogvenster Openen dat wordt weergegeven op de map met reeksen van het eerste kanaal die is gedefinieerd in het vak Mapkanaal nummer 1 (vak 2). Klik vervolgens op Openen.
- Voer het protocol uit door op de zwarte pijl in de linkerbovenhoek van het blok Kanalen samenvoegen te klikken (zie deel 7 voor meer details). Samengevoegde afbeeldingen worden opgeslagen in een map Samenvoegen in dezelfde map als de mappen van afzonderlijke kanalen.
- Toegang tot de vakken om parameters in te stellen. Vul voor elk kanaal de vakken Kanaalnummer X (vakken 1, 5 of 9), Map kanaalnummer X (vakken 2, 6 of 10), Separator kanaalnummer X (vakken 3, 7 of 11) en Colormapkanaal nb X (vakken 4, 8 en 12) respectievelijk.
5. Segmentatie van de bezienswaardigheden
OPMERKING: Substructure Analyzer integreert zowel eenvoudige als meer geavanceerde algoritmen om verschillende alternatieven voor te stellen die zijn aangepast aan de complexiteit van het beeld en de behoeften van de gebruiker.
- Selecteer het aangepaste blok.
- Als objecten elkaar niet raken of als de gebruiker geclusterde objecten niet afzonderlijk hoeft te onderscheiden, gebruikt u de bloksegmentatie A: Niet-geclusterde objecten.
- Als objecten elkaar niet raken, maar sommige objecten in de buurt zijn, gebruikt u de bloksegmentatie B: Slecht geclusterde objecten.
- Voor objecten met een hoog clusteringniveau en een bolle vorm gebruikt u de bloksegmentatie C: Geclusterde objecten met bolle vormen.
- Als objecten een hoog clusterniveau hebben en onregelmatige vormen hebben, gebruikt u de bloksegmentatie D: Geclusterde objecten met onregelmatige vormen.
- Gebruik de bloksegmentatie E: Geclusterd cytoplasma om het individueel aanraken van cytoplasma's te segmenteren met gesegmenteerde kernen als markeringen. Dit blok heeft absoluut gesegmenteerde kernen nodig om te verwerken.
OPMERKING: Blokken die onafhankelijk zijn aangepast voor het primaire objectsegmentatieproces, zodat meerdere blokken in dezelfde run kunnen worden gebruikt om hun efficiëntie voor een bepaalde substructuur te vergelijken of om verschillende typen substructuren te segmenteren. Als het clusteringniveau heterogeen is binnen dezelfde reeks afbeeldingen, verwerkt u kleine en sterk geclusterde objecten afzonderlijk in de aangepaste blokken.
- Koppel de output0 (Bestand) van de blokkeermap aan de mapinvoer van het gekozen segmentatieblok.
- Stel parameters in van het gekozen segmentatieblok.
- Segmentatie A: niet-geclusterde objecten en Segmentatie C: geclusterde objecten met bolle vormen
- Stel in vak Kanaalsignaal (kader 1) het kanaal van de objecten in op segment.
- Als optie, in vak Gaussian filter (vak 2), verhoging van de X en Y sigma waarden als het signaal in objecten is heterogeen. Het Gaussian-filter maakt texturen glad om meer uniforme regio's te verkrijgen en verhoogt de snelheid en efficiëntie van de kernsegmentatie. Hoe kleiner de objecten, hoe lager de sigmawaarde is. Vermijd hoge sigmawaarden. Stel standaardwaarden in op 0.
- Stel in vak HK-Means (kader 3) de parameter Intensiteitsklassen en de geschatte minimum- en maximumgrootte (in pixels) van objecten in die moeten worden gedetecteerd.
OPMERKING: Voor intensiteitsklassen classificeert een waarde van 2 pixels in 2 klassen: achtergrond en voorgrond. Het wordt dus aangepast wanneer het contrast tussen de objecten en de achtergrond hoog is. Als objecten op de voorgrond verschillende intensiteiten hebben of als het contrast met de achtergrond laag is, verhoogt u het aantal klassen. De standaardinstelling is 2. Objectgrootte kan snel worden geëvalueerd door handmatig een ROI te tekenen rond het object van belang. De grootte van de ROI (Interieur in pixels) wordt direct op de afbeelding weergegeven wanneer deze met de cursor wordt aanwijzen of kan worden geopend in het venster ROI-statistieken (open deze vanaf de zoekbalk). Optimale parameters detecteren elk voorgrondobject in éénROI. Ze kunnen handmatig worden gedefinieerd in Icy(Detectie en Tracking | HK-Means). - Optimaliseer in het vak Actieve contouren (kader 4) de detectie van objectranden. Uitgebreide documentatie voor deze plugin is online beschikbaar: http://icy.bioimageanalysis.org/plugin/Active_Contours. De juiste parameters kunnen ook handmatig worden gedefinieerd in Icy(Detectie en Tracking | Actieve contouren).
- Tijdens het proces wordt automatisch een map gemaakt om afbeeldingen van gesegmenteerde objecten op te slaan. Geef in het vak Tekst (vak 6) een naam aan deze map (bijvoorbeeld gesegmenteerde kernen). Als u de indeling wilt instellen voor het opslaan van afbeeldingen van gesegmenteerde objecten (Tiff, Gif, Jpeg, BMP, PNG), vult u de vaknotatie van afbeeldingen van gesegmenteerde objecten. De map wordt gemaakt in de map met samengevoegde afbeeldingen.
- Voer de werkstroom uit (zie deel 7 voor meer informatie).
- Segmentatie B: slecht geclusterde objecten
- Volg dezelfde stappen als in 5.3.1 om parameters van vakken kanaalsignaal, HK-Means, Actieve contouren, Uitbreiding in te stellen om gesegmenteerde objecten en tekst op te slaan (vakkenrangen zijn niet hetzelfde als in stap 5.3.1).
- Stel in het vak Call IJ-plug-in (vak 4) de parameter Rollen in om achtergrondaftrekken te regelen. Stel deze parameter in op ten minste de grootte van het grootste object dat geen deel uitmaakt van de achtergrond. Het verlagen van deze waarde verhoogt de achtergrondverwijdering, maar kan ook leiden tot verlies van voorgrondsignaal.
- In het vak Adaptieve histogramegalisatie (kader 6) verbeteren de contrasten tussen de objecten op de voorgrond en de achtergrond. Het verhogen van de helling geeft meer contrasterende sequenties.
- Voer de werkstroom uit (zie deel 7 voor meer informatie).
- Segmentatie D: geclusterde objecten met onregelmatige vormen
OPMERKING: Voor elke afbeelding gelden drie verschillende segmentatiemethoden: ten eersteHK-middelen clusteringin combinatie met deMethode actieve contourenwordt toegepast. Dan is deklassiek waterscheidingsalgoritme(met behulp van de Afstandskaart van Euclidian) wordt toegepast op eerder verkeerd gesegmenteerde objecten. Tot slot is eenop marker gebaseerde waterscheidingsalgoritmewordt gebruikt. Alleen HK-middelen en op marker gebaseerde waterscheidingsmethoden hebben tussenkomst van de gebruiker nodig. Voor beide methoden kunnen dezelfde parameters worden toegepast voor alle afbeeldingen (volledig geautomatiseerde versie) of worden gewijzigd voor elke afbeelding (semi-geautomatiseerde versie). Als de gebruiker niet is getraind in deze segmentatiemethoden, wordt de semi-geautomatiseerde verwerking ten zeerste aanbevolen. Tijdens de verwerking van dit blok is handmatig ingrijpen nodig. Wanneer een segmentatiemethode is voltooid, moet de gebruiker handmatig verkeerd gesegmenteerde objecten verwijderen vóór het begin van de volgende segmentatiemethode. Met succes gesegmenteerde objecten worden opgeslagen en niet in aanmerking genomen in de volgende stap(en). Dit blok moet verbonden zijn met het blokDialoogvenster Segmentatie van geclusterde/heterogene vormen primaire objectenom correct te werken.- Download de ImageJ-collectie MorphoLibJ op https://github.com/ijpb/MorphoLibJ/releases. De MorphoLibJ 1.4.0 versie wordt gebruikt in dit protocol. Plaats het bestand MorphoLibJ_-1.4.0.jar in de map icy/ij/plugins. Meer informatie over de inhoud van deze collectie is beschikbaar op https://imagej.net/MorphoLibJ.
- Volg dezelfde stappen als in stap 5.3.1 om parameters van vakken Kanaalsignaal, Gaussian-filter, Actieve contouren, Uitbreiding in te stellen om gesegmenteerde objecten en tekstop te slaan . Dozen rangen zijn niet hetzelfde als in stap 5.3.1.
- Parameters van het vak Adaptieve histogramegalisatie instellen (zie stap 5.3.2.3).
- Als u Achtergrond aftrekkenwilt activeren, schrijft u ja in Achtergrond toepassen? (vak 5). Anders, schrijf nee. Als de plug-in is geactiveerd, stelt u de rolling parameter in (zie stap 5.3.2), in het vak Achtergrond aftrekken (vak 7).
- Automatisering van HK-middelen: Als u dezelfde parameters wilt toepassen voor alle afbeeldingen (volledig geautomatiseerde verwerking), stelt u de nb van klassen in (vak 11), de minimumgrootte (vak 12) en de maximale grootte (box13) (zie stap 5.3.1). Deze parameters moeten zijn ingesteld om een maximum aan voorgrondpixels te selecteren en om de individualisering van objecten op de voorgrond te optimaliseren. Voor de semi-geautomatiseerde verwerkingsversie is geen interventie nodig.
- Automatisering van markeringsextracties: voor de volledig geautomatiseerde versie u de extractie van de doos Interne markeringen (kader 27) uitbreiden en de waarde van de parameter dynamisch instellen in regel 13 van het script. Voor de semi-geautomatiseerde verwerkingsversie is geen interventie nodig.
OPMERKING: Markeringen worden geëxtraheerd door een extended-minima-transformatie toe te passen op een invoerafbeelding die wordt beheerd door een parameter "dynamisch". In het op marker gebaseerde waterscheidingsalgoritme wordt overstromingen van deze markeringen gesimuleerd om objectsegmentatie uit te voeren. Voor de succesvolle segmentatie van voorgrondobjecten moet één markering per voorgrondobject worden geëxtraheerd. De instelling van de parameter "dynamische" voor optimale extractie van markeringen is meestal afhankelijk van de resolutie van afbeeldingen. Dus, als niet vertrouwd zijn met deze parameter, gebruik maken van de semi-geautomatiseerde versie. - Voer de werkstroom uit (zie deel 7 voor meer informatie).
- Aan het begin van de verwerking worden dialoogvensters HK-middelenparameters en op markerbasis achtereenvolgens geopend. Als u dezelfde parameters wilt toepassen voor alle afbeeldingen (volledig geautomatiseerde versie), klikt u op JA. Klik anders op NEE. Er wordt een informatievak geopend met de vraag "Optimal ROIs determine with HK-Means plugin and close image". Klik op OK en breng handmatig de HK-Means plugin aan(Detectie en Tracking| HK-Middelen) op de afbeelding, die automatisch wordt geopend. Selecteer de optie ROI's exporteren in het vak Plug-in-HK-Means. Pas de beste parameters toe om ROI's te hebben die een maximum aan voorgrondpixels bevatten en om de individualisering van objecten op de voorgrond te optimaliseren. Wanneer optimale ROI's worden gevonden, sluit u de afbeelding direct.
- Aan het einde van de eerste segmentatiemethode wordt een informatievak geopend en wordt gevraagd om "Ongewenste ROM's verwijderen en afbeelding sluiten". Deze ROI's komen overeen met de randen van de gesegmenteerde objecten. Selecteer OK en verwijder ROI's van verkeerd gesegmenteerde objecten in de afbeelding, die automatisch worden geopend. Een ROI kan eenvoudig worden verwijderd door de cursor op de rand te plaatsen en de knop 'Verwijderen' van het toetsenbord te gebruiken. Sluit de afbeelding. Herhaal dezelfde procedure na voltooiing van de tweede segmentatiestap.
- In dit stadium, als de JA-knop is geselecteerd voor de volledige automatisering van het op marker gebaseerde waterscheidingsalgoritme, worden de eerder ingestelde parameters toegepast op alle afbeeldingen.
- Als de knop NEE is geselecteerd, wordt een informatievak geopend met de vraag 'Interne markeringen bepalen en aanpassen'. Klik op OK en binnen de ImageJ interface van Icy, ga naar Plugins | MorphoLibJ | Minima en Maxima| Uitgebreide Min & Max. Selecteer Uitgebreide minimain Bewerking .
- Selecteer Voorbeeld om vooraf te visualiseren op de automatisch geopende afbeelding het resultaat van de transformatie. Verplaats de dynamiek totdat optimale markeringen worden waargenomen. Markeringen zijn groepen pixels met een waarde van 255 (niet noodzakelijkerwijs witte pixels). Optimale parameters leiden tot één markering per object. Focus op de resterende objecten die niet goed zijn gesegmenteerd met de twee vorige segmentatiemethoden.
- Verbeter indien nodig de markeringen door aanvullende morfologische bewerkingen toe te passen zoals "Openen" of "Sluiten" (Plug-ins | MorphoLibJ | Morfologische filters). Houd het uiteindelijke beeld van markeringen open en sluit alle andere afbeeldingen die eindigen met de afbeelding die in eerste instantie wordt gebruikt als invoer voor de uitgebreide Minima-bewerking. Klik op Nee als een vak ImageJ vraagt om wijzigingen op deze afbeelding op te slaan.
- Bepaal in het vak Nb van afbeeldingen met informatievak (vak 14) hoeveel afbeeldingen met informatievakken moeten worden weergegeven.
- Segmentatie E: Geclusterd cytoplasma
OPMERKING: Dit blok gebruikt eerder gesegmenteerde kernen als afzonderlijke markeringen om cytoplasmasegmentatie te starten. Zorg ervoor dat het blok van kernen segmentatie is verwerkt voordat u het gebruikt.- In de doos Kanaal cytoplasma (vak 1), stel het kanaal van de cytoplasmatische signaal.
- Schrijf in het vak Extensie gesegmenteerde kernen (vak 2) de indeling die wordt gebruikt om afbeeldingen van gesegmenteerde kernen op te slaan (tif, jpeg, bmp, png). De standaardindeling is tif.
- Schrijf in het vak Tekst (kader3) de \Naam van de map met gesegmenteerde kernen.
- Stel in het vak Opmaak van afbeeldingen van gesegmenteerde cytoplasma 's (vak 4) de indeling in die wordt gebruikt voor het opslaan van gesegmenteerde objectenafbeeldingen (Tiff, Gif, Jpeg, BMP, PNG).
- Tijdens het proces wordt automatisch een map gemaakt om afbeeldingen van gesegmenteerde cytoplasma's op te slaan. Geef in het vak Tekst (kader 5) een naam aan deze map (bijvoorbeeld gesegmenteerde cytoplasma's). De map wordt gemaakt in de map met samengevoegde afbeeldingen.
- Volg dezelfde stappen als in stap 5.3.1 om parameters in te stellen van vakken Gaussian filter en Active Contours (Wees voorzichtig, vak rangen zijn niet hetzelfde als in stap 5.3.1).
- Voer de werkstroom uit (zie deel 7 voor meer informatie).
- Segmentatie A: niet-geclusterde objecten en Segmentatie C: geclusterde objecten met bolle vormen
6. Fluorescerende signaaldetectie en -analyse
- Selecteer het aangepaste blok.
- In het blok Fluorescentie Analyse A: 1 Kanaal, uit te voeren detectie en analyse van foci in een kanaal binnen een type gesegmenteerd object: detectie van coilin foci (rood kanaal) binnen de kern.
- In het blok Fluorescentie Analyse B: 2 Kanalen in hetzelfde compartiment, uit te voeren detectie en analyse van foci in twee kanalen binnen een type gesegmenteerd object: detectie van coilin (rood kanaal) en 53BP1 (groene kanaal) foci binnen de kern.
- In het blok Fluorescentie Analyse C: 2 Kanalen in twee compartimenten, uit te voeren detectie en analyse van foci in een of twee kanalen, met name in de kernen en hun overeenkomstige cytoplasma: detectie van Coilin foci (rood kanaal) zowel binnen de kern en de bijbehorende cytoplasma of detectie van Coilin foci (rood kanaal) binnen de kern en G3BP foci (groene kanaal) binnen de overeenkomstige cytoplasma.
- In het blok Fluorescentie Analyse D: Global Translocatie, bereken het percentage van het signaal van een kanaal in twee cellulaire compartimenten (a en b). Bijvoorbeeld, in een cytoplasma/ kern translocatie test, export berekende percentages van nucleaire en cytoplasmatische signalen voor elk beeld in de uiteindelijke "Resultaten" spreadsheet. De formule die wordt gebruikt om het kernsignaalpercentage te berekenen, wordt hieronder weergegeven. Dit blok kan worden gebruikt voor elk subcellulair compartiment:
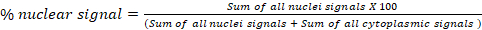
- In het blok Fluorescentie Analyse E: Individuele celtranslocatie,bereken het percentage van het signaal van een kanaal in twee cellulaire compartimenten voor elke cel. Dit blok is speciaal geoptimaliseerd voor nucleus/cytoplasma translocatietest op het niveau van één cel.
OPMERKING: Omdat het blok Fluorescentie Analyse E: Individuele celtranslocatie analyses uitvoert op eencellig niveau, is een efficiënte segmentatie van nucleus en cytoplasma nodig.
- Koppel de output0 (Bestand) van de blokkeermap (blok 1) aan de mapinvoer (witte pijlen in zwarte cirkels) van het gekozen blok.
- Stel de parameters van het gekozen blok in.
- Fluorescentie Analyse A: 1 Kanaal, Fluorescentie Analyse B: 2 Kanalen in hetzelfde compartiment en Fluorescentie Analyse C: 2 Kanalen in twee compartimenten
- Schrijf in het vak Map afbeeldingen ROIde naam van de map met afbeeldingen van gesegmenteerde objecten voorafgegaan door een backslash. (Bijvoorbeeld: \Gesegmenteerde kernen).
- Schrijf in het vak Opmaak van afbeeldingen van gesegmenteerde objecten (kader 2) de indeling die wordt gebruikt om afbeeldingen van gesegmenteerde objecten op te slaan (tif, jpeg, bmp, png). De standaardindeling is tif.
- In het vak Kill Borders?, schrijf Ja om randobjecten te verwijderen. Anders, schrijf Nee. De installatie van de MorphoLibJ-collectie van ImageJ is vereist om deze functie te gebruiken (zie stap 5.3.3).
- In het vak(en) Kanaal spots signaal, stel het kanaal waar vlekken moeten worden gedetecteerd. In klassieke RGB-afbeeldingen, 0=Rood, 1=Groen en 2=Blauw.
- In de dozen Naam van gelokaliseerde molecuul, schrijf de naam van het molecuul lokaliseren in de vlekken. Het aantal velden dat moet worden ingevoerd, is afhankelijk van het aantal moleculen.
- Stel in het vak (es) Wavelet Spot Detector Blockde parameters voor de detectie van de spot voor elk kanaal in. Stel de schaal(en) in (aangeduid met de spotgrootte) en de gevoeligheid van de detectie (een kleinere gevoeligheid vermindert het aantal gedetecteerde vlekken, waarbij de standaardwaarde 100 is en de minimumwaarde 0). Uitgebreide documentatie van deze plugin is online beschikbaar: http://icy.bioimageanalysis.org/plugin/Spot_Detector. Parameters kunnen ook handmatig worden gedefinieerd in Icy(Detectie en Tracking | Spot Detector).
- Als optie filtert u in het vak De ROI van filteren op groottede gesegmenteerde objecten waar vlekken worden gedetecteerd door een interval van grootte in te stellen (in pixels). Deze stap is vooral handig om objecten onder- of oversegmenteerde objecten te verwijderen. Zie stap 5.3.1 als u de grootte van objecten handmatig wilt schatten. Standaardparameters omvatten het filteren van ROI's niet op grootte. Blok 2 Kanalen in twee compartimenten bevat twee dozen: Filterkern op grootte (vak 19) en Filter cytoplasma op grootte (vak 46).
- Optioneel, in het vak Filter vlekken op grootte, filter de gedetecteerde plekken op basis van hun grootte (in pixels) om ongewenste artefacten te verwijderen. Als u de spotgrootte handmatig wilt schatten, klikt u op Detectie en bijhouden en opent u de plug-in van de spotdetector. Selecteer in uitvoeropties de optie Exporteren naar ROI. Let erop dat standaardparameters geen filtering van vlekken op grootte omvatten en dat gefilterde vlekken niet in aanmerking worden genomen voor de analyse. Het aantal velden dat u wilt invoeren, is afhankelijk van het aantal kanalen.
- Optioneel, in het vak Filter vlekken, breng een extra filter (contrast, homogeniteit, perimeter, rondheid) op de gedetecteerde plekken. Let erop dat standaardparameters geen spotfiltering bevatten en dat gefilterde vlekken niet in aanmerking worden genomen voor de analyse. Het aantal velden dat u wilt invoeren, is afhankelijk van het aantal kanalen.
- In de vakken Drempelgrootte instellenin de vakken Drempelgrootte een drempel voor het gebied (in pixels) van geanalyseerde vlekken. Het aantal getelde plekken onder en boven deze drempel wordt geëxporteerd in de uiteindelijke spreadsheet Resultaten. Het aantal te informeren dozen is afhankelijk van het aantal kanalen.
- Voer de werkstroom uit (zie deel 7 voor meer informatie). Gegevens worden geëxporteerd in een spreadsheet met resultaten die is opgeslagen in de map met samengevoegde afbeeldingen.
- Fluorescentie Analyse D: Global Translocatie en Fluorescentie Analyse E: Individuele celtranslocatie:
- Schrijf in de vakken Mapafbeeldingen (vakken 1 en 2) de \Naam van de map met afbeeldingen van gesegmenteerde objecten. In het blok Fluorescentie Analyse D: Global Translocatie, de twee soorten ROI worden geïdentificeerd als ROI a en ROI b. Voor het blok Fluorescentie Analyse E: Individuele celtranslocatie, in Map afbeeldingen gesegmenteerde kernen en Map afbeeldingen gesegmenteerde cytoplasma vakken, schrijf de naam van de map met gesegmenteerde kernen en cytoplasma's, respectievelijk.
- Voer in het vak Kanaalsignaal (kader 3) het kanaal van het signaal in.
- Schrijf in het vak Opmaak van afbeeldingen van gesegmenteerde objecten (kader 4) de indeling die wordt gebruikt om afbeeldingen van gesegmenteerde objecten op te slaan (tif, jpeg, bmp, png). De standaardindeling is tif. De optie Randen doden is ook beschikbaar om randobjecten te verwijderen (zie stap 6.3.1).
- Optioneel filtert u in vakken De ROI op grootte,filtert u de gesegmenteerde objecten door een interval van grootte in te stellen (in pixels). Deze stap kan handig zijn om objecten onder- of oversegmenteerde objecten te verwijderen. Zie stap 5.3.1 om de objectgrootte handmatig te schatten. Er zijn twee velden om in te voeren, één per kanaal. Standaardparameters omvatten geen ROI-filtering op grootte.
- Voer de werkstroom uit (zie deel 7 voor meer informatie). Gegevens exporteren in een spreadsheet Resultaten die zijn opgeslagen in de map met samengevoegde afbeeldingen.
- Fluorescentie Analyse A: 1 Kanaal, Fluorescentie Analyse B: 2 Kanalen in hetzelfde compartiment en Fluorescentie Analyse C: 2 Kanalen in twee compartimenten
7. Het protocol uitvoeren
- Als u één blok in een run wilt verwerken, verwijdert u de verbinding tussen het geselecteerde blok en de blokkeermap selecteren. Plaats het gezochte blok op de1e rang. Klik in de linkerbovenhoek van het gezochte blok op de link direct rechts van de map. Dubbelklik in het dialoogvenster Openen dat wordt weergegeven op de map met de samengevoegde afbeeldingen. Klik vervolgens op Openen. Klik op Uitvoeren om de werkstroom te starten. De verwerking kan worden gestopt door op de knop Stoppen te klikken.
- Als u verschillende blokken in een run wilt verwerken, houdt u verbindingen van gekozen blokken met de blokkeermap selecteren (blok 1). Zorg ervoor dat hun rang de goede verwerking van de werkstroom mogelijk maakt. Als een specifiek blok bijvoorbeeld gesegmenteerde objecten moet verwerken, moet u er zeker van zijn dat het segmentatieblok eerder wordt verwerkt. Voordat u de werkstroom uitvoert, verwijdert u ongebruikte blokken en slaat u het nieuwe protocol op met een andere naam.
- Klik op Uitvoeren om de werkstroom te starten. Wanneer het geopende dialoogvenster wordt weergegeven, dubbelklikt u op de map met de samengevoegde afbeeldingen. Klik vervolgens op Openen. De werkstroom wordt automatisch uitgevoerd. Stop indien nodig de verwerking door op de knop Stoppen te klikken.
- Controleer aan het einde van de verwerking of het bericht De uitgevoerde werkstroom is in de rechterbenedenhoek weergegeven en dat alle blokken worden gemarkeerd met een groen bord(figuur 2b). Zo niet, dan geven het blok en het binnenvak met het foutteken het te corrigeren element aan (Figuur 2b).
OPMERKING: Nadat de werkstroom is uitgevoerd, kan een nieuwe run niet direct worden gestart en om de werkstroom opnieuw te verwerken, moet ten minste één blok worden gemarkeerd met het teken 'klaar om te verwerken'. Als u de status van een blok wilt wijzigen, verwijdert en maakt u opnieuw een koppeling tussen twee vakken in dit blok of sluit en opent u het protocol gewoon. Als er een fout optreedt tijdens de verwerking, kan een nieuwe run direct worden gestart. Tijdens een nieuwe run worden alle blokken van de pijplijn verwerkt, zelfs als sommige worden gemarkeerd met het groene bord.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Alle beschreven analyses zijn uitgevoerd op een standaard laptop (64-bits, quad-core processor op 2,80 GHz met 16 GB random-access memory (RAM)) werken met de 64-bits versie van Java. Random-access geheugen is een belangrijke parameter om rekening mee te houden, afhankelijk van de hoeveelheid en de resolutie van beelden te analyseren. Met behulp van de 32-bits versie van Java beperkt het geheugen tot ongeveer 1300 MB, die ongeschikt zou kunnen zijn voor big data-analyse, terwijl de 64-bits versie maakt het verhogen van h...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Een toenemend aantal vrije software tools zijn beschikbaar voor de analyse van fluorescentie celbeelden. Gebruikers moeten correct kiezen voor de adequate software op basis van de complexiteit van hun problematische, om hun kennis in beeldverwerking, en de tijd die ze willen doorbrengen in hun analyse. Icy, CellProfiler of ImageJ/Fiji zijn krachtige tools die zowel bruikbaarheid als functionaliteitcombineren 3. Icy is een stand-alone tool die een duidelijke grafische gebruikersinterface (GUI) pres...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs hebben niets te onthullen.
Dankbetuigingen
G.H. werd ondersteund door een graduate fellowship van de Ministère Délégué à la Recherche et aux Technologies. L.H. werd ondersteund door een graduate fellowship van het Institut de Cancérologie de Lorraine (ICL), terwijl Q.T. werd ondersteund door een overheidssubsidie onder toezicht van het Franse Nationale Onderzoeksagentschap (ANR) als onderdeel van het tweede "Investissements d'Avenir" programma FIGHT-HF (referentie: ANR-15-RHU4570004). Dit werk werd gefinancierd door CNRS en Université de Lorraine (UMR 7365).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 16% Formaldehyde-oplossing (w/v) methanol vrij | Thermo Fisher Scientific | 28908 | om de cellen te fixeren |
| Alexa Fluor 488 van geit anti-konijn | Thermo Fisher Scientific | A-11008 | fluorescerende secundaire antilichaam |
| Alexa Fluor 555 van geit anti-muis | Thermo Fisher Scientific | A-21425 | fluorescerende secundaire antilichaam |
| Alexa Fluor 555 Phalloidin | Thermo Fisher Scientific | A34055 | fluorescerende secundaire antilichaam |
| Rundserumalbumine standaard (BSA) | euromedex | 04-100-812-E | |
| DMEM | Sigma-Aldrich | D5796-500ml | celcultuurmedium |
| Duolink In Situ Montagemedium met DAPI | Sigma-Aldrich | DUO82040-5ML | montagemedium |
| Human: HeLa S3-cellen | IGBMC, Straatsburg, Frankrijk | cellijn gebruikt om de experimenten uit te voeren | |
| Waterstofperoxide-oplossing 30% (H2O2) | Sigma-Aldrich | H1009-100ml | gebruikt als stressmiddel |
| Lipofectamine 2000 Reagens | Thermo Fisher Scientific | 11668-019 | transfectiereagens |
| Muis monoklonaal anti-coilin | abcam | ab11822 | Coilin-specifiek antilichaam |
| Nikon Optiphot-2 fluorescentiemicroscoop | Nikon | epifluorescentiemicroscoop | |
| Opti-MEM I Reduced Serum Medium | Thermo Fisher Scientific | 31985062 | transfectiemedium |
| PBS pH 7.4 (10x) | gibco | 70011-036 | om de cellen te wassen |
| Konijn polyklonaal anti-53BP1 | Thermo Fisher Scientific | PA1-16565 | 53BP1-specifiek antilichaam |
| Konijn polyklonaal anti-EDC4 | Sigma-Aldrich | SAB4200114 | EDC4-specifiek antilichaam |
| Triton X-100 | Roth | 6683 | om de cellen te permeabiliseren |
Referenties
- Möckl, L., Lamb, D. C., Bräuchle, C. Super-resolved fluorescence microscopy: Nobel Prize in Chemistry 2014 for Eric Betzig, Stefan Hell, and William E. Moerner. Angewandte Chemie. 53 (51), 13972-13977 (2014).
- Meijering, E., Carpenter, A. E., Peng, H., Hamprecht, F. A., Olivo-Marin, J. -C. Imagining the future of bioimage analysis. Nature Biotechnology. 34 (12), 1250-1255 (2016).
- Wiesmann, V., Franz, D., Held, C., Münzenmayer, C., Palmisano, R., Wittenberg, T. Review of free software tools for image analysis of fluorescence cell micrographs. Journal of Microscopy. 257 (1), 39-53 (2015).
- de Chaumont, F., et al. Icy: an open bioimage informatics platform for extended reproducible research. Nature Methods. 9 (7), 690-696 (2012).
- Girish, V., Vijayalakshmi, A. Affordable image analysis using NIH Image/ImageJ. Indian J Cancer. 41 (1), 47(2004).
- Zaitoun, N. M., Aqel, M. J. Survey on image segmentation techniques. Procedia Computer Science. 65, 797-806 (2015).
- Molecular Devices. MetaMorph Microscopy Automation and Image Analysis Software. , Available from: https://www.moleculardevices.com/products/cellular-imaging-systems/acquisition-and-analysis-software/metamorph-microscopy (2018).
- Nikon. NIS-Elements Imaging Software. , Available from: https://www.nikon.com/products/microscope-solutions/lineup/img_soft/nis-element (2014).
- Meyer, F., Beucher, S. Morphological segmentation. Journal of Visual Communication and Image Representation. 1 (1), 21-46 (1990).
- Schieber, M., Chandel, N. S. ROS Function in Redox Signaling and Oxidative Stress. Current Biology. 24 (10), 453-462 (2014).
- D'Autréaux, B., Toledano, M. B. ROS as signalling molecules: mechanisms that generate specificity in ROS homeostasis. Nature Reviews. Molecular Cell Biology. 8 (10), 813-824 (2007).
- Davalli, P., Mitic, T., Caporali, A., Lauriola, A., D'Arca, D. ROS, Cell Senescence, and Novel Molecular Mechanisms in Aging and Age-Related Diseases. Oxidative Medicine and Cellular Longevity. 2016, 3565127(2016).
- Disher, K., Skandalis, A. Evidence of the modulation of mRNA splicing fidelity in humans by oxidative stress and p53. Genome. 50 (10), 946-953 (2007).
- Takeo, K., et al. Oxidative stress-induced alternative splicing of transformer 2β (SFRS10) and CD44 pre-mRNAs in gastric epithelial cells. American Journal of Physiology - Cell Physiology. 297 (2), 330-338 (2009).
- Seo, J., et al. Oxidative Stress Triggers Body-Wide Skipping of Multiple Exons of the Spinal Muscular Atrophy Gene. PLOS ONE. 11 (4), 0154390(2016).
- Will, C. L., Luhrmann, R. Spliceosome Structure and Function. Cold Spring Harbor Perspectives in Biology. 3 (7), 003707(2011).
- Ljosa, V., Sokolnicki, K. L., Carpenter, A. E. Annotated high-throughput microscopy image sets for validation. Nature Methods. 9 (7), 637-637 (2012).
- Wang, Q., et al. Cajal bodies are linked to genome conformation. Nature Communications. 7, (2016).
- Carpenter, A. E., et al. CellProfiler: image analysis software for identifying and quantifying cell phenotypes. Genome Biology. 7, 100(2006).
- McQuin, C., et al. CellProfiler 3.0: Next-generation image processing for biology. PLoS Biology. 16 (7), 2005970(2018).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
