Hier demonstreren we het gebruik van fluorescentie-lifetime imaging-microscopie (FLIM) om het cellulaire metabolisme en de viscositeit van het plasmamembraan in levende kankercelcultuur achtereenvolgens in beeld te brengen. Metabole beoordelingen worden uitgevoerd door endogene fluorescentie te detecteren. De viscositeit wordt gemeten met behulp van een fluorescerende moleculaire rotor.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
Onderzoek naar metabolisme en viscositeit van kankercellen met behulp van fluorescentie-levenslange beeldvormingsmicroscopie
In dit artikel
Samenvatting
Samenvatting
Viscositeit is een belangrijke fysische eigenschap van een biologisch membraan, omdat het een van de belangrijkste parameters is voor de regulatie van de morfologische en fysiologische toestand van levende cellen. Van plasmamembranen van tumorcellen is bekend dat ze significante veranderingen hebben in hun samenstelling, structuur en functionele kenmerken. Samen met het ontregelde metabolisme van glucose en lipiden, helpen deze specifieke membraaneigenschappen tumorcellen om zich aan te passen aan de vijandige micro-omgeving en resistentie te ontwikkelen tegen medicamenteuze therapieën. Hier demonstreren we het gebruik van fluorescentie-lifetime imaging-microscopie (FLIM) om het cellulaire metabolisme en de viscositeit van het plasmamembraan in levende kankercelcultuur achtereenvolgens in beeld te brengen. Metabole beoordelingen worden uitgevoerd door fluorescentie van endogene metabole cofactoren te detecteren, zoals gereduceerd nicotinamide-adeninedinucleotide NAD(P)H en geoxideerde flavines. De viscositeit wordt gemeten met behulp van een fluorescerende moleculaire rotor, een synthetische viscositeitsgevoelige kleurstof, met een sterke fluorescentielevensduur die afhankelijk is van de viscositeit van de directe omgeving. In combinatie stellen deze technieken ons in staat om de verbanden tussen de membraantoestand en het metabole profiel van kankercellen beter te begrijpen en om de veranderingen veroorzaakt door chemotherapie te visualiseren.
Inleiding
Kwaadaardige transformatie van cellen gaat gepaard met meerdere veranderingen in hun morfologische en fysiologische toestand. Snelle en ongecontroleerde groei van kankercellen vereist een fundamentele reorganisatie van biochemische routes die verantwoordelijk zijn voor energieproductie en biosynthese. De kenmerkende kenmerken van het kankermetabolisme zijn een verhoogde glycolysesnelheid, zelfs bij de normale zuurstofconcentraties (het Warburg-effect), het gebruik van aminozuren, vetzuren en lactaat als alternatieve brandstoffen, hoge ROS-productie in aanwezigheid van hoge antioxidantgehaltes en verhoogde biosynthese van vetzuren 1,2. Het wordt nu beseft dat het metabolisme van kankercellen zeer flexibel is, waardoor ze zich kunnen aanpassen aan de ongunstige en heterogene omgeving en een extra overlevingsvoordeel bieden3.
Veranderd metabolisme ondersteunt de specifieke organisatie en samenstelling van membranen van tumorcellen. Het lipidenprofiel van het plasmamembraan in kankercellen verschilt kwantitatief van de niet-kankercellen. De belangrijkste veranderingen in het lipidoom zijn het verhoogde niveau van fosfolipiden, waaronder fosfatidylinositol, fosfatidylserine, fosfatidylethanolamine en fosfatidylcholine, het verlaagde niveau van sfingomyeline, verhoogde hoeveelheid cholesterol en een lagere mate van onverzadiging van vetzuren, om er maar een paar te noemen 4,5,6. Daarom veranderen de fysische eigenschappen van het membraan, zoals de viscositeit van het membraan, het omgekeerde van vloeibaarheid, onvermijdelijk. Aangezien viscositeit de permeabiliteit van biologische membranen bepaalt en de activiteit van membraan-geassocieerde eiwitten (enzymen, transporters, receptoren) regelt, is de homeostatische regulatie ervan van vitaal belang voor het functioneren van de cellen. Tegelijkertijd is de wijziging van de viscositeit door de aanpassing van het membraanlipidenprofiel belangrijk voor celmigratie/invasie en overleving bij voorwaardelijke veranderingen.
Fluorescentie-levenslange beeldvormingsmicroscopie (FLIM) is naar voren gekomen als een krachtige benadering voor de niet-invasieve beoordeling van meerdere parameters in levende cellen, met behulp van endogene fluorescentie of exogene sondes7. FLIM wordt vaak gerealiseerd op een multifoton laserscanmicroscoop, die een (sub)cellulaire resolutie biedt. Uitgerust met de tijdgecorreleerde module voor het tellen van enkelvoudige fotonen (TCSPC), maakt het tijdopgeloste metingen van fluorescentie met hoge nauwkeurigheid mogelijk8.
Het onderzoeken van het cellulaire metabolisme door FLIM is gebaseerd op de fluorescentiemeting van endogene cofactoren van dehydrogenasen, de gereduceerde nicotinamide adenine dinucleotide (fosfaat) NAD(P)H en geoxideerde flavines - flavine adenine dinucleotide FAD en flavine mononucleotide FMN, die fungeren als elektronendragers in een aantal biochemische reacties 7,9,10. De gedetecteerde fluorescentie van NAD(P)H is afkomstig van NADH en zijn gefosforyleerde vorm, NADPH, aangezien ze spectraal bijna identiek zijn. Doorgaans passen fluorescentieverval van NAD(P)H en flavines bij een bi-exponentiële functie. In het geval van NAD(P)H wordt de eerste component (~0,3-0,5 ns, ~70%-80%) toegeschreven aan de vrije toestand, geassocieerd met glycolyse, en de tweede component (~1,2-2,5 ns, ~20%-30%) aan de eiwitgebonden toestand, geassocieerd met mitochondriale ademhaling. In het geval van flavines kan de korte component (~0,3-0,4 ns, ~75%-85%) worden toegewezen aan de gedoofde toestand van FAD en de lange component (~2,5-2,8 ns, ~15%-25%) aan niet-gedoofde FAD, FMN en riboflavine. Veranderingen in de relatieve niveaus van glycolyse, glutaminolyse, oxidatieve fosforylering en vetzuursynthese resulteren in de veranderingen in de korte en lange levensduurfracties van de cofactoren. Bovendien weerspiegelt de fluorescentie-intensiteitsverhouding van deze fluoroforen (de redoxratio) de cellulaire redoxstatus en wordt deze ook gebruikt als metabole indicator. Hoewel de redoxverhouding een eenvoudigere maatstaf is, vergeleken met de fluorescentielevensduur, in termen van gegevensverzameling, is FLIM voordelig om NAD(P)H en FAD te schatten, omdat de fluorescentielevensduur een intrinsiek kenmerk is van de fluorofoor en bijna niet wordt beïnvloed door factoren als excitatievermogen, fotobleken, focussen, lichtverstrooiing en absorptie, vooral in weefsels, In tegenstelling tot de emissie-intensiteit.
Een van de handige manieren om de viscositeit in levende cellen en weefsels op microscopisch niveau in kaart te brengen, is gebaseerd op het gebruik van fluorescerende moleculaire rotoren, kleine synthetische viscositeitsgevoelige kleurstoffen, waarin fluorescentieparameters sterk afhankelijk zijn van de lokale viscositeit11,12. In een viskeus medium neemt de fluorescentielevensduur van de rotor toe door de vertraging van de intramoleculaire draaiing of rotatie. Onder moleculaire rotoren zijn de derivaten van boordipyrrometheen (BODIPY) zeer geschikt voor het waarnemen van viscositeit in biologische systemen, omdat ze een goed dynamisch bereik van fluorescentielevensduur hebben in fysiologisch bereik van viscositeiten, temperatuuronafhankelijkheid, monoexponentieel fluorescentieverval dat een eenvoudige interpretatie van gegevens mogelijk maakt, voldoende oplosbaarheid in water en lage cytotoxiciteit13,14. Kwantitatieve beoordelingen van microviscositeit met behulp van op BODIPY gebaseerde rotoren en FLIM zijn eerder aangetoond op kankercellen in vitro, meercellige tumorsferoïden en muizentumoren in vivo15,16.
Hier presenteren we een gedetailleerde beschrijving van sequentiële sonderingsmethodologieën voor het bestuderen van cellulair metabolisme en plasmamembraanviscositeit in kankercellen in vitro door FLIM. Om besmetting van de relatief zwakke endogene fluorescentie met de fluorescentie van de op BODIPY gebaseerde rotor te voorkomen, wordt beeldvorming van dezelfde cellaag achtereenvolgens uitgevoerd met de fluorescentie van NAD(P)H en FAD eerst in beeld. De fluorescentielevensduur van de cofactoren wordt gemeten in het cytoplasma en de fluorescentielevensduur van de rotor wordt gemeten in de plasmamembranen van cellen door de handmatige selectie van overeenkomstige zones als interessegebieden. Het protocol werd toegepast om de metabole toestand en viscositeit voor verschillende kankercellijnen te correleren en om de veranderingen na chemotherapie te beoordelen.
Het protocol voor de voorbereiding van FLIM-monsters verschilt niet van dat voor confocale fluorescentiemicroscopie. Zodra de gegevens zijn verkregen, is de belangrijkste taak het extraheren van de fluorescentielevensduur uit de onbewerkte gegevens. De prestaties van het protocol worden gedemonstreerd met behulp van HCT116 (humaan colorectaal carcinoom), CT26 (muizencoloncarcinoom), HeLa (humaan cervicaal carcinoom) en huFB (menselijke huidfibroblasten) cellen.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
1. Beschrijving van de minimale opstelling om FLIM uit te voeren
- Om dit experiment uit te voeren, moet u ervoor zorgen dat de vereiste opstelling beschikbaar is: een omgekeerde confocale microscoop, een gepulseerde laser, meestal een ps of fs, met het synchronisatiesignaal, een snelle fotonenteldetector (tijdrespons 150 ps) en fotonentelelektronica, beschikbare uitgangs- en invoerpoorten voor respectievelijk de detector en de laser op de microscoop, de scanklok pulseert van de microscoopscancontroller, de scankop van de microscoop met de laserstraalcombiners en de belangrijkste dichroïsche straalsplitsers die geschikt zijn voor de golflengte van de laser die voor FLIM wordt gebruikt.
- Als twee-foton-excitatie wordt gebruikt voor FLIM, zorg er dan voor dat de microscoop de NDD-poort bevat.
- Zorg er bij het bestuderen van zoogdiercellen, vooral voor langdurige experimenten, voor dat een CO2 -incubator op de gewenste temperatuur wordt gehouden.
OPMERKING: Voor het systeem dat in dit experiment wordt gebruikt, zie Materiaaltabel.
2. Voorbereiding van cellen voor microscopie
- Kweek de cellen routinematig in een broedmachine bij 37 °C met 5% CO2 en een vochtige atmosfeer.
- Bereid voor microscopie de celsuspensie voor in een compleet kweekmedium met een concentratie van 1 x 10⁶ cellen/ml.
OPMERKING: De celconcentraties en mediacondities zijn celafhankelijk. Het aantal cellen dat wordt gebruikt voor het zaaien en de incubatietijd moeten worden aangepast om 70%-80% samenvloeiing in het microscopisch kleine schaaltje te verkrijgen. - Zaai de cellen op celkweekschaaltjes van 35 mm met glazen bodem (1 x 10⁵ cellen in 100 μl per schaaltje) met behulp van een automatische pipet van 200 μl.
OPMERKING: Gebruik gerasterde schalen met glazen bodem voor het zaaien van cellen om cellen in dezelfde microscopisch kleine gezichtsvelden in dynamiek te volgen.- Zorg er tijdens het handmatig zaaien voor dat de pipetpunt geen krassen op de bodem of de zijkanten van de schaal maakt om beschadiging van de bodem te voorkomen.
- Plaats de schaal in de CO2 -incubator (37 °C, 5% CO2 , vochtige atmosfeer) en incubeer de cellen gedurende 24 uur.
- Haal na 24 uur het schaaltje uit de broedmachine en controleer de morfologie en samenvloeiing van de cellen onder de lichtmicroscoop. Als de cellen niet ongeveer 80% confluentie hebben bereikt, incubeer dan nog 24 uur.
- Verwijder het oude medium voorzichtig uit de schaal met behulp van een automatische pipet van 1.000 μL en voeg 2 ml DMEM-medium toe zonder fenolrood (bijv. DMEM Life of FluoroBrite).
OPMERKING: Verschillende kweekmedia kunnen worden gebruikt voor beeldvorming. Vermijd fenolrood in het medium bij het gebruik van cellen voor microscopie. - Plaats de schaal 60-120 minuten in de broedmachine om de cellen aan te passen.
3. FLIM van metabole cofactoren
- Plaats de schaal met glazen bodem met de cellen (uit stap 2.7) op de microscooptafel.
- Klik op het tabblad Zoeken in de laserscanmicroscoopsoftware (bijv. ZEN - ZEISS Efficient Navigation) en klik vervolgens op Transmissielicht (TL) om het licht in te schakelen.
- Zoek het brandpuntsvlak van het monster door door het oculair te kijken op het centrale plakniveau van de cellen, waar een vierkant maximaal wordt ingenomen door cellen (bij vergroting 40x).
- Klik op de UIT-knop om het licht uit te schakelen.
- Open het tabblad Acquisitie . Om transmissie- en autofluorescentie-intensiteitsbeelden van endogene NAD(P)H te verkrijgen, voert u de volgende instellingen in: Excitatiegolflengte: twee-fotonmodus 750 nm, Registratiebereik: 450-490 nm, Laservermogen: 5% (~6 mW), Beeldformaat: 1024 x 1024 pixels.
OPMERKING: De keuze van de excitatiegolflengte en het registratiebereik is gebaseerd op de spectrale kenmerken (maximale excitatie en maximale emissie) van NAD(P)H17.- Gebruik een objectieflens voor olie-onderdompeling С Plan-Apochromat 40x/1.3 NA voor het verkrijgen van beelden.
- Druk op de Snap-knop en sla de afbeelding op in ZEN-formaat.
- Om de transmissie- en autofluorescentie-intensiteitsbeelden van FAD te verkrijgen, wijzigt u de excitatiegolflengte in 900 nm. Stel het registratiebereik in: 500-550 nm, laservermogen: 9% (~6 mW) en beeldformaat: 1024 x 1024 pixels.
OPMERKING: De keuze van de excitatiegolflengte en het registratiebereik is gebaseerd op de spectrale kenmerken (maximale excitatie en maximale emissie) van FAD18.- Gebruik een objectieflens voor olie-onderdompeling С Plan-Apochromat 40x/1.3 NA voor het verkrijgen van beelden.
- Druk op de Snap-knop en sla de afbeelding op in ZEN-formaat.
- Stel voor NAD(P)H de parameters in zoals beschreven in stap 3.5 in de laserscanmicroscoopsoftware. Wijzig de afbeeldingsgrootte in 256 x 256 pixels.
- Voer de volgende parameters in het menu van SPCM (Single Photon Counting Modules) besturingssoftware van FLIM-module in: Verzameltijd: 60 s; TAC-bereik: 5.00E-8; CFD Limiet Laag: -29.41; ADC-resolutie: 256, Afbeeldingsgrootte: 256 x 256 pixels.
- Scan het monster gedurende 60 s, stop met scannen en sla het verkregen FLIM-beeld van NAD(P)H op.
- Controleer de verkregen FLIM-gegevens. Open hiervoor de onbewerkte gegevens in de beeldsoftware, selecteer een pixel in het cytoplasma van de cel door de cursor erop te plaatsen en analyseer het fluorescentieverval in deze pixel. Pixelintensiteiten moeten ≥3.000 fotonen per vervalcurve zijn bij binning 1.
OPMERKING: Als het aantal fotonen lager is dan 3.000, verhoog dan het laservermogen of de beeldverzamelingstijd, terwijl u de morfologie van cellen en de snelheid van het tellen van fotonen regelt. Als de daling van het telpercentage meer dan 10% van de oorspronkelijke waarde bedraagt, vindt doorgaans fotobleken plaats. - Stel voor FAD de parameters in zoals beschreven in stap 3.7 in de software van de laserscanmicroscoop. Wijzig de afbeeldingsgrootte in 256 x 256 pixels.
- Voer de volgende parameters in het menu van SPCM (Single Photon Counting Modules) Besturingssoftware van FLIM-module in: Verzameltijd: 60 s; TAC-bereik: 5.00E-8; CFD Limiet Laag: -29.41; ADC-resolutie: 256, Afbeeldingsgrootte: 256 x 256 pixels.
- Scan het monster gedurende 60 s. Stop met scannen en sla de verkregen FLIM-afbeelding van FAD op.
OPMERKING: De parameters die in de stappen 3.10 en 3.15 worden aangegeven, zijn specifiek voor de gebruikte elektronica en de detector. - Controleer de verkregen gegevens zoals beschreven in stap 3.12.
- Herhaal stap 3.5-3.16 om FLIM-beelden vanuit verschillende gezichtsvelden op te nemen.
4. Kleuring van cellen met de fluorescerende moleculaire rotor
OPMERKING: De cellen worden afgebeeld in de fluorescerende moleculaire rotoroplossing zonder te wassen bij kamertemperatuur (~20 °C) om de internalisatie van de rotor te vertragen. De viscositeit van het membraan is temperatuurafhankelijk, zoals aangetoond in onze vorige werken 19,20. De temperatuurgeregelde trap van de microscoop moet van tevoren worden uitgeschakeld, d.w.z. voordat de rotor aan de cellen wordt toegevoegd. Voor onze opstelling duurt het afkoelen van de stage ongeveer 10 minuten.
- Bereid een algemene stockoplossing van de fluorescerende moleculaire rotor BODIPY 2 (voorraad 1, 25,7 mM).
- Open BODIPY 2 in een steriele omgeving en weeg ongeveer 2 mg af, met behulp van een nauwkeurige balans. Plaats het voorzichtig in een microcentrifugebuisje.
- Gebruik een automatische pipet van 20 μl om een 3 μl van een geschikt oplosmiddel (bijv. DMSO) toe te voegen.
- Zodra het monster volledig is opgelost in DMSO, voegt u 297 μL steriel PBS toe en mengt u grondig met behulp van een automatische 200 μL pipet.
OPMERKING: Bewaar de stockoplossing in de koelkast bij +4 °C in een donkere verpakking. Eenmaal opnieuw gesuspendeerd, kan het enkele maanden in de koelkast worden bewaard.
- Bereid een bouillon 2 (8,9 mM) door 25 μl van de algemene stamoplossing (bouillon 1) toe te voegen aan een microcentrifugebuis, gevolgd door 48 μl steriel PBS. Meng voorzichtig met behulp van een automatische pipet van 200 μl.
NOTITIE: Gebruik voorraad 2 om de uiteindelijke kleuringsvoorraad voor te bereiden, die wordt toegepast voor celkleuring, aangezien micromolaire concentratie vereist is. - Vervang de kweekmedia in de schaal (vanaf stap 3.1) voorzichtig door ijskoude Hank's oplossing zonder Ca2+/Mg2+ en incubeer de cellen gedurende 3 minuten bij +4 °C.
OPMERKING: Het gebruik van een ijskoude oplossing en incubatie bij +4 °C vertraagt de internalisatie van de moleculaire rotor en de lokale kleuring van het membraan houdt 20-30 minuten aan. - Bereid de uiteindelijke kleuroplossing met 4,5 μM BODIPY 2 voor door 1 μL van de Stock 2 toe te voegen aan 999 μL ijskoude Hank's oplossing of PBS.
OPMERKING: De concentratie van BODIPY 2 in de uiteindelijke kleuringsoplossing kan worden verhoogd tot ~10 μM zonder toxische effecten op cellen, wat resulteert in een efficiëntere kleuring en een groter aantal verzamelde fotonen. Bij hogere concentraties kan overbelasting van de FLIM-detector optreden. - Zuig de Hank's oplossing uit de celkweekschaal en vervang deze door ijskoude 4,5 μM oplossing van BODIPY 2. De cellen worden afgebeeld in BODIPY 2-oplossing zonder te wassen.
5. FLIM van de fluorescerende moleculaire rotor in cellen
OPMERKING: Voer FLIM van de fluorescerende moleculaire rotor altijd uit na FLIM van metabole cofactoren, omdat het fluorescentiespectrum van BODIPY 2 overlapt met de emissie van endogene cofactoren NAD(Р)H en FAD 12,17,18.
- Breng de schaal met de gekleurde cellen over naar de microscoopfase (~20 °C) voor beeldvorming.
- Stel de volgende parameters in voor de één-fotonmodus in de software van de laserscanmicroscoop: Excitatie bij de golflengte van 488 nm met een argonionlaser, laservermogen 1%-2%, registratiebereik 500-550 nm golflengte.
- Gebruik een objectieflens voor olie-onderdompeling С Plan-Apochromat 40x/1.3 NA voor het verkrijgen van beelden.
- Druk op de Live-knop . Begin met scannen en gebruik van de XY- en Z-positionering door een geïntegreerde gemotoriseerde tafel, pas de focus aan en verkrijg een transmissie- en fluorescentie-intensiteitsbeeld van cellen in een voorbeeldvenster. Sla de verkregen afbeeldingen op, indien nodig.
- Controleer op het overlappende transmissie- en fluorescentiebeeld of de fluorescentie van de rotor afkomstig is van de verwachte locatie (plasmamembraan van de cel).
- Voer de volgende parameters in het menu van de SPCM-software van de FLIM-module in: Verzameltijd: 60 s; TAC-bereik: 5.00E-8; CFD Limiet Laag: -29.41; ADC-resolutie: 256, Afbeeldingsgrootte: 256 x 256 pixels.
OPMERKING: Afhankelijk van de systeemconfiguratie en de detectoren die voor FLIM worden gebruikt, kunnen de parameters van beeldacquisitie variëren. - Stel de Ti:Sapphire laser van de microscoop in op een golflengte van 850 nm en het laservermogen op 1%-2% voor twee-foton FLIM.
- Selecteer het tabblad Continu in de laserscanmicroscoopsoftware en druk vervolgens op Start in de SPCM-software. Scan het monster gedurende 60 s, stop met scannen en sla de verkregen FLIM-afbeelding op.
- Controleer de verkregen FLIM-gegevens. Laad hiervoor de onbewerkte gegevens in de FLIM-gegevensanalyse SPCImage-software, selecteer een pixel in het membraan van de cel door de cursor erop te plaatsen en analyseer het fluorescentieverval in deze pixel. Pixelintensiteiten moeten ≥5.000 per verval zijn (mogelijk inclusief binning) bij een redelijke verzameltijd (60-120 s).
- Herhaal stap 5.4-5.8 om FLIM-afbeeldingen van cellen uit verschillende gezichtsvelden op te nemen.
OPMERKING: FLIM-metingen van levende cellen gekleurd met BODIPY 2 moeten worden beperkt tot ~30 minuten na toevoeging van BODIPY 2.
6. Gegevensanalyse
- Analyse van de fluorescentie-intensiteit: redoxverhouding
- Open afbeeldingen van de fluorescentie-intensiteit van NAD(P)H en FAD met behulp van ImageJ.
- Markeer een celvrij gebied in het NAD(P)H-beeld met behulp van een cirkel of een vierkant. Klik op Meten en klik vervolgens op Aftrekken (selecteer Proces in het hoofdpaneel en vervolgens Wiskunde en Aftrekken) om de verkregen waarde van het achtergrondsignaal af te trekken.
- Herhaal stap 6.1.2 voor een FAD-afbeelding.
- Verkrijg het beeld van de redoxverhouding door de FAD-fluorescentie-intensiteit te delen door de NAD(P)H-fluorescentie-intensiteit. Doe dit door Proces te selecteren in het hoofdpaneel en selecteer vervolgens Afbeeldingscalculator en Verdelen; vink het vakje Nieuw venster maken aan en druk vervolgens op OK.
- Sla de afbeelding op in TIFF-formaat.
- Om de redoxverhouding te berekenen, selecteert u het gebied van het cytoplasma in de specifieke cel op de TIFF-afbeelding en drukt u op de M-toets . Herhaal dit voor alle cellen die u interesseren.
- Importeer de meting in een spreadsheetdocument.
OPMERKING: Als alternatief kunnen fluorescentie-intensiteiten van NAD(P)H en FAD in cellen worden gemeten met behulp van standaardsoftware van de microscoop en kan de redoxverhouding worden verkregen door deze waarden te delen in de spreadsheetsoftware.
- FLIM data-analyse: metabolisme
- Importeer een FLIM-afbeelding van NAD(P)H in de SPCImage-software.
- Pas een bi-exponentiële verval fit toe op de afbeelding door 2 in de sectie Componenten te plaatsen.
- Corrigeer de Offset-parameter door het overeenkomstige vakje in de SPCImage-software aan te vinken.
- Ga naar Opties en selecteer Model. Gebruik Incompleet Multiexponentieel pasmodel en Fit Methode MLE.
- Pas binning aan om pixelintensiteiten van ≥5000 fotonen per vervalcurve te bereiken.
- Controleer de χ2-waarde. De χ2≤ 1.20 geeft aan dat het gebruikte model redelijk past.
- Bereken het histogram van de fluorescerende levensduur in elke afbeelding door op het bovenste menu Berekenen te klikken en vervolgens op Decay Matrix.
- Selecteer het gebied in het cytoplasma van de specifieke cel als een interessegebied.
- Analyseer de componenten met een korte en lange levensduur (respectievelijk τ1 en τ2) en de relatieve amplitudes van de levensduurcomponenten (a1 en a2, waarbij een1 + een2 = 100%) met behulp van de optie Kleur .
- Exporteer de metingen naar een spreadsheetsoftware.
- Herhaal stap 6.2.8-6.2.10 voor elke cel van belang.
- Herhaal stap 6.2.1-6.2.11 voor FAD-afbeelding.
- FLIM data-analyse: viscositeit
- Importeer FLIM-afbeeldingen in FLIM-gegevensanalyse SPCImage-software.
- Verwijder de markering in het verspreidingsvak .
- Zet 1 in de sectie Componenten , aangezien het fluorescentieverval van de rotor zou moeten passen in een mono-exponentieel model.
- Pas binning aan om een pixelintensiteit van ≥5000 fotonen per vervalcurve te bereiken.
- Controleer de χ2-waarde in het plasmamembraan. Een waarde van χ2≤ 1,20 geeft aan dat het gebruikte model redelijk past. In het geval van χ2≥ 1.20 is mono-exponentiële benadering niet van toepassing, dergelijke gegevens kunnen de kleurstofaggregatie aangeven en moeten buiten beschouwing worden gelaten. Aggregatie maakt het onmogelijk om de kalibratiecurven en -leads te gebruiken bij onjuiste viscositeitsschattingen.
OPMERKING: Bi-exponentieel verval kan een indicatie zijn van aggregatie. Op een microscoop met FLIM-module met variabele filters kan dit worden gedetecteerd door monomeer- en aggregaatspecifieke emissiegolflengtebereiken te testen, 500-550 nm en 580-650 nm, zoals beschreven in referentie21. - Genereer het histogram van de fluorescentielevensduur τ voor elke afbeelding door op het bovenste menu Berekenen te klikken en vervolgens op Decay Matrix.
- Selecteer het gebied van het plasmamembraan van een individuele cel met mono-exponentieel verval, χ2≤ 1,20, met behulp van de ROI-optie.
- Exporteer de waarde van de fluorescentielevensduur naar een spreadsheetsoftware.
- Herhaal stap 6.3.7-6.3.8 voor elke cel van belang.
- Converteer experimenteel gemeten levensduur van BODIPY 2 (in ns) naar viscositeitswaarden (in cP) met behulp van de volgende vergelijking (eerder verkregen op basis van de kalibratiegrafiek van BODIPY in methanol/glycerolmengsels):
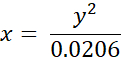
waarbij x - viscositeit (in cP), y - fluorescentielevensduur τ (in ns).
LET OP: IRF (Instrument Response Function) is een belangrijk onderdeel van FLIM fitting. In SPCImage wordt IRF automatisch berekend op basis van de stijgende flank van de fluorescentievervalcurves. Ondertussen kan IRF worden opgenomen met behulp van een niet-fluorescerend monster, bijvoorbeeld keramiek, of een monster dat SHG-signaal (Second Harmonic Generation) produceert, bijvoorbeeld collageen, ureumkristallen of suiker. Het gebruik van de opgenomen IRF's wordt niet aanbevolen als er een optie is om het in de software te berekenen.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Met behulp van het hier beschreven protocol hebben we de metabole cofactoren en microscopische membraanviscositeit in levende gekweekte cellen gevisualiseerd met behulp van FLIM. De metingen zijn gedaan in verschillende kankercellijnen - humaan colorectaal carcinoom HCT116, muizen coloncarcinoom CT26, menselijke baarmoederhalskanker HeLa Kyoto en menselijke huidfibroblasten huFB.
Op fluorescenti...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Dit protocol illustreert de mogelijkheden van FLIM voor multiparametrische, functionele en biofysische analyse van kankercellen. De combinatie van de optische metabole beeldvorming op basis van endogene fluorescentie en de metingen van de viscositeit van het plasmamembraan met behulp van exogene labeling met fluorescerende moleculaire rotor stelt ons in staat om de onderlinge verbindingen tussen deze twee parameters in levende kankercellen in een celcultuur te karakteriseren en de verand...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs hebben niets te onthullen.
Dankbetuigingen
De ontwikkeling van het protocol voor metabole beeldvorming werd ondersteund door het ministerie van Volksgezondheid van de Russische Federatie (Overheidsopdracht, registratienummer ААА-А20-120022590098-0). Het onderzoek naar viscositeit werd ondersteund door de Russian Science Foundation (projectnr. 20-14-00111). De auteurs zijn Anton Plechanov (PRMU) dankbaar voor zijn hulp bij de videoproductie.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Item/Device | |||
| Celcultuur incubator | Sanyo | 37°C, 5% CO2, bevochtigde atmosfeer | |
| Centrifuge 5702 R | Eppendorf | 5703000010 | |
| imageJ 1.53c | Wayne Rasband (NIH) | ||
| FLIM-module Simple Tau 152 TCSPC (in LSM 880) | Becker & Hickl GmbH | ||
| Laminaire-stroomkast | ThermoFisher Scientific | ||
| Leica-microscoop DFC290 | Leica Microsystems | ||
| LSM 880 confocale microscoop | Carl Zeiss | ||
| Ti:Sapphire femtosecond laser Mai Tai | Spectra Physics | ||
| Microscoop incubator XLmulti S DARK LS | PeCon GmbH | 273-800 050 | |
| Mechanische pipettor | Sartorius mLINE | volume 0,5-10 μL; 20-200 μL; 100-1000 μL | |
| Olie-immersie objectief C-Apochromat 40×/1.2 NA W Korr (in LSM 880) | Carl Zeiss | 421767-9971-790 | |
| Power-Tau 152 module met de detector HPM-100-40 | Becker&Hickl GmbH | ||
| SPCImage-software | Becker & Hickl GmbH | SPC 9.8; SPCImage 8.3 | |
| ZEN-software | Carl Zeiss | ZEN 2.1 SP3 (zwart), versie 14.0.0.201 | |
| Reagens/Materiaal | |||
| 5-fluorouracil | Medac GmbH | 3728044 | |
| DMEM | Gibco, Life Technologies | 31885023 | |
| DMSO | PanEco | F135 | |
| FBS | Hyclone | A3160801 | |
| FluoroBright DMEM | Gibco, Life Technologies | A1896701 | |
| Hank’s oplossing zonder Ca2+/Mg2+ | Gibco, Life Technologies | 14175 | |
| l-Glutamine | PanEco | F032 | |
| Zoogdiercellen | HCT116, CT26, HeLa Kyoto, huFB | ||
| Molecuulrotor BODIPY 2 | Gesynthetiseerd en geleverd door Marina Kuimova Group, Imperial College London | ||
| Penicilline/streptomycine | PanEco | A065 | |
| Weefselcultuurschaal met dekglasbodem FluoroDishes | World Precision Instruments, Inc | ||
| Trypsine- EDTA 0,25% | PanEco | P034 | |
| Versen-buffer | PanEco | R080p |
Referenties
- Vazquez, A., et al. Cancer metabolism at a glance. Journal of Cell Science. 129 (18), 3367-3373 (2016).
- Li, Z., Zhang, H. Reprogramming of glucose, fatty acid, and amino acid metabolism for cancer progression. Cellular and Molecular Life Sciences. 73 (2), 377-392 (2015).
- Strickaert, A., et al. Cancer heterogeneity is not compatible with one unique cancer cell metabolic map. Oncogene. 36 (19), 2637-2642 (2016).
- Szlasa, W., Zendran, I., Zalesińska, A., Tarek, M., Kulbacka, J. Lipid composition of the cancer cell membrane. Journal of Bioenergetics and Biomembranes. 52, 321-342 (2020).
- Preta, G. New insights into targeting membrane lipids for cancer therapy. Frontiers in Cell and Developmental Biology. 8, 571237(2020).
- Kojima, K. Molecular aspects of the plasma membrane in tumor cells. Nagoya Journal of Medical Science. 56, 1-18 (1993).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (7), 071203(2020).
- Becker, W. Advanced time-correlated single photon counting applications. Springer Series in Chemical Physics. , Springer. (2015).
- Shirmanova, M. V., Shcheslavskiy, V. I., Lukina, M. M., Becker, W., Zagaynova, E. V. Exploring tumor metabolism with time-resolved fluorescence methods: From single cells to a whole tumor. Multimodal Optical Diagnostics of Cancer. 3, 133-155 (2020).
- Kalinina, S., Rück, A. FLIM and PLIM in biomedical research. An innovative way to combine autofluorescence and oxygen measurements. Photonics & Lasers in Medicine. 5 (4), 257-266 (2016).
- Kuimova, M. K. Molecular rotors image intracellular viscosity. Chimia. 66 (4), 159-165 (2012).
- Kuimova, M. K. Mapping viscosity in cells using molecular rotors. Physical Chemistry Chemical Physics. 14 (37), 12671(2012).
- Haidekker, M. A., Theodorakis, E. A. Molecular rotors-fluorescent biosensors for viscosity and flow. Organic & Biomolecular Chemistry. 5, 1669-1678 (2007).
- Liu, X., et al. Molecular mechanism of viscosity sensitivity in BODIPY rotors and application to motion-based fluorescent sensors. ACS Sensors. 5 (3), 731-739 (2020).
- Shirmanova, M. V., Shimolina, L. E., Lukina, M. M., Zagaynova, E. V., Kuimova, M. K. Live cell imaging of viscosity in 3D tumour cell models. Multi-Parametric Live Cell Microscopy of 3D Tissue Models. Advances in Experimental Medicine and Biology. Dmitriev, R. 1035, 143-153 (2017).
- Shimolina, L. E., et al. Imaging tumor microscopic viscosity in vivo using molecular rotors. Scientific Reports. 7, 41097(2017).
- Scott, T. G., Spencer, R. D., Leonard, N. J., Weber, G. Synthetic spectroscopic models related to coenzymes and base pairs. V. Emission properties of NADH. Studies of fluorescence lifetimes and quantum efficiencies of NADH, AcPyADH, [reduced acetylpyridineadenine dinucleotide] and simplified synthetic models. Journal of the American Chemical Society. 92 (3), 687-695 (1970).
- Harvey, R. A., Damle, S. A fluorescent modification of flavin adenine dinucleotide. FEBS Letters. 26 (1-2), 341-343 (1972).
- Kubánková, M., Summers, P., López-Duarte, I., Kiryushko, D., Kuimova, M. K. Microscopic viscosity of neuronal plasma membranes measured using fluorescent molecular rotors: Effects of oxidative stress and neuroprotection. ACS Applied Materials and Interfaces. 11, 36307-36315 (2019).
- Kubánková, M., López-Duarte, I., Kiryushko, D., Kuimova, M. K. Molecular rotors report on changes in live cell plasma membrane microviscosity upon interaction with beta-amyloid aggregates. Soft Matter. 14, 9466-9474 (2018).
- Wu, Y., et al. Molecular rheometry: Direct determination of viscosity in Lo and Ld lipid phases via fluorescence lifetime imaging. Physical Chemistry Chemical Physics. 15 (36), 14986(2013).
- Shimolina, L. E., et al. Mapping cisplatin-induced viscosity alterations in cancer cells using molecular rotor and fluorescence lifetime imaging microscopy. Journal of Biomedical Optics. 25 (12), 126004(2020).
- Berezin, M. Y., Achilefu, S. Fluorescence lifetime measurements and biological imaging. Chemical Reviews. 110 (5), 2641-2684 (2010).
- Skala, M. C., et al. In vivo multiphoton fluorescence lifetime imaging of protein-bound and free nicotinamide adenine dinucleotide in normal and precancerous epithelia. Journal of Biomedical Optics. 12 (2), 024014(2007).
- Rück, A., Hauser, C., Mosch, S., Kalinina, S. Spectrally resolved fluorescence lifetime imaging to investigate cell metabolism in malignant and nonmalignant oral mucosa cells. Journal of Biomedical Optics. 19 (9), 096005(2014).
- Lee, D. -H., Li, X., Ma, N., Digman, M. A., Lee, A. P. Rapid and label-free identification of single leukemia cells from blood in a high-density microfluidic trapping array by fluorescence lifetime imaging microscopy. Lab on a Chip. 18 (9), 1349-1358 (2018).
- Lukina, M. M., et al. Interrogation of tumor metabolism in tissue samples ex vivo using fluorescence lifetime imaging of NAD(P)H. Methods and Applications in Fluorescence. 8 (1), 014002(2019).
- Alam, S. R., et al. Investigation of mitochondrial metabolic response to doxorubicin in prostate cancer cells: An NADH, FAD and Tryptophan FLIM assay. Scientific Reports. 7 (1), 10451(2017).
- Walsh, A. J., et al. Quantitative optical imaging of primary tumor organoid metabolism predicts drug response in breast cancer. Cancer Research. 74 (18), 5184-5194 (2014).
- Lukina, M. M., et al. In vivo metabolic and SHG imaging for monitoring of tumor response to chemotherapy. Cytometry Part A. 95 (1), 47-55 (2019).
- Shah, A. T., et al. Optical metabolic imaging of treatment response in human head and neck squamous cell carcinoma. PLoS One. 9 (3), 90746(2014).
- Sergeeva, T. F., et al. Relationship between intracellular pH, metabolic co-factors, and caspase-3 activation in cancer cells during apoptosis. Biochimica et Biophysica Acta (BBA) - Molecular Cell Research. 1864 (3), 604-611 (2017).
- Shirmanova, M. V., et al. Chemotherapy with cisplatin: insights into intracellular pH and metabolic landscape of cancer cells in vitro and in vivo. Scientific Reports. 7, 8911(2017).
- Lukina, M. M., et al. Metabolic cofactors NAD(P)H and FAD as potential indicators of cancer cell response to chemotherapy with paclitaxel. Biochimica et Biophysica Acta (BBA) - General Subjects. 1862 (8), 1693-1700 (2018).
- Druzhkova, I. N., et al. The metabolic interaction of cancer cells and fibroblasts - coupling between NAD(P)H and FAD, intracellular pH and hydrogen peroxide. Cell Cycle. 15 (9), 1257-1266 (2016).
- Lakowicz, J., Szmacinski, H., Nowaczyk, K., Johnson, M. Fluorescence lifetime imaging of free and protein bound NADH. Proceedings of the National Academy of Sciences of the United States of America. 89 (4), 1271-1275 (1992).
- Vanden Berg, P. A. W., Feenstra, K. A., Mark, A. E., Berendsen, H. J. C., Visser, A. J. W. G. Dynamic conformations of flavin adenine dinucleotide: Simulated molecular dynamics of the flavin cofactor related to the time-resolved fluorescence characteristics. The Journal of Physical Chemistry B. 106 (34), 8858-8869 (2002).
- Liu, Z., et al. Mapping metabolic changes by noninvasive, multiparametric, high-resolution imaging using endogenous contrast. Science Advances. 4 (3), (2018).
- Blacker, T. S., et al. Separating NADH and NADPH fluorescence in live cells and tissues using FLIM. Nature Communications. 5, 3936(2014).
- Lu, W., Wang, L., Chen, L., Hui, S., Rabinowitz, J. D. Extraction and quantitation of nicotinamide adenine dinucleotide redox cofactors. Antioxidants and Redox Signaling. 28 (3), 167-179 (2018).
- Ranjit, S., Malacrida, L., Jameson, D. M., Gratton, E. Fit-free analysis of fluorescence lifetime imaging data using the phasor approach. Nature Protocols. 13 (9), 1979-2004 (2018).
- Stringari, C., et al. Phasor approach to fluorescence lifetime microscopy distinguishes different metabolic states of germ cells in a live tissue. Proceedings of the National Academy of Sciences of the United States of America. 108 (33), 13582-13587 (2011).
- Smith, J. T., et al. Fast fit-free analysis of fluorescence lifetime imaging via deep learning. Proceedings of the National Academy of Sciences of the United States of America. 116 (48), 24019-24030 (2019).
- Wang, S., Chacko, J. V., Sagar, A. K., Eliceiri, K. W., Yuan, M. Nonparametric empirical Bayesian framework for fluorescence-lifetime imaging microscopy. Biomedical Optics Express. 10 (11), 5497-5517 (2019).
- Quinn, K. P., et al. Quantitative metabolic imaging using endogenous fluorescence to detect stem cell differentiation. Scientific Reports. 3 (1), 3432(2013).
- Hou, J., et al. Correlating two-photon excited fluorescence imaging of breast cancer cellular redox state with seahorse flux analysis of normalized cellular oxygen consumption. Journal of Biomedical Optics. 21 (6), 060503(2016).
- Wang, H., et al. Red-emitting fluorescence probe for sensing viscosity in living cells. Chemical Papers. 74, 1071-1078 (2020).
- Chen, B., et al. Sensing and imaging of mitochondrial viscosity in living cells by a red photoluminescent probe with long lifetime. Chemical Communications. 55, 7410(2019).
- Shen, B., Wang, L. F., Zhi, X., Qian, Y. Construction of a red emission BODIPY-based probe for tracing lysosomal viscosity changes in culture cells. Sensors and Actuators B: Chemical. 304, 127271(2019).
- Chen, T., Chen, Z., Liu, R., Zheng, S. NIR fluorescent probe for detection of viscosity and lysosome imaging in live cells. Organic and Biomolecular Chemistry. 17, 6398(2019).
- Angelucci, C., et al. Epithelial-stromal interactions in human breast cancer: effects on adhesion, plasma membrane fluidity and migration speed and directness. PLoS One. 7 (12), 50804(2012).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
Dit artikel is gepubliceerd
Video binnenkort beschikbaar