Dit protocol beschrijft technieken voor het isoleren van primaire muizenhepatocyten uit de lever en het elektropoderen van CRISPR-Cas9 als ribonucleoproteïnen en mRNA om een therapeutisch doelgen geassocieerd met een erfelijke stofwisselingsziekte van de lever te verstoren. De beschreven methoden resulteren in een hoge levensvatbaarheid en hoge niveaus van genmodificatie na elektroporatie.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
Elektroporatie-gemedieerde toediening van Cas9 ribonucleoproteïnen en mRNA in vers geïsoleerde primaire muizenhepatocyten
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Dit protocol beschrijft een snelle en effectieve methode voor het isoleren van primaire muizenhepatocyten gevolgd door elektroporatie-gemedieerde toediening van CRISPR-Cas9 als ribonucleoproteïnen (RRP's) en mRNA. Primaire muizenhepatocyten werden geïsoleerd met behulp van een driestaps retrograde perfusiemethode, wat resulteerde in hoge opbrengsten van maximaal 50 × 106 cellen per lever en de levensvatbaarheid van >85%. Dit protocol biedt gedetailleerde instructies voor het plateren, kleuren en kweken van hepatocyten. De resultaten geven aan dat elektroporatie een hoge transfectie-efficiëntie van 89% biedt, zoals gemeten door het percentage groene fluorescerende eiwit (GFP) -positieve cellen en de bescheiden levensvatbaarheid van >35% in muizenhepatocyten.
Om het nut van deze aanpak aan te tonen, werd CRISPR-Cas9 gericht op het hydroxyfenylpyruvaatdioxygenase-gen geëlektropoeerd in primaire muizenhepatocyten als proof-of-principle genbewerking om een therapeutisch gen te verstoren dat verband houdt met een erfelijke stofwisselingsziekte (IMD) van de lever. Een hogere on-target bewerking van 78% werd waargenomen voor RRP's in vergelijking met 47% bewerkingsefficiëntie met mRNA. De functionaliteit van hepatocyten werd in vitro geëvalueerd met behulp van een albuminetest die aangaf dat het leveren van CRISPR-Cas9 als RNP's en mRNA resulteert in vergelijkbare cel levensvatbaarheid in primaire muizenhepatocyten. Een veelbelovende toepassing voor dit protocol is het genereren van muismodellen voor menselijke genetische ziekten die de lever aantasten.
Inleiding
IMD's van de lever zijn genetische aandoeningen die worden gekenmerkt door het tekort aan een cruciaal leverenzym dat betrokken is bij het metabolisme dat leidt tot de accumulatie van toxische metabolieten. Zonder behandeling leiden IMD's van de lever tot orgaanfalen of vroegtijdig overlijden 1,2. De enige curatieve optie voor patiënten met IMD's van de lever is orthotopische levertransplantatie, die beperkt is vanwege de lage beschikbaarheid van donororganen en complicaties van immunosuppressieve therapie na de procedure 3,4. Volgens recente gegevens verzameld door het Organ Procurement and Transplantation Network, krijgt slechts 40% -46% van de volwassen patiënten op de wachtlijst voor levertransplantatie een orgaan, terwijl 12,3% van deze patiënten sterft terwijl ze op de wachtlijststaan 5. Bovendien heeft slechts 5% van alle zeldzame leverziekten een door de FDA goedgekeurde behandeling6. Het is duidelijk dat er een kritieke behoefte is aan nieuwe behandelingen voor IMD's van de lever. Er zijn echter geschikte ziektemodellen nodig om nieuwe therapeutische opties te ontwikkelen.
Het modelleren van menselijke ziekten met behulp van in vitro en in vivo systemen blijft een obstakel voor het ontwikkelen van effectieve therapieën en het bestuderen van de pathologie van IMD's van de lever. Hepatocyten van patiënten met zeldzame leverziekten zijn een uitdaging om7 te verkrijgen. Diermodellen zijn cruciaal voor het ontwikkelen van een goed begrip van ziektepathologie en voor het testen van therapeutische strategieën. Een obstakel is echter het genereren van modellen uit embryo's met dodelijke mutaties. Pogingen om muismodellen van het Alagillesyndroom (ALGS) te maken met embryo's met homozygote deleties van een 5 kb-sequentie in de buurt van het 5-einde van het Jag1-gen resulteerden bijvoorbeeld in de vroege dood van de embryo's8. Bovendien kan het genereren van muismodellen door genbewerking in embryonale stamcellen tijd- en middelenintensief zijn9. Ten slotte zullen mutaties buiten het beoogde weefsel verschijnen, wat leidt tot verstorende variabelen die de studie van de ziekte kunnen belemmeren9. Somatische genbewerking zou het gemakkelijker maken om leverweefsel te bewerken en omzeilt de uitdagingen die gepaard gaan met het genereren van modellen met behulp van embryonale stamcellen.
Elektroporatie maakt de afgifte van CRISPR-Cas9 rechtstreeks in de kern mogelijk door hoogspanningsstromen toe te passen om het celmembraan te doordringen en is compatibel met vele celtypen, waaronder die welke onverzettelijk zijn voor transfectietechnieken, zoals menselijke embryonale stamcellen, pluripotente stamcellen en neuronen 10,11,12 . Een lage levensvatbaarheid is echter een mogelijk nadeel van elektroporatie; het optimaliseren van de procedure kan hoge afgifteniveaus opleveren terwijl de toxiciteit wordt beperkt13. Een recente studie toont de haalbaarheid aan van het elektropoderen van CRISPR-Cas9-componenten in primaire muizen en menselijke hepatocyten als een zeer efficiënte aanpak14. Ex vivo elektroporatie in hepatocyten heeft het potentieel om te worden toegepast om nieuwe muismodellen te genereren voor menselijke IMD's van de lever.
Dit protocol biedt een gedetailleerde stapsgewijze procedure voor het isoleren van muizenhepatocyten uit de lever en vervolgens het elektropoderen van CRISPR-Cas9 als RNP-complexen, bestaande uit Cas9-eiwit en synthetisch single-guide RNA (sgRNA), of Cas9-mRNA in combinatie met sgRNA om hoge niveaus van on-target genbewerking te verkrijgen. Daarnaast biedt het protocol methoden voor het kwantificeren van genbewerkingsefficiëntie, levensvatbaarheid en functionaliteit na elektroporatie van CRISPR-Cas9 in vers geïsoleerde muizenhepatocyten.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
De dierproeven werden allemaal uitgevoerd in overeenstemming met de richtlijnen van de Institutional Animal Care and Use Committee en goedgekeurde protocollen aan de Clemson University. Chirurgische ingrepen werden uitgevoerd bij verdoofde wild-type C57BL/6J muizen tussen 8 en 10 weken oud.
1. Dierchirurgie
- Voorbereiding van oplossingen en instrumenten
OPMERKING: Perfusie-oplossingen en recepten voor anesthesiecocktails worden weergegeven in de tabel met materialen.- Bereid perfusieoplossing 1 (HEPES, EGTA en EBSS), perfusieoplossing 2 (HEPES, EGTA, EBSS, CaCl2 en MgSO4) en perfusieoplossing 3 (oplossing 2 en liberase). Zorg ervoor dat de oplossingen goed gemengd zijn.
- Stel het waterbad in op 42 °C en prewarm Perfusion Solutions 1, 2 en 3 gedurende minimaal 30 minuten voordat u met de procedure begint en bewaar ze in het waterbad.
OPMERKING: Perfusieoplossingen 1 en 2 zullen het calcium cheleren en het bloed in de lever wegspoelen. Perfusieoplossing 3 bevat het spijsverteringsenzym liberase om de extracellulaire matrix te dissociëren. - Doe 150 ml DMEM + 10% foetaal runderserum (FBS) in kegelvormige buizen en bewaar ze op ijs.
OPMERKING: Dit medium zal worden gebruikt om de cellen uit de levercapsule vrij te maken en de geïsoleerde hepatocyten te wassen in respectievelijk stap 2.1 en 2.2. - Zet de centrifuge op 4 °C.
- Steriliseer de pompslang door beide uiteinden van de buis in een kolf gevuld met 70% ethanol te plaatsen en de ethanol drie keer te fietsen.
- Was de slang met gedestilleerd water en leeg deze.
- Vul de slang met voorgewarmde 30 ml perfusieoplossing 1, gevolgd door 8 ml perfusieoplossing 2. Als de slang nog ruimte heeft voor meer vloeistoffen, vul dan de rest van de slang met Perfusieoplossing 3. Stop de pomp bij het overschakelen naar een andere perfusieoplossing om te voorkomen dat luchtbellen in de slang worden geïntroduceerd.
- Plaats de overtollige slang in het waterbad van 42 °C om de perfusieoplossingen warm te houden.
- Plaats het uiteinde van de pompslang in de conische buis met perfusieoplossing 3, terwijl deze in het waterbad wordt bewaard.
OPMERKING: Deze stap is nodig om de pomp tijdens de perfusie continu te laten vullen met perfusieoplossing 3.
- Dierlijke bereiding
- Verdoof de muis door de verdovingscocktail intraperitoneaal te injecteren in een dosis van 10-11,7 μL/g lichaamsgewicht. De verdovingscocktail heeft een eindconcentratie van 7,5 mg/ml ketamine, 0,25 mg/ml acepromazine en 1,5 mg/ml xylazine.
- Controleer de ademhaling van de muis en controleer of de muis niet reageert op pijn. Wacht tot de muis een ademhalingsfrequentie van ~ 55-65 ademhalingen per minuut heeft, niet reageert op het knijpen van zijn tenen en een slappe staart heeft. Controleer bovendien de palpebrale (knipperende) reflex door de huid aan de mediale kant van het gesloten oog lichtjes aan te raken. Als de muis knippert of de oogspieren trillen, verhoogt u de dosis van de volledige verdovingscocktail met 5-10 μL.
- Plaats de muis op zijn rug in rugligging en bevestig de ledematen aan het oppervlak met behulp van pinnen of tape (aanvullende figuur S1).
- Spray de buik in met 70% ethanol en dep het droog met een watje.
- Leverperfusie
- Maak een U-vormige laterale incisie in de buikhuid met een schaar en breid het gat uit via de zijkanten.
- Ga door met het openen van de huid naar de ribbenkast.
- Snijd met een schaar door het peritoneum om de buikholte bloot te stellen aan de ribbenkast, waarbij u moet oppassen dat u geen organen insnijdt. Verplaats de darmen naar de rechterkant met behulp van de achterkant van een tang of het stompe oppervlak van een schaar. Identificeer de inferieure vena cava en de poortader (aanvullende figuur S1).
- Start de pomp om de voorgewarmde perfusieoplossing door de katheter te spoelen.
- Stop de pomp en verwijder de katheter zodra alle lucht door het systeem is gespoeld. Steek de punt van de naald die op de katheter is aangesloten in de inferieure vena cava in een hoek van 10°-20° ten opzichte van de ader. Verwijder de naald uit de katheter en duw de katheter voorzichtig in de ader in een beweging parallel aan de ader.
OPMERKING: De gebruiker moet flashback van bloed in de katheter observeren om de juiste cannulatie in de ader te verifiëren. - Sluit de slang aan op de katheter zonder de katheter verder in de ader te bewegen.
- Start de pomp met een debiet van 2 ml/min. Zoek naar de lever die onmiddellijk bleek wordt als een teken dat de perfusie succesvol is.
- Knip de poortader met een schaar.
- Verhoog het debiet geleidelijk tot 5 ml / min.
- Oefen periodiek druk uit op de poortader op de geschatte snijplaats gedurende 3 s met behulp van een tang of een wattenstaafje om de drainage te blokkeren en een goede perfusie te vergemakkelijken.
- Zodra perfusieoplossing 3 doorstroomt, controleert u zorgvuldig de elasticiteit van de lever. Om te bepalen of de lever zacht is, drukt u zachtjes op de lever met een wattenstaafje of tang en controleert u of zich inkepingen op de lever vormen. Zorg ervoor dat u niet overperfuseert om verlies van levensvatbaarheid van de cel te voorkomen.
- Zodra de lever is verzacht (optredend nadat 30-50 ml perfusieoplossing 3 is doorgestroomd), stopt u de pomp, verwijdert u de katheter en ontleedt u de lever voorzichtig. Plaats de lever in een petrischaaltje van 100 mm met ijskoude DMEM + 10% FBS medium. Snijd de galblaas weg en zorg ervoor dat de inhoud ervan niet wordt gemorst. Draai de petrischaal om eventuele bloedstolsels voorzichtig te verwijderen.
- Breng de lever over naar een nieuwe petrischaal met ijskoude DMEM + 10% FBS-medium.
2. Hepatocytenisolatie
- Laat cellen los uit de levercapsule.
- Plaats de petrischaal op ijs en scheur met twee paar steriele tangen voorzichtig de levercapsule op alle lobben uit elkaar. Draai de lever voorzichtig rond in het medium met behulp van een cellifter of een tang om de hepatocyten vrij te maken. Ga door met deze beweging totdat de lever erg klein wordt en de suspensie bruin en ondoorzichtig wordt.
- Verwijder de resten van het leverweefsel van de plaat en breng met behulp van een serologische pipet van 25 ml op lage snelheid de celsuspensie voorzichtig over naar een conische buis van 50 ml (vooraf gechilleerd op ijs) uitgerust met een celzeef van 100 μm.
- Voeg verse, ijskoude DMEM + 10% FBS medium toe aan de petrischaal om de resterende cellen van het oppervlak uit te spoelen en te verzamelen en over te brengen naar de conische buis van 50 ml. Herhaal deze stap totdat alle cellen zijn verzameld.
- Was en zuiver hepatocyten uit niet-parenchymale cellen.
- Centrifugeer de cellen die zijn verzameld in de conische buis van 50 ml bij 50 × g bij 4 °C gedurende 5 minuten bij lage vertraging of zonder remmen.
- Gooi het supernatant dat puin en niet-parenchymale cellen bevat weg en resuspenseer de pellet in het overgebleven supernatant door de buis voorzichtig te draaien. Nadat de pellet is geresuspendeerd, voegt u 30 ml verse, ijskoude DMEM + 10% FBS-medium toe.
- Herhaal de centrifugatie (stap 2.2.1) en het wassen (stap 2.2.3) drie keer.
- Resuspendeer de uiteindelijke celpellet in 10 ml ijskoude DMEM + 10% FBS-medium.
OPMERKING: Het volume van het medium dat wordt gebruikt om de pellet te resuspenderen, is afhankelijk van de grootte van de pellet. Als de pellet aanzienlijk kleiner is dan 15 mm, gebruik dan 1-5 ml ijskoude DMEM + 10% FBS-medium.
- Kwantificering van de levensvatbaarheid van cellen
- Voeg in een microfugebuis 50 μL 0,4% Trypan Blue-oplossing toe aan 350 μL Hepatocyte Plating Medium (PM). Voeg vervolgens 100 μL celsuspensie toe om een laatste 1:5 verdunning te maken en pipetteer meerdere keren op en neer om te mengen.
- Tel celdichtheid en levensvatbaarheid met behulp van een hemocytometer. Plaats tijdens het tellen de hepatocytensuspensie op ijs en plaats vervolgens de ijsemmer op een orbitale shaker die is ingesteld op 30 tpm om te voorkomen dat de hepatocyten bezinken.
- Volg de onderstaande stappen voor behandeling en centrifugatie van Percoll als de levensvatbaarheid van de cel <70% is.
- Verdun Percoll met 10x fosfaat-gebufferde zoutoplossing (PBS) in een verhouding van 9:1.
- Meng de hepatocytensuspensie met de verdunde Percoll in een verhouding van 1:1.
- Centrifugeer bij 200 × g bij 4 °C gedurende 10 min.
- Gooi het supernatant met dode cellen weg. Resuspendeer de pellet in ijskoude DMEM + 10% FBS medium.
- Tel de cellen opnieuw.
- Hepatocyten testen op plaatbaarheid
- Plaat sommige van de cellen op collageen I-coated 6-well platen met een dichtheid van 0,5 × 10⁶ cellen per ml met behulp van 1,5 ml voorbewarmde PM.
- Houd de resterende cellen op ijs terwijl u op een orbitale shaker zit totdat ze klaar zijn om elektroporatie uit te voeren.
- Plaats de plaat met cellen in een co2-incubator met wateromhulsel bij 37 C. Beweeg de plaat horizontaal en verticaal voorzichtig in een beweging van noord naar zuid en van oost naar west om homogene beplating te garanderen. Herhaal de beweging nog twee keer per 1,5 uur.
- Controleer de celbevestiging op 3 uur na het plateren.
OPMERKING: Ten minste 60% van de cellen moet zich aan de plaat hechten als een indicator van hepatocyten van goede kwaliteit. - Verander het medium in voorgewarmd Hepatocyte Maintenance Medium (MM) na 24 uur na het plateren om de cellen in cultuur te houden.
- Glycogeenkleuring
- Nadat de cellen zich hebben gehecht aan de 6-well collagen I-coated platen, verwijdert u het gebruikte medium uit de gekweekte cellen.
- Bevestig de cellen gedurende 10-15 minuten in ijskoude ethanol.
- Was grondig met steriel water.
- Incubeer gedurende 5 minuten in 1% waterig periodiek zuur en was vervolgens met steriel water.
- Incubeer in 100% Schiff Reagens gedurende 30 min.
OPMERKING: Het Schiff-reagens mag niet worden verdund voordat het aan de cellen wordt toegevoegd. - Was drie keer met water gedurende 10 min.
- Montage in montagemedium.
- Afbeelding met behulp van een microscoop op brightfield-instelling.
3. Ontwerp sgRNA's voor CRISPR-Cas9 genbewerking
OPMERKING: In deze sectie wordt het ontwerp beschreven van een sgRNA gericht op het muishydroxyfenylpyruvaatdioxygenase (Hpd) gen als proof-of-principle genbewerking om een therapeutisch doelgen gerelateerd aan een IMD van de lever te verstoren.
- Ontwerp de gidsvolgorde gericht op de Hpd met behulp van de software waarnaar wordt verwezen15.
- Controleer de sequentie voor Hpd met de Ensembl Genome Browser.
- Gebruik de volgende parameters voor het ontwerpen van het gRNA: enkele geleidelengte van 20 nucleotiden en een NGG (N kan elk nucleotide zijn) protospacer-aangrenzende motief (PAM) sequentie.
- Selecteer een doelgebied uit exon 3 in de Hpd.
- Genereer een lijst met gidsreeksen uit de doelregio met on- en off-targetscores.
OPMERKING: De on-target score geeft de voorspelde on-target bewerkingsefficiëntie voor het gegeven ontwerp aan: een hogere score is gecorreleerd met een hogere bewerkingsefficiëntie. De Off-Target Score correleert met de specificiteit van de gidsvolgorde: een hogere score duidt op een lagere kans op off-target bewerking. Idealiter zouden beide scores hoog moeten zijn: de On-Target Score >60 en de Off-Target Score >50. - Selecteer de gidsvolgorde met de hoogste on-target- en off-targetscores. Laat het sgRNA met de gidssequentie chemisch synthetiseren.
4. Elektroporatie en celkweek
- Voorbereiding van CRISPR-Cas9 substraten, media, cellen en het elektroporatie-instrument
- Voeg het volledige begeleidende supplement toe aan de PM en verwarm in het waterbad van 37 °C gedurende 10 min.
- Schakel het elektroporatieapparaat in door op de aan / uit-knop te drukken en stel het elektroporatieprogramma in door op de x-knop en vervolgens op de pijl-omlaag te drukken totdat het programma T-028 op het scherm verschijnt.
- Bereid de bestemmingsputten voor de geëlektroporated hepatocyten voor door 1,5 ml PM toe te voegen aan zes-well collagen I-coated platen. Incubeer de platen in een incubator van 37 °C tot ze klaar zijn voor gebruik.
- Voeg het volledige begeleidende supplement toe aan de elektroporatiebufferoplossing en incubeer bij kamertemperatuur gedurende 10 minuten.
OPMERKING: Label de vervaldatum van de elektroporatiebuffer op de injectieflacon (3 maanden na de datum van toevoeging van het supplement). - Verwijder de elektroporatievaten uit de verpakking en label ze voor elk monster.
- Bereid in PCR split-strip buizen de Cas9 RNP-complexen door 30 μg sgRNA te combineren met 300 pmol Cas9-eiwit en incubeer de complexen bij kamertemperatuur gedurende 10 minuten. Bereid het Cas9-mRNA door 30 μg sgRNA te combineren met 4 μL Cas9-mRNA (1 μg/μL). Bewaar het mRNA-sgRNA-mengsel op ijs tot elektroporatie. Bereid afzonderlijk een buis met 1,0 μg eGFP-mRNA om succesvolle elektroporatie te verifiëren met behulp van fluorescentiemicroscopie.
- Centrifugeer 1,2 × 10⁶ cellen per elektroporatiereactie bij 100 × g gedurende 2 minuten bij 4 °C.
- Verwijder het supernatant uit de celpellet en voeg 100 μL elektroporatieoplossing per reactie toe langs de zijkant van de buiswand. Resuspensie de hepatocyten in de elektroporatie-oplossing door de buis voorzichtig met de hand te wiegen.
- Elektroporatie van CRISPR-Cas9 RRP's en mRNA in hepatocyten
- Zodra de hepatocyten gelijkmatig verspreid lijken in de elektroporatieoplossing, brengt u 100 μL van de hepatocytensuspensie over naar de stripbuizen die de Cas9-complexen bevatten.
OPMERKING: Gebruik pipetpunten met brede boring bij het overbrengen van hepatocyten om de levensvatbaarheid van cellen te behouden. - Breng de inhoud van de stripput over in een elektroporatievat.
- Plaats het nucleovetvat in de sleuf van het elektroporatieapparaat. Elektropomeer de hepatocyten door op de x-knop te drukken. Wacht na elektroporatie tot er een scherm op het apparaat verschijnt met de tekst OK. Druk nogmaals op de x-knop en verwijder het vat.
- Incubeer het elektroporated vat op ijs gedurende 15 minuten.
- Voeg 500 μL voorgewarmd PM toe aan het elektroporatievat.
- Breng 300 μL van de elektroporatiereactie naar elke bestemming goed over op de voorbewarmde plaat.
OPMERKING: Er moeten twee doelputten per elektroporatiereactie zijn. Eén put zal worden gebruikt om de efficiëntie van genbewerking te kwantificeren; de andere put zal worden gebruikt voor de MTT- en albuminetests. - Om te voorkomen dat hepatocyten zich ophopen in het midden van de put, verspreidt u de cellen door platen voorzichtig horizontaal en verticaal te bewegen in een noord-naar-zuid en oost-naar-west beweging. Zorg ervoor dat de plaat contact houdt met de incubatorplank terwijl deze wordt verplaatst. Herhaal deze beweging op 15, 30, 45, 60 en 90 minuten na het plateren van de elektroporated hepatocyten.
- Incubeer de platen een nacht bij 37 °C.
- Verwijder het medium uit de putjes die zijn aangewezen voor genbewerkingsanalyse 24 uur na het plateren van de cellen en vervang het door 0,25 mg / ml keldermembraanmatrixoverlay.
OPMERKING: Breng de membraanmatrix over naar 4 °C als deze in de vriezer wordt bewaard en laat deze ontdooien. Omdat de keldermembraanmatrix vast is boven 10 °C, is het cruciaal dat de keldermembraanmatrix op ijs of bij 4 °C blijft totdat deze klaar is voor gebruik.
- Zodra de hepatocyten gelijkmatig verspreid lijken in de elektroporatieoplossing, brengt u 100 μL van de hepatocytensuspensie over naar de stripbuizen die de Cas9-complexen bevatten.
5. Bereken het volume van de membraanmatrix om te mengen met MM om een eindconcentratie van 0,25 mg / ml te geven
LET OP: Voor een 6-well plaat is 2 ml overlay per put nodig.
6. Voeg het berekende volume van de membraanmatrix toe aan ijskoude MM en meng door 10 keer op en neer te pipetteren
- Pipetteer het overlaymengsel langzaam bovenop de cellen en plaats de plaat terug in de incubator van 37 °C.
- Vervang het medium om de 24 uur door een vers onderhoudsmedium.
- Breng na 24 uur na het plateren het geconditioneerde medium over uit de put die is aangewezen voor MTT- en albuminetests. Bewaar het geconditioneerde medium in een microfuge-buis totdat het klaar is om de albuminetest uit te voeren. Ga verder met stap 7.1 voor de MTT-test.
OPMERKING: Bewaar het geconditioneerde medium bij 4 °C voor kortdurende opslag (minder dan een dag). Bewaar het medium voor langere opslag bij -80 °C.
7. Analyse van leveringsefficiëntie, levensvatbaarheid en bewerking op het doel in elektroporated muizenhepatocyten
- Levensvatbaarheidsmeting met behulp van MTT-assay
- Bereid 12 mM MTT stockoplossing door 1 ml PBS toe te voegen aan één injectieflacon van 5 mg MTT.
- Voeg 150 μL van de MTT-stamoplossing toe aan de putten en incubeer gedurende 24 uur.
- Voeg na incubatie 1,5 ml natriumdodecylsulfaat-hydrochloride (SDS-HCl) -oplossing toe aan elke put en pipet vervolgens om te mengen.
- Incubeer de plaat gedurende 4 uur bij 37 °C en zoek naar een verandering in de kleur van het medium van helder naar paars om levensvatbare cellen aan te geven.
- Meng elk monster opnieuw met een pipet en lees de absorptie bij 570 nm met behulp van een microplaatlezer.
- Bereken de genormaliseerde levensvatbaarheid voor met Cas9 behandelde monsters met behulp van Eq (1):
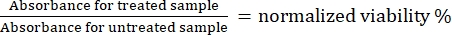 (1)
- Albuminetest om de functionaliteit van hepatocyten te evalueren
- Breng 50 μL van het geconditioneerde medium over naar de putjes in de plaat die door de albuminekit wordt geleverd. Dek de putjes af en incubeer gedurende 2 uur bij kamertemperatuur.
- Was de putjes 5x met 200 μL wasbuffer.
- Keer de plaat om om elk putje op tissuepapier te legen en tik een paar keer.
- Voeg na het wassen 50 μL van het gebiotinyleerde antilichaam in de albuminetestkit toe aan elk putje en incubeer gedurende 1 uur bij kamertemperatuur.
- Herhaal stap 5.2.2-5.2.3 om de putjes te wassen.
- Voeg 50 μL streptavidin-peroxidase in de albuminetestkit toe aan elk putje en incubeer gedurende 30 minuten bij kamertemperatuur.
- Herhaal stap 5.2.2.
- Voeg 50 μL van het chromogene substraat in de albuminetestkit per put toe en incubeer gedurende 30 minuten bij kamertemperatuur. Tik zachtjes op de plaat om een gelijkmatige menging te garanderen. Verwijder eventuele luchtbellen met een pipetpunt.
- Voeg ten slotte 50 μL stopoplossing toe aan elke put en zoek naar een kleurverandering van geel naar blauw om functionele cellen aan te geven.
- Lees onmiddellijk de absorptie bij 450 nm met behulp van een microplaatlezer.
- Schat de afgifte-efficiëntie in putten die zijn geëlektropoeerd met eGFP-mRNA.
- Leg fasecontrast en groene fluorescentiebeelden van hepatocyten vast 24 uur na elektroporatie. Maak drie foto's op verschillende locaties in de put.
- Upload afbeeldingen van de cellen naar ImageJ. Selecteer op het tabblad Afbeelding de optie Type | 16-bits om de afbeelding naar grijswaarden te converteren.
- Als u celstructuren in de afbeelding wilt markeren, selecteert u op het tabblad Afbeelding de optie | Drempel. Pas de schuifregelaar aan om cellen te markeren.
- Selecteer op het tabblad Proces de optie Achtergrond aftrekken om achtergrondgeluiden te verwijderen.
- Tel de cellen door op het tabblad Analyseren te klikken en vervolgens Deeltjes analyseren te selecteren. Klik op OK om een lijst met getelde deeltjes te genereren.
- Bereken het percentage GFP-positieve cellen door het aantal getelde deeltjes in de groene fluorescentiebeelden te delen door het aantal getelde deeltjes in het overeenkomstige fasecontrastbeeld.
- Analyse van cas9-activiteit op doel
- Extraheer genomisch DNA uit geëlektropoeerde cellen.
- Verwijder medium van de plaat 3 dagen na elektroporatie en voeg 500 μL 0,25% trypsine toe. Incubeer bij 37 °C gedurende 5 min. Pipetteer meerdere keren na incubatie om ervoor te zorgen dat hepatocyten zich van de plaat hebben losgemaakt.
- Breng de trypsinized celsuspensie over naar microcentrifugebuizen en draai in een tafelcentrifuge op 800 × g gedurende 10 minuten bij kamertemperatuur. Onderzoek na het spinnen de buizen op pellets.
- Verwijder het supernatant dat trypsine bevat door te pipetteren. Zorg ervoor dat u de pellet niet verstoort. Resuspendeer de pellet in 80 μL DNA-extractieoplossing. Als de pellet moeilijk te zien is, resuspenseer dan de inhoud van de buis in 50 μL DNA-extractieoplossing.
- Vortex gedurende 30 s om ervoor te zorgen dat de pellet wordt geresuspendeerd. Breng de suspensie over op PCR split-strip buizen en plaats ze in de thermische cycler. 15 minuten bij 95 °C en 8 minuten bij 68 °C.
- PCR-amplify de on-target locus.
- Volg de onderstaande procedure voor het versterken van het Hpd-doelgebied met behulp van DNA-polymerase.
- Bereid een reactie voor met 0,5 μL van 10 mM dNTPs, 0,5 μL van 10 μM Forward primer, 0,5 μL van 10 μM Reverse primer, 0,125 μL Taq polymerase, 5 μL genomisch DNA geëxtraheerd uit de hepatocyten en 18,375 μL nucleasevrij water. Zie Aanvullende tabel S1 voor primersequenties.
- Kort vortex en centrifugeer snel de PCR-mix om ervoor te zorgen dat de oplossing zich aan de onderkant van de buis bevindt.
- Plaats het PCR-mengsel in een thermische cycler en versterk onder deze omstandigheden: 94 °C gedurende 30 s voor denaturatie, 30 cycli van 94 °C gedurende 30 s, 57 °C gedurende 45 s voor gloeien, 68 °C gedurende 1 min en een laatste verlenging van 68 °C gedurende 5 min.
OPMERKING: De gloeitemperatuur voor de PCR-reactie varieert afhankelijk van de samenstelling van de primers. Overweeg het gebruik van een smelttemperatuurcalculator voordat u PCR uitvoert. - Om de juiste productgrootte te bevestigen, mengt u 3 μL van de PCR-producten met 2 μL water en 1 μL 6x kleurstof. Draai op een 1,5% agarose gel en bevestig de juiste productmaat.
- Zuiver het DNA met behulp van magnetische kralen.
OPMERKING: Spinkolommen kunnen ook worden gebruikt voor PCR-opschoning. Hieronder vindt u procedures voor het zuiveren van PCR-producten met behulp van magnetische kralen.- Verwijder magnetische kralen vanaf 4 °C en laat ze op kamertemperatuur komen.
- Kort vortex en snel centrifugeer de PCR mix.
- Voeg een volume kralen toe dat gelijk is aan 1,8× het volume van de PCR-mix. Pipetteer de PCR-kraalmix 10x om ervoor te zorgen dat de oplossing gelijkmatig wordt gemengd.
- Incubeer bij kamertemperatuur gedurende 10 min.
- Breng de PCR-kraalmix over op een PCR-plaat en leg deze op een magnetische plaat.
- Incubeer de plaat op de magneet gedurende 5 min. Controleer na de 5 minuten of de oplossing helder is en of de kralen aan de magneet zijn gebonden voordat u naar de volgende stap gaat.
- Gooi het supernatant weg.
- Voeg 200 μL 70% ethanol toe aan de put en incubeer gedurende 30 s.
OPMERKING: De 70% ethanol moet kort voor het uitvoeren van de reiniging worden bereid om DNA-verlies te voorkomen. - Gooi het supernatant weg en herhaal stap 7.4.4.8.
- Verwijder het supernatant en laat 3 minuten drogen bij kamertemperatuur om sporen van ethanol te verwijderen.
- Verwijder de plaat uit de magneet en voeg 22 μL water toe aan het monster. Pipetteer 10x op en neer om water en kralen te mengen.
- Incubeer de monsters gedurende 3 minuten bij kamertemperatuur.
- Breng de plaat terug naar de magneet en incubeer gedurende 3 minuten of totdat de oplossing helder is.
- Breng 20 μL van het monster over in een PCR-buis. Zorg ervoor dat er geen kralen worden overgedragen.
- Sequentie gezuiverd DNA amplicon door Sanger sequencing.
- Upload .ab1-sequentiebestanden voor behandelde en controle (onbehandelde) monsters naar Tracking of indels by Decomposition (TIDE)16 om indels op de doellocatie te kwantificeren.
- Extraheer genomisch DNA uit geëlektropoeerde cellen.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Isolatie van plaatbare primaire hepatocyten uit de lever
Het totale proces van leverperfusie en hepatocytenisolatie wordt geïllustreerd in figuur 1. In dit experiment werden wild-type, 8-10 weken oude C57BL6 / 6J-muizen gebruikt. De procedure zal naar verwachting 20-50 × 106 cellen per muis opleveren met een levensvatbaarheid tussen 85% en 95%. Als de levensvatbaarheid <70% is, moet een percoll-behandeling worden gevolgd om dode cellen te verwijderen. Vers geïs...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
De stappen die in het protocol voor hepatocytenisolatie worden beschreven, zijn uitdagend en vereisen oefening voor vaardigheid. Er zijn verschillende belangrijke stappen voor de succesvolle hepatocytenisolatie uit de lever. Ten eerste is een goede cannulatie van de inferieure vena cava essentieel voor volledige leverperfusie. De afwezigheid van blancheren in de lever na perfusie duidt op verplaatsing van de katheter (tabel 1). De inferieure vena cava (retrograde perfusie) werd in de procedure gecannulee...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs hebben geen tegenstrijdige belangen om bekend te maken.
Dankbetuigingen
RNC ontving financiering van South Carolina Bioengineering Center of Regeneration and Formation of Tissues Pilot grant ondersteund door het National Institute of General Medical Sciences (NIGMS) van de National Institutes of Health, de American Association for the Study of Liver Diseases Foundation en American Society of Gene &Cell Therapy onder subsidienummers P30 GM131959, 2021000920, respectievelijk 2022000099. De inhoud is uitsluitend de verantwoordelijkheid van de auteurs en vertegenwoordigt niet noodzakelijkerwijs de officiële standpunten van de American Society of Gene &Cell Therapy of de American Association for the Study of Liver Diseases Foundation. Het schema voor figuur 1 is gemaakt met BioRender.com.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Equipment | |||
| 0.2 mL PCR 8-tube FLEX-FREE strip, attached clear flat caps, natural | USA Scientific | 1402-4700 | |
| 6-well Collagen Plates | Advanced Biomatrix | 5073 | |
| accuSpin Micro 17R | Fisher Scientific | 13-100-675 | |
| All-in-one Fluorescent Microscope | Keyence | BZ-X810 | |
| Analog Vortex Mixer | VWR | 97043-562 | |
| ART Wide BORE filtered tips 1,000 µL | ThermoFisher Scientific | 2079GPK | |
| Automated Cell Counter | Bio-Rad Laboratories | TC20 | |
| Blue Wax Dissection Tray | Braintree Scientific Inc. | DTW1 | 9" x 6.5" x 1/2"+F21 |
| Cell scraper/lifter | Argos Technologies | UX-04396-53 | Non-pyrogenic, sterile |
| Conical tubes (15 mL) | Fisher Scientific | 339650 | |
| Conical tubes (50 mL) | Fisher Scientific | 14-432-22 | |
| Cotton applicators | Fisher Scientific | 22-363-170 | |
| Curved scissors | Cooper Surgical | 62131 | |
| Disposable Petri Dishes | Falcon | 351029 | 100mm,sterile |
| Disposable Petri Dishes | VWR | 25373-100 | 35mm, sterile |
| Epoch Microplate Spectrophotometer | BioTek Instruments | 250082 | |
| Falcon Cell strainer (70 µm) | Fisher Scientific | 08-771-2 | |
| Forceps | Cooper Surgical | 61864 | Euro-Med Adson Tissue Forceps |
| IV catheters | BD | 382612 | 24 G x 0.75 in |
| IV infusion set | Baxter | 2C6401 | |
| MyFuge 12 Mini Centrifuge | Benchmark Scientific | 1220P38 | |
| Needles | Fisher Scientific | 05-561-20 | 25 G |
| Nucleofector 2b Device | Lonza | AAB-1001 | Program T-028 was used for electroporation in mouse hepatocytes |
| Peristaltic Pump | Masterflex | HV-77120-42 | 10 to 60 rpm; 90 to 260 VAC |
| Precision pump tubing | Masterflex | HV-96410-14 | 25 ft, silicone |
| Primaria Culture Plates | Corning Life Sciences | 353846 | Nitrogen-containing tissue culture plates |
| Serological Pipets (25 mL) | Fisher Scientific | 12-567-604 | |
| Syringes | BD | 329464 | 1 mL, sterile |
| T100 Thermal Cycler | Bio-Rad Laboratories | 1861096 | |
| Water bath | ALT | 27577 | Thermo Scientific Precision Microprocessor Controlled 280 Series, 2.5 L |
| Reagents | |||
| Alt-R S.p. Cas9 Nuclease V3 | IDT | 1081058 | |
| Beckman Coulter AMPure XP, 5 mL | Fisher Scientific | NC9959336 | |
| CleanCap Cas9 mRNA | Trilink Biotechnologies | L-7606-100 | |
| CleanCap EGFP mRNA | Trilink Biotechnologies | L-7201-100 | |
| Corning Matrigel Matrix | Corning Life Sciences | 356234 | |
| DMEM | ThermoFisher Scientific | 11885076 | Low glucose, pyruvate |
| Ethanol 70% | VWR | 71001-652 | |
| Fetal bovine serum | Thermoscientific | 26140-079 | |
| Hepatocyte Maintenance Medium (MM) | Lonza | MM250 | |
| Hepatocyte Plating Medium (PM) | Lonza | MP100 | |
| Mouse Albumin ELISA Kit | Fisher Scientific | NC0010653 | |
| Mouse/Rat Hepatocyte Nucleofector Kit | Lonza | VPL-1004 | |
| OneTaq HotStart DNA Polymerase | New England Biolabs | M0481L | |
| PBS 10x pH 7.4 | Thermoscientific | 70011-044 | No calcium or magnesium chloride |
| Percoll (PVP solution) | Santa Cruz Biotechnology | sc-500790A | |
| Periodic acid | Sigma-Aldrich | P7875-25G | |
| Permount Mounting Medium | VWR | 100496-550 | |
| QuickExtract DNA Extraction Solution | Lucigen Corporation | QE05090 | |
| Schiff’s fuchsin-sulfite reagent | Sigma-Aldrich | S5133 | |
| Trypsin-EDTA (0.25%) | ThermoFisher Scientific | 25200056 | Phenol red |
| Vybrant MTT Cell Viability Assay | ThermoFisher Scientific | V13154 | |
| Perfusion Solution 1 (pH 7.4, filter sterilized) | Stable at 4 °C for 2 months | ||
| EBSS | Fisher Scientific | 14155063 | Complete to 200 mL |
| EGTA (0.5 M) | Bioworld | 40520008-1 | 200 µL |
| HEPES (pH 7.3, 1 M) | ThermoFisher Scientific | AAJ16924AE | 2 mL |
| Perfusion Solution 2 (pH 7.4, filter sterilized) | Stable at 4 °C for 2 months | ||
| CaCl2·2H20 (1.8 mM) | Sigma | C7902-500G | 360 µL of 1 M stock |
| EBSS (no calcium, no magnesium, no phenol red) | Fisher Scientific | 14-155-063 | Complete to 200 mL |
| HEPES (1 M) | ThermoFisher Scientific | AAJ16924AE | 2 mL |
| MgSO4·7H20 (0.8 mM) | Sigma | 30391-25G | 160 µL of 1 M stock |
| Perfusion Solution 3 | Prepared fresh prior to use | ||
| Solution 2 | 5 |
Referenties
- Pampols, T. Inherited metabolic rare disease. Advances in Experimental Medicine and Biology. 686, 397-431 (2010).
- Saudubray, J. M., Sedel, F., Walter, J. H. Clinical approach to treatable inborn metabolic diseases: an introduction. Journal of Inherited Metabolic Disease. 29 (2-3), 261-274 (2006).
- Arnon, R., et al. Liver transplantation in children with metabolic diseases: the studies of pediatric liver transplantation experience. Pediatric Transplantation. 14 (6), 796-805 (2010).
- Maiorana, A., et al. Preemptive liver transplantation in a child with familial hypercholesterolemia. Pediatric Transplantation. 15 (2), 25-29 (2011).
- OPTN/SRTR 2019 Annual Data Report: Liver. , Available from: https://srtr.transplant.hrsa.gov/annual_reports/2019/Liver.aspx (2019).
- Fabris, L., Strazzabosco, M. Rare and undiagnosed liver diseases: challenges and opportunities. Translational Gastroenterology and Hepatology. 6, (2020).
- Haugabook, S. J., Ferrer, M., Ottinger, E. A. In vitro and in vivo translational models for rare liver diseases. Biochimica et Biophysica Acta (BBA) - Molecular Basis of Disease. 1865 (5), 1003-1018 (2019).
- Xue, Y., et al. Embryonic lethality and vascular defects in mice lacking the notch ligand Jagged1. Human Molecular Genetics. 8 (5), 723-730 (1999).
- Lima, A., Maddalo, D. SEMMs: Somatically engineered mouse models. a new tool for in vivo disease modeling for basic and translational research. Frontiers in Oncology. 11, 1117(2021).
- Kim, S., Kim, D., Cho, S. W., Kim, J., Kim, J. S. Highly efficient RNA-guided genome editing in human cells via delivery of purified Cas9 ribonucleoproteins. Genome Research. 24 (6), 1012-1019 (2014).
- Ye, L., et al. Seamless modification of wild-type induced pluripotent stem cells to the natural CCR5Delta32 mutation confers resistance to HIV infection. Proceedings of the National Academy of Sciences. 111 (26), 9591-9596 (2014).
- Straub, C., Granger, A. J., Saulnier, J. L., Sabatini, B. L. CRISPR/Cas9-mediated gene knock-down in post-mitotic neurons. PLoS One. 9 (8), 105584(2014).
- Hoban, M. D., et al. CRISPR/Cas9-mediated correction of the sickle mutation in human CD34+ cells. Molecular Therapy. 24 (9), 1561-1569 (2016).
- Rathbone, T., et al. Electroporation-mediated delivery of Cas9 ribonucleoproteins results in high levels of gene editing in primary hepatocytes. The CRISPR Journal. , (2022).
- Benchling [Biology Software]. , Available from: https://benchling.com (2022).
- Brinkman, E. K., Chen, T., Amendola, M., van Steensel, B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Research. 42 (22), 168(2014).
- Cabral, F., et al. Purification of hepatocytes and sinusoidal endothelial cells from mouse liver perfusion. Journal of Visualized Experiments: JoVE. (132), e56993(2018).
- Huang, P., et al. Induction of functional hepatocyte-like cells from mouse fibroblasts by defined factors. Nature. 475 (7356), 386-389 (2011).
- Severgnini, M., et al. A rapid two-step method for isolation of functional primary mouse hepatocytes: cell characterization and asialoglycoprotein receptor based assay development. Cytotechnology. 64 (2), 187-195 (2012).
- Jung, Y., Zhao, M., Svensson, K. J. Isolation, culture, and functional analysis of hepatocytes from mice with fatty liver disease. STAR Protocols. 1 (3), 100222(2020).
- Kim, Y., et al. Three-dimensional (3D) printing of mouse primary hepatocytes to generate 3D hepatic structure. Annals of Surgical Treatment and Research. 92 (2), 67-72 (2017).
- Li, W. C., Ralphs, K. L., Tosh, D. Isolation and culture of adult mouse hepatocytes. Methods in Molecular Biology. 633, 185-196 (2010).
- Lattanzi, A., et al. Optimization of CRISPR/Cas9 delivery to human hematopoietic stem and progenitor cells for therapeutic genomic rearrangements. Molecular Therapy. 27 (1), 137-150 (2019).
- Dever, D. P., et al. CRISPR/Cas9 beta-globin gene targeting in human haematopoietic stem cells. Nature. 539 (7629), 384-389 (2016).
- Grompe, M. Hereditary Tyrosinemia: Pathogenesis, Screening and Management. Tanguay, R. M. , Springer International Publishing. 215-230 (2017).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
