Hier beschrijven we een protocol voor de optimalisatie en parametrisering van aminozuurresiduen gemodificeerd met reactieve carbonylsoorten, aanpasbaar aan eiwitsystemen. De protocolstappen omvatten structuurontwerp en -optimalisatie, ladingstoewijzingen, parameterconstructie en voorbereiding van eiwitsystemen.
Methodenartikel
Synthese van aminozuren gemodificeerd met reactieve carbonylen in silico om structurele effecten te beoordelen met behulp van moleculaire dynamica-simulaties
In dit artikel
Samenvatting
Samenvatting
Eiwitcarbonylering door reactieve aldehyden afgeleid van lipideperoxidatie leidt tot verknoping, oligomerisatie en aggregatie van eiwitten, wat intracellulaire schade, verminderde celfuncties en uiteindelijk celdood veroorzaakt. Het is beschreven bij veroudering en verschillende leeftijdsgebonden chronische aandoeningen. De basis van structurele veranderingen die verband houden met het functieverlies in eiwitdoelen is echter nog steeds niet goed begrepen. Daarom wordt een route beschreven naar de in silico constructie van nieuwe parameters voor aminozuren gecarbonyleerd met reactieve carbonylsoorten afgeleid van vetzuuroxidatie. De Michael-adducten voor Cys, His en Lys met 4-hydroxy-2-nonenal (HNE), 4-hydroxy-2-hexenal (HHE) en een furaanringvorm voor 4-Oxo-2-nonenal (ONE) werden gebouwd, terwijl malondialdehyde (MDA) direct aan elk residu werd gehecht. Het protocol beschrijft details voor de constructie, optimalisatie van de geometrie, toewijzing van ladingen, ontbrekende bindingen, hoeken, parameters voor dihedrale hoeken en de validatie ervan voor elke gewijzigde residustructuur. Als gevolg hiervan zijn de structurele effecten die worden geïnduceerd door de carbonylering met deze lipidederivaten gemeten door moleculaire dynamicasimulaties op verschillende eiwitsystemen zoals het thioredoxine-enzym, runderserumalbumine en het membraan Zu-5-ankyrin-domein waarbij gebruik wordt gemaakt van wortel-gemiddelde-kwadraatafwijking (RMSD), wortelgemiddelde kwadratische fluctuatie (RMSF), structurele secundaire voorspelling (DSSP) en de oplosmiddeltoegankelijke oppervlakteanalyse (SASA), onder andere.
Inleiding
In het constante streven naar het begrijpen van het moleculaire gedrag van eiwitten met oxidatieve modificaties, is computationele chemie een fundamentele pijler geworden in het brede veld van wetenschappelijk onderzoek. Dit is gebaseerd op het gebruik van theoretische modellen die in staat zijn om fysische verschijnselen in elektronische systemen te interpreteren, met behulp van wiskundige vergelijkingen om het atomaire gedrag van moleculen te beschrijven. Binnen dit landschap vallen computationele simulaties van eiwitten op als cruciale hulpmiddelen om het atomaire gedrag van moleculaire systemen te analyseren. Op basis van de evaluatie van structureel gedrag, energetische berekeningen en conformationele toestanden1, worden deze methoden strategische bondgenoten om het gedrag van biomoleculaire systemen te voorspellen.
Deze simulaties zijn gespecialiseerd in het bestuderen van structurele veranderingen en het beoordelen van het verlies of de winst van biologische functies in eiwitsystemen. Computationele benaderingen hebben echter aanzienlijke beperkingen aangetoond wanneer ze worden toegepast op eiwitsystemen die gemodificeerde residuen bevatten die zijn gevormd door covalente posttranslationele modificaties in de sequentie. Dit komt omdat veel beschikbare methoden geen middelen hebben met parameters die kunnen worden aangepast aan krachtvelden die compatibel zijn met de meest voorkomende pakketten programma's voor moleculaire dynamica-simulaties van eiwitten 2,3,4,5,6. Daarom is de standaardisatie van computationele software-compatibele krachtveldadaptieve parameters essentieel om de nauwkeurige koppeling van topologieën en atomaire coördinaten met de vergelijking die de potentiële energie van het systeem regelt te vergemakkelijken7.
Als antwoord op deze uitdagingen is een protocol ontwikkeld dat kan worden aangepast aan nieuwe gemodificeerde aminozuurresiduen met aldehyden afkomstig van lipideperoxidatie met behulp van ab initio-methoden . In die zin maakt de optimalisatie van de structurele geometrie van de nieuwe residuen de toewijzing van adaptieve ladingen aan nieuwe bindings-, hoek- en dihedrale parameters mogelijk die kunnen worden uitgevoerd in algemene krachtvelden zoals AMBER. Latere validatie van deze parameters maakt het mogelijk om de consistentie en robuustheid van de methode die van toepassing is op simulaties van moleculaire dynamica te bepalen.
Een van de opmerkelijke sterke punten van deze methode ligt in het vermogen om zich aan te passen aan diverse posttranslationele modificaties, van carbonylering tot fosforylering, acetylering en methylering, onder andere. Deze veelzijdigheid is niet alleen beperkt tot eiwitsystemen, maar strekt zich uit tot macromoleculaire structuren, waardoor koppeling met atomaire topologieën en coördinaten mogelijk is. Daarentegen blijkt uit eerdere studies dat de standaardparametrisering van posttranslationele modificaties alleen geschikt is voor een specifiek type modificatie en alleen kan worden verkregen uit gepubliceerde repositories, die niet in staat zijn om nieuwe structuren te creëren8.
Momenteel worden uitdagingen in de voorspelling en het ontwerp van eiwitstructuren steeds duidelijker bij het modelleren van structuren met posttranslationele modificaties. De schaarste aan parameters die veranderingen op specifieke aminozuurplaatsen beschrijven, onderstreept de dringende noodzaak om computationele methoden te ontwikkelen en toe te passen die kunnen worden aangepast aan standaardparametrisaties. Het doel van dit protocol is om een route te bieden voor de in silico constructie van nieuwe parameters voor aminozuren die covalent zijn gemodificeerd met reactieve carbonylsoorten afkomstig van vetzuuroxidatie. Deze gemodificeerde aminozuren worden herkend door het algemene barnsteenkrachtveld (GAFF) en kunnen daarom worden gebruikt om in silico de structurele en functionele effecten te evalueren die dit soort carbonylering heeft op hun doeleiwitten.
Protocol
1. Ontwerp en optimalisatie van het nieuwe gemodificeerde aminozuur
OPMERKING: Deze fase omvat het tekenen van de structuren van gemodificeerde residuen en het optimaliseren van hun energie.
- Het ontwerpen van de gewijzigde structuren en het optimaliseren van hun structuur.
- Gebruik een softwarepakket voor computationele chemie om de aminozuurmoleculen te tekenen die gebonden zijn aan de reactieve aldehyden die zijn afgeleid van lipideperoxidatie, d.w.z. met HNE, HHE, MDA en ONE. Eenmaal gemodificeerd, teken aan het uiteinde van de carboxylgroep van het aminozuur de vorm van de methylaminegroep. Teken aan het amino-uiteinde een acetylgroep om de peptidebindingen van het gemodificeerde aminozuur na te bootsen, zoals weergegeven in figuur 1.
- Klik op het pictogram Opschonen om de structuur op te schonen. Voor structuuroptimalisatie klikt u op Bereken > Gaussiaanse berekeningsinstellingen... of Ctrl+G, klik vervolgens op Algemeen en schakel Schrijfconnectiviteit uit. Klik op Taaktype > Optimalisatie, zoals weergegeven in Figuur 2. Typ in aanvullende trefwoorden de volgende regel:
SCF = strakke test Pop = MK iop (6/33 = 2) iop (6/42 = 6) opt
OPMERKING: Hier stelt GaussView automatisch Hartree Fock (HF) in als de functionele en de basis op 3-21. HF wordt vaak gebruikt als functionaliteit in verschillende toepassingen, hoewel andere functionaliteiten, zoals M062X, ook zijn gebruikt, afhankelijk van het specifieke systeem en de doelstellingen van de onderzoeker. Onthoud dat, aangezien het een neutraal ladingsmolecuul is, de lading en vermenigvuldiging respectievelijk 0 en 1 moeten zijn. - Om de basisset te wijzigen, klik je op Methode > 6-31G voor de Basisset.
- Om de optimalisatie op dezelfde computer uit te voeren, klikt u op Verzenden. Als u wilt optimaliseren vanaf een Gaussiaanse terminal, schrijft u de volgende opdracht:
G16 name_of_the_file.com & - Klik op Bestand > Opslaan. Sla het bestand op als .com voor Linux of. gjf voor Windows. Zodra de optimalisatie is voltooid, opent u het uitvoerbestand (.out in Windows en .log in Linux) en controleert u of alles goed is gegaan. Er mogen geen foutmeldingen aan het einde van het document staan.
OPMERKING: Als er geen foutmeldingen aan het einde van het uitvoerbestand staan, betekent dit dat de optimalisatie correct is uitgevoerd.
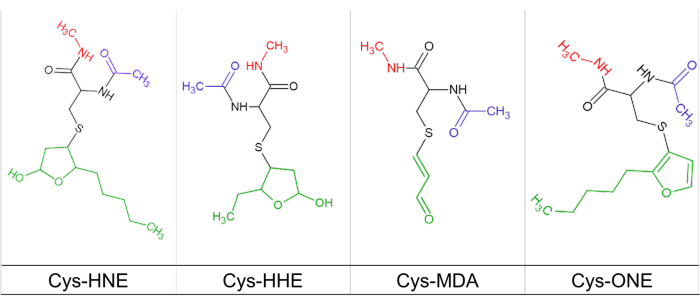
Figuur 1: Cysteïne gemodificeerd met reactieve carbonylen. Weergave van de chemische structuur van cysteïne (zwarte lijn) gemodificeerd met HNE, HHE, MDA en ONE (groene lijn), en gekoppeld aan acetylamide (blauwe lijn) en methylamide (rode lijn) substituente groepen. Klik hier om een grotere versie van deze figuur te bekijken.
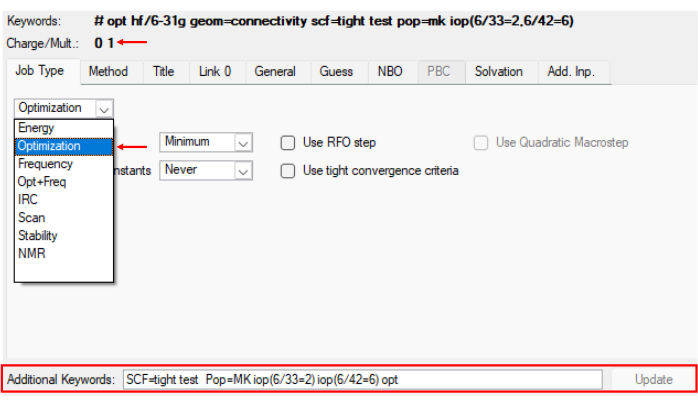
Figuur 2: Menu om de gemodificeerde residuen gesynthetiseerd te optimaliseren. Referentieafbeelding ter illustratie van stap 1.1 van het protocol, die de optimalisatiestap van de gewijzigde structuur in het Gaussiaanse programma laat zien. Klik hier om een grotere versie van deze figuur te bekijken.
2. Parametrisering van de gemodificeerde aminozuurresiduen
- Maak het prepin-bestand aan met behulp van het antechamber-programma uit het AmberTools 16-pakket of de beschikbare versie. Zie Afbeelding 3 voor een afbeelding van hoe het voorbereidingsbestand eruit zou moeten zien.
antechamber -i init-gau.log -fi gout -o u00.prepin -fo prepi -c resp -s s 2 -rn U00 -at gaff2 -nc 0
OPMERKING: Hierna komt de cursieve tekst overeen met de bestandsnaam en varieert volgens de criteria van de onderzoeker. In dit geval komt init-gau.log overeen met het bestand dat na optimalisatie is verkregen. - Typ de volgende opdracht om het parameterbestand samen te stellen:
parmchk -i u00.prepin -f prepi -o u00.frcmod
Controleer nu of de. frcmod-bestand is gemaakt. Zie Afbeelding 3 voor een voorbeeld van hoe het .frcmod-bestand eruit zou kunnen zien. - Het bibliotheekbestand samenstellen
- Open XLEaP, de universum-editor met het xleap-commando. Er wordt een venster geopend dat lijkt op het venster dat in afbeelding 4 wordt weergegeven. Volg vervolgens de onderstaande stappen om het bibliotheekbestand te genereren dat relevante gegevens bevat. Typ de volgende opdrachten:
Bron: leaprc.gaff2
loadamberparams u00.frcmod
loadamberprep u00.prepin
lijst
OPMERKING: Controleer of het U00-bestand is gemaakt met behulp van de opdracht list. - Bewerk de uiteinden van gewijzigde structuren en pas de resulterende ladingen aan door de volgende opdrachten te typen:
bewerken U00
Er wordt een grafische interface weergegeven (zie figuur 4). - Selecteer de optie Wissen . Klik op de atomen van de acetyl- en methylamine-uiteinden die in stap 1.1 zijn toegevoegd om ze te verwijderen (zie figuur 4 voor een referentie van hoe de carboxyl- en amino-uiteinden van het gemodificeerde residu eruit zouden moeten zien).
- Neutralisatie van de lading
- Op dit punt is de lading van het molecuul niet langer neutraal door de eliminatie van atomen in stap 2.3.3. De lading komt van zowel het carboxyluiteinde als het amino-uiteinde. Volg de onderstaande stappen om zowel de lading van het amino-uiteinde als het carboxyl-uiteinde te neutraliseren.
- Om de totale laadwaarde (zie afbeelding 5) te verkrijgen, typt u:
opladen U00
Deel de verkregen lading door twee. Gebruik de absolute waarde voor de totale laadwaarde. - Selecteer in de grafische interface het hele molecuul. Klik op Namen weergeven >. Klik op Bewerken > Geselecteerde atomen bewerken. Op dit punt zou een venster met een tabel moeten verschijnen.
- Controleer de naam van de N- en C-terminale atomen. Voeg in de tabel de waarde toe die is verkregen voor de verdeling van de totale lading (absolute waarde; zie figuur 5). Sla vervolgens op en sluit af door op Tabel > Opslaan en afsluiten te klikken.
- Zorg ervoor dat de lading nul is (zie afbeelding 5):
opladen U00 - Om het programma af te sluiten en het bibliotheekbestandstype op te slaan:
desc U00
saveoff U00 u00.lib
verlaten - Controleer of het bibliotheekbestand (.lib) correct is gemaakt (zie afbeelding 6 ter referentie).
- Open XLEaP, de universum-editor met het xleap-commando. Er wordt een venster geopend dat lijkt op het venster dat in afbeelding 4 wordt weergegeven. Volg vervolgens de onderstaande stappen om het bibliotheekbestand te genereren dat relevante gegevens bevat. Typ de volgende opdrachten:
- Bouw het pdb-bestand van het gewijzigde residu op met de nieuwe parameters zoals hieronder beschreven.
tleap
Bron: leaprc.gaff2
loadamberparams u00.frcmod
Loadoff u00.lib
x = U00
savepdb U00 van-lib.pdb
verlaten - Bereiding van het eiwit
- Download het PDB-bestand van het te modificeren eiwit. Thioredoxine werd geselecteerd als het modeleiwitsysteem (PDB ID: 2IFQ). Gebruik een geschikte eiwitvisualizer om watermoleculen, dimeren (indien nodig), liganden, enz. te wissen.
OPMERKING: Deze stap kan worden uitgevoerd in viewers zoals UCSF Chimera of Discovery - Voeg het bestand from-lib.pdb toe (bestand verkregen in stap 2.4) en leg het over het te wijzigen aminozuurresidu (zoals weergegeven in figuur 7). Zorg ervoor dat de amino- en carbonyluiteinden van de from-lib.pdb overeenkomen met het aminozuur dat moet worden gewijzigd.
- Verwijder het eiwit, alleen het bestand from-lib.pdb moet in de driedimensionale ruimte blijven die wordt ingenomen door het te wijzigen residu. Verwijder H van de N- en C-terminale atomen.
- Sla de from-lib.pdb op als u00-moved.pdb met de nieuwe coördinaten.
- Zodra de coördinaten van het gewijzigde residu zijn opgeslagen, opent u met een teksteditor het u00-moved.pdb en het eerder opgeschoonde eiwit-PDB-bestand. Hier gebruiken we de teksteditor Notepad++ v8.4.8.
- Kopieer de coördinaten van u00-moved.pdb zoals weergegeven in figuur 8 en plak ze in het eiwit pdb-bestand, waarbij u het te wijzigen residu vervangt. Dit is bedoeld om de binding tussen het gemodificeerde residu en het eiwitsysteem aan te passen.
- Pas de typologie aan om compatibel te zijn met het PDB-formaat van het eiwit, verander HEATATM in ATOM en verander de nummering 1 in degene die overeenkomt met het residu dat moet worden gewijzigd. Sla het nieuwe bestand op als complex.PDB.
- Download het PDB-bestand van het te modificeren eiwit. Thioredoxine werd geselecteerd als het modeleiwitsysteem (PDB ID: 2IFQ). Gebruik een geschikte eiwitvisualizer om watermoleculen, dimeren (indien nodig), liganden, enz. te wissen.
- Genereren van gemodificeerde eiwit-residu bindende verbindingen
- Open in het eiwitvisualisatieprogramma het bestand from-lib.pdb. Selecteer de hele structuur. Klik op Structuur > labels > voeg toe... > OK.
- Controleer de nomenclatuur die is toegekend aan de N- en C-terminale atomen. Open in een ander venster het bestand u00.lib in de teksteditor.
- Controleer in de lijst die verschijnt de positie van de N- en C-terminal, rekening houdend met de toegewezen nomenclatuur.
- Zoek in het bestand u00.lib de regel: !entry. U00.unit.connect array int. Onder die lijn verschijnen twee getallen. Verander het eerste cijfer in de positie van de N-terminal en verander het tweede cijfer in de positie van de C-terminal en sla op.
- Maak de parameterlijst door de volgende regels te typen:
tleap
Bron: leaprc.gaff2
bron: leaprc.protein.ff14SB
Loadoff u00.lib
loadamberparams u00.frcmod
x = laad het complex.pdb
Controle X
OPMERKING: Op dit punt geeft tleap een lijst met bindingen, hoeken en dihedrale hoeken die moeten worden geparametriseerd. - Typologie identificatie
- Open het bestand complex.pdb in de eiwitvisualizer. Selecteer het gewijzigde residu en de aangrenzende residuen aan weerszijden.
OPMERKING: In de tertiaire structuur van het eiwit is het gebruikelijk dat er een opening optreedt op de plaats van het gemodificeerde residu. - Geef de bal- en stickstructuur weer voor de geselecteerde resten. Geef de nomenclatuur alleen weer voor het gewijzigde residu zoals weergegeven in stap 2.6.1 Open bibliotheekbestand (.lib) in de gekozen teksteditor.
- Identificeer op basis van de waargenomen nomenclatuur in het bibliotheekbestand (.lib) de toegewezen topologie (te vinden tussen aanhalingstekens naast de nomenclatuur) die overeenkomt met de topologie die wordt gebruikt in de lijst van bindingen, hoeken en dihedrale hoeken die moeten worden geparametriseerd, gemaakt in stap 2.7.
OPMERKING: In de lijst met bindingen, hoeken en dihedrale hoeken die door tleap wordt verstrekt, vertegenwoordigen hoofdletters de atomen van de aminozuren naast het gemodificeerde residu.
- Open het bestand complex.pdb in de eiwitvisualizer. Selecteer het gewijzigde residu en de aangrenzende residuen aan weerszijden.
- Parametrisering van bindingen, hoeken en dihedrale hoeken met parmcal (een programma in Amber)
OPMERKING: Voor deze stap is het nodig om het parmcal-programma van het Amber-pakket te gebruiken. Het is ook onmisbaar om het frcmod-bestand (u00.frcmod) en het bibliotheekbestand open te hebben in de teksteditor. De eiwitvisualizer moet worden gebruikt om de hoeken en bindingsafstanden te visualiseren. In de eiwitvisualizer worden de aminozuurresiduen geselecteerd die aan de gemodificeerde zijn gebonden om de bindingsafstanden, hoeken en dihedralen te genereren (zie lijststap 2.7). Deze gegevens zullen worden geïmplementeerd om de constanten in parmcal te berekenen en toe te voegen aan het frcmod-bestand voor het maken van de parameter.- Genereren van bindingsafstanden en -hoeken in de Visualizer
- Selecteer in de Visualizer de atomen die betrokken zijn bij de binding of hoek. Klik op Structuur > monitor > afstand of hoek.
- Voer de volgende procedure uit voor elke nieuwe parameter die moet worden toegevoegd. De in parmcal in te voeren gegevens zijn vetgedrukt aangegeven. Hieronder ziet u een voorbeeld van hoe u de bindingsparameter kunt maken tussen de N-terminal van het gemodificeerde aminozuur en de aangrenzende C van het andere aminozuur.
Parmcal
Selecteer:
0. Stel parameter SE (gaffel) in
1. Bereken de parameter voor de bindingslengte: A-B
2. Bereken de parameter voor de bindingshoek: A-B-C
3. Afsluiten
0
Selecteer welke parameterset u wilt gebruiken: 1-gaff (de standaard) of 2-gaff2
2
De ingestelde krachtveldparameters zijn ingesteld op gaff2
Selecteer:
0. Stel parameter SE (gaffel) in
1. Bereken de parameter voor de bindingslengte: A-B
2. Bereken de parameter voor de bindingshoek: A-B-C
3. Afsluiten
1
Voer de elementnaam van atoom A in A-B in
C
Voer de elementnaam van atoom B in A-B in
Ns
Voer de lengte van de binding in een niet-positief getal in
middelen om het te berekenen volgens empirische regels
1.455
BOND C-ns 270.256 1.455
OPMERKING: De dubbele onderstreping wordt gekopieerd en toegevoegd in het frcmod-bestand. In dit voorbeeld wordt het toegevoegd onder de laatste regel van de sectie BOND. De dihedrale hoeken worden opgeteld volgens de waarden gerapporteerd door Alviz-Amador et al.9. - Nadat u alle bindings-, hoek- en dihedrale parameters hebt gemaakt en aan het frcmod-bestand hebt toegevoegd, slaat u het frcmod-bestand op en zorgt u ervoor dat de nieuwe parameters worden opgenomen.
- Genereren van bindingsafstanden en -hoeken in de Visualizer
- Typ de volgende opdrachten voor het genereren van topologie- en coördinatenbestanden:
tleap
Bron: leaprc.gaff2
bron: leaprc.protein.ff14SB
Loadoff u00.lib
loadamberparams u00.frcmod
x = loadpdb complejo.pdb
Bron: leaprc.water.tip3p
Opladen x- Voeg het aantal Na- of Cl-ionen toe dat nodig is om de lading te neutraliseren door te typen:
toevoegingen x Na+ 5
SolvateOct x TIP3PBOX 10.0
saveamberparm x prot.topo prot.coördinaten
OPMERKING: Als het gewenst is om Cl-ionen toe te voegen in plaats van Na, vervang dan Na+ door Cl-. De 5 komt overeen met het aantal ionen dat moet worden toegevoegd en wordt aangepast om de lading te neutraliseren.
- Voeg het aantal Na- of Cl-ionen toe dat nodig is om de lading te neutraliseren door te typen:
- Voor het type molariteitsberekening:
staart -f prot.coördinaten- Kopieer de laatste geproduceerde regel en vervang deze door de vetgedrukte inhoud in de volgende instructie. 0,15 komt overeen met de doelmolariteit.
usr/bin/perl molarity.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
Dit genereert de hoeveelheid Cl- en Na+-ionen die moeten worden toegevoegd, zoals beschreven in stap 2.10. Op dit punt vindt het genereren van de topologie en coördinatenbestanden van het gemodificeerde aminozuurresidu met de nieuwe parameters plaats.
- Kopieer de laatste geproduceerde regel en vervang deze door de vetgedrukte inhoud in de volgende instructie. 0,15 komt overeen met de doelmolariteit.
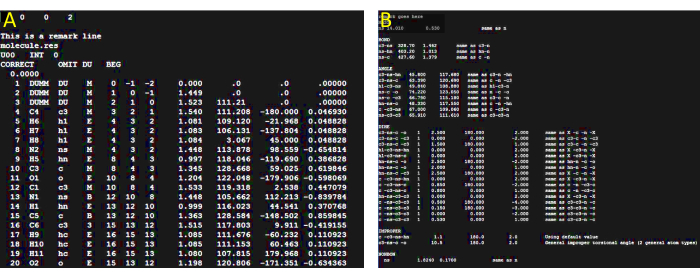
Figuur 3: Voorbereiding van het parameterbestand. (A) Referentieafbeelding die het verwachte uiterlijk van het in stap 2.1 gegenereerde prepin-bestand illustreert. De visualisatie van het bestand werd uitgevoerd met behulp van de GNU nano tekstverwerker v2.3.1. (B) Referentieafbeelding die het verwachte uiterlijk van het in stap 2.1 gegenereerde frcmod-bestand illustreert. Klik hier om een grotere versie van deze figuur te bekijken.
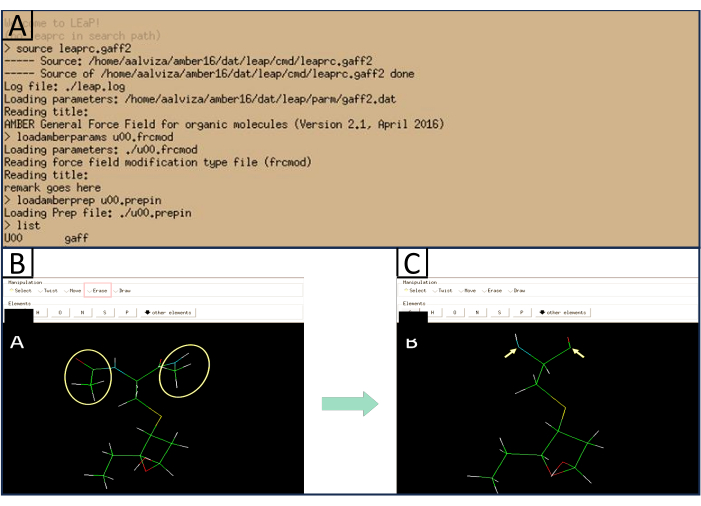
Figuur 4: Referentiebeeld van het XLEaP-venster. (A) Toont de verwachte respons bij het typen van de genoemde commando's. (B) Toont de atomen die moeten worden verwijderd (geel) en de optie die moet worden geselecteerd om dit te doen (rood). (C) Toont een referentiebeeld van hoe de amino- en carbonyluiteinden van het gemodificeerde residu eruit zouden moeten zien nadat de acetyl- en methylaminegroepen zijn verwijderd. Klik hier om een grotere versie van deze figuur te bekijken.
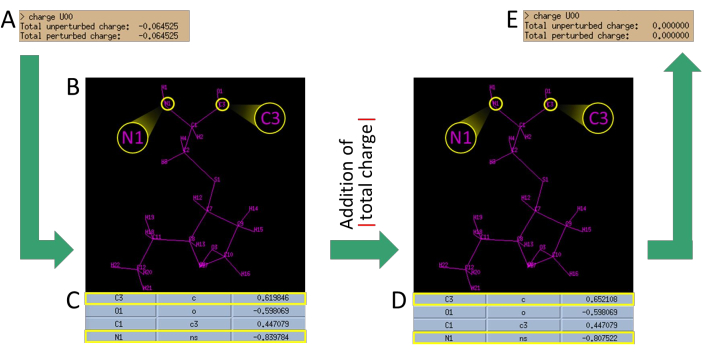
Figuur 5: Procedure voor het neutraliseren van de lading. (A) Berekening van de totale lading na verwijdering van de acetyl- en methylaminegroepen. (B) Bepaling van de toegekende nomenclatuur voor de atomen van het residu. Let op de toegewezen nomenclatuur voor de N van de amino-terminal en C van de carboxyl-terminal. (C) Identificatie van de toegewezen ladingen voor deze twee atomen (N1 en C3) in de tabel. Neem de ladingswaarde van de atomen (gedeeld door 2) en tel daar de absolute waarde van de verkregen lading bij op. (D) Substitutie van de ladingswaarden van N1 en C3 door de verkregen waarden. (E) Verificatie dat de resulterende lading nu nul is. (alle verstrekte gegevens zijn alleen ter referentie en kunnen variëren afhankelijk van het gewijzigde residu). Klik hier om een grotere versie van deze figuur te bekijken.
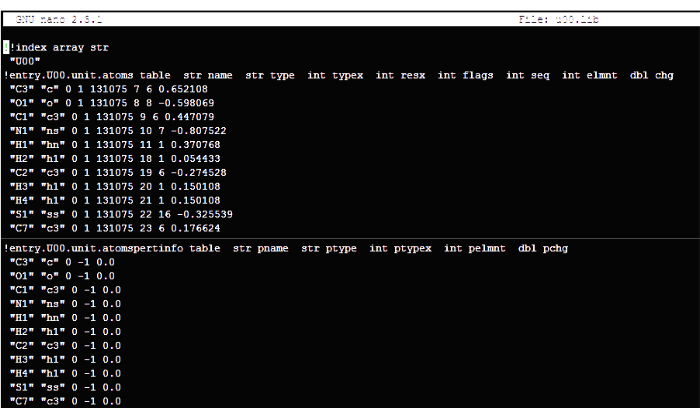
Figuur 6: Referentieafbeelding van de gewenste structuur van het bibliotheekbestand (.lib). Het is belangrijk op te merken dat de meegeleverde afbeelding slechts een verkorte weergave van het volledige bestand weergeeft. Klik hier om een grotere versie van deze figuur te bekijken.
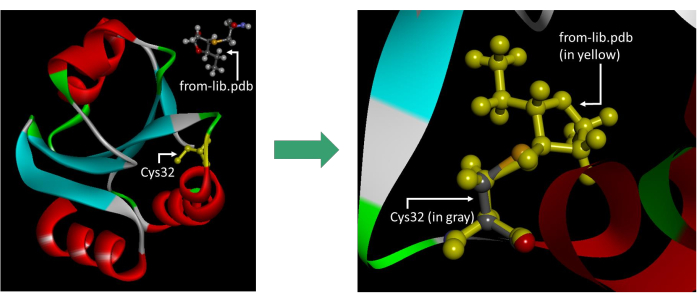
Figuur 7: Referentieafbeelding die de juiste positionering van het bestand from-lib.pdb illustreert. Het is belangrijk op te merken dat de weergegeven afbeelding de waterstofatomen op de N- en C-termini bevat, die moeten worden uitgesloten voordat het bestand wordt opgeslagen. De foto is gemaakt in de Visualizer-software. Klik hier om een grotere versie van deze figuur te bekijken.
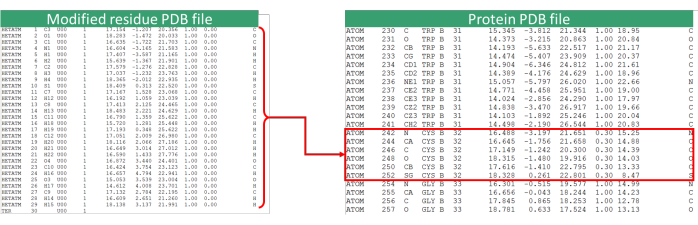
Figuur 8: Update van het PDB-bestand. Referentiebeeld van de procedure voor het vervangen van de residucoördinaten (in dit geval Cys32) door het gewijzigde residu. Het gewijzigde residu PDB-bestand verwijst naar het bestand u00-moved.pdb. Klik hier om een grotere versie van deze figuur te bekijken.
Resultaten
Om de implementatie van het protocol te illustreren en de resultaten te evalueren, zullen de volgende analyses worden overwogen. De dataset die werd gegenereerd door het toekennen van nieuwe parameters aan gemodificeerde aminozuurresiduen werd geconstrueerd op basis van optimalisatie van de elektronische structuren, die werden ondersteund voor gedeeltelijke RESP-belastingen. Figuur 9 toont de structurele conformatie van een van de aminozuurresiduen, geoptimaliseerd met de parametertoewijzing.
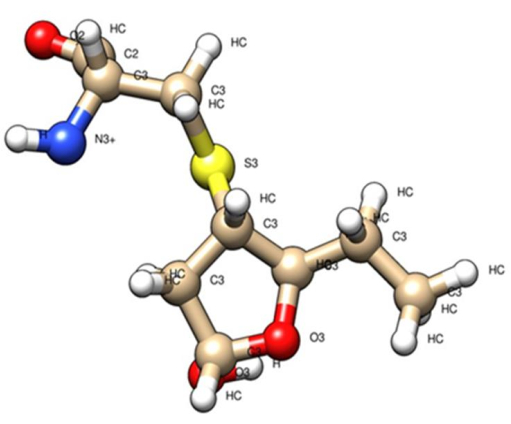
Figuur 9: Cys-HHE-residu gesynthetiseerd in silico. Weergave van HHE-gemodificeerd cysteïne-aminozuur met toegewezen topologie en coördinatenparameters. Klik hier om een grotere versie van deze figuur te bekijken.
De structuren verkregen uit theoretische DFT-niveaus met M062X/6-31G werden vergeleken met de klassieke mechanische structuren door middel van moleculaire dynamica-simulaties in AMBER. Elk van de parameters die uit de simulaties werden verkregen, vertoonde een goede correlatie met de theoretische gegevens uit de kwantummechanica. De gemiddelde bindingsafstandsfouten vertoonden waarden van ongeveer 0,001 - 0,002 Å, terwijl de hoeken ~ 8,2 ° waren. De typologie, afstanden en constanten van bindingen en hoeken zijn vermeld in tabel 1. Deze gegevens waren vergelijkbaar met die gerapporteerd in het data-artikel van Alviz-Amador et al.9. Parameterbestanden zijn beschikbaar op http://research.bmh.manchester.ac.uk/bryce/amber/.
| Cys-HHE | ||||||
| Methoden | Obligatie | Hoek | ||||
| (Å, ± Stdev) | (°, ± Stdev) | |||||
| QM | S1 –C4 | C6-C8 | C8-C9 | S1-C4-C5 | O2-C6-C8 | C6-C8-C9 |
| (M062X/631G(D) | 1.82 | 1.52 | 1.53 | 115.9 | 109.25 | 112.21 |
| MM (AMBER) aa alleen | 1,85± | 1,55± | 1,54± | 111,66± | 109,77± | 113.16± |
| 0.002 | 0.002 | 0.002 | 0.152 | 0.14 | 0.148 | |
Tabel 1: Vergelijking van bindingsafstand en hoekparameters. De waarden van bindingsafstanden en hoek verkregen door kwantum (QM) en klassieke methoden vertoonden geen significante verschillen.
Nadat elk van de parameters voor de gemodificeerde aminozuurresiduen was gegenereerd en gevalideerd, werd het dynamische gedrag onderzocht door middel van moleculaire dynamicasimulaties met trajecten van 1 μs om het effect op de stabiliteit van elk residu te evalueren in vergelijking met zijn oorspronkelijke tegenhanger (Figuur 10). De RMSD-waarden die voor elk van de gemodificeerde aminozuren werden verkregen, vertoonden geen significante verschillen met hun oorspronkelijke tegenhanger en ze behielden hun conformationele stabiliteit gedurende het hele traject.
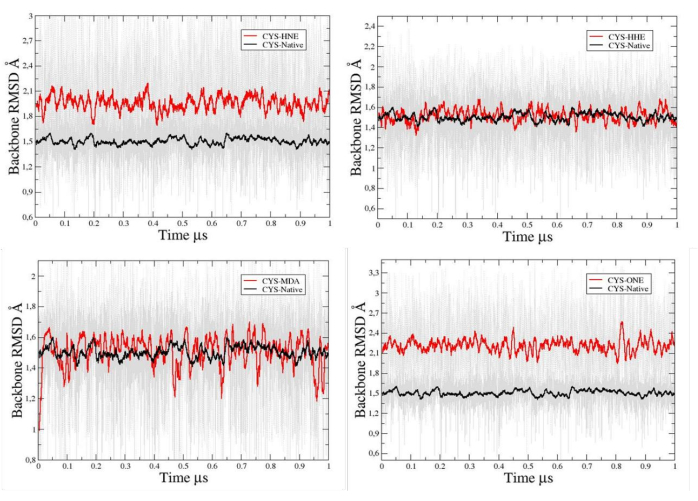
Figuur 10: RMSD-grafiek van gesynthetiseerde residuen in silico. Representatieve RMSD van niet-gemodificeerd en gemodificeerd cysteïneresidu met HHE, HNE, MDA en ONE. Klik hier om een grotere versie van deze figuur te bekijken.
De bestanden die het resultaat zijn van de parametrisering van gemodificeerde aminozuurresiduen zijn gebruikt om natuurlijke structurele aminozuren te vervangen in eiwitten die experimenteel bewijs van carbonylering hebben. Deze substitutie werd uitgevoerd om de structurele en functionele effecten te evalueren die in het eiwit kunnen optreden als gevolg van deze modificaties. Het was gerapporteerd door in silico studies van carbonylering door reactieve carbonylsoorten op eiwitsystemen zoals Ankyrin en Thioredoxin10,11.
Discussie
Een van de cruciale stappen in de ontwikkeling van het AMBER-parametriseringsprotocol was de kwantumoptimalisatie van de nieuwe aminozuurresiduen die waren gemodificeerd met de lipideperoxidatiederivaten, vanwege de energetische variabiliteit die verband houdt met de minimalisatie en de manier van het toewijzen van RESP-ladingen in de AMBER-voorkamer. Hiervoor worden ab initio optimalisatiemethoden met Hartree-Fock (HF/6-31G) en semi-empirische dichtheidsfunctionaaltheorie (DFT; B3LYP/6-31G en M062X/6-31G) werden opgesteld om de respons op de belastingstoewijzing te evalueren. Als gevolg hiervan presenteerde de HF-functie een betere verhouding tussen prestaties en rekenkosten, rekening houdend met dit als een eerdere stap in het protocol. Dit werd ook aangetoond in de studie van Zhou et al.12.
Tijdens de toepassing van het protocol kunnen er verschillende bronnen van fouten zijn. De mogelijke sterische belemmeringen die worden gegenereerd door de extra structuren van de modificatie leiden vaak tot fouten die vaak worden opgelost door de minimalisatiestappen van het moleculaire systeem. Aan de andere kant worden de parameters van de dihedrale hoeken meestal aangepast aan het einde van het parametriseringsproces en daarom hebben ze soms de neiging om als een mogelijke fout te worden weergegeven, in dit specifieke geval wordt voorgesteld om de parameters aan te passen door homologie, zoals gerapporteerd door Alviz-Amador9 en voeg het toe in het nieuwe formaat om de fout te elimineren.
Een van de beperkingen van de methode is de inspanning die nodig is voor de stapsgewijze ontwikkeling van de parametrisaties. Het genereren van nieuwe parameters uit de nieuwe elektronische structuren en het vervolgens aanpassen van deze parameters aan eiwitsystemen vereist veel toewijding voor een goede uitvoering. Daarom is een goede strategie bij het implementeren van ons protocol om de stapsgewijze instructies te volgen en de handleiding zorgvuldig te lezen.
In het landschap van moleculaire dynamica-simulaties wordt het belang van het AMBER-protocol duidelijk. Het adaptieve karakter en de veelzijdigheid maken het een waardevol hulpmiddel voor onderzoekers die diverse onderzoeksgebieden verkennen. Naast de toepassing ervan in eiwitsystemen, opent de uitbreiding ervan naar macromoleculaire structuren deuren naar nieuwe mogelijkheden. Dit aanpassingsvermogen pakt niet alleen de bestaande hiaten in standaard parametrisatiemethoden aan, maar biedt ook een weg voor het creëren van nieuwe structuren, waardoor de horizon van onderzoek naar moleculaire dynamica wordt verbreed. Integendeel, andere onderzoeken tonen aan dat de conventionele parametrisering van posttranslationele modificaties beperkt is tot een bepaald modificatietype en uitsluitend is afgeleid van openbaar beschikbare repositories8, die niet in staat zijn om nieuwe structuren te genereren.
Modificaties als gevolg van de aanwezigheid van reactieve carbonylsoorten worden vaak in verband gebracht met een reeks pathologieën, waaronder kanker, stofwisselingsstoornissen en degeneratieve ziekten volgens verschillende mechanismen13,14 . De ondersteuning die door dit protocol wordt geboden, is nuttig om verschillende cruciale eigenschappen te beoordelen, zoals conformationele stabiliteit, atomaire flexibiliteit, verlies van secundaire structuren, toegankelijkheid van oplosmiddelen en eiwit-eiwitinteractie-energie, onder andere. Bijgevolg zou de meting van deze eigenschappen nuttig kunnen zijn in situaties waarin gecarbonyleerde eiwitten onomkeerbare veranderingen in biologische systemen kunnen veroorzaken, wat leidt tot conformationele instabiliteit, verhoogde of verminderde atomaire flexibiliteit en verlies van secundaire structuur 10,11.
Concluderend kan worden gesteld dat het AMBER-parametriseringsprotocol, met zijn kritische stappen, aanpassingsvermogen en veelzijdigheid, een baanbrekende methode is op het gebied van simulaties van moleculaire dynamica. Hoewel de beperkingen ervan worden erkend, wordt het belang ervan onderstreept door het vermogen om de tekortkomingen van bestaande methoden aan te pakken, waardoor onderzoekers een krachtig hulpmiddel krijgen om de fijne kneepjes van moleculaire structuren en gedragingen in een spectrum van biologische en chemische systemen te verkennen.
Openbaarmakingen
De auteurs hebben niets te onthullen.
Dankbetuigingen
Dit werk werd ondersteund door onderzoekssubsidiecode 1107-844-67943 van het Ministerio de Ciencia, Tecnología e Innovación (Minciencias) en de Universiteit van Cartagena (Colombia) voor subsidie ter ondersteuning van de onderzoeksgroepen 2021 en Acta 017-2022.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| AmberTools16 of hoger | The Amber Project | Amber is een suite van biomoleculaire simulatieprogramma's | |
| Gaussian 09 of hoger | Gaussian Inc | Teken en optimaliseer structuren | |
| Linux Ubuntu | GNU/Linux | Platform voor AmberTools | |
| NVIDIA GPU's GTX 1080 of hoger | Nvidia | Compatibel met PMEMD |
Referenties
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
Herprints en machtigingen
