Met behulp van timelapse-beeldvorming kan het volledige regeneratieproces van Hydra-sferoïden worden gevolgd. Dit protocol beschrijft de generatie van Hydra-sferoïden, bespreekt verschillende montagestrategieën en beschrijft hoe langdurige, live beeldvorming kan worden uitgevoerd met behulp van spinning disk confocale microscopie en lichtbladfluorescentiemicroscopie.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
Voorbereiding en live beeldvorming van regenererende hydra-sferoïden
In dit artikel
Samenvatting
Samenvatting
Hydra staat bekend om zijn uitzonderlijke regeneratieve capaciteit. Opmerkelijk genoeg kunnen kleine regenererende fragmenten van Hydra-weefsel , zogenaamde Hydra-sferoïden , een organisator de novo vormen. Eenmaal gevestigd, stuurt deze organizer het omliggende weefsel om te differentiëren in de juiste orale structuren. Binnen enkele dagen kan de sferoïde zich ontwikkelen tot een kleine maar volledig gevormde poliep. De relatief korte tijdsduur van dit proces maakt continue time-lapse beeldvorming van het hele proces mogelijk, wat een unieke kans biedt om de ruimtelijke en temporele dynamiek van regeneratie te bestuderen. Hier presenteren we een gedetailleerde workflow en tonen we representatieve resultaten voor het genereren van time-lapse datasets van regenererende Hydra-sferoïden . Het protocol bevat een gedetailleerde procedure voor het genereren van sferoiden en richtlijnen voor het selecteren van optimale monsters voor beeldvorming. We bespreken montagestrategieën die geschikt zijn voor de langdurige beeldvorming van levende monsters en demonstreren beeldvormingsmethoden met zowel draaiende schijfconfocale als lichtbladmicroscopen. De hier beschreven principes zijn breed toepasbaar op andere modelsystemen waarin dynamische morfogenetische processen bestudeerd kunnen worden met behulp van langetermijnbeeldvorming.
Inleiding
Hydra is een kleine, zoetwaterpoliep die vooral bekend staat om zijn uitzonderlijke regeneratieve vermogen. Weefselfragmenten die uit het midden van het lichaam zijn verwijderd, vouwen zich tot een holle sferoide die bestaat uit de twee epitheellagen van Hydra, het ectoderm en het endoderm. Tijdens regeneratie vormen deze Hydra-sferoïden een organisator de novo 1. Binnen ongeveer 3 dagen verlengt de lichaamsas en differentiëren cellen aan de hoofd- en voetextremiteiten. Door deze relatief korte tijdsperiode kan het gehele regeneratieve proces worden vastgelegd via live beeldvorming. Time-lapse datasets zijn van groot belang geweest bij het onthullen van de karakteristieke cycli van inflatie en deflatie die Hydra-sferoïden doormaken tijdens regeneratie2. De weefseluitrekking die door deze osmotisch aangedreven mechanische oscillaties wordt gegenereerd, draagt bij aan de lokalisatie van de organizer3.
Succesvolle langdurige live beeldvorming vereist snelle beeldopname om bewegingsartefacten te voorkomen, terwijl ook lichtblootstelling wordt geminimaliseerd om fotobeschadiging van het monster te voorkomen. Klassieke enkelpunts scanning confocale microscopie voldoet niet aan deze eisen. Er zijn echter geavanceerde technieken ontwikkeld. In dit protocol richten we ons op twee zeer populaire modaliteiten: spinning disk confocal microscopie (SDCM) en light-sheet fluorescentiemicroscopie (LSFM). SDCM maakt gebruik van een snel roterende schijf met een array van gaatjes4. Dit ontwerp maakt gelijktijdige excitatie en detectie van meerdere punten binnen het monster mogelijk, terwijl de confocale kracht behouden blijft. Deze parallelle verfilming versnelt de beeldvorming aanzienlijk, waardoor bewegingsvrije opname van bewegende monsters mogelijk is. Als extra voordeel vermindert de verkorte belichting de fototoxiciteit aanzienlijk. Toch is het door de beperkte beeldvormingsdiepte een uitdaging om grotere structuren live te beelden.
LSFM ontleent zijn naam aan het dunne lichtvel dat alleen binnen dit vlak5 wordt gebruikt om fluoroforen te exciteren. In tegenstelling tot een gaatje, dat axiale resolutie creëert door het uitgezonden licht dat wordt gedetecteerd te beperken, stellen lichtplaatmicroscopen een axiale resolutie door het aangeslagen volume te beperken. Het detectieobjectief is orthogonaal geplaatst en verzamelt fluorescentie onder een hoek van 90° ten opzichte van het lichtplaatje. Hierdoor kan een camera het fluorescentiesignaal van het gehele verlichte vlak in één enkele belichting verzamelen, waardoor de opnamesnelheid toeneemt en fototoxiciteit wordt geminimaliseerd. Veelvoorkomende LSFM-geometrieën die draaien om één of twee horizontaal geplaatste detectieobjectieven hebben het extra voordeel dat hetzelfde monster vanuit meerdere hoeken kan worden gefotografeerd. Als de microscoop is uitgerust met twee detectieobjectieven, kunnen monsters gelijktijdig vanaftwee zijden worden afgebeeld. Alternatief kan een sample worden omgedraaid om beelden vanuit meerdere hoeken te verkrijgen.
Beeldvormingstechnieken die worden gebruikt om levende Hydra te bestuderen zijn de afgelopen jaren aanzienlijk verbeterd, waardoor regeneratie-gerelateerde morfologische veranderingen tot neuronale activiteitsdynamiek 7,8,9,10 kunnen observeren. Hier breiden we eerder gepubliceerde protocollen 6,11 uit, met een focus op het demonstreren van de diverse benaderingen voor live beeldvorming van regenererende Hydra-sferoïden. We beschrijven methoden om Hydra-sferoïden te genereren uit kleine weefselfragmenten en geven richtlijnen voor het identificeren van correct gevouwen monsters. Stapsgewijze instructies zijn uiteengezet voor drie montagestrategieën die vaak worden gebruikt voor live beeldvorming. Voor beeldvorming op een omgekeerde microscoop, een veelgebruikte geometrie voor SDCM, worden sferoïden meestal gemonteerd in agaroseputten. Hierdoor kunnen ze vrij bewegen en draaien terwijl ze binnen het gezichtsveld blijven. Fluorethyleenpropyleen (FEP) wordt vaak gebruikt voor montage omdat de brekingsindex (1,34) dicht bij water ligt (1,33). FEP-folie kan worden thermogevormd tot op maat gemaakte beeldkamers, afgestemd op specifieke experimentele behoeften. Evenzo is het inbedden van sferoïden in agarose binnen glascapillairen een standaardmethode voor LSFM. Hoewel deze techniek het aantal monsters per capillair beperkt, vergemakkelijkt het de rotatie die nodig is voor multiview-detectie. Tot slot demonstreren we hoe live imaging uitgevoerd kan worden met zowel SDCM als LSFM, en bespreken we belangrijke overwegingen voor het kiezen van de juiste techniek afhankelijk van experimentele doelen. Hoewel dit protocol geoptimaliseerd is voor Hydra, zijn de onderliggende principes breed toepasbaar op andere modelsystemen die vertrouwen op langetermijnbeeldvorming om dynamische morfogenetische processen te bestuderen.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Alle beschreven procedures werden uitgevoerd in overeenstemming met de ethische richtlijnen van de Zwitserse nationale regelgeving voor dierproeven. Voordat je met het experiment begint, moet Hydra normaal gevoerd worden, 3 keer per week, gedurende minstens 2 weken. De Hydra die voor experimenten wordt gebruikt, moet gezondzijn 12, zonder geslachtsorganen en zonder knopvorming. Recent gebudde Hydra, die herkenbaar is vanwege haar kortere lengte dan de andere Hydra's in de kolonie, moet ook worden vermeden.
1. Voorbereiding van Hydra-sferoïden (Figuur 1)
- Begin met het voorbereiden van een bord met dissociatiemedium (DM; voor recept zie Tabel 1). De DM moet op kamertemperatuur staan voor het experiment.
- Bereid de rest van de werkruimte voor: Plaats het deksel van een 10 cm celkweekschaal onder de stereoscoop en vul deze met een laag Hydra-medium (HM; voor recept zie Tabel 1). De celkweekschotel zelf kan worden gebruikt om overgebleven Hydra-weefsel te verzamelen. Tot slot verzamel je Hydra en plaats je ze in een schotel dicht bij de stereoscoop.
- Gebruik een glazen Pasteur-pipet om een Hydra naar het deksel onder de stereoscoop te brengen. Het wordt aanbevolen om Pasteur-pipetten bot te maken. Om dit te bereiken, houd je snel hun punt in een vlam.
- Vaak zal Hydra aan het oppervlak van het medium zweven; reppipette de Hydra tot hij naar de bodem van het deksel zakt.
- Snijd de Hydra door een enkele, rechte snede te maken tussen lichaamsgebieden B2 en B3 (Figuur 1A,B). Wees consistent in het lichaamsdeel waaruit de sferoïden worden gesneden, omdat dit het gedrag van de sferoïden sterk beïnvloedt.
OPMERKING: Als het niet nodig is om op een specifiek lichaamsdeel te snijden, gebruik dan sferoïden vanuit het midden van de lichaamsas. Voor dieren met een sterk fenotype (bijvoorbeeld dieren met veel buitenbaarmoederlijke hoofden), zoek naar lichaamsdelen die het beste lijken op het midden van de lichaamsas. - Wacht tot de Hydra volledig ontspannen is na de cut. Indien nodig, reppipette drijvende lichaamsdelen om ze weer te laten zinken.
- Zodra het doormidden gesneden weefsel is ontspannen, blijft het afgesneden uiteinde van het weefsel gezwollen. Maak een tweede snede waar de zwelling eindigt om een weefselring te vormen (Figuur 1C). Weefselringen kunnen uit elk van de Hydra-helften worden gesneden.
- Verwijder de overgebleven kop- en voetuiteinden van het deksel. Deze overgebleven lichaamsdelen kunnen worden achtergelaten om te regenereren. Zodra de Hydra goed geregenereerd is en minstens 2 weken gevoed is, kunnen ze worden hergebruikt voor andere experimenten.
- Snijd de weefselringen open. Snijd de geopende ringen in meerdere delen van weefsel (Figuur 1D). Streef naar rechthoekige weefselstukken van ~100-150 μm bij ~300-500 μm.
OPMERKING: Het aantal stukken dat per ring kan worden gesneden is variabel. Hydra's uit de 105-stam zijn bijvoorbeeld doorgaans veel dunner dan Hydra's uit de AEP-stam. Als een tissue ring te klein is om twee echte weefselstukken te produceren, knip dan de geopende ring af om één passend formaat tissue te maken en gooi het andere kleinere stuk weg. - Verplaats de weefselstukken naar de kamertemperatuur-DM. Minimaliseer de hoeveelheid HM die samen met de weefselstukken wordt verplaatst.
- Laat de sferoïden 3-4 uur in DM vouwen. Beoordeel of de sferoïden correct zijn gevouwen. Succesvol gevouwen sferoïden moeten een afgeronde vorm hebben en volledig bedekt zijn met ectoderm (Figuur 2A-D).
OPMERKING: Als meer dan de helft van de sferoïden nog niet succesvol is gevouwen, laat je de sferoïden nog 30 minuten in DM. - Selecteer gevouwen sferoïden met een diameter van 250-350 μm (Figuur 2E-H). Vermijd sferoïden die besmet zijn met exogeen materiaal zoals kunststofvezels. Verplaats de geselecteerde sferoïden naar HM voordat je ze monteert.
OPMERKING: Als het experiment in een aangevuld medium wordt uitgevoerd (bijvoorbeeld medicamenteuze behandeling), plaats dan onmiddellijk de sferoïden in dit medium. Houd er rekening mee dat zodra sferoïden in HM worden verplaatst, ze beginnen te oscilleren.
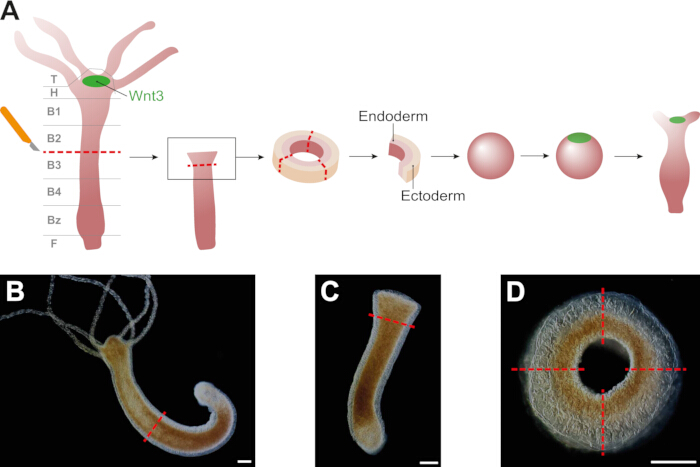
Figuur 1: Hydra-sferoidpreparaat. (A) Schema dat de generatie van Hydra-sferoïden toont. Sferoïden doorbreken de symmetrie door een Wnt3+-organizer te herstellen die assvorming, verlenging en differentiatie aanstuurt. (B) De eerste snede wordt gemaakt in het midden, op de grens tussen de regio's B2 en B3, zoals aangegeven in (A). (C) Elke resulterende helft wordt opnieuw net onder het gezwollen gebied gesneden. (D) De geproduceerde weefselringen worden vervolgens opengesneden en verdeeld in 2-4 stukjes weefsel, afhankelijk van de grootte van de ring. Schaalbalken: 250 μm. Klik hier om een grotere versie van deze figuur te bekijken.
| Medium | Samenstelling | Opslagtemperatuur | ||
| Dissociatiemedium (DM) | 3,6 mM KCl, 6 mM CaCl2, 1,2 mM MgSO4, 6 mM natriumcitraat, 6 mM natriumpyruvaat, 4 mM glucose en 12,5 mM TES (pH 6,9) | 4 °C | ||
| Hydra-medium (HM) | 1 mM CaCl2, 0,2 mM NaHCO3, 0,02 mM KCl, 0,02 mM MgCl2 en 0,2 mM tris-HCl (pH 7,4) | Kamertemperatuur | ||
Tabel 1: Mediacomposities en opslag.
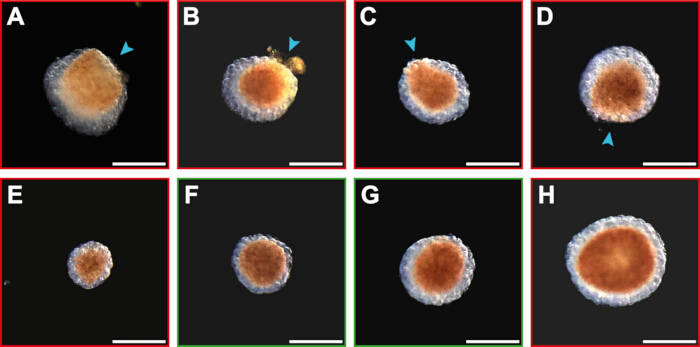
Figuur 2: Overzicht van ongevouwen en gevouwen sferoïden. (A-D) Ontvouwde sferoïden zijn gerangschikt van minst gevouwen tot bijna volledig gevouwen. Ongevouwen sferoïden worden herkend aan een gebied waar het ectoderm het endoderm niet bedekt (aangegeven door blauwe pijlpunten). (E) Voorbeeld van een sferoide die te klein is. (F-G) Gevouwen sferoïden van optimale grootte (250-350 μm). (H) Voorbeeld van een te grote sferoide. Beelden werden gemaakt in een 4-put glasbodem beeldplaat met behulp van de Revolve hybride microscoop van Echo (RVL2-K), met de omgekeerde modus met een 4,0x objectief en een transmissielichtcamera (kleur). Schaalbalken: 250 μm. Klik hier om een grotere versie van deze figuur te bekijken.
2. Montagestrategieën
OPMERKING: De combinatie van microscoopopstelling en experimenteel ontwerp bepaalt de meest geschikte montagestrategie voor een experiment. Hier beschrijven we verschillende montagetechnieken die voor diverse toepassingen kunnen worden gebruikt.
- Montage in agaroseputten (Figuur 3A)
- Bereid 1% agarose in HM door het mengsel te koken totdat de agarose volledig is opgelost.
OPMERKING: Een voorraad van 1% agarose kan van tevoren worden bereid en 1 maand in een stevig gesloten glazen fles worden bewaard. We raden aan de agarose niet meer dan 5 keer te verhitten. De agaroseputten moeten echter op de dag van het experiment worden voorbereid. - Terwijl de agarose nog vloeibaar is, bedek de onderkant van een 4-wells glas-bodem beeldplaat volledig met een laag van 2 mm dik.
OPMERKING: Andere beeldplaten kunnen ook geschikt zijn, afhankelijk van de beeldopstelling en het aantal te testen omstandigheden. Voor experimenten met een behandeling, zorg ervoor dat je de agarose compenseert. Thermostabiele chemicaliën kunnen direct in de agarose worden gemengd. Maak een 2% agarose-oplossing en meng na het koken met een 2x oplossing van de gewenste chemische stof. Bedek de agarose zoals gewoonlijk met een 1x oplossing. Als de chemische stof niet thermostabiel is, pas dan de concentratie van de stof aan met rekening met het volume agarose in de beeldplaat, en gebruik deze oplossing om de agarose te bedekken. - Laat de agarose volledig uitharden. Maak daarna putten in de agarose. Laat minstens 10 mm agarose tussen elke put om hun structurele integriteit te waarborgen.
- Terwijl je de zuiger ingedrukt houdt, duw je de punt van een P1000-pipet in de agarose totdat deze de onderkant van de beeldplaat raakt.
OPMERKING: De grootte van de agaroseputten kan bijvoorbeeld worden aangepast door een tip van een andere maat te gebruiken of een stempel te gebruiken. Het is belangrijk dat de monsters voldoende ruimte hebben om te bewegen. - Houd de pipet recht omhoog en gelijk met de onderkant van de beeldplaat. Beweeg en draai vervolgens de punt van de pipet om de agarose te snijden.
- Laat de zuiger van de pipet los en verwijder tegelijkertijd de pipetpunt langzaam van de agarose door de pipet recht omhoog te bewegen.
- Terwijl je de zuiger ingedrukt houdt, duw je de punt van een P1000-pipet in de agarose totdat deze de onderkant van de beeldplaat raakt.
- Herhaal het putmaakproces totdat er genoeg putten zijn gemaakt. Als de pipet te snel wordt verwijderd of de agarose niet volledig is verwijderd voordat ze verwijderd worden, blijft er wat agarose op de bodem van de put achter. Vermijd het gebruik van deze putten, omdat ze de beeldkwaliteit beïnvloeden.
- Bedek de agarose met een dunne laag HM. Om verdamping van het medium te voorkomen, gebruik je een beeldplaat met een deksel.
- Laat eventuele luchtbellen los die mogelijk in de agaroseputten zijn gevormd door de luchtbellen aan te raken met een P20-pipetpunt.
- Verplaats Hydra-sferoïden één voor één naar de beeldplaat. Als een sferoïde niet direct in een put valt, richt dan de sferoïde in de richting van een put door de pipet voorzichtig met de pipet tegen de sferoïde te duwen.
OPMERKING: Twee sferoïden kunnen in dezelfde put terechtkomen. Verwijder beide sferoïden door aspiratie en probeer ze opnieuw te monteren. Wees je ervan bewust dat het opnieuw aspireren van de sferoïden schade kan veroorzaken aan de sferoïden en/of de agarose-well. Als dat gebeurt, blijf dan verschillende putten en nieuwe sferoïden gebruiken. - Maak beeld van de monsters met een omgekeerde microscoop (Figuur 4A).
- Bereid 1% agarose in HM door het mengsel te koken totdat de agarose volledig is opgelost.
- Montage in FEP-putten (Figuur 3B)
- Bereid op maat gemaakte glazen pipetten voor die worden gebruikt om luchtbellen uit de FEP-putten te verwijderen (Aanvullende Figuur 1).
- Verwarm een glazen Pasteur-pipet in een vlam op een plek waar het uiteinde van de tip nog steeds vastgehouden kan worden. Blijf de pipet draaien voor gelijkmatige verwarming.
- Zodra het glas begint te smelten, rek je snel de pipetpunt uit terwijl je de pipet uit de vlam haalt.
- Breek het dunne gebied om een nieuwe pipettip van ongeveer 0,4-0,5 mm te creëren. Raak snel de pipetpunt in de vlam om hem te stompen; Zorg ervoor dat dit de pipet niet dichtdoet.
- Verwarm de glazen Pasteur-pipet op de plek waar de pipet verbred. Draai de pipet niet, maar haal hem uit de vlam wanneer de pipetpunt begint te zakken. Houd de pipet horizontaal totdat deze in L-vorm is uitgehard.
- Maak FEP-kamers door FEP-folie vacuüm te thermoformen over op maat gemaakte aluminium mallen6. De afmetingen van de mallen kunnen worden aangepast aan verschillende monstergroottes of microscoopkamers. Voor Hydra-sferoïden zijn putten met een diameter van 0,5 mm het meest geschikt.
- Snijd de FEP-folie in vellen van 15 x 15 cm. Klem de FEP-folie in de thermoformmachine en verwarm hem 8 minuten.
- Plaats de aluminium mallen onder de folie. Onder vacuüm vorm je de folie 30 seconden rond de mallen.
- Snijd handmatig de kamers uit de thermogevormde FEP-folie.
- Maak de FEP-kamer stofvrij met behulp van ingeblikte lucht. Vul de FEP-kamer met HM.
OPMERKING: Meestal hebben FEP-kamers geen deksel. Dit betekent dat een deel van het medium tijdens de beeldvorming zal verdampen. Als verdamping van het medium problemen veroorzaakt, ontwerp dan een kamer die gesloten kan worden - Laat luchtbellen uit de putten met behulp van de eerder voorbereide glazen pipetten. Gebruik een schepbeweging om de luchtbel met de punt van de pipet uit de put te duwen.
- Zodra alle putten vrij zijn van bellen, verplaats je de Hydra-sferoïden één voor één naar de FEP-kamer. Als een sferoïde niet in een put valt, duw hem dan met een pipet naar binnen.
OPMERKING: Als twee sferoïden in dezelfde put vallen, verwijder ze dan door pipetaspiratie en monteer ze opnieuw. Het ontwerp van de FEP-putten bepaalt welk type microscoop gebruikt moet worden voor beeldvorming. In het algemeen zijn microscopen met één of meerdere horizontaal geplaatste detectieobjectieven geschikt (Figuur 4B).
- Bereid op maat gemaakte glazen pipetten voor die worden gebruikt om luchtbellen uit de FEP-putten te verwijderen (Aanvullende Figuur 1).
- Agarose-ingebedde montage in glashaarvaten (Figuur 3C)
- Bereid 1% agarose met een laag smeltpunt in HM door het mengsel te koken totdat de agarose met een laag smeltpunt volledig is opgelost. Verplaats 1 ml vloeibare agarose in een microcentrifugebuis.
OPMERKING: Een voorraad 1% agarose met een laag smeltpunt kan van tevoren worden bereid en 1 maand in een stevig gesloten glazen fles worden bewaard. Indien nodig kan de agarose vloeibaar worden gehouden door het op 37 °C te houden. Verhit de agarose echter niet actief zodra monsters zijn toegevoegd. Overweeg om de agarose aan te vullen met behandeling (zie Protocol stap 2.1.2) of fluorescerende pareltjes in deze stap. De kralen kunnen worden gebruikt voor multiview-reconstructie. - Beweeg 2-4 sferoïden naar de agarose. Plaats een zuigerstang volledig in een glazen capillair; De zuigerstang moet goed passen.
- Steek het uiteinde van de capillaire in de agarose en trek door langzaam de zuigerstang omhoog te trekken de agarose omhoog in de capillair. Begin met het aspireren van agarose zonder sferoïden, en laad dan zonder te stoppen de met agarose ingebedde sferoïden in de capillair.
OPMERKING: Voor de beste beeldvormingsresultaten moeten de individuele sferoïden goed gescheiden zijn en zich onderaan de agarosekolom bevinden (Figuur 3C).
- Bereid 1% agarose met een laag smeltpunt in HM door het mengsel te koken totdat de agarose met een laag smeltpunt volledig is opgelost. Verplaats 1 ml vloeibare agarose in een microcentrifugebuis.
- Haal de capillaire uit de agarose en maak de buitenkant schoon met vloeipapier. Houd de capillaire laag horizontaal en draai hem totdat de agarose is uitgehard; Dit helpt om de sferoïden in het midden van de agarosekolom te houden.
- Plaats de met agarose gevulde haarvaten in HM om de monsters gehydrateerd te houden. Monsters gemonteerd in glascapillairen moeten worden gefotografeerd met een microscoop met één of meerdere horizontaal geplaatste detectieobjectieven (Figuur 4C).
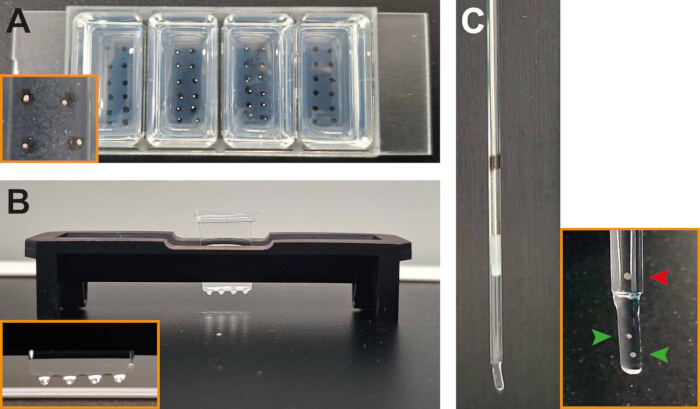
Figuur 3: Montage van Hydra-sferoïden voor live beeldvorming. (A) Agaroseputten met (middelste twee kamers) en zonder (buitenkamers) sferoïden. (B) Sferoïden gemonteerd in FEP-putten. (C) Sferoïden ingebed in agarose en gemonteerd in een glazen capillair. Voor beeldvorming wordt de agarosekolom iets uit de glascapillaire gedrukt. Daarom moeten sferoïden nabij de onderkant van de agarosekolom (groene pijlpunten) worden geplaatst, terwijl ze goed gescheiden blijven. Sferoïden die te ver van de onderkant (rode pijlpunt) liggen, kunnen niet effectief worden afgebeeld. Klik hier om een grotere versie van deze figuur te bekijken.
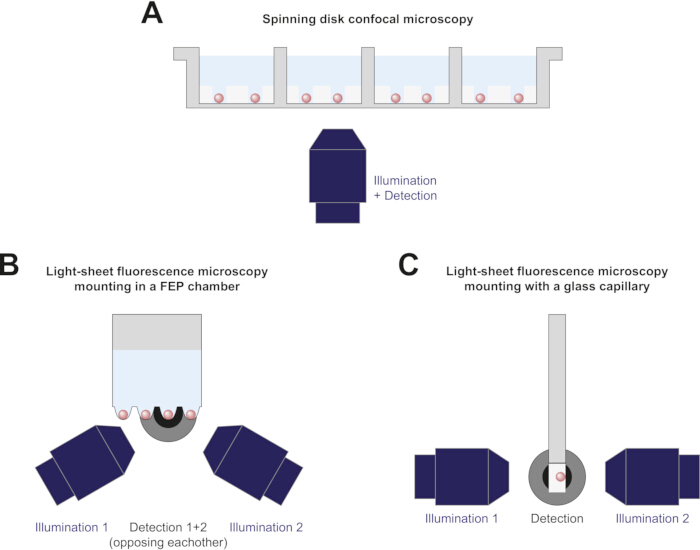
Figuur 4: Schematische diagrammen van beeldvormingsopstellingen geschikt voor de beschreven montagestrategieën. (A) Sferoïden gemonteerd in agaroseputten en afgebeeld op een omgekeerde draaiende schijf confocale microscoop. (B) Sferoïden gemonteerd in een FEP-kamer en afgebeeld met een lichtplaatfluorescentiemicroscoop geschikt voor multi-well imaging6. Ter duidelijkheid wordt het tweede detectieobjectief, tegenover detectieobjectief 1, niet getoond. (C) Een sferoïde ingebed in agarose en gemonteerd in een glazen capillair voor lichtplaatfluorescentiemicroscopie met een microscoop met een alternatieve configuratie ten opzichte van (B). Klik hier om een grotere versie van deze figuur te bekijken.
3. Confocale microscopie van de draaiende schijf
- Beeld de monsters af met een omgekeerde microscoop uitgerust met een draaiende schijfunit. Stel de temperatuur van de microscoopkamer in op 18-21 °C. Als de microscoop niet gekoeld kan worden, koel dan de kamer af.
- Kies een objectief met een gezichtsveld dat het volledige voorbeeld omvat. Voor monsters gemonteerd in agaroseputten zou het gezichtsveld idealiter de volledige put moeten bedekken.
OPMERKING: Het gebruik van een droge objectief heeft de voorkeur, vooral bij time-lapse datasets met meerdere monsters. - Plaats de monsterhouder in de microscoop. Zet doorlicht aan en stel de belichtingstijd in.
- Selecteer de lasergolflengte, laservermogen en belichtingstijd voor de fluoroforen die in het monster aanwezig zijn. Kies een combinatie van laservermogen en belichtingstijd die zo laag mogelijk is om het risico op fototoxiciteit te verkleinen, maar hoog genoeg om een goede signaal-ruisverhouding te krijgen.
OPMERKING: Live monsters kunnen tijdens beeldvorming aanzienlijk bewegen. Voer waar mogelijk gelijktijdige opname van fluorescentie en doorgelatens licht uit, of dual-laser fluorescentie, met behulp van twee camera's. Als er meer dan twee kanalen worden afgebeeld, geef dan prioriteit aan gelijktijdige acquisitie van kanalen waar precieze overlap het belangrijkst is. - Zoek alle monsters en stel ze in op meerdere beeldposities. Voor elk monster maak je een z-stack die begint bij het vlak dat het dichtst bij het doel ligt en eindigt bij het eerste onscherpe vlak. Voor Hydra-sferoïden wordt een stapgrootte van 2 μm aanbevolen.
OPMERKING: Het maken van een z-stack is niet altijd noodzakelijk. Bijvoorbeeld, bij het onderzoeken van het oscillerende gedrag van regenererende Hydra-sferoïden is één vlak dat zich richt op het evenaarvlak van de monsters voldoende. Wanneer Hydra-monsters correct naar de bodem van de agaroseput zijn gezonken en een geschikt objectief is gekozen, moet dit vliegtuig binnen de werkafstand van het doel zijn. - Stel de time-lapse parameters in. Een tijd van 60-70 uur met beeldvorming elke 10 minuten is geschikt om de volledige regeneratie van Hydra-sferoïden in beeld te brengen. Begin met beeldvorming.
4. Lichtvelfluorescentiemicroscopie
- Maak beeld van de monsters met een lichtplaatmicroscoop met horizontaal geplaatste detectieobjectieven(s).
- Voordat je begint, lijn je het lichtblad uit dat door de verlichtingsobjectieven wordt gevormd. Stel de temperatuur van de microscoopkamer in op 18-21 °C. Als de microscoop niet gekoeld kan worden, koel dan de kamer af.
- Kies een detectieobjectief dat het volledige monster in zijn gezichtsveld kan plaatsen. Wanneer de monsters ruimte hebben om te bewegen, kies dan een detectieobjectief dat hiermee rekening houdt.
- Plaats de monsterhouder in de microscoop. Als de monsters in een glascapillair zijn gemonteerd, duw dan de zuiger naar beneden totdat de monsters uit het glas zijn om alleen door de agarose te fotograferen (Figuur 3C).
- Stel de microscoopinstellingen in voor doorgezonden licht, fluorescentie, meerdere posities en time-lapse zoals beschreven in sectie 3 (draaiende schijf confocale microscopie).
- Als de microscoop niet is uitgerust met meerdere detectieobjectieven, stel dan multiview-detectie in om het monster vanuit meerdere hoeken te detecteren. Wanneer meer dan de helft van het monster binnen één z-stack kan worden gedetecteerd, volstaan twee beelden die door een hoek van 180° gescheiden zijn. Alternatief kun je drie tot vijf weergaven gebruiken.
- Stel z-stacks op met een geschikte stapgrootte, voor Hydra-sferoïden wordt een stapgrootte van 2 μm aanbevolen. De z-stack zou het monster volledig moeten bedekken. Bij het fotograferen van monsters die vrij bewegen in FEP-putten, maak je een z-stack die de volledige put bedekt. Begin met beeldvorming.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
We hebben met succes langetermijn timelapse-datasets gegenereerd voor het regenereren van Hydra-sferoïden met behulp van zowel spinning disk confocal microscopy (SDCM) als light-sheet fluorescentiemicroscopie (LSFM). Regeneratie vond normaal plaats in beide beeldvormingsopstellingen: sferoïden braken de symmetrie, verlengden zich en ontwikkelden tentakels en een voet binnen 3 dagen (Figuur 5A, Figuur 6A, Aanvul...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Zowel SDCM als LSFM zijn zeer geschikt voor het genereren van langetermijn time-lapse datasets van regenererende Hydra-sferoïden. De optische principes waarop elke techniek is gebaseerd zijn verschillend en bieden daarom unieke voordelen en beperkingen (Tabel 2). SDCM heeft de voorkeur wanneer een volledige, hoge resolutieweergave van het monster niet vereist is. Meerdere monsters kunnen in één experiment worden gefotografeerd, wat het bijzonder nuttig maakt voo...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs verklaren dat zij geen belangenconflicten hebben.
Dankbetuigingen
We willen Laure Plantard van het Facility for Advanced Imaging and Microscopy bij FMI bedanken voor haar waardevolle input. Dit werk werd ondersteund door de Novartis Research Foundation.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 20×/0.8 Plan-Apochromat objectief | Zeiss | 440640-9903-000 | Voor spinning disk confocale microscopie |
| 20x/1.0 W Plan-Apochromat water dompelobjectief | Zeiss | 421452-9700-000 | Gebruikt als detectieobjectief in de Zeiss Lightsheet 7 |
| 3D-geprinte houder voor FEP-kamerbevestiging | op maat gemaakt | ||
| 4-well glazen bodem beeldplaat (#1.5H) | Ibidi | 80427 | |
| Agarose | Carl Roth | 3810.4 | |
| Aluminium mal voor FEP-kamer | op maat gemaakt | ||
| Calciumchloride | Sigma-Aldrich | C4901 | |
| Ingeblikte lucht | Durable | POWERCLEAN STANDARD 400 | |
| Celcultuurplaat (6 cm) | Thermo Fisher Scientific | 150288 | |
| D-(+)-glucose | Sigma-Aldrich | G8769 | |
| FEP folie (127 μm dikte) | Adtech Polymer Engineering | ||
| FluoSpheres carboxylaat-gemodificeerd (0.2 μm, donker rood) | Thermo Fisher Scientific | F8807 | |
| Glazen capillair | Brand | 701904 | |
| Glazen Pasteur pipet (150 mm) | VWR | 612-1701 | |
| Hydra vulgaris | |||
| Beeldvormingssoftware | Visitron | VisiView | Voor spinning disk confocale microscopie |
| Omgekeerd lichtmicroscoop | Zeiss | Axio observer 7 | Voor spinning disk confocale microscopie |
| Lichtbladmicroscoop | Leica | Viventis Deep LS2 | |
| Lichtbladmicroscoop | Zeiss | Lightsheet 7 | |
| Laag smeltpunt Agarose | Thermo Fisher Scientific | R0801 | |
| Magnesiumchloride | Sigma-Aldrich | M8266 | |
| Magnesiumsulfaat | Sigma-Aldrich | M2643 | |
| Microscalpel | pfm medical | 200300745 | |
| Pipetbalg | |||
| Zuigerstang transferpettor | Brand | 701932 | |
| Kaliumchloride | Sigma-Aldrich | P9333 | |
| Veiligheid Bunsen-brander | INTEGRA Biosciences | FIREBOY plus | |
| sCMOS camera's | Photometrics | Prime 95B | Voor spinning disk confocale microscopie |
| Natriumbicarbonaat | Fluka Analytical, Sigma-Aldrich | 71630 | |
| Natriumcitraat dihydraat | Sigma-Aldrich | W302600 | |
| Natriumpyruvaat | Sigma-Aldrich | P2256 | |
| Spinning disk confocale scaneenheid (50 μm pinholes) | Yokogawa | CSU-W1 | Voor spinning disk confocale microscopie |
| Stereoscoop | Leica | M80 | |
| TES | Sigma-Aldrich | T1375 | |
| Thermoformer | Yuyao Jintai Machine Factory | Jintai JT-18 | |
| Weefselkweekschaal (10 cm) | VWR | 734-2321 | |
| Tris-HCl buffer | Roche Diagnostics | 10812846001 |
Referenties
- Bode, P. M., Bode, H. R. Formation of pattern in regenerating tissue pieces of hydra attenuata: I. Head-body proportion regulation. Dev Biol. 78 (2), 484-496 (1980).
- Fütterer, C., Colombo, C., Jülicher, F., Ott, A. Morphogenetic oscillations during symmetry breaking of regenerating hydra vulgaris cells. Europhys Lett. 64 (1), 137(2003).
- Weevers, S. L., et al. Mechanochemical patterning localizes the organizer of a luminal epithelium. Sci Adv. 11 (26), eadu2286(2025).
- Oreopoulos, J., Berman, R., Browne, M. Chapter 9 - Spinning-disk confocal microscopy: present technology and future trends. Meth Cell Biol. 123, 153-175 (2014).
- Stelzer, E. H. K., et al. Light sheet fluorescence microscopy. Nat Rev Meth Primers. 1 (1), 73(2021).
- Moos, F., et al. Open-top multisample dual-view light-sheet microscope for live imaging of large multicellular systems. Nat Meth. 21 (5), 798-803 (2024).
- Soriano, J., Colombo, C., Ott, A. Hydra molecular network reaches criticality at the symmetry-breaking axis-defining moment. Phys Rev Lett. 97 (25), 258102(2006).
- Livshits, A., Shani-Zerbib, L., Maroudas-Sacks, Y., Braun, E., Keren, K. Structural inheritance of the actin cytoskeletal organization determines the body axis in regenerating hydra. Cell Rep. 18 (6), 1410-1421 (2017).
- Hanson, A., et al. Automatic monitoring of neural activity with single-cell resolution in behaving hydra. Sc Rep. 14 (1), 5083(2024).
- Escobar, A., et al. Terminal differentiation precedes functional circuit integration in the peduncle neurons in regenerating hydra vulgaris. Neural Dev. 19 (1), 18(2024).
- Ferenc, J., Tsiairis, C. D. Studying Mechanical Oscillations During Whole-Body Regeneration in Hydra. Whole-Body Regenerat. 2450, 619-633 (2022).
- Bossert, P., Galliot, B. How to use hydra as a model system to teach biology in the classroom. Int J Dev Biol. 56 (6-8), 637-652 (2012).
- Jemielita, M., Taormina, M. J., Delaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophotonics. 6 (11-12), 920-928 (2013).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 39 (8), 1700003(2017).
- Ravichandran, Y., Vogg, M., Kruse, K., Pearce, D. J. G., Roux, A. Topology changes of hydra define actin orientation defects as organizers of morphogenesis. Sci Adv. 11 (3), eadr9855(2025).
- Maroudas-Sacks, Y., Garion, L., Suganthan, S., Popović, M., Keren, K. Confinement modulates axial patterning in regenerating hydra. PRX Life. 2 (4), 043007(2024).
- Bailles, A., et al. Anisotropic stretch biases the self-organization of actin fibers in multicellular hydra aggregates. Proc Natl Acad Sci. 122 (32), e2423437122(2025).
- Luu, P., Fraser, S. E., Schneider, F. More than double the fun with two-photon excitation microscopy. Comm Biol. 7 (1), 364(2024).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
