Het doel van dit protocol is het mogelijk maken van kwantitatieve fluorescentielevensduurmeting van Riboglow-probes voor reproduceerbare RNA-beeldvormingsworkflows in vitro, in levende zoogdiercellen en in driedimensionale cellulaire modellen. We beschrijven werkprocessen voor monstervoorbereiding, probe-levering, gegevensverzameling en kwantitatieve analyse voor het extraheren van onbevooroordeelde fluorescentielevensduurmetingen.
Methodenartikel
Karakterisering van Riboglow-probes in vitro als basis voor fluorescentie-levenslange beeldvorming in levende zoogdiercellen en driedimensionale cellulaire modellen
* These authors contributed equally
† These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Bijna 80% van het menselijk genoom wordt getranscribeerd in RNA, terwijl minder dan 2% codeert voor eiwitten, wat aangeeft dat de meerderheid van de zoogdiertranscripten niet-coderend is en deelneemt aan diverse regulerende processen. Daarom is het kwantitatief detecteren en visualiseren van RNA-moleculen in levende zoogdiercelsystemen cruciaal om RNA-dynamiek en interacties te begrijpen, maar blijft technisch uitdagend, vooral in complexe cellulaire omgevingen. Riboglow is een genetisch gecodeerde RNA-biosensor waarin een korte RNA-aptameer bindt aan een klein-molecuul sonde, wat een kwantificeerbare fluorescentie-levenslange aanschakeling produceert die kan worden gedetecteerd door fluorescentielevensbeeldvormingsmicroscopie (FLIM). Hier presenteren we een gedetailleerde workflow voor Riboglow-FLIM, inclusief monstervoorbereiding, beeldverwerving en kwantitatieve analyse van FLIM-datasets. Het doel van dit protocol is het mogelijk maken van kwantitatieve fluorescentielevenslange RNA-detectie met behulp van Riboglow in gecontroleerde en levende-cel omgevingen. Het protocol wordt in vitro gedemonstreerd, waar RNA-afhankelijke levensduurveranderingen worden gemeten, en in levende zoogdiercellen, waar FLIM-acquisitie, regio-van-interesse-selectie en subcellulaire analyse worden vastgesteld. Succesvolle implementatie vereist zorgvuldige controle van experimentele en acquisitieparameters. Belangrijke overwegingen voor reproduceerbare implementatie worden benadrukt. Samen dient dit protocol als praktische referentie voor de implementatie van Riboglow-FLIM en het kwantitatief beoordelen van RNA-visualisatie in levende cellen.
Inleiding
In de afgelopen jaren hebben vooruitgang in het begrijpen van de rol van RNA's in cellulaire functie een groeiende behoefte gecreëerd om RNA's in levende cellen te visualiseren, met name in ziektetoestanden. Het ontbreken van natuurlijk fluorescerende RNA's vereist echter ontworpen labelingssystemen, vaak gecombineerd met exogene fluorogene probes. Als gevolg hiervan zijn er een breed scala aan RNA-beeldvormingsbenaderingen ontwikkeld om visualisatie van RNA-lokalisatie, dynamiek en interacties in levende systemen mogelijk te maken.
Een belangrijke klasse van RNA-beeldvormingsmethoden is gebaseerd op genetisch gecodeerde tags. Fluorofoor-aptameersystemen en eiwitgebaseerde taggingstrategieën, zoals het MS2 bacteriofaagmantelproteïne (MCP) systeem, worden nog steeds veel gebruikt 1,2. In het MS2-systeem worden RNA-stamlussen gebonden door bacteriofaagmanteleiwitten die zijn gefuseerd met fluorescerende eiwitten om transcripten in levende cellen te volgen. Hoewel nuttig, vereist deze aanpak relatief grote RNA-tags en de productie van extra eiwitcomponenten, wat het gedrag van native RNA kan verstoren 1,2,3. Fluorofor-aptameersystemen, waaronder Spinazie4 en daaropvolgende varianten zoals Broccoli5, Corn6, Mango7 en Pepper8, maken directe fluorescentieactivatie mogelijk bij ligandbinding en bieden een kleinere taggrootte. Deze systemen kunnen echter last hebben van beperkte signaalintensiteit, achtergrondfluorescentie en uitdagingen met multiplexing in complexe cellulaire omgevingen3.
Alternatieve strategieën zijn fluorofoor-afkoelsystemen en hybridisatie-gebaseerde benaderingen. Fluorofoor-afkoelsystemen, waaronder RhoBAST, produceren fluorescentie bij verstoring van het afkoelen na RNA-binding, maar kunnen achtergrondsignaal en gevoeligheid vertonen voor probeconcentratie 3,9. RNA-beeldvormingsmethoden op basis van hybridisatie, zoals smFISH en moleculaire bakens, bieden hoge specificiteit maar vereisen probe-levering en zijn vaak beperkt in langetermijn live celbeeldvorming vanwege bindingskinetiek en off-target interacties 10,11,12. Gezamenlijk benadrukken deze benaderingen belangrijke uitdagingen in live-cell RNA-beeldvorming 3,13,14. Ondanks deze vooruitgang ontbreekt het aan gestandaardiseerde workflows voor RNA-beeldvorming gebaseerd op kwantitatieve fluorescentielevenslange tijd in complexe biologische systemen.
Riboglow probeert veel van deze beperkingen te overwinnen. Riboglow is een genetisch gecodeerd RNA-taggingsysteem dat een korte riboswitch-afgeleide RNA-aptameer-"tag" combineert met een synthetische kleinmolecuul cobalamine (Cbl)-fluorofoor "probe", waardoor de visualisatie van levende-cel RNA's15 mogelijk is. Cbl, een natuurlijke afkoeler, raakt ruimtelijk gescheiden van de fluorofoor bij het binden van het tag, wat een kwantificeerbare fluorescentie-"aanschakeling" in intensiteit15 produceert. De uitbreiding van Riboglow naar fluorescentie-levenslange beeldvormingsmicroscopie (FLIM) toonde een uitlezing die grotendeels onafhankelijk is van fluorofoorconcentratie en excitatieintensiteit, en buffert tegen variabiliteit in probelevering en verschillen tussen gebruikers16,17. Belangrijker nog, het variëren van de RNA-aptameer resulteert in unieke fluorescentielevensduur, zoals gevisualiseerd via FLIM16. Deze orthogonale levensduurzaamheden maken multiplexed RNA-beeldvorming mogelijk, waardoor twee RNA's met één fluorofor16 kunnen worden gevisualiseerd. Het platform is gevalideerd op diverse zoogdiermodellen, waaronder U-2 OS, HeLa, MDA-MB-231 en HOS-cellen, en met gelijktijdige visualisatie van ACTB mRNA en NORAD lncRNA 15,16,17. Meer recentelijk wordt Riboglow gebruikt om RNA's te visualiseren in levende dierembryo's18. Samen vestigen deze studies Riboglow als een compact en veelzijdig systeem voor kwantitatieve multiplexed RNA-beeldvorming.
In biologische systemen is FLIM breed toegepast om moleculaire interacties, metabolisme en cellulaire dynamiek in levende systemen te bestuderen vanwege de gevoeligheid voor de lokale moleculaire omgeving en de relatieve robuustheid voor experimentele variabiliteit19. FLIM meet de vervalsnelheid van de aangeslagen toestand van een fluorescerend monster, meestal met behulp van tijdgecorreleerde enkelfotontelling (TCSPC). TCSPC meet de tijd tussen laserexcitatie van een monster en de aankomst van het uitgezonden foton bij de detector, waarbij de verkregen fotonlevensduurzaamheden worden samengevoegd tot een verdeling van de aankomsttijd van de fotonen voor elke meting. Levenslange beeldvorming biedt een belangrijk voordeel door de afhankelijkheid van concentraties voor fluorogene delen van het systeem te verminderen, waaronder de in cellen geladen probe, RNA-expressieniveau en variaties in het optische pad. FLIM-experimenten zijn echter conceptueel en technisch veeleisend en vereisen zorgvuldige controle van fotonopname, het passen van modellen en analyseworkflows.
Hier wordt een gedetailleerd protocol voor Riboglow-FLIM gepresenteerd, waarin workflows worden beschreven voor monstervoorbereiding, beeldverwerving en kwantitatieve analyse van fluorescentielevensduurdatasets. Het doel van deze studie is het opzetten van een reproduceerbare workflow voor kwantitatieve Riboglow-FLIM beeldvorming in biologische systemen. Riboglow-FLIM is het meest geschikt voor kwantitatieve vergelijkingen en vereist gespecialiseerde FLIM-hardware en analyse-expertise. Het protocol wordt in vitro gedemonstreerd, waarbij RNA-afhankelijke levensduurveranderingen worden gemeten, en in levende zoogdiercellen en 3D-cellulaire systemen waar FLIM-acquisitie, regio-van-interesse-selectie en kwantitatieve levenslange extractie worden vastgesteld met behulp van Riboglow-probes. Dit protocol legt de belangrijke basis voor het opzetten van FLIM-acquisitieworkflows en principes voor kwantitatieve en onbevooroordeelde FLIM-dataanalyse, waardoor toekomstige toepassingen mogelijk worden voor Riboglow-FLIM of andere FLIM-gebaseerde systemen. De nadruk ligt op experimentele ontwerpkeuzes, onbevooroordeelde gegevensverzameling en veelvoorkomende uitdagingen die zich voordoen bij FLIM-acquisitie en -analyse. Hoewel er eerder demonstraties van RNA-detectie in cellen met behulp van getransfecteerde Riboglow-getagde constructen is gerapporteerd, biedt geen enkele een stapsgewijze acquisitie- en analyseworkflow, vooral niet tussen 2D- en 3D-systemen. Samen biedt dit werk een bron voor de implementatie van Riboglow-FLIM als hulpmiddel voor live-cell RNA-beeldvorming.
Protocol
1. RNA-voorbereiding en zuivering
- Assembleer de in vitro transcriptiereactiecomponenten in een steriele microcentrifugebuis van 1,6 mL zoals gespecificeerd in de instructies van de fabrikant voor de in vitro RNA-synthesekit.
OPMERKING: Het RNA dat voor deze experimenten werd gebruikt, is gesynthetiseerd met behulp van de TranscriptAid T7 High Yield Transcription Kit (Thermo Fisher Scientific). RNA-synthese kan worden uitgevoerd met elk gevestigd protocol, inclusief andere commercieel verkrijgbare kits, zoals eerder aangetoond 17,20,21.- Kort samengevat, combineer transcriptiereactiebuffer, NTP's, enzymmix, sjabloon-DNA en nucleasevrij water tot een totaalvolume van 20 μL.
- Plaats de tube en inhoud in een incubator van 37 °C gedurende minstens 4 uur en tot een nacht. Zuiver het gesynthetiseerde RNA met behulp van een RNA-clean-up kolom zoals gespecificeerd in de instructies van de fabrikant voor de RNA-clean-up kit.
OPMERKING: Het RNA-opruimprotocol dat voor deze experimenten werd gebruikt was Monarch RNA Cleanup Kit (New England Biolabs). RNA-cleanup kan worden uitgevoerd met elk gevestigd protocol dat resulteert in gezuiverd RNA (hier gedefinieerd door A260/A230 en A260/A280-waarden boven 2,0), inclusief andere commercieel verkrijgbare kits, zoals eerder aangetoond 17,20,21. Alle centrifugestappen voor het schoonmaken van de RNA-kolom zijn 1 minuut bij 16.000 x g, tenzij anders vermeld.- Kort gezegd: breng het totale volume van het gesynthetiseerde RNA op tot 50 μL met nucleasevrij water, voeg vervolgens 100 μL bindingsbuffer toe en vervolgens 150 μL 100% ethanol.
- Laad alle 300 μL in de kolom en plaats deze in een verzamelbuis. Centrifugeer de kolom en gooi de doorstroming weg.
- Voeg 500 μL wash buffer toe aan de kolom en centrifuge. Gooi de doorstroming weg.
- Herhaal stap 1.2.3 nog één keer.
- Verwijder de verzamelbuis uit de kolom en bevestig een steriele microcentrifugebuis van 1,6 mL.
- Voeg 15 μL nucleasevrij water toe aan de kolom en laat het 1 minuut op kamertemperatuur staan.
- Eluteer door centrifugatie in de microcentrifugebuis en gooi de kolom weg.
- Meet de concentratie en zuiverheid van het gezuiverde RNA met behulp van een microvolumespectrofotometer.
- Blank de spectrofotometer met 1 μL nucleasevrij water.
- Laad 1 μL van het gezuiverde RNA-monster op het monstervoetstuk en meet op.
- Registreer de concentratie en zuiverheid van het monster, aangegeven door A260/A230 en A260/A280 waarden.
- Bewaar het gezuiverde RNA bij -80 °C.
2. Riboglow-sondes
OPMERKING: De syntheseprocedure voor alle Riboglow-probes die in deze methode zijn opgenomen, is te vinden in eerder gepubliceerde literatuur21.
- Bewaar probe-kolven (95 μM) in RNase-vrije, lichtbeschermde microbuizen bij -20 °C wanneer ze niet in gebruik zijn.
- Ontdooi direct voor gebruik en verdun tot 4,5 μM in een RNA-buffer (100 mM KCl, 10 mM NaCl, 1 mM MgCl₂, 40 mM HEPES, pH 8,0) voor beeldvormingsexperimenten.
3. In vitro monstervoorbereiding
OPMERKING: Alle stappen met gezuiverd RNA moeten worden uitgevoerd in een RNase-vrije omgeving, zoals een dampkap die regelmatig wordt behandeld met een RNase-denaturant.
- Bereid de in vitro oplossing van RNA en Riboglow-probe voor.
- In een RNase-vrije microcentrifugebuis combineert u het gezuiverde RNA-monster met de Riboglow-probe (Cbl-3xGly-ATTO590 of Cbl-5xGly-ATTO590) tot een uiteindelijke concentratie van 5,0 μM RNA en 4,5 μM Riboglow-probe in een RNA-buffer (100 mM KCl, 10 mM NaCl, 1 mM MgCl2, 40 mM HEPES pH 8,0). Zachtjes pipetmengsel om te homogeniseren.
OPMERKING: Het is belangrijk dat er een hogere concentratie RNA is dan Riboglow-probe in oplossing om ervoor te zorgen dat de probe verzadigd is met RNA. Als de concentraties van het RNA of de probe twijfelachtig zijn, kan de RNA-concentratie worden verhoogd of kan de probeconcentratie worden verlaagd om verzadigingvan 21 te waarborgen.
- In een RNase-vrije microcentrifugebuis combineert u het gezuiverde RNA-monster met de Riboglow-probe (Cbl-3xGly-ATTO590 of Cbl-5xGly-ATTO590) tot een uiteindelijke concentratie van 5,0 μM RNA en 4,5 μM Riboglow-probe in een RNA-buffer (100 mM KCl, 10 mM NaCl, 1 mM MgCl2, 40 mM HEPES pH 8,0). Zachtjes pipetmengsel om te homogeniseren.
- Wikkel de buis of buisrek in aluminiumfolie en laat de oplossing minstens 20 minuten op kamertemperatuur incuberen. Ga direct na de incubatie door met FLIM Imaging (Stap 6).
4. Celcultuur
OPMERKING: Zowel HeLa- als U-2 OS-cellijnen worden in deze experimenten gebruikt. Hun kweek- en probe-loadingprotocollen zijn identiek. Celkweekwerk moet worden uitgevoerd in een bioveiligheidskast (BSC) met standaard aseptische technieken die zijn vastgelegd door normen en procedures van een BSL-2 laboratoriumomgeving.
- Ontdooi bevroren celaliquoten snel in een cryobuis bij 37 °C en plaats celkweekmedia in een waterbad van 37 °C.
- Voeg aan de cryobuis een gelijke hoeveelheid verwarmde celkweekmedia toe. Pipetteer voorzichtig op en neer om de cellen te laten hangen.
- Voeg de celsuspensie toe aan een 90 mm weefselkweekschotel en breng het totale volume celkweekmedia op tot 10 mL. Incubeer de cellen minstens 's nachts in een bevochtigde broedmachine bij 37 °C en 5%CO-2 zodat de cellen hechtend worden.
- Visualiseer de cellen onder een lichtmicroscoop om de hechting en confluentie te bepalen.
- Wanneer de confluentie 80–90% bereikt, worden passagecellen gebruikt.
- Aspireer het celkweekmedium van de 90 mm plaat. Was de cellen door 4 ml fosfaatgeborrelde zoutoplossing (1 x PBS) toe te voegen en het over de cellen te verspreiden door het schoteltje voorzichtig heen en weer te wiegen.
- Aspireer het PBS en voeg 2 mL dissocierend reagens toe. Plaats de plaat terug in de bevochtigde broedmachine en laat de cellen 5–10 minuten loskomen.
- Terwijl de cellen incuberen, bereid je minstens één nieuwe plaat voor door 8 ml celkweekmedium toe te voegen. Label het bord met de datum, cellijn en doorgangsnummer.
- Na 5–10 minuten visualiseer je loskoppeling onder een lichtmicroscoop. Losgekoppelde cellen zouden in het medium moeten bewegen.
- Verwijder de plaat van losgekoppelde cellen en breng ongeveer een gelijke hoeveelheid verse celkweekmedia over op de plaat(en). Afhankelijk van toekomstige experimentele doelen wordt tussen 1 en 3 mL van de suspende cellen in de nieuwe schalen overgebracht.
OPMERKING: Verschillende cellijnen hebben verschillende groeiperiodes en gevoeligheid. Voor HeLa- en U-2 OS-cellen duurt het ongeveer 4 dagen voordat ~1 mL celsuspensie van een volledig confluente plaat naar een nieuwe plaat wordt overgebracht.
- Voor celbeeldvorming worden cellen op 35 mm beeldplaatjes gepasseerd en gespoeld/doorgevoerd zoals hierboven beschreven.
5. Riboglow probe kraal-lading
- Wanneer cellen een geschikte beeldvormingsconfluentie hebben bereikt, verwijder je de 35 mm beeldschotel uit de broedmachine en aspireer je het medium. Was de cellen met 1 mL 1x PBS zoals hierboven beschreven, met T-bewegingen, en aspireer het PBS.
- Voeg 3 μL van een 30 μM Riboglow-probe toe als drie gelijkmatig verdeelde druppels op de cellen. Kantel de plaat rotaties om de probe-oplossing gelijkmatig over het celoppervlak te verdelen.
OPMERKING: Riboglow-probeconcentratie kan variëren van 5–30 μM. Voor de hier beschreven experimenten werd 30 μM materiaal gebruikt. Echter, 5 μM wordt vaak gebruikt voor getransfecteerde celmonsters. - Voeg een dunne laag glazen kralen toe aan het bord met een kralenhouder.
OPMERKING: Zorg ervoor dat de kralen een monolaag over de cellen vormen en vermijd het toevoegen van te veel, omdat ze moeilijk te verwijderen kunnen zijn. - Tik de onderkant van de schaal stevig tegen het bankoppervlak 8–10 keer om de beadte vergemakkelijken.
- Maak het bord snel los en voeg verse celkweekmedia toe. Breng de plaat 10 minuten terug in de bevochtigde broedmachine zodat de sonde de cellen kan binnendringen.
- Na 10 minuten verwijder je de plaat en aspireer je het celkweekmedium, waarbij je probeert zoveel mogelijk glaskorrels te verwijderen.
- Was het bord herhaaldelijk met PBS om de resterende glaskralen te verwijderen.
- Houd het schaaltje schuin, doseer een klein beetje PBS bovenop en laat het naar beneden stromen, waarbij je onderweg kralen verzamelt. Aspiraat de PBS met kralen onderin het schaaltje. Herhaal dit 3–5 keer indien nodig om de meeste resterende kralen te verwijderen.
OPMERKING: Wees tijdens deze stap niet te krachtig met de PBS-jets, want hechtende cellen kunnen losraken. Als er na meerdere wasbeurten nog wat pareltjes achterblijven, is het beter om er beeldvorming mee te proberen dan per ongeluk te veel cellen weg te wassen.
- Houd het schaaltje schuin, doseer een klein beetje PBS bovenop en laat het naar beneden stromen, waarbij je onderweg kralen verzamelt. Aspiraat de PBS met kralen onderin het schaaltje. Herhaal dit 3–5 keer indien nodig om de meeste resterende kralen te verwijderen.
- Voeg 1 ml helder beeldvormend medium toe met 10% FBS aan de beeldvormingsschotel en incubeer 10 minuten. Ga door met FLIM Imaging (Stap 6). De beeldvorming moet binnen 3 uur na het laden van de kraal worden uitgevoerd.
OPMERKING: De kraallaadprocedure voor de introductie van fluorescerende moleculen in hechtende zoogdiercellen is aangepast van een protocol dat elders is beschreven22.
6. FLIM-beeldvorming
OPMERKING: Dit protocol is aangepast voor gebruik met een Nikon Ti2 Eclipse AX confocale microscoop uitgerust met FLIM/FCS-hardware en NIS-Elements-software (zie de details in de Materiaaltabel).
- Zet de microscoop in de volgende volgorde aan: confocale laserscanningmicroscoop, microscoopbesturingseenheid, vervolgens het tijdgecorreleerde single photon counting (TCSPC)-gebaseerde FLIM-systeem, dat de lasercombinatie-eenheid, de fotomultiplierdetector en de gebeurtenistimer omvat.
- Na het opstarten van de microscoop zet u de desktopcomputer aan en opent u de beeldopname- en analysesoftware.
- Kies in de opstartopties "AX met PicoQuant". Wacht tot beeldacquisitie- en analysesoftware opstart.
- Eenmaal opgestart, selecteer je "AX FLIM and FCS".
- Stel een microscoop in voor het verzamelen van fluorescentielevensduurdata.
- Op het AX-padgedeelte:
- Zorg dat Galvano wordt geselecteerd.
- Stel het gemiddelde in op 1.
- Zet de Dwell-tijd op 2.
- Over het laservermogensgedeelte:
- Zet de individuele lasersliders laag naar 3–4%.
- Zet de All Lasers-schuif op nul.
- Op de TI2 Pad:
- Zorg dat er 20x doel is geselecteerd.
- Selecteer in Scangebied 512 x 512.
- Zorg dat de juiste detectoren aanstaan. Voorbeeld van een 2-laser systeem:
- Detector 1 voor de 560 nm laser.
- Detector 2 voor de 640 nm laser.
OPMERKING: Afhankelijk van het experiment kunnen één of meer lasers worden gebruikt. Klik met de rechtermuisknop op de detectoren om ze aan en uit te zetten.
- Definieer het databestandpad.
- Ga onderaan het controllergedeelte en klik op "Configure".
- Ga naar het tabblad PicoQuant/FLIM FCS .
- Klik onder "Workspace path" op het mapsymbool aan de rechterkant.
- Selecteer een locatie en maak een nieuwe map aan voor de experimenten van de dag.
- Sluit de configureer-sectie af.
- Op het AX-padgedeelte:
- Selecteer "Live" totdat het beeldverwervingsvenster verschijnt, en selecteer daarna opnieuw "Live" om de fotoncollectie te pauzeren.
- Begin met het instellen van FLIM-gegevensverzamelvensters.
- Klik met de rechtermuisknop op het live image-venster en klik op "PicoQuant Plugin".
- Mogelijk maken:
- Toon vervalcurve
- Show Time-trace
- Toon FLIM Statistieken
OPMERKING: Het is noodzakelijk om elke keer met de rechtermuisknop op de live afbeelding te klikken voor alle drie deze vensters.
- Ga door naar de juiste protocolsubsectie, afhankelijk van het sampletype dat wordt gebeeld.
7. In Vitro dataverzameling
- Laad het in vitro FLIM-monster.
- Haal een zwarte schuifplaat en een hoever. Plaats een deksel op het schuifpad.
- Plaats een druppel van 5–20 μL van het in vitro monster op de dekmantel.
- Laad het schuifpad op het microscooppodium.
OPMERKING: Grotere druppels ~20 μL zijn te verkiezen boven kleine druppels omdat ze langer nodig hebben om te verdampen. De verdamping kan verder worden vertraagd door de druppel te bedekken met een kleine kap of een object van vergelijkbare vorm. - Met de joystick manoeuvreert u het doel visueel naar het midden van de druppel.
- Selecteer "Live" en bekijk het tijdstrace-pad. Het toont het aantal fotonen dat op een bepaald moment door de detectoren wordt ontvangen.
- Vind de juiste Z-hoogte van de monsterdruppel.
- Blijf de Z-hoogte aanpassen totdat het tijdstrace-signaal een maximum bereikt.
- Begin met het verhogen van het laservermogen terwijl je de telsnelheid onder de detectorschuif in de gaten houdt. Target counts-per-second (CPS) varieert, maar het is beter om 1.000-10.000 fotonen per frame te verkrijgen.
- Begin met Z-hoogte naar beneden te bewegen en dan weer omhoog te gaan om de maximale tijdstrace opnieuw te zien. Dit stelt de schuif-druppel interface voor.
- Kijk naar de absolute Z-hoogte rechtsonder en verhoog die met ~20 μm om de focus naar het midden van de drop te verplaatsen. Het tijdstracesignaal zou iets moeten afnemen en dan stagneren.
OPMERKING: Wanneer de Z-hoogte correct is, zal het marginaal verhogen of verlagen van de z-hoogte de tijdtrace of de gemiddelde kleur van het livebeeld niet wezenlijk veranderen. Daarnaast kan de rand van de druppel worden gevonden door de knop "mouse XY" bovenaan het live-venster te selecteren en de afbeelding te verplaatsen.
- Bepaal de instellingen voor de acquisitie.
- Kijk naar de vervalcurve en zie bij welke fotonentellingen het piekt. Dit vertegenwoordigt het totale aantal fotonen dat in drie frames is verkregen. Met dit getal bepaal je hoeveel frames per acquisitie nodig zijn. Voor in vitro FLIM-analyse zijn 10 à5 fotonen gewild. 10–15 frames per aankoop zouden voldoende moeten zijn.
- Op basis van het bepaalde aantal frames stel je de "Capture"-waarde in.
- Voor elke opname pauzeer je de livebeeld, selecteer je "Capture", laat je de data verzamelen, klik je opnieuw op "Live" en gebruik je de knop "mouse XY" om naar een nieuwe plek te navigeren.
- Herhaal Stap 7.5 voor technische replica's totdat voldoende gegevens zijn verzameld.
OPMERKING: Elke individuele vangst zal uiteindelijk resulteren in één fluorescentielevenslange waarde voor dat monster. Om vijftien levenslange datapunten te verzamelen, voltooi stap 7,5 in totaal vijftien keer. - Nadat alle gegevens zijn verzameld, sluit je beeldacquisitie- en analysesoftware af en exporteer je fluorescentielevenslange beeldvormingsmicroscopie (FLIM) data.
- Open de Verkenner Bestand en navigeer naar de eerder gedefinieerde locatie voor de data.
OPMERKING: Elke FLIM-dataverzamelsessie resulteert in één enkele .sptw-map, waar alle gegevens van die sessie te vinden zijn. NIS Elements geeft de map automatisch een naam aan de hand van de datum van het experiment, en individuele acquisities worden benoemd op basis van het tijdstip van verwerving. - Exporteer de .sptw-map en ga verder met FLIM-verwerking.
- Open de Verkenner Bestand en navigeer naar de eerder gedefinieerde locatie voor de data.
8. 2D-celgegevensverzameling
- Als dit nog niet is gedaan, stel dan de juiste laseropstelling op voor het cellulaire experiment.
- Ga naar "Experiment Settings" rechtsboven op de pagina, naast de lasers.
- Klik op "Toevoegen" naast het multikanaal kleurvak.
- Voeg de gewenste kleurstoffen toe.
OPMERKING: De meeste Riboglow-probes gebruiken de ATTO 590-fluorofoor, dus deze kleurstof zou voor de meeste Riboglow-experimenten toegevoegd moeten worden. - Klik op Expertmodus.
- Pas hier aan welke detector welke emissiespectra ontvangt. Idealiter zouden emissiespectra met overlappende excitatie/emissie naar verschillende detectoren moeten worden geleid. GaAsP-detectoren hebben de voorkeur boven MA-detectoren, omdat deze MA-detectoren niet afstembaar zijn.
- Verander links de pass-order om overpraat tussen kleurstoffen met overlappende excitatie/emissie te minimaliseren.
- Sla de instellingen op en geef de nieuwe laserconfiguratie een naam. Selecteer het voor het experiment.
OPMERKING: Deze stap mag slechts één keer per profiel worden voltooid; deze moet worden opgeslagen in het gebruikersprofiel voor toekomstige experimenten.
- Open het XYZ Overzichtvenster door te navigeren naar Bekijk > Acquisitiecontroles > XYZ Overzicht. Deze weergave toont waar op het podium elk beeld wordt genomen en helpt per ongeluk duplicaten te voorkomen.
- Ga door met het laden van monsters.
- Controleer voordat je de beeldschotel laadt of er een levende-cel nucleaire kleuring is toegevoegd. De kleurstof heeft ~30 seconden nodig om de cellen binnen te dringen en maakt het mogelijk de kernen zichtbaar te maken.
- Plaats de schotel op de microscoop. Duw de schotel zo ver mogelijk linksonder op de microscoop. Plak het monster vast aan het podium als je niet-luchtobjectieven gebruikt om xy-drift te voorkomen.
OPMERKING: Het vastplakken van het monster aan de microscooptrap is noodzakelijk om te voorkomen dat de schotel beweegt bij gebruik van niet-luchtobjectieven. - Schakel over naar het DAPI-kanaal en begin de Z-hoogte te verhogen met de knop aan de zijkant van de controller. Ga langzaam verder totdat de celkernen scherp worden.
- Stel de "wortels" op de microscoopcontroller af om de gevoeligheid van de Z-hoogte knop aan te passen.
- Als cellen niet zichtbaar zijn, kan het nodig zijn de XY-coördinaten aan te passen aan een gebied van de plaat met kernen.
- Stel de automatische focus van de PFS op "Aan" op het bedieningspaneel van de microscoop.
- Aan de rechterkant van het AX-paneel selecteer je het vergrootglas naast de PFS-knop. De microscoop zal zich aanpassen om de Z-hoogte te normaliseren. Als het klaar is, zou de PFS-knop moeten oplichten en "in focus" moeten zeggen om aan te geven dat de PFS aan staat.
OPMERKING: Het Perfect Focus System (PFS) minimaliseert Z-drift veroorzaakt door beweging van het XY-stadium of langdurige experimenten. Wanneer PFS is geselecteerd, gebruik dan 2 versnellingen voor elke Z-hoogte-aanpassing, omdat de PFS automatisch kleinere aanpassingen tegenwerkt.
- Aan de rechterkant van het AX-paneel selecteer je het vergrootglas naast de PFS-knop. De microscoop zal zich aanpassen om de Z-hoogte te normaliseren. Als het klaar is, zou de PFS-knop moeten oplichten en "in focus" moeten zeggen om aan te geven dat de PFS aan staat.
- Voordat je begint met celgegevensverzameling, zorg ervoor dat de AX-detector wordt gebruikt om naar cellen te zoeken, en niet naar de FLIM/FCS-detectoren.
- Bij het zoeken naar cellen gebruik je het DAPI-kanaal om gebieden van cellen te vinden en schakel vervolgens over naar het ATTO 590-kanaal om cellen te vinden die effectief zijn bead-loaded.
OPMERKING: De laadefficiëntie van de korrel is aanzienlijk lager (in onze handen zijn ~30% van de cellen belad) dan de efficiëntie van nucleaire kleuring, dus niet alle cellen met fluorescerende kernen bevatten ATTO 590. - Zodra een cel is geïdentificeerd, dubbelklik je erop om deze in het kader te centreren. Of klik met de rechtermuisknop op het acquisitievenster en klik op "verplaats dit punt naar het midden".
- Zodra de cel gecentreerd is, schakel je over naar "AX FLIM and FCS."
- Rechtsonder op het scherm zorg ervoor dat "512 x 512" is geselecteerd.
- In het kleine venster rechtsonder pas je het kader aan zodat het in de cel past door op de hoeken te klikken en te slepen. Laat het nieuw vergrote frame rood worden. Klik met de rechtermuisknop binnen het frame of selecteer "Live" totdat het frame groen wordt, wat aangeeft dat de aanpassing is doorgegaan.
- Pas het aantal vangsten aan op de gewenste waarde.
OPMERKING: Minstens 10 tot4 fotonen in totaal zijn ideaal voor cellulaire experimenten. Voor subcellulaire experimenten zijn 10,5 of meer totale fotonen ideaal, omdat een groot percentage fotonen wordt uitgesloten wanneer het regio van belang (ROI) wordt gedefinieerd. Voor een 512 x 512 frame zijn ~30 frames normaal gesproken voldoende voor een cellulaire acquisitie. Het verkrijgen van meer of minder captures verhoogt respectievelijk de resolutie of de capture snelheid. - Selecteer "Capture". Er zou een nieuw venster moeten verschijnen bij de opname. Het capture progressie-vakje aan de rechterkant van het scherm zou dicht bij het capture-invoervakje moeten verschijnen.
- Open ondertussen fluorescentie-levenslange beeldvormingsmicroscopie (FLIM) analysesoftware en navigeer naar het juiste bestandpad. De FLIM-acquisities vullen automatisch het FLIM-analysevenster en kunnen worden hernoemd zodra ze worden verworven.
- Na voltooiing van de opname schakel je terug naar de AX-detector en selecteer je "Live" om een nieuwe cel te zoeken. De grootte van het AX FLIM/FCS-venster kan op elk moment worden aangepast om rekening te houden met grotere/kleinere cellen.
- Blijf nieuwe cellen verzamelen binnen de 3 uur beelddrukperiode.
- Wanneer je klaar bent, exporteer je het aangemaakte .sptw-bestand door stap 7 in "In Vitro Data Collection" te volgen.
- Ga door naar FLIM Processing zodra je klaar bent.
9. 3D Z-Stack cellulaire FLIM dataverzameling
- Volledige laserinstelling, Z-hoogte aanpassing en celzoekopdracht zoals beschreven in 2D Cell Data Collection, Stappen 8.1 - 8.12.
- Bovenaan het instellingengebied schakel je over naar het tabblad "ND Acquisition".
- Klik op het selectievakje "XY", er zou een tabel moeten verschijnen.
- Als er coördinaten in de tabel staan, klik dan rechtsboven op "Waarden vrijmaken".
- Klik bovenaan de tabel op "Toevoegen" om de cel aan de tabel toe te voegen.
- Dit zou de huidige XY-coördinaten van de fase moeten vullen, evenals de Z-waarde/PFS-waarde.
- Klik op het "Z"-selectievakje boven de tabel.
- Met de live capture- en microscoopcontroller scroll je naar de onderkant van de cel bij de plaat. Zodra de onderkant van de cel is gevonden, klik je op de gele knop "Onder" naast de kubus om deze Z-hoogte als onderkant van de cel te gebruiken.
- Herhaal dit proces met de bovenkant van de cel, waarbij je op de knop "Top" klikt nadat je met de microscoopcontroller naar de bovenkant van de cel bent genavigeerd.
- Klik onder de kubus op de knop naast het vakje "Stap". Dit vult de trapbox met het aanbevolen aantal stappen voor de gedefinieerde Z-hoogte.
OPMERKING: Het verhogen van het aantal stappen verhoogt de uiteindelijke resolutie op de Z-as evenals de verwervingstijd. Elke schijf van de cel moet ook afzonderlijk worden geanalyseerd om het levensduurlandschap van de hele cel te bepalen, dus deze beeldanalysetijd moet ook worden meegenomen bij het bepalen van het aantal stappen per cel. Zie "Subsectie: Cellulaire FLIM-verwerking" voor volledige details over het FLIM-fittingproces voordat wordt besloten het aantal stappen voor het Z-stack-experiment. - Terug in het tabblad "Acquisitie" verander je het aantal frames naar ongeveer de helft van het normale aantal.
OPMERKING: Dit is vooral om tijd te besparen, aangezien de kwaliteit van een individuele Z-stack slice minder uitmaakt voor de kwaliteit van het uiteindelijke beeld. Om een strenge beeldkwaliteit te behouden, kies je een normaal of zelfs hoger aantal opnames per snee. Dit verlengt de verwervingstijd. - Terug in de tabel "ND Acquisition" selecteert u "Nu uitvoeren".
- Laat de microscoop alle sneden van de cel opnemen; De verwervingstijd varieert afhankelijk van het geselecteerde aantal stukken en vangsten per snee.
- Zodra de afbeelding is verzameld, sla je deze op als een .nd2-bestand en visualiseer je het in 3D met de knop "Volume weergeven" bovenaan het acquisitievenster.
- Als het nodig is om confocale beelden te maken voor de cellulaire Z-stack, maak dan een identiek beeld van de cel met behulp van de AX-detectoren.
- Schakel over naar de AX-detectoren door "AX" te selecteren bovenaan het bedieningspaneel.
- Selecteer in de tabel "ND Acquisition" "Nu uitvoeren". Het confocale beeld kost zeer weinig tijd om te verkrijgen in vergelijking met het FLIM-beeld.
- Wanneer voltooid, exporteer je de aangemaakte .sptw-bestanden door stap 7 te volgen in de sectie "In Vitro FLIM Data Collection".
- De confocale afbeelding kan worden geëxporteerd als een .nd2-bestand en opgeslagen op een bekende locatie op de computer.
- Ga door naar "FLIM Processing" als je klaar bent.
10. FLIM Verwerking
- Algemene/In Vitro FLIM-verwerking
OPMERKING: Voor protocolwijzigingen specifiek voor cellulaire FLIM-gegevens, zoals het selecteren van ROI's, zie Cellulaire FLIM Processing (zie Stap 10.2).- Start FLIM-analysesoftware.
OPMERKING: Als de FLIM-analysesoftwaresleutel is aangesloten op dezelfde computer als de microscoop, moet de microscoop volledig ingeschakeld zijn om de software te starten. Als de softwaresleutel op een andere computer staat, kan de software de foutmelding tonen: "Apparaatopstart mislukt. TCSPC kan niet verbinden", wat veilig kan worden genegeerd. - Open het FLIM .sptw-bestand in FLIM-analysesoftware met een van de volgende methoden:
- Bovenaan het scherm navigeer naar Bestand > Open Werkruimte > [selecteer .sptw bestandslocatie].
- Klik en sleep het .sptw-bestand uit de opgeslagen locatie en plaats het in het FLIM-analysesoftwarevenster in het grote witte vak links van het venster.
OPMERKING: Om FLIM-analysesoftware FLIM-mappen te laten herkennen, moeten ze eindigen met ".sptw" en een WSLogbestand bevatten. Zorg ervoor dat deze identificaties niet worden verwijderd bij het hernoemen of verplaatsen van datamappen. Wanneer succesvol geladen, bevinden kleine groene vakjes zich in het venster aan de linkerkant, die individuele gegevensverzamelingen vertegenwoordigen.
- Een enkele klik op een van de groene aankopen.
- Navigeer naar de Analyse > Imaging > FLIM en selecteer "Start". Het FLIM-bestand begint te laden.
- Eenmaal geladen kan de automatisch gegenereerde schaalbalk worden verwijderd door met de rechtermuisknop op het voorbeeldvenster te klikken en de optie "Toon Schaalbalk weergeven" uit te vinken.
- Selecteer de volgende keuzemenu-opties in het tabblad Decay Fitting:
- Fittingmodel: N-exponentiële reconvolutie
- Verval: Algehele Verval
- IRF: Berekende IRF
OPMERKING: In vitro FLIM-beelden zijn meestal homogeen en vereisen geen ROI. Er kunnen echter ongewenste beeldkenmerken worden weggelaten. Zo ja, definieer dan een ROI door met de rechtermuisknop op het voorbeeldvenster te klikken en een van de verschillende ROI-tekenopties te selecteren. Klik en houd ingedrukt om een gebied te definiëren. De uitgesloten waarden moeten monochroom worden, terwijl de geselecteerde waarden kleurrijk moeten blijven. Een berekende IRF wordt gebruikt voor consistentie; echter, gemeten IRF kan verbeterde nauwkeurigheid bieden voor bepaalde experimentele omstandigheden en moet worden overwogen waar beschikbaar17.
- Onderaan selecteer je de oranje knop "Initial Fit". De software berekent een lijn van de beste fit en zet deze in zwart uit naast de groene vervalcurvegegevens.
- Analyseer de pasvorm en de resulterende residuen en bepaal de kwaliteit van de pasvorm.
- Onder de vervalcurve kijk je naar de gegenereerde residuen en bepaal je de kwaliteit van de pasvorm. Willekeurige, ruisachtige residuen geven een goede pasvorm aan, terwijl duidelijke lijnkenmerken en soepele hellingen wijzen op een slechte pasvorm.
- De χ2-waarde om de kwaliteit van de pasvorm te beoordelen, staat rechtsonder in de fittingtafel. De χ2 nadert 1 naarmate de fit verbetert.
OPMERKING: De residugrafiek is slechts een lineaire weergave van de overlap tussen de berekende vervalcurve (zwarte lijn) en de gemeten vervalcurve (groen). Dit betekent dat de kwaliteit van de pasvorm kan worden beoordeeld door te zien hoe goed de twee curves op elkaar aansluiten. Meer details over het passen van FLIM-data worden gegeven in een recente publicatie23.
- Pas het aantal parameters aan om de kwaliteit van de passing te verhogen indien nodig.
- Naast "Model Parameters" verhoogt u de waarde van n met 1 en selecteert u "Initial Fit". De nieuwe kromme wordt berekend, en de nieuwe residuen en de χ2-waarde worden weergegeven.
- Beoordeel de kwaliteit van deze nieuwe fit en bepaal of er aanvullende parameters nodig zijn.
- Herhaal stappen 10.1.9.1. naar 10.1.9.2. totdat het gemodelleerde verval een optimale kwaliteit heeft bereikt.
OPMERKING: Het aantal parameters moet worden geminimaliseerd terwijl de best mogelijke kwaliteit van pasvorm wordt bereikt. Als twee parameters bijna identieke fit-eigenschappen geven, moet het lagere aantal parameters worden gebruikt. Theoretisch komt het aantal modelparameters overeen met het aantal levenslange soorten in het monster. In de praktijk neemt het ideale aantal parameters toe naarmate de complexiteit van het te visualiseren systeem toeneemt. - Nadat het definitieve aantal parameters is bepaald, kan de τAvAmp gewogen levensduur (τ AvAmp [ns]) uit de Decay Fitting-tabel worden geregistreerd.
OPMERKING: Tau gemiddelde amplitude (τAvAmp) en Tau gemiddelde intensiteit (τAvInt) zijn beide maten voor de gemiddelde fluorescentielevensduur van een monster. De berekeningen die worden gebruikt om elke waarde te bepalen zijn echter verschillend, en de twee zijn niet uitwisselbaar. In het algemeen is τAvAmp een nauwkeurigere maatstaf voor biologische systemen23. - Om het aangepaste FLIM-beeld van het monster te verkrijgen, voert u achtergrondsubtractie uit met behulp van de gepasseerde gegevens en voert u een FLIM Fit uit.
- Voor de witte selectievakjes in de Decay Fitting-tabel vink je alle vakjes uit behalve de τn[ns]-vakjes. Het aantal τn[ns] vakjes komt overeen met het aantal bepaalde fittingparameters.
- Verander de waarde van de BkgrDec[Cnts] naar nul.
- Direct links van het voorbeeldvenster selecteer je "FLIM Fit". De software zal beginnen het voorbeeld te passen.
- Na het passen kunnen de instellingen voor valse kleurschaal en intensiteit worden aangepast door de legendes rechts van het monstervenster aan te passen.
- De voorbeeldafbeelding kan worden geëxporteerd als een Bitmap voor verdere beeldverwerking door met de rechtermuisknop > Exporteren > Bitmap of Bitmap met Kleurschaal te klikken.
- Start FLIM-analysesoftware.
- Cellulaire FLIM-verwerking
- Voltooi stappen 10.1.1 - 10.1.5 in Algemene/In Vitro FLIM-verwerking.
- Definieer een cellulaire ROI door met de rechtermuisknop in het voorbeeldvenster te klikken en een van de ROI-tekenopties te selecteren.
OPMERKING: Vanwege hun onregelmatige vormen is het gebruik van de Free ROI-optie vaak het beste om cellen te definiëren. Een gebied uit een ROI kan worden uitgesloten door CTRL ingedrukt te houden tijdens het definiëren van een gebied. Extra gebied kan worden toegevoegd aan een reeds geselecteerde ROI door SHIFT ingedrukt te houden. Bij het analyseren van subcellulaire compartimenten zijn fluorescerende kleuringen zichtbaar in confocale beelden mogelijk niet zichtbaar in de daaropvolgende FLIM-afbeelding. In deze situaties is het raadzaam om het confocale beeld als referentie te gebruiken voor het tekenen van ROI's in het FLIM-beeld. - Selecteer de volgende keuzemenu-opties in het tabblad Decay Fitting:
- Fittingmodel: N-exponentiële reconvolutie
- Verval: ROI
- IRF: Berekende IRF
- Voltooi de rest van de procedure in Algemene/In Vitro FLIM-verwerking, stappen 7 tot 13.
Resultaten
Een volledig grafisch overzicht van de experimentele workflow is te vinden in Figuur 1. Om experimentele bias te minimaliseren, kunnen datasets geblindeerd worden geanalyseerd. Als illustratie voor dit doel werden alle monsteridentiteiten verborgen gehouden voor onderzoekers tijdens het verzamelen en verwerken van gegevens. Experimentele groepen worden dan ook aangeduid met hun toegewezen identificatie (groep A, groep B, enz.), en hun ware identiteiten worden gedefinieerd in de tekst- en figuurbijschriften.
Na zuivering van de RNA A-tag werd de in vitro fluorescentielevensduur van twee Riboglow-probes, Cbl-3xGly-ATTO590 (3xGly) en Cbl-5xGly-ATTO590 (5xGly), gemeten in aanwezigheid en afwezigheid van de RNA A-Tag. Sondes 3xGly en 5xGly zijn identiek behalve het aantal glycine-monomere herhalingen in hun linkersegmenten, drie voor 3xGly en vijf voor 5xGly (Figuur 2D). In vitro fluorescentielevensduur werd verzameld en geanalyseerd met behulp van hierboven beschreven methoden, en het algehele verval werd geanalyseerd zonder ROI-selectie (Figuur 2E-2G). Na n-exponentiële reconvolutie werden τAvAmp-waarden geëxtraheerd en uitgezet door een experimentele groep (Figuur 3B). Voor elke groep werden representatieve FLIM-verwervingsvensters met genormaliseerde vals-kleurschalen geproduceerd en getoond als overeenkomend met verzamelde τAvAmp-waarden die overeenkomen met hun specifieke steekproeftype (Figuur 3A en 3B). Zoals verwacht hadden in vitro levenslange monsters met de RNA A-tag (groepen B en C) significant hogere fluorescentiewaarden dan die zonder RNA A-tag (groepen A en D). Representatieve vervalcurves voor elke experimentele groep tonen verder aan dat de aanwezigheid van de RNA A-tag de geëxtraheerde levensduur in vitro verhoogt (Figuur 3C). Voor monsters zonder RNA A-tag zijn hun vervalcurves naar links verschoven, wat wijst op kortere gemiddelde levensduurwaarden in vergelijking met monsters met de RNA A-Tag.
Om de fluorescentielevensduur in levende cellen te onderzoeken, werd de kraallading van adherente HeLa-cellen uitgevoerd zoals hierboven beschreven met Riboglow-probes 3xGly en 5xGly (Figuur 4A). FLIM-analyse werd gebruikt om te bepalen of de verschillende Riboglow-probes unieke levenslange signalen produceerden in levende cellen. Cellen werden geselecteerd voor FLIM-meting op basis van de aanwezigheid van een geladen Riboglow-probe en de algehele gezondheid van de cel. Cellen werden geselecteerd op basis van bevestigde probebelasting en normale morfologie voorafgaand aan de levenslange analyse, onafhankelijk van fluorescentie-uitkomst tijdens de levenslange tijd. De verzamelde FLIM-gegevens werden geanalyseerd met behulp van ROI's om fluorescentiesignalen die niet op het doel lagen te beperken (Figuur 2H, Figuur 4B). De resultaten toonden aan dat de cellulaire fluorescentielevensduur van cellen die met 3xGly (groep E) waren beladen significant korter waren dan die met 5xGly (groep F, Figuur 4D). Deze trend kan verder worden weergegeven via representatieve vervalcurves van de twee steekproefgroepen, waarbij een cel geladen met 3xGly een linksverschoven vervalcurve heeft in vergelijking met de cel geladen met 5xGly, wat wijst op een lagere gemiddelde fluorescentielevensduur (Figuur 4C). Deze resultaten tonen het nut van de beschreven protocollen aan bij het extraheren van de cellulaire levensduur van Riboglow-probes uit 2D-cellulaire beelden.
Vervolgens wilden we Riboglow-FLIM oplossen in subcellulaire compartimenten. Als voorbeeld kozen we voor nucleaire versus cytosolische FLIM-signalen. De levensduur van celkernen werd verzameld en vergeleken met cytosolische levensduur om levensduurvariaties tussen cellulaire compartimenten te onderzoeken (Figuur 5). Confocale beelden van cellen met blauwe nucleaire kleuringen werden samen met FLIM-beelden verzameld en gebruikt om nucleaire en cytosol-ROI's te bepalen (Figuur 2J, Figuur 5C). FLIM-analyse van celkernen en cytosolen geladen met 3xGly en 5xGly toonde een significant levensduurverschil tussen de subcellulaire compartimenten in beide groepen aan (Figuur 5F). In lijn met eerdere waarnemingen heeft de kern van cellen die geladen zijn met Riboglow-probe een consequent langere fluorescentielevensduur dan het cytosol van dezelfde cel. De nucleaire levensduur was gemiddeld 0,18 ns en 0,13 ns langer dan de cytosol voor respectievelijk 3xGly en 5xGly. Belangrijk is dat het valskleurschaal-acquisitievenster, vervalcurves en geëxtraheerde τAvAmp-waarden allemaal dezelfde fluorescentielevensduur vertonen (Figuur 5C-Figuur 5F). Deze verschillen in nucleaire versus cytosolische levensduurzaamheden waren klein, maar werden consequent gedetecteerd via onze robuuste data-analyseworkflow.
Om de bruikbaarheid van FLIM in steeds complexere systemen te demonstreren, werden 3D-cellulaire Z-stacks verzameld en geanalyseerd. In totaal werden vier cellen in drie dimensies afgebeeld met Z-stack slices, waarbij het aantal slices varieerde van 10–15 per cel. Voor elke celschijf werden ROI's verzameld van de kern en cytosol, en werden de geëxtraheerde τAvAmp-waarden voor alle plakjes uitgezet en geanalyseerd met een gepaarde t-test (Figuur 5A en 5B, 5G). De resultaten van alle experimenten toonden aan dat er geen significant verschil was tussen de levensduur van de kern en cytosol in deze cellen. Dit kan te wijten zijn aan minder fotonentellingen per Z-schijf en een beperkte steekproefgrootte, wat de statistische kracht en levenslange resolutie in 3D-analyse kan verminderen. Deze gegevens benadrukken het belang van steekproefgrootte en fotonentellingen bij FLIM-gegevensverzameling, waarbij meerdere celanalyses met hogere fotonentellingen per opname levensduurverschillen laten zien die niet zichtbaar zijn in experimenten met één cel en lager foton (Figuur 5F en 5G).
Samen tonen deze resultaten het nut van het beschreven protocol aan bij het verzamelen en analyseren van FLIM-gegevens die door het Riboglow-systeem zijn geproduceerd in verschillende relevante biomoleculaire contexten.
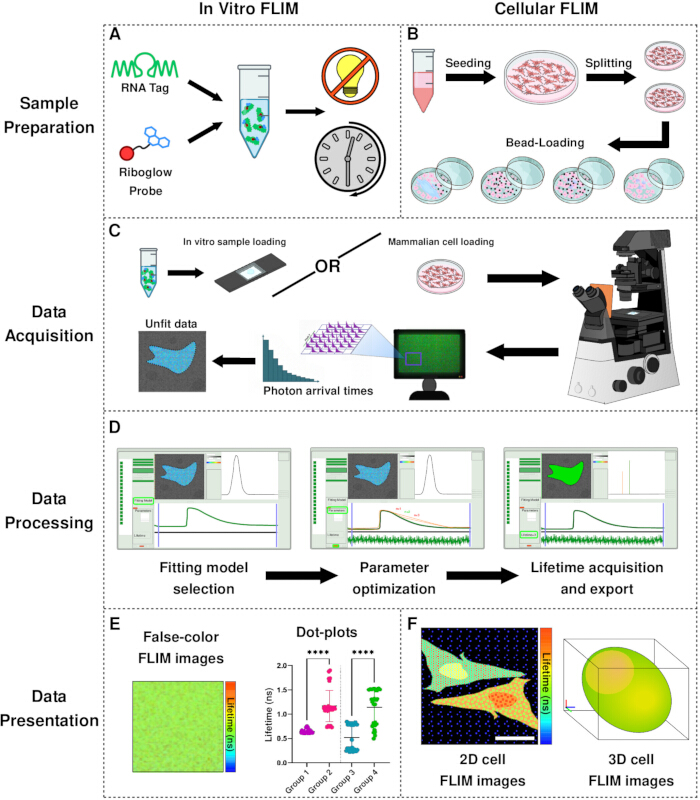
Figuur 1: Overzicht van de experimentele workflow. A-B) Workflow voor de voorbereiding van monsters voor in vitro (A) en zoogdiercel (B) monsters. C) FLIM data-acquisitieworkflow. D) FLIM dataverwerkingsworkflow. De verzamelde gegevens worden gefit met behulp van n-exponentiële reconvolutie, het aantal fittingparameters wordt bepaald voor elke acquisitie, en de uiteindelijke levensduurwaarde wordt bepaald en geëxporteerd. E-F) FLIM dataweergave. In vitro data (E) wordt gepresenteerd als vals-kleur FLIM beelden of lifetime dot-plots, en cellulaire data (F) wordt gepresenteerd als 2D- of 3D-cel FLIM-beelden. Klik hier om een grotere versie van deze figuur te bekijken.
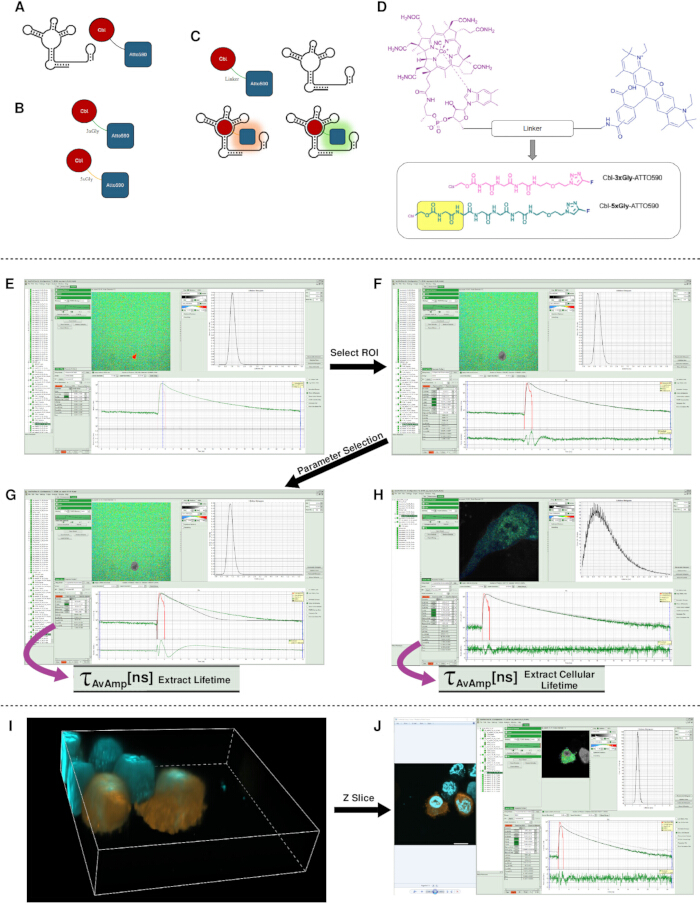
Figuur 2: Riboglow-platform, linkerserie en FLIM-fittingworkflow. A-B) Cartoon van Riboglow-sondes en RNA A-Tag. C) Illustratie van Riboglow-probe die bindt aan de RNA-aptameertag (A Tag), wat resulteert in een verhoogde fluorescentieintensiteit en levensduur bij complexvorming. D) Riboglow-linkerreeks voor deze studie. Cbl (pruim) is covalent gekoppeld aan een fluorofoor (blauw) via een variabele chemische linker. 5xGly bevat twee extra glycineresiduen, zoals gemarkeerd in geel. E-J) FLIM-gegevensverwerking via SymPhoTime 64. E-G) FLIM-gegevens worden geïmporteerd in SymPhoTime 64 (E). Een schone interessegebied (ROI) wordt geselecteerd (F), en vervalcurves worden vervolgens aangepast met behulp van een n-exponentiële reconvolutiemodel (G). De optimale fit wordt gebruikt om de amplitudegewogen gemiddelde levensduur (τAvAmp) te verkrijgen. H) 2D-cellulaire FLIM-analyse van de gequenced 3xGly in U-2 OS-cellen, die een fitting voor n = 3 aantoont. I) 3D-volumerendering van HeLa-cellen gelabeld met afgekoelde 5xGly en DAPI. J) Z-stack workflow voor nucleus versus cytosol FLIM analyse, waarin wordt aangetoond hoe corresponderende confoce z-slices een nauwkeurige ROI-plaatsing sturen voor compartimentspecifieke levenslange fitting. Klik hier om een grotere versie van deze figuur te bekijken.
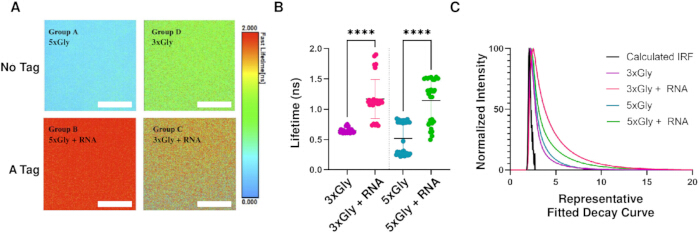
Figuur 3: Beoordeling van fluorescentielevensduurzaamheden van twee probevarianten in vitro +/- RNA. A) Kwantitatieve visualisatie van Riboglow-probes met fluorescentie-levenslange beeldvormingsmicroscopie (FLIM) in vitro , in aanwezigheid of afwezigheid van de RNA A-Tag. Schaalbalk = 50 μm. B) Uitgezet τ AvAmp-waarden voor 3xGly en 5xGly in vitro monsters, met en zonder RNA A-Tag. Elk punt vertegenwoordigt één FLIM-acquisitie. Foutbalken geven het gemiddelde en SD aan. Eenrichtings-ANOVA met post hoc Tukey HSD toont significante verschillen in levensduurzaamheden (****p < 0,0001). C) Representatieve in vitro vervalcurves voor 5xGly- en 3xGly-probes met en zonder RNA-A. Klik hier om een grotere versie van deze figuur te bekijken.
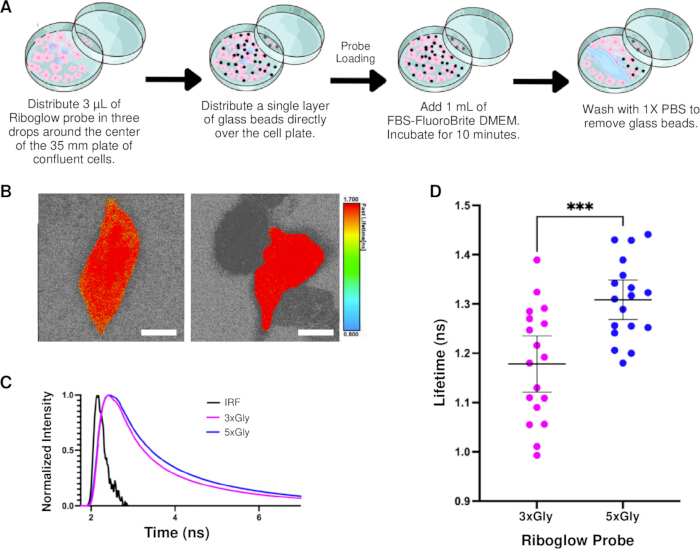
Figuur 4: Fluorescentielevenslange beeldvorming van HeLa-cellen met 3xGly (Groep E) en 5xGly (Groep F) Riboglow-probes. (A) Overzicht van het laadproces van de sonde. (B) Cellulaire acquisitiebeelden van groep E (links) en F (rechts). Schaalbalk = 10 μm. (C) Aangepaste levensduurvervalcurves geëxtraheerd uit groepen E en F en uitgezet met de IRF. (D) Fluorescentielevensduur voor Groep E (n=18 cellen) en Groep F (n=18 cellen) in HeLa-cellen met getoonde gemiddelde en 95% BI-foutbalken. Ongepaarde t-test toont een significant verschil in levensduur tussen cellen geladen met 3xGly en 5xGly,*** p < 0,0005. Klik hier om een grotere versie van deze figuur te bekijken.
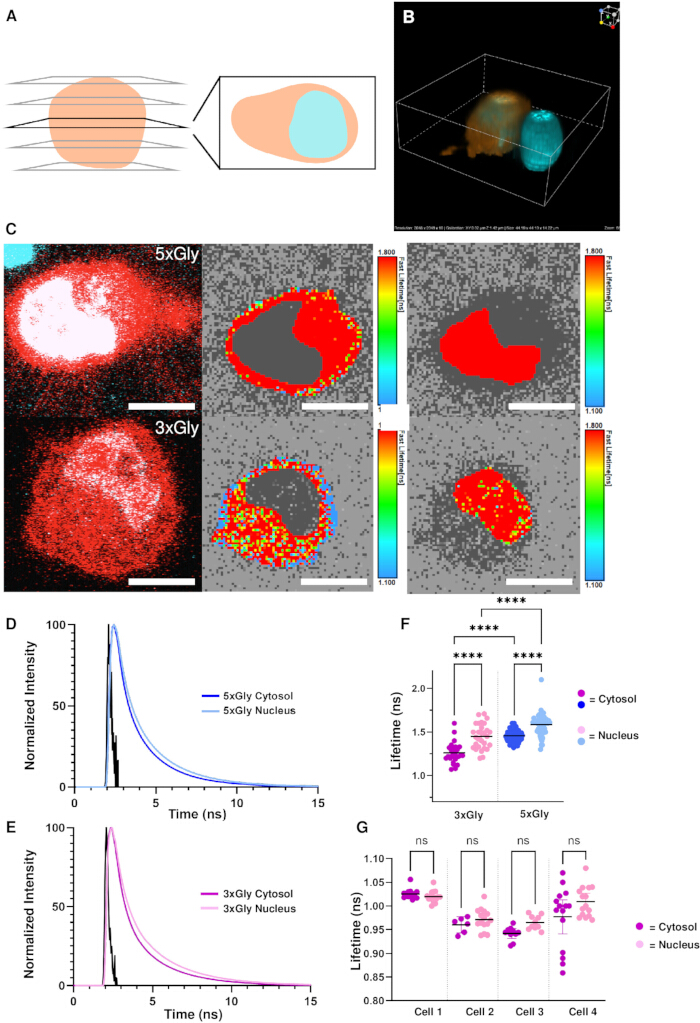
Figuur 5: FLIM-analyse van subcellulaire compartimenten met behulp van 3xGly (Groep L) en 5xGly (Groep M) Riboglow-probes. (A) Schematische weergave van Z-stack beeldvorming. (B) 3D-weergegeven afbeelding van een HeLa-cel verkregen via confocale Z-stackbeelden. HeLa-cellen bevatten een blauwe nucleaire kleuring (cyaan) en waren geladen met Riboglow-sonde (oranje). (C) FLIM-analyse van kralengeladen HeLa-cellen. Confocale afbeeldingen (linkerkolom) werden gebruikt als referentie voor ROI-selectie (midden, rechter kolommen). Schaalbalken = 10 μm. (D-E) Representatieve fluorescentievervalcurves geëxtraheerd uit nucleaire en cytosolische ROI's van HeLa-cellen geladen met ofwel (D) 3xGly, of (E) 5xGly. Krommen tonen genormaliseerde fotonentellingen versus vervaltijd, en elk verval wordt overheen gelegd met zijn instrumentresponsfunctie (IRF, zwart). (F) Puntgrafiek die fluorescentielevensduurzaamheden kwantificeert van nucleaire versus cytosolische ROI's over de twee experimentele groepen. Elk punt vertegenwoordigt een enkele cellulaire ROI. Eenrichtings-ANOVA met post-hoc Tukey HSD toont significante verschillen in levensduur tussen kern en cytosol binnen beide groepen (****p < 0,0001). (G) Puntgrafiek van fluorescentielevensduur, Z-stacks van vier cellen. Elk punt vertegenwoordigt een enkele ROI die wordt genomen van één slice van een cellulaire Z-stack. Meerdere ROI's afkomstig van dezelfde cel werden met voorzichtigheid behandeld, omdat ze geen volledig onafhankelijke biologische replicaten zijn. Alle ROI's werden gedefinieerd met behulp van het confocale beeld als referentie. Gepaarde t-tests tonen geen significante verschillen in levensduur tussen kern en cytosol binnen alle cellulaire Z-stacks (ns p > 0,05). Klik hier om een grotere versie van deze figuur te bekijken.
Discussie
Riboglow-FLIM biedt een kader voor kwantitatieve RNA-beeldvorming door gebruik te maken van fluorescentielevensduurmetingen. Succesvolle toepassing van dit protocol is van kritieke belang afhankelijk van zorgvuldige controle van fotonopname, vervalfitting en onbevooroordeelde bemonstering. Fotonentellingen moeten in balans zijn om voldoende statistieken te garanderen voor betrouwbare n-exponentiële reconvolutie, terwijl detectorverzadiging, ophopingseffecten en fotobleaching die de geëxtraheerde levensduur kunstmatig verkorten, worden vermeden. In de praktijk leiden onvoldoende fotonaantallen meestal tot mislukte fits, vooral bij het gebruik van kleine ROI's in celbeeldvorming, zoals het proberen te onderscheiden van kleine cellulaire compartimenten, terwijl een overmatige fotonflux de vervalcurves comprimeert vanwege binningbeperkingen van TCSPC-detectie. Het selecteren van geschikte dwell-tijden, framenummers en laservermogen op basis van experimentele doelen is daarom essentieel. Dwelltijd en frame-aantal samen bepalen het totale fotonbudget door respectievelijk te bepalen hoe lang elke pixel wordt bemonsterd en hoe vaak het gezichtsveld opnieuw wordt bekeken, terwijl laserkracht de excitatiesnelheid en dus de fotonopbrengst per dwellperiode bepaalt, met directe gevolgen voor signaal-ruis, fotobleaching en ophopingen. Even belangrijk is het voorkomen van overfitting van vervalcurves door modelparameters te minimaliseren en willekeurige residuen te bevestigen, aangezien overparametrisatie systematisch de levensduurwaarden naar beneden verstoort. De keuze van de levensduurmetriek is een belangrijke analytische overweging, aangezien amplitudegewogen (τAvAmp) en intensiteitsgewogen (τAvInt) gemiddelden verschillende aspecten van multiexponentiële verval weerspiegelen en niet uitwisselbaar zijn. In overeenstemming met eerdere richtlijnen wordt τAvAmp hier gebruikt omdat het directer de fracties van levenslange componenten vertegenwoordigt en beter geschikt is voor het oplossen van heterogene biologische omgevingen23. Nauwkeurige bepaling van de instrumentresponsfunctie (IRF) is vereist voor betrouwbare reconvolutiefitting, vooral bij het oplossen van componenten met korte levensduur. Een berekende IRF wordt gebruikt om experimentele fittingconsistentie in de loop van de tijd te behouden, maar kan systematische fouten veroorzaken als deze afwijkt van de werkelijke instrumentrespons. Periodieke meting van de IRF met behulp van een kaliumjodidestandaard moet worden uitgevoerd om overeenstemming te verifiëren tussen gemeten en berekende IRF's. Voor cellulaire experimenten vereist onbevooroordeelde steekproefneming een beoordeling van celgezondheid en probebelasting vóór levenslange extractie, omdat post-hoc uitsluiting op basis van levenslange uitkomsten selectiebias introduceert. Kraalbelasting brengt extra variabiliteit in cellevensvatbaarheid met zich mee, en alleen cellen met normale morfologie en stabiel fluorescentiesignaal zoals bepaald door brightfield- of confocale beeldvorming mogen in de analyse worden opgenomen. Onregelmatige structuren zoals ronde, blebbing of dof cellen moeten worden uitgesloten. Uit onze ervaring wordt beeldvorming het beste uitgevoerd binnen ongeveer 3 uur na de bead om cellulaire stress te minimaliseren, wat de fluorescentielevensduurmetingen in de loop van de tijd kan veranderen.
Decay curve fitting is de meest voorkomende probleemoplossing bij Riboglow-FLIM experimenten. Mislukte fits kunnen worden geïdentificeerd aan niet-fysieke parameters zoals negatieve fit-amplitudes (eenn < 0 in FLIM-analyse-fits), slechte overlap tussen gepasste en gemeten verval, of gestructureerde residuen. In veel gevallen kan de fittingkwaliteit worden verbeterd door de temporele fitgrenzen aan te passen om lage signaal- of late-time ruis uit te sluiten, terwijl het lineaire gebied van het verval op een logaritmische schaal behouden blijft. Hoewel deze aanpak de levensduur van de resolutie enigszins vermindert, beïnvloedt het minimaal de geëxtraheerde gemiddelde levensduurzaamheden en maakt het mogelijk om anders bruikbare datasets te behouden. Wanneer fittingfouten blijven bestaan ondanks voldoende fotonentellingen en grensoptimalisatie, is uitsluiting van de verwerving gerechtvaardigd. Voor grootschalige cellulaire studies kunnen protocolaanpassingen, zoals het vooraf selecteren van cellen door confocale beeldvorming en het automatiseren van multipoint FLIM-acquisities, de doorvoer aanzienlijk verhogen, hoewel deze benaderingen stabiele focuscontrole vereisen met het perfecte focussysteem van de microscoop om Z-drift tijdens langdurige beeldvormingssessies te minimaliseren. Dit protocol wordt gedemonstreerd op een Nikon Ti2 Eclipse AX-systeem met PicoQuant TCSPC-hardware, maar algemene acquisitie- en analyseprincipes zijn overdraagbaar naar andere FLIM-platforms zoals Leica SP8 of Abberior STEDYCON-systemen, mits gelijkwaardige controle over fotonentelling, timingresolutie en detectorconfiguratie behouden blijft. Hoewel SymPhoTime 64 hier wordt gebruikt voor analyse, zijn geëxporteerde FLIM-datasets compatibel met andere analysesoftwarepakketten die TCSPC-gebaseerde formaten ondersteunen, en kunnen gebruikers hun workflows dienovereenkomstig aanpassen.
Verschillende beperkingen van de methode moeten worden meegenomen bij het ontwerpen van experimenten. Ten eerste kunnen interessegebieden die tijdens confocale beeldvorming worden gedefinieerd, niet direct worden overgezet naar FLIM-analysesoftware en moeten ze in plaats daarvan handmatig worden hertekend voor elke FLIM-dataset, wat extra analysetijd en mogelijke gebruikersafhankelijke variabiliteit introduceert. Daarnaast vereisen huidige FLIM-verwerkingsworkflows individuele analyse van Z-stack slices, aangezien volumetrische levensduurpassing momenteel niet wordt ondersteund in SymPhoTime 64, wat de analysetijd verhoogt en de fotonstatistieken over slices fragmenteren. Deze fragmentatie vermindert het effectieve aantal fotonen per meting en kan de pasprecisie in schemerige gebieden of kleine compartimenten verlagen. Deze beperking wordt impactvol in 3D-cellulaire beeldvorming, waar een lager aantal fotonen per snee en een verhoogde systeemcomplexiteit de levensduur verminderen. Omdat meerdere ROI's vaak uit dezelfde cel over sneden worden gehaald, zijn deze metingen niet volledig onafhankelijk, wat de effectieve biologische herhalingen vermindert en in statistische interpretatie moet worden meegenomen. In overeenstemming met deze beperking kunnen kleine steekproefgroottes in 3D-experimenten biologisch betekenisvolle levensverschillen verhullen die zichtbaar zijn in single-cel- of 2D-analyses vanwege verminderde fotonentellingen in gedefinieerde ROI's. Bovendien zijn zeer kleine of zwakke subcellulaire lokalisaties moeilijk betrouwbaar te passen wanneer de ruimtelijke resolutie of fotondichtheid onvoldoende is, wat de afweging tussen ruimtelijke details en levenslange precisie verder benadrukt naarmate de samplecomplexiteit toeneemt.
Ondanks deze beperkingen pakt dit protocol een onvervulde behoefte aan door een gedetailleerde en gestandaardiseerde workflow te bieden voor de implementatie van Riboglow-FLIM over sampletypes. Hoewel Riboglow eerder werd toegepast met intensiteitsmetingen, maakt Riboglow-FLIM een kwantitatieve en omgevingsgevoelige uitlezing mogelijk die grotendeels onafhankelijk is van de probeconcentratie en RNA-expressieniveau. In eerdere studies is gerapporteerd dat de levensduur van fluorescentie voordelen biedt ten opzichte van intensiteitsgebaseerde benaderingen, waaronder verminderde gevoeligheid voor de concentratie van de probe, fotobleaching en verschillen in optische paden. Belangrijk is dat er nog geen gestandaardiseerd protocol voor Riboglow-FLIM acquisitie en analyse is gepubliceerd, en de gedetailleerde workflow die hier wordt gepresenteerd stelt een reeks experimentele overwegingen vast voor onbevooroordeelde dataverzameling, passende discipline en interpretatie over in vitro-, cellulaire en 3D-systemen.
De beschikbaarheid van een gevalideerd Riboglow-FLIM-protocol breidt de experimentele toolkit uit voor het bestuderen van RNA-dynamica, lokalisatie en regulatie in levende cellen. Deze benadering is zeer geschikt voor experimenten die kwantitatieve vergelijking vereisen over subcellulaire compartimenten, tijdstippen of experimentele omstandigheden, evenals voor multiplexed RNA-beeldvorming met orthogonale levenslange signaturen. Naast fundamentele RNA-biologie is dit protocol gemakkelijk toepasbaar op studies naar RNA-verwerking, transport, stressrespons en transcriptionele regulatie in steeds complexere biologische modellen. Naarmate FLIM-instrumentatie- en analysesoftware zich blijven ontwikkelen, biedt de hier vastgestelde methodologie een basis voor het uitbreiden van levenslange RNA-beeldvorming naar hogere-dimensionale en in vivo systemen.
Openbaarmakingen
De auteurs hebben geen belangenconflicten om te melden.
Dankbetuigingen
Het werk in het Braselmann-lab wordt ondersteund door de National Institutes of Health (R35GM150823 aan E.B.), de Luce Foundation (E.B.) en de afdeling Chemie van Georgetown University (Espenscheid-beurs aan L.K.S.). Dit werk maakte deel uit van laboratoriumcursus CHEM 4505 aan Georgetown University. Alle studenten die zijn ingeschreven bij CHEM 4505 hebben deelgenomen aan het verzamelen, analyseren en ontwikkelen van dit manuscript en worden als coauteurs vermeld. Alle auteurs bedanken Sanuja Mohanaraj en Dr. Rodrigo Maillard voor hun steun tijdens de ontwikkeling van dit manuscript. De auteurs bedanken ook Emerson Boggs en Dr. Clayton Hazelett voor hun technische feedback.
BESCHIKBAARHEID VAN GEGEVENS
Alle datasets en analysebestanden worden bij publicatie beschikbaar gesteld in een repository (een openbaar toegankelijke Box-map met verwijzing naar dit manuscript).
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 15 mL centrifuge tube | Abdos | P10402 | Gebazig voor celcultuur en voor het construeren van de bead loader |
| Cbl-3xGly-ATTO590 | N/A | N/A | Gebazig voor detectie van RNA in het Riboglow-systeem, synthese-informatie beschikbaar hier: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | Gebazig voor detectie van RNA in het Riboglow-systeem, synthese-informatie beschikbaar hier: https://doi.org/10.1021/acschembio.5c00918 |
| Cell detachment media | Gibco | 12605-28 | Gebazig voor celsplitsing en overdracht |
| Cell Imaging Dishes | Ibidi | 81218-200 | Gebazig voor live celbeeldvorming |
| Cell Microscopy DMEM | Gibco | A1896701 | Gebazig voor live celbeeldvorming |
| Confocal Microscope System | Nikon | AX | Gebazig voor confocale celbeeldvorming |
| DMEM | Gibco | 1195-092 | Gebazig voor zoogdiercelcultuur |
| FBS | Cytiva | SH30910.03 | Gebazig om DMEM met serum aan te vullen |
| Fluorescence lifetime imaging (FLIM) analysis software | PicoQuant | SymPhoTime 64, version 2.9, build 5818 | Gebazig voor FLIM-analyse |
| Glass beads | Millipore Sigma | G4649 | Gebazig om Riboglow-probes in levende cellen te bead-laden |
| Glass Coverslips | VWR | 48368 062 | Gebazig voor in vitro beeldvorming. |
| HEPES | Sigma | H3375 | Gebazig om de RNA-buffer te maken. |
| High Yield RNA Synthesis Kit | Thermo Scientific | K0441 | RNA-transcriptiekit |
| Hybrid Photomultiplier Detector | PicoQuant | PMA Hybrid Series | gebruikt voor tijdfotondetectie voor fluorescentielevensduurmeting. |
| KCl | Fisher Scientific | BP366 | Gebazig om de RNA-buffer te maken. |
| Live Cell Nuclei Stain | Invitrogen | R37605 | Gebazig om cellulaire kernen te kleuren tijdens live celbeeldvorming |
| Mammalian Cell Cryo Tubes | Fisher Scientific | 12-567-501 | Gebazig voor zoogdiercelopslag |
| MgCl2 | Sigma | M8266 | Gebazig om de RNA-buffer te maken. |
| Microcentrifuge Tubes | Thermo Scientific | 90410 | Gebazig in het algemeen in in-vitro- en celcultuurwerk |
| Microscope Base | Nikon | Ti2 Eclipse | Gebazig voor in vitro en cellulaire beeldvorming. |
| Microscope Objective | Nikon | N Plan Apochromat | Gebazig voor in vitro en cellulaire beeldvorming. |
| Microscope Operation Software/Image Acquisition and Analysis Software | Nikon | NIS-Elements, version 6.20.02. | |
| Microvolume Spectrophotometer | Thermo Scientific | ND-2000 | Gebazig voor DNA- en RNA-concentratie en zuiverheidsbepaling |
| Multichannel Event Timer | PicoQuant | MultiHarp 150 | Gebazig voor TCSPC om fluorescentielevensduur uit in vitro en cellulaire monsters te extraheren. |
| NaCl | Fisher Scientific | BP358 | Gebazig om de RNA-buffer te maken. |
| PBS, 1X | Corning | 21-040-CV | Gebazig voor celwasbeurten en beadverwijdering |
| Pulsed Diode Laser and Laser Combining Unit | PicoQuant | Sepia PDL 828, PicoQuant LCU | Gebazig voor laserexcitatie van in vitro en cellulaire monsters. |
| RNA Cleanup Kit | New England Biolabs | T2050L | RNA-opruimingskit |
| RNAse denaturant | Invitrogen | AM9780 | Gebazig om een RNAse-vrije omgeving voor te bereiden |
| Tissue Culture Dishes | Fisher Scientific | FB012923 | Gebazig voor algemene celcultuur en onderhoud |
Referenties
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Herprints en machtigingen
