Twee nieuwe kandidaat PCNT-varianten (c.5675A>G en c.9734G>T) werden geïdentificeerd bij een 7-jarige jongen met ernstige groeistagnatie, ontwikkelingsachterstand en dysmorfe kenmerken. De bevindingen zijn consistent met een atypisch, vermoedelijk PCNT-gerelateerd fenotype van primordiaal dwerggroei. Beide varianten blijven geclassificeerd als varianten van onbekende betekenis in afwachting van verdere validatie
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Casusrapport
Whole-exoomsequencing identificeert nieuwe kandidaat-PCNT-varianten bij een kind met overlappende kenmerken van MOPD II: een casusrapportage
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Een 7-jarige Chinese jongen presenteerde zich met ernstige postnatale groeistagnatie (lengte <3e percentiel op 7-jarige leeftijd), globale ontwikkelingsachterstand, matige verstandelijke beperking en kenmerkende dysmorfe kenmerken, waaronder hypertelorisme, korte palpebrale fissuren, laagliggende oren en een brede neusbrug. Een enkelvoudig elektrocardiogram toonde een borderline gecorrigeerd QT-interval aan (QTc = 450 ms). Er werden geen aritmieën, QT-verlengende medicatie, elektrolytstoornissen of relevante familiale cardiale geschiedenis geïdentificeerd. Deze bevinding rechtvaardigt een longitudinale cardiologische follow-up en mag niet worden geïnterpreteerd als definitief Long-QT-syndroom. Whole-exome sequencing identificeerde twee nieuwe missense-varianten in het PCNT-gen (NM_006031.5): c.5675A>G (p.Glu1892Gly) in exon 28 en c.9734G>T (p.Arg3245Ile) in exon 45. Beide varianten ontbraken in gnomAD, ExAC, de database van het 1000 Genomes Project en Chinese populatiedatabases, waarmee voldaan werd aan het ACMG-criterium PM2. Hoewel ze werden geclassificeerd als varianten met onbekende significantie (VUS) vanwege beperkt functioneel bewijs en tegenstrijdige in silico voorspellingen, komen de varianten voor in een gen dat geassocieerd is met primordiaal dwerggroei en gaan ze gepaard met een gedeeltelijke fenotypische overlap met Microcephalic Osteodysplastic Primordial Dwarfism Type II (MOPD II). Echter was een segregatieanalyse van de ouders niet beschikbaar; daarom kon de fase van de varianten niet worden bevestigd en kon een recessief ziektemeganisme niet worden vastgesteld. Deze bevindingen ondersteunen de aanwezigheid van kandidaat PCNT-varianten bij een atypisch primordiaal dwerggroei-fenotype en illustreren het nut van whole-exome sequencing voor het genereren van testbare moleculaire hypothesen bij genetisch heterogene groeistoornissen. Een definitieve moleculaire diagnose kan momenteel niet worden gesteld, en de geïsoleerde borderline QTc-bevinding vereist verdere klinische evaluatie.
Inleiding
Microcefalisch osteodysplastisch primordiaal dwerggroei type II (MOPD II) is een uitzonderlijk zeldzame autosomaal recessieve aandoening (geschatte prevalentie <1:1.000.000) die wordt gekenmerkt door ernstige intra-uteriene en postnatale groeistagnatie, progressieve microcefalie, skeletdysplasie en kenmerkende craniofaciale kenmerken1,2. MOPD II werd in 2008 moleculair gekoppeld aan biallele pathogene varianten in het PCNT-gen (pericentrine)3. Ondanks deze genetische karakterisering blijft de klinische diagnose uitdagend vanwege aanzienlijke fenotypische heterogeniteit, leeftijdsafhankelijke expressiviteit en een substantiële overlap met andere primordiale dwerggroeisyndromen, waaronder het Seckel-syndroom en het Meier-Gorlin-syndroom4. Conventionele diagnostische benaderingen die uitsluitend vertrouwen op klinische criteria leveren vaak geen sluitende resultaten op, met name bij jonge patiënten bij wie het volledige fenotypische spectrum nog niet is ontwikkeld5.
Whole-exome sequencing (WES) is een waardevolle diagnostische benadering geworden voor genetisch heterogene aandoeningen, met duidelijke voordelen ten opzichte van opeenvolgende tests voor individuele genen. WES maakt de gelijktijdige analyse van meer dan 20.000 eiwitcoderende genen mogelijk. Deze aanpak levert definitieve moleculaire diagnoses op in ongeveer 25%–40% van de voorheen niet-gediagnosticeerde groeistoornissen, waardoor diagnostische vertragingen worden verminderd6. In tegenstelling tot karyotypering of chromosomale microarray-analyse, die voornamelijk grote structurele varianten detecteren, identificeert WES efficiënt single-nucleotide varianten (SNV's) en kleine inserties/deleties (InDels) die ten grondslag kunnen liggen aan monogene aandoeningen7. In klinisch ambigue gevallen prioriteert WES kandidaatvarianten voor daaropvolgende segregatiestudies en functionele validatie, in plaats van direct een op zichzelf staande definitieve moleculaire diagnose te bieden. Deze benadering is bijzonder relevant gezien het brede mutatiespectrum van het PCNT-gen, dat talrijke varianten omvat die over de 47 exonen verspreid zijn en incomplete genotype-fenotype-correlaties vertoont3.
Deze casusbeschrijving betreft een 7-jarige Chinese jongen bij wie WES twee nieuwe kandidaat PCNT missense-varianten (c.5675A>G en c.9734G>T) identificeerde. De patiënt vertoonde ernstige postnatale groeistagnatie, een globale ontwikkelingsachterstand en kenmerkende craniofaciale dysmorfie, maar vertoonde bij de eerste evaluatie opvallend genoeg geen duidelijke microcefalie, een kenmerk dat doorgaans typerend is voor klassieke MOPD II. Desondanks bleef MOPD II een leidende diagnostische overweging, omdat microcefalie bij PCNT-gerelateerde aandoeningen vaak een leeftijdsafhankelijke progressie vertoont, waarbij sommige aangedane personen pas tijdens de late kindertijd of adolescentie een significante vertraging in de hoofdgroei ontwikkelen4. Bovendien komt de combinatie van ernstige korte gestalte, kenmerkende craniofaciale kenmerken, verstandelijke beperking en vertraagde skeletmaturatie nauw overeen met het kernfenotypische spectrum van PCNT-gerelateerd primordiaal dwerggroei. Deze casus benadrukt het nut van WES bij het genereren van testbare moleculaire hypothesen bij atypische klinische presentaties en onderstreept het belang van longitudinale fenotypische monitoring bij het oplossen van diagnostische onzekerheid.
Casuspresentatie:
Een 7-jarige jongen werd in april 2019 naar de afdeling Genetica van het Changsha Maternal and Child Health Care Hospital verwezen vanwege ernstige groeistagnatie en een globale ontwikkelingsachterstand. Hij werd geboren bij gezonde, niet-bloeverwante ouders (lengte vader: 173 cm; lengte moeder: 160 cm). Er was geen familiegeschiedenis van soortgelijke aandoeningen of consanguïniteit, hoewel de grootmoeder aan moederszijde een voorgeschiedenis van diabetes mellitus had.
De perinatale voorgeschiedenis was opmerkelijk vanwege een bevalling bij 38 weken zwangerschap met een geboortegewicht van 2,5 kg. Hoewel het initiële klinische dossier dit geboortegewicht als normaal categoriseerde, komt dit overeen met ongeveer het 10e percentiel voor de zwangerschapsduur, wat consistent is met klein voor de zwangerschapsduur (SGA) in plaats van de ernstige intra-uteriene groeivertraging die gewoonlijk wordt waargenomen bij klassiek MOPD II. Vanaf de vroege kinderjaren vertoonde de patiënt een aanzienlijke postnatale groeifout met een groeisnelheid van slechts 2–3 cm/jaar. Op 7-jarige leeftijd (april 2019) was de lengte 103,5 cm (–4,04 SD), het gewicht 16,7 kg (<3e percentiel) en de occipitofrontale omtrek (OFC) 51,5 cm (Z-score: –1,2), volgens de Chinese National Growth Standards uit 2009 en leeftijd- en geslachtsspecifieke OFC-groeikaarten.
Skeletsurvey-radiografieën, waaronder anteroposterieure opnamen van de linkerhand en pols, werden in april 2019 gemaakt. Radiografische interpretatie door een kinderradioloog met behulp van de Greulich–Pyle atlas toonde een botleeftijd van 6 jaar aan bij een chronologische leeftijd van 7 jaar en 1 maand. De skeletsurvey leverde geen bewijs voor karakteristieke skeletafwijkingen van MOPD II op, zoals dysplasie van de femurnek, metafysaire verbreding of een gevorderde botleeftijd van de carpus. Magnetische resonantie imaging (MRI) van de hersenen toonde een normale hersenstructuur en myelinisatie zonder duidelijke misvormingen, wat hielp om andere syndromale oorzaken van ernstige groeistagnatie en neuro-ontwikkelingsachterstand uit te sluiten.
De patiënt vertoonde een vertraagde motorische en taalontwikkeling. Formeel cognitief onderzoek met de Wechsler Intelligence Scale for Children (WISC), uitgevoerd op een chronologische leeftijd van 7 jaar en 1 maand, resulteerde in een Full-Scale Intelligence Quotient (FSIQ) van 50. Volgens de Diagnostic and Statistical Manual of Mental Disorders, Fifth Edition (DSM-5), is deze score consistent met een licht tot matige verstandelijke beperking (licht: 50–69; matig: 35–49). Lichamelijk onderzoek toonde hypertelorisme, korte palpebrale fissuren, laaghangende oren en een brede neusbrug aan. Bij de initiële evaluatie werd geen evidente microcefalie vastgesteld. Een baseline 12-afleidingen elektrocardiogram toonde een grensgeval gecorrigeerd QT-interval (QTc) van 450 ms (Figuur 1A, B). De patiënt had geen voorgeschiedenis van syncope, palpitaties of gedocumenteerde aritmieën. Er was geen sprake van blootstelling aan QT-verlengende medicatie, de serumelektrolytconcentraties waren binnen de normale grenzen en de familieanamnese was negatief voor plotselinge hartdood of erfelijke aritmieën. Herhaald elektrocardiografisch onderzoek en een formeel consult bij de pediatrische cardiologie werden aanbevolen.
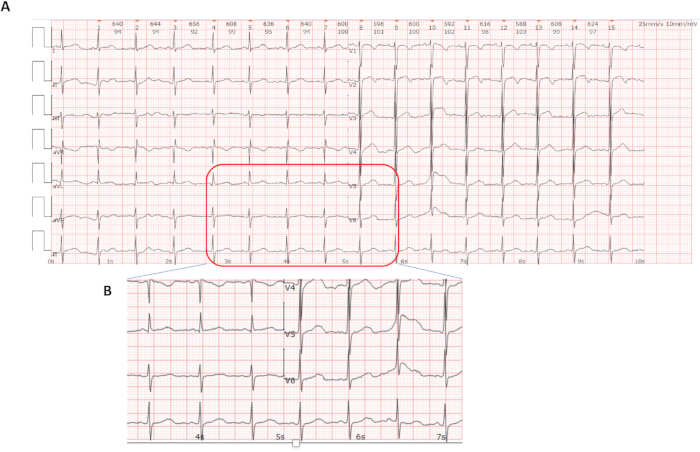
Afbeelding 1: Representatief elektrocardiogram (ECG) verkregen van de patiënt bij de initiële klinische evaluatie. (A) Standaard 12-afleidingen ECG geregistreerd bij een papiersnelheid van 25 mm/s en een kalibratie van 10 mm/mV. De registratie toont een normaal sinusritme met een hartslag van 97 beats/min. Het PR-interval meet 116 ms, de QRS-duur meet 78 ms, en het gecorrigeerde QT-interval (QTc), berekend met de formule van Bazett, meet 450 ms. (B) Vergroot beeld van afleidingen II, V5 en V6, waarbij de T-golfmorfologie en het QT-interval worden benadrukt. Opmerking: Het ECG representeert een enkele baseline-registratie verkregen tijdens de initiële klinische evaluatie. Klik hier om een grotere versie van deze afbeelding te bekijken.
Endocrien onderzoek bevestigde een vertraagde botleeftijd. Een groeihormoonprovocatietest toonde een normale piekrespons van het groeihormoon aan (12.39 ng/mL), waardoor groeihormoondeficiëntie als primaire oorzaak van de kleine gestalte werd uitgesloten. De schildklierfunctie was normaal (TSH: 1.76 mIU/L; FT4: 21.93 pmol/L), en een MRI-scan van de hypofyse toonde een normale morfologie (4.5 × 9.1 × 3.1 mm). Na deze evaluatie werd op 28 juli 2019 gestart met therapie met recombinant humaan groeihormoon (rhGH), samen met leefstijlinterventies, waaronder optimalisatie van eiwitinname in het dieet, regelmatige springoefeningen (bijv. touwtjespringen) en een verbeterde slaaphygiëne.
Whole-exome sequencing (WES), uitgevoerd met DNA uit perifeer bloed, identificeerde twee nieuwe missense-varianten in het PCNT-gen (NM_006031.5): c.5675A>G (p.Glu1892Gly) in exon 28 en c.9734G>T (p.Arg3245Ile) in exon 45. Beide varianten waren afwezig in belangrijke populatiedatabases (gnomAD, ExAC, de 1000 Genomes Project database en de China-specifieke Shenzhou Genome Database). In silico-voorspellingsinstrumenten gaven uiteenlopende resultaten. De c.5675A>G-variant werd voorspeld als schadelijk door SIFT en mogelijk schadelijk door PolyPhen-2 (CADD PHRED-score: 18.82), terwijl c.9734G>T werd voorspeld als getolereerd of goedaardig (CADD-score: 7.87). CNV-seq-analyse identificeerde geen pathogene kopie-aantalsvarianten (Figuur 2). Volgens de ACMG/AMP-richtlijnen werden beide varianten geclassificeerd als Varianten van Onbekende Betekenis (VUS). DNA-monsters van de ouders waren niet beschikbaar; daarom kon er geen segregatieanalyse worden uitgevoerd om de fase van de twee varianten te bepalen.
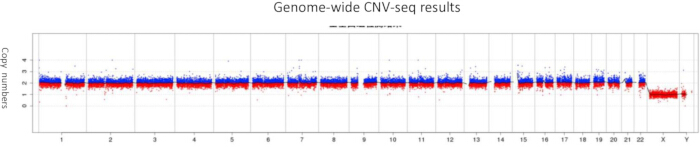
Figuur 2: Copy number variant sequencing (CNV-seq) analyse. Genoombrede CNV-seq plot gegenereerd op basis van perifeer bloed-DNA verkregen van de patiënt. De x-as vertegenwoordigt de genomische coördinaten (chromosomen 1–22, X en Y) en de y-as vertegenwoordigt de log2 read-depth ratio. Horizontale stippellijnen geven de drempelwaarden aan voor copy number gain (>0,3) en copy number loss (<–0,3). Er werden geen chromosomale aneuploidieën of pathogene copy number varianten boven de detectiedrempel van 100 kb geïdentificeerd. Klik hier om een grotere versie van deze figuur te bekijken.
Diagnose, beoordeling en plan:
Een uitgebreid klinisch, radiologisch, endocrinologisch, cardiologisch en genomisch onderzoek ondersteunde de diagnose van vermoedelijk PCNT-gerelateerd primordiaal dwerggroei met overlappende kenmerken van Microcephalisch Osteodysplastisch Primordiaal Dwerggroei Type II (MOPD II). De diagnostische beoordeling omvatte gestandaardiseerde antropometrische metingen, een neuro-ontwikkelingsevaluatie die een globale ontwikkelingsachterstand en een matige verstandelijke beperking aantoonde, een baseline 12-afleidingen elektrocardiogram, een skeletsurvey, een endocrinologische evaluatie, MRI-scans van de hersenen, copy number variant sequencing (CNV-seq) en whole-exome sequencing (WES) (Figuur 3). CNV-seq sloot pathogene copy number varianten en grote chromosomale abnormaliteiten uit, terwijl WES twee kandidaat-missense-varianten in het PCNT-gen identificeerde. Volgens de ACMG/AMP-richtlijnen werden beide varianten geclassificeerd als varianten van onbekende significantie (VUS). Omdat DNA-monsters van de ouders niet beschikbaar waren, kon er geen segregatieanalyse worden uitgevoerd om vast te stellen of de varianten in trans aanwezig waren, waardoor bevestiging van een recessieve moleculaire diagnose niet mogelijk was.
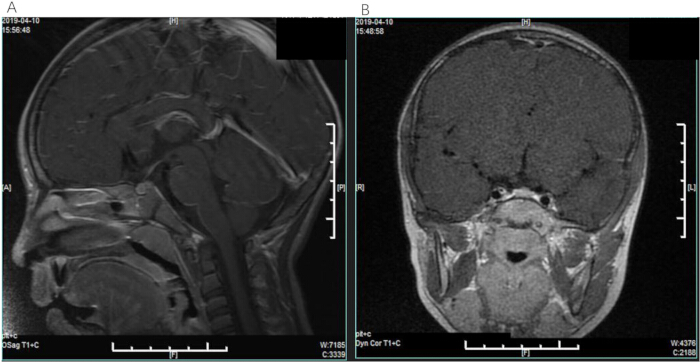
Figuur 3: Magnetische resonantie-imaging (MRI) van de hersenen die normale intracraniële bevindingen laat zien. (A) Sagittale T1-gewogen contrastversterkte opname die normale midline intracraniële structuren en de hersenstam laat zien zonder abnormale contrastversterking. (B) Coronale T1-gewogen contrastversterkte opname die een normaal hersenparenchym en sellaire regio laat zien zonder bewijs van een intracraniële massalaesie. Klik hier om een grotere versie van deze figuur te bekijken.
Na de initiële evaluatie werd op 28 juli 2019 gestart met een therapie met recombinant humaan groeihormoon (rhGH), samen met leefstijlinterventies, waaronder optimalisatie van eiwitinname in het dieet, regelmatige springoefeningen (bijv. touwtjespringen) en een verbeterde slaaphygiëne). Er werd genetische counseling geboden aan de familie met betrekking tot de huidige VUS-classificatie, het theoretische recurrentierisico dat gepaard gaat met een autosomaal recessieve aandoening en de beschikbare reproductieve opties, waaronder prenatale diagnostiek en preïmplantatie genetische testen.
Omdat er momenteel geen curatieve therapie beschikbaar is voor PCNT-gerelateerde aandoeningen, richt de langetermijnbehandeling zich op multidisciplinaire surveillance. Jaarlijkse magnetische resonantie-angiografie (MRA) van de hersenen, beginnend vanaf 5 jaar, werd aanbevolen voor patiënten met MOPD II vanwege het erkende risico op cerebrovasculaire complicaties, waaronder moyamoya-ziekte, in overeenstemming met gepubliceerde aanbevelingen voor vasculaire surveillance. Herhaalde 12-afleidingen elektrocardiografie en een formele pediatrische cardiologische evaluatie werden aanbevolen om vast te stellen of het borderline QTc-interval reproduceerbaar was. Farmacologische interventie was op het moment van evaluatie niet geïndiceerd, maar zou opnieuw worden overwogen bij het ontwikkelen van aanhoudende QTc-verlenging (>460 ms) of symptomatische aritmieën. Voortgezette endocriene follow-up, ontwikkelingsbeoordeling, logopedie, ergotherapie en geïndividualiseerde educatieve ondersteuning werden eveneens aanbevolen. Groeihormoontherapie moet voorzichtig blijven worden geëvalueerd vanwege de onzekere effectiviteit en de theoretische vasculaire risico's die zijn gemeld bij PCNT-gerelateerde aandoeningen.
Longitudinale follow-upgegevens waren niet beschikbaar omdat de patiënt na de initiële evaluatie in 2019 uit de follow-up is verdwenen. Bijgevolg kon subsequent endocrine monitoring, inclusief de beoordeling van de effectiviteit van rhGH en de concentraties van insuline-achtige groeifactor 1 (IGF-1), de ontwikkelingsvooruitgang, herhaald cardiologisch onderzoek en aanvullende genetische counseling, niet worden gedocumenteerd. Het klinische beloop op de lange termijn en de respons op de behandeling blijven daarom onbekend.
De diagnostische beoordeling werd beperkt door de onbeschikbaarheid van DNA-monsters van de ouders voor segregatieanalyse en het ontbreken van functionele studies om de biologische effecten van de geïdentificeerde PCNT-varianten te bepalen. Bijgevolg kon de fase van de twee varianten (cis versus trans) niet worden vastgesteld, kon samengestelde heterozygotie niet worden bevestigd, en blijven beide varianten geclassificeerd als varianten van onbekende significantie (VUS). Daarnaast kan whole-exome sequencing pathogene varianten in diepe intronische of regulatoire regio's niet uitsluiten; daarom kan whole-genome sequencing worden overwogen in toekomstige onderzoeken. Gezien het erkende risico op cerebrovasculaire en metabole complicaties geassocieerd met PCNT-gerelateerde aandoeningen, blijft langdurige multidisciplinaire surveillance aangewezen.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Deze studie is uitgevoerd in strikte overeenstemming met de Verklaring van Helsinki en is goedgekeurd door de Ethiekcommissie van het Changsha Hospital for Maternal & Child Health Care (goedkeuringsnummer CSSFYBJYEC-SOP-005-F07V2.0). Schriftelijke geïnformeerde toestemming is verkregen van de ouders van de patiënt voor zowel de deelname aan deze studie als voor de publicatie van klinische gegevens en bijbehorende afbeeldingen. Alle patiëntgegevens en afbeeldingen in dit manuscript zijn strikt gede-identificeerd om de privacy van de patiënt te beschermen. De gebruikte onderzoeksinstrumenten in dit protocol staan vermeld in de Tabel met Materialen.
1. Initiële klinische beoordeling en fenotypische karakterisering
- Antropometrische metingen werden verricht terwijl de patiënt blotevoets rechtop stond, gebruikmakend van gekalibreerde digitale stadiometers en elektronische weegschalen.
- Lengte en gewicht werden uitgezet tegen de Chinese National Growth Standards uit 2009 om de groeistatus te beoordelen. De occipitofrontale omtrek (OFC) werd gemeten met een niet-rekbare meetlint en uitgezet op leeftijd- en geslachtsspecifieke groeidiagrammen om microcefalie vast te stellen, gedefinieerd als een OFC onder –2 SD of onder het 3e percentiel.
- Een uitgebreid dysmorfologisch onderzoek werd uitgevoerd door een erkend klinisch geneticus om craniofaciale kenmerken te documenteren. De neurodevelopmentale beoordeling werd uitgevoerd met de Wechsler Intelligence Scale for Children (WISC).
- De Full-Scale Intelligence Quotient (FSIQ) werd berekend en geïnterpreteerd volgens de diagnostische criteria voor intellectuele beperkingen in de Diagnostic and Statistical Manual of Mental Disorders, Fifth Edition (DSM-5) (licht: 50–69; matig: 35–49; ernstig: 20–34; zeer ernstig: <20).
2. Cardiovasculaire en skeletale evaluatie
- Er werd een standaard 12-afleiding elektrocardiogram (ECG) gemaakt met een papiersnelheid van 25 mm/s en een kalibratie van 10 mm/mV. Het QT-interval werd handmatig gemeten in afleiding II en V5, en het gecorrigeerde QT-interval (QTc) werd berekend met de formule van Bazett (QTc = QT/√RR). QTc-verlenging werd gedefinieerd volgens pediatrische referentiewaarden als >440 ms bij mannen.
- Er werden röntgenfoto's gemaakt voor een skeletsurvey, inclusief anteroposterieure en laterale opnames van de linkerhand en pols. De botleeftijd werd beoordeeld door een pediatrisch radioloog met behulp van de Greulich–Pyle-atlas om de skeletrijping te evalueren en te screenen op skeletdysplasie.
3. Genetische diagnostische analyse
- Chromosomale copy number variant sequencing (CNV-seq) werd uitgevoerd met behulp van DNA uit perifeer bloed. Low-pass whole-genome sequencing werd uitgevoerd om chromosomale aneuploïdieën en pathogene copy-number varianten vast te stellen met een detectieresolutie groter dan 100 kb.
- Whole-exome sequencing (WES) werd uitgevoerd op genomisch DNA, geëxtraheerd uit leukocyten uit perifeer bloed met behulp van een commerciële DNA-extractiekit. Exome capture werd uitgevoerd met een commerciële exome capture kit, gevolgd door sequencing op een next-generation sequencing platform, waarbij 2 × 150 bp paired-end reads werden gegenereerd.
- Sequence reads werden uitgelijnd met het GRCh38/hg38 referentiegenoom met behulp van een gevalideerd alignment-algoritme, en variant calling werd uitgevoerd met een gevalideerde bioinformatica-pipeline.
- Kwaliteitscontrole-metrieken toonden een gemiddelde sequencing-diepte van meer dan 100×, waarbij meer dan 98% van de getargete exonen een dekking van ten minste 20× bereikte en de dekking van het PCNT-exon 99% overschreed.
- Sanger sequencing werd uitgevoerd om de aanwezigheid en zygositeit van de geïdentificeerde PCNT-varianten bij de proband te bevestigen. Vanwege het lange tijdsinterval sinds de initiële klinische evaluatie waren de oorspronkelijke Sanger sequencing chromatogrammen niet meer beschikbaar in de institutionele archieven.
- DNA-monsters van de ouders waren niet beschikbaar; daarom kon er geen segregatieanalyse worden uitgevoerd om de fase van de geïdentificeerde varianten te bepalen.
- Variantinterpretatie werd uitgevoerd volgens de 2015 ACMG/AMP-richtlijnen. De bioinformatica-workflow omvatte variantannotatie, beoordeling van de populatiefrequentie met behulp van gnomAD (v2.1.1), ExAC en de specifiek Chinese Shenzhou Genome Database, in silico pathogeniciteitsvoorspelling met behulp van SIFT, PolyPhen-2 en CADD (v1.6), evolutionaire conserveringsanalyse met behulp van PhyloP en multiz alignment (UCSC Genome Browser), en eiwitdomein-mapping met behulp van UniProt en de AlphaFold Protein Structure Database.
- Gepubliceerde literatuur en de ClinVar-database werden eveneens geraadpleegd om de definitieve variantclassificaties toe te kennen.
4. Kader voor differentiële diagnose
- Microcefalisch osteodysplastisch primordiaal dwerggroei type II (MOPD II; OMIM #210720) kreeg prioriteit vanwege ernstige groeistagnatie met prenatale onset, een verstandelijke beperking en kenmerkende craniofaciale eigenschappen, ondanks de afwezigheid van evidente microcefalie bij de initiële evaluatie (leeftijds- en geslachtscorrigerede OFC Z-score > –2 SD).
- Seckel-syndroom (OMIM #210600) werd overwogen, maar uitgesloten vanwege de afwezigheid van een vogelachtig gezichtsprofiel en de afwezigheid van pathogene of waarschijnlijk pathogene varianten in geassocieerde genen (bijv. ATR en CEP152) geïdentificeerd via analyse van de WES-dataset.
- Meier-Gorlin-syndroom (OMIM #224690) werd uitgesloten omdat patellaire aplasie of hypoplasie ontbrak en er geen pathogene of waarschijnlijk pathogene varianten werden geïdentificeerd in genen van het pre-replicatiecomplex (bijv. ORC1, ORC4, ORC6, CDC6, CDC45, GMNN en MCM5) tijdens analyse van de WES-dataset.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Uit uitgebreid klinisch onderzoek en genomische analyse kwam een moleculair en fenotypisch profiel naar voren dat consistent is met een vermoeden van PCNT-gerelateerd primordiaal dwerggroei. Whole-exome sequencing (WES) identificeerde twee nieuwe missense-varianten in het PCNT-gen (NM_006031.5): c.5675A>G (p.Glu1892Gly) in exon 28 en c.9734G>T (p.Arg3245Ile) in exon 45. Copy number variant sequencing (CNV-seq) identificeerde geen pathogene kopie-aantalvarianten of chromosomale aneuploïdieën bove...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Deze casus beschrijft een 7-jarige Chinese jongen met twee nieuwe missense-varianten in het PCNT-gen (c.5675A>G/p.Glu1892Gly en c.9734G>T/p.Arg3245Ile) die zich presenteerde met ernstige postnatale groeistagnatie (lengte 103,5 cm, –4,04 SD op 7-jarige leeftijd), een globale ontwikkelingsachterstand, een verstandelijke beperking (Full-Scale IQ = 50 op de Wechsler Intelligence Scale) en karakteristieke craniofaciale dysmorfie, maar waarbij verschillende canonieke kenmerken van klassieke MOPD II ontbraken. ...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs hebben niets te melden.
Dankbetuigingen
De auteurs danken de patiënt en zijn familie voor hun deelname aan deze studie en voor het geven van toestemming voor de publicatie van deze casusbeschrijving. De auteurs erkennen tevens het team klinische genetica van het Changsha Maternal and Child Health Care Hospital voor hun bijdragen aan de patiëntenzorg en fenotypische karakterisering, evenals het laboratoriumpersoneel van het Medical Genetics Center voor hun technische ondersteuning bij de whole-exome sequencing. Dit werk werd ondersteund door de National Natural Science Foundation of China (Grant No. 82301845) en de Hunan Provincial Natural Science Foundation (Grant No. 2024JJ40187). De financierende instanties hebben geen rol gespeeld in het studieontwerp, de gegevensverzameling, de data-analyse, de beslissing om te publiceren of de opstelling van het manuscript.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 12-afleidingen elektrocardiograaf | GE Healthcare | MAC 5500 HD (Software v2.0) | Cardiale evaluatie en QT-intervalmeting |
| ABI 3730xl Genetic Analyzer | Applied Biosystems | Firmware v3.0 | Sanger sequencing validatie |
| ANNOVAR | Children's Hospital of Philadelphia (CHOP) | v2021-02-01 | Variant-annotatie |
| BigDye Terminator v3.1 Cycle Sequencing Kit | Thermo Fisher Scientific | Cat. No. 4337456 | Sanger sequencing reacties |
| BWA-MEM | Broad Institute | v0.7.17 | Sequence alignment |
| ClinVar | National Center for Biotechnology Information (NCBI) | Geraadpleegd juni 2026 | Klinische variant-database |
| Combined Annotation Dependent Depletion (CADD) | University of Washington | v1.6 | In silico pathogeniteitsvoorspelling |
| Digitaal radiografiesysteem (DR) | Siemens Healthineers | Ysio Max (syngo.via v4.0) | Skeletsurvey en beoordeling van de botleeftijd |
| Ensembl Variant Effect Predictor (VEP) | EMBL-EBI | v104 | Variant-annotatie |
| GATK HaplotypeCaller | Broad Institute | v4.2.6.1 | Variant calling |
| Genome Aggregation Database (gnomAD) | Broad Institute | v2.1.1 / v3.1.2 | Populatiefrequentie-database |
| GRCh38/hg38 referentiegenoom | Genome Reference Consortium | Build 38, Patch 13 | Sequence alignment referentie |
| Low-pass whole-genome sequencing library preparation kit | Berry Genomics | Commercieel leverbaar | CNV-seq library preparatie |
| NovaSeq 6000 Sequencing System | Illumina | Reagent Kit v1.5 (300 cycli) | Whole-exome sequencing |
| PolyPhen-2 | Harvard Medical School | v2.3.10 | In silico pathogeniteitsvoorspelling |
| QIAamp DNA Blood Mini Kit | QIAGEN | Cat. No. 51104 | Extractie van genomisch DNA |
| SIFT | J. Craig Venter Institute | v5.2.2 | In silico pathogeniteitsvoorspelling |
| SureSelect Human All Exon V6 Kit | Agilent Technologies | Cat. No. G9904B | Exoom-capture en library preparatie |
Referenties
- Gharehdaghi EE, et al. Novel mutation in patients with microcephalic osteodysplastic primordial dwarfism type II (MOPD II). Metab Brain Dis. 2024;40(1):18.
- Bober MB, Jackson AP. Microcephalic osteodysplastic primordial dwarfism, type II: a clinical review. Curr Osteoporos Rep. 2017;15(2):61-69.
- Rauch A, et al. Mutations in the pericentrin (PCNT) gene cause primordial dwarfism. Science. 2008;319(5864):816-19.
- Willems M, et al. Molecular analysis of pericentrin gene (PCNT) in a series of 24 Seckel/microcephalic osteodysplastic primordial dwarfism type II (MOPD II) families. J Med Genet. 2010;47(12):797-802.
- Jurca AD, et al. Clinical challenges in diagnosing primordial dwarfism: insights from a MOPD II case study. Medicina (Kaunas). 2024;60(11):1906.
- Retterer K, et al. Clinical application of whole-exome sequencing across clinical indications. Genet Med. 2016;18(7):696-704.
- Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-64.
- Watanabe S, et al. Centriole-independent mitotic spindle assembly relies on the PCNT-CDK5RAP2 pericentriolar matrix. J Cell Biol. 2020;219(12):e202006010.
- Kim J, Kim J, Rhee K. PCNT is critical for the association and conversion of centrioles to centrosomes during mitosis. J Cell Sci. 2019;132(6):jcs225789.
- Duker AL, et al. Microcephalic osteodysplastic primordial dwarfism type II is associated with global vascular disease. Orphanet J Rare Dis. 2021;16(1):231.
- Majumder S, et al. Pericentrin deficiency in smooth muscle cells augments atherosclerosis through HSF1-driven cholesterol biosynthesis and PERK activation. JCI Insight. 2023;8(21):e173247.
- Steinfeldt J, Becker R, Vergarajauregui S, Engel FB. Alternative splicing of pericentrin contributes to cell-cycle control in cardiomyocytes. J Cardiovasc Dev Dis. 2021;8(8):87.
- Waich S, et al. Novel PCNT variants in MOPD II with attenuated growth restriction and pachygyria. Clin Genet. 2020;98(3):282-7.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.