In deze dubbelblinde, placebogecontroleerde studie werd de effectiviteit van 12 weken monotherapie met Weishen Decoction geëvalueerd bij 72 ouderen met osteoporose en een niertrang-deficiëntie. De uitkomstmaten omvatten de respons op het traditionele Chinese geneeskundige syndroom, lage rugpijn, botmineraaldichtheid, botomzetlingsmarkers en veiligheid. De bevindingen bieden een voorlopige basis voor verdere, grotere en langere bevestigende klinische studies.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Onderzoeksartikel
Veiligheid en effectiviteit van Weishen-decoctum bij oudere patiënten met osteoporose en nier-Yang-deficiëntie: een gerandomiseerde studie
In dit artikel
Samenvatting
Samenvatting
Deze studie beschreef het protocol en evalueerde de veiligheid en de voorlopige effectiviteit van monotherapie met Weishen Decoction. In deze gerandomiseerde, dubbelblinde, placebocontroleerde trial werden 72 geschikte patiënten (leeftijd 60–80 jaar) geïncludeerd, die in een verhouding van 1:1 werden toegewezen aan het ontvangen van Weishen Decoction-granulaten of een placebo gedurende 12 weken. Geen conventionele achtergrondmedicatie tegen osteoporose (inclusief calcium of vitamine D) was toegestaan. Het primaire uitkomstmaten was de totale effectieve ratio op basis van de reductie van de Traditionele Chinese Geneeskunde (TCM) syndroomscore (≥30% reductie gebruikmakend van de visuele analoge schaal (VAS) voor rugpijn, botmineraaldichtheid (BMD) van de lumbale wervelkolom en femurhals, en serummarkers voor botmetabolisme (procollageen type I N-terminaal propeptide (PINP), C-terminaal telopeptide van type I collageen (β-CTX), osteocalcine (OC))). Veiligheid werd beoordeeld via laboratoriumtesten en monitoring van bijwerkingen. Alle 72 patiënten voltooiden de trial. Het protocol-gedefinieerde primaire uitkomstmaten toonde een hogere totale effectieve ratio bij Weishen Decoction vergeleken met placebo (66,7% vs. 41,7%; P < 0,05). Exploratieve BMD-bevindingen suggereerden een verschil tussen de groepen in de verandering van de BMD van de femurhals (P < 0,05), terwijl veranderingen in de BMD van de lumbale wervelkolom niet significant verschilden. Gezien de behandelduur van 12 weken zijn deze BMD-resultaten voorlopig en dienen ze ter genereren van hypothesen. Er traden geen ernstige bijwerkingen op in beide groepen. Deze trialresultaten tonen aan dat een kuur van 12 weken monotherapie met Weishen Decoction haalbaar en veilig is bij deze populatie. De waargenomen verbeteringen in TCM-symptomen en pijn, samen met suggestieve veranderingen in de BMD van de femurhals, rechtvaardigen verdere langdurige confirmatieve trials.
Inleiding
Osteoporose is een systemische skeletziekte die wordt gekenmerkt door een verminderde botmassa, verslechtering van de botmicroarchitectuur en een verhoogde botfragiliteit. Osteoporotische fracturen verhogen de invaliditeit en mortaliteit onder ouderen aanzienlijk1,2,3. Door de versnellende wereldwijde vergrijzing is osteoporose een ernstig volksgezondheidsprobleem geworden4. In China is de prevalentie van osteoporose bij personen van 60 jaar of ouder zo hoog als 32%, wat leidt tot een aanzienlijke en toenemende klinische en socio-economische last.
Momenteel omvatten de belangrijkste behandelstrategieën voor seniele osteoporose (SOP) in de moderne geneeskunde suppletie van calcium en vitamine D, het gebruik van antirresorptieve geneesmiddelen (zoals bisfosfonaten, monoklonale antilichamen die zich richten op RANKL) en anabole middelen5,6. Hoewel deze therapieën de botmineraaldichtheid (BMD) effectief kunnen verhogen en het risico op fracturen kunnen verminderen, zijn er bij langdurig gebruik nog steeds talrijke uitdagingen. Bisfosfonaten kunnen bijvoorbeeld leiden tot osteonecrose van de kaak of atypische femurfracturen7, terwijl middelen zoals teriparatide en denosumab beperkt worden door hoge kosten en potentieel snel botverlies na het staken van de behandeling8. Daarom is het verkennen van veiligere, economischere en geschiktere alternatieven of aanvullende therapieën voor langetermijnbeheer van groot klinisch belang.
De traditionele geneeskunde categoriseert osteoporose vaak onder de noemer "botverwelking" (Gu Wei) of "botverwelking" (Gu Ku). De Su Wen · Wei Lun stelt: "De nier beheerst de botten en het merg... Wanneer de nier-qi heet is, kan de lumbale wervelkolom niet worden opgetild, verwelken de botten en neemt het merg af, wat leidt tot botverwelking," waarbij nierdeficiëntie als de kern van de pathogenese wordt vastgesteld9. De nier slaat essentie op, beheerst de botten en genereert merg. De verwarmende en voortstuwende functies van de primordiale yang binnen de nier zijn essentieel voor sterke botten en een gebalanceerd metabolisme. Een deficiëntie van de nier-yang leidt tot onvoldoende essentie en bloed, ondervoeding van het merg en botten die onvoldoende gevoed en verzwakt zijn, waardoor ze fragiel worden. Klinische manifestaties omvatten vaak koude pijn in de lumbale wervelkolom, stijfheid en zwakte, koudeaversie en koude ledematen10. Daarom is het verwarmen en tonificeren van de nier-yang een belangrijk principe geworden in de TCM voor het voorkomen en behandelen van osteoporose bij deficiëntie van de nier-yang11.
Weishen-decoct (ook bekend als Weishen-pil) vindt zijn oorsprong in Liu Wansu's Suwen Bingji Qiyi Bao Ming Ji uit de Jin-dynastie, oorspronkelijk geïndiceerd voor "beperking van de lever en nieren die de milt beïnvloedt, slechte spijsvertering en lage rugpijn die het opstaan verhindert11.". De formule gebruikt Eucommia-bast (Du Zhong) en Psoralea-vrucht (Bu Gu Zhi) als de hoofdkruiden om de nieren te verwarmen, yang te versterken en pezen en botten te verstevigen; Dodderzaad (Tu Si Zi), Fenugreek (Hu Lu Ba) en Cyathula-wortel (Chuan Niu Xi) als ondersteunende kruiden om de lever en nieren te tonificeren en wind-vochtigheid te verdrijven; ondersteund door Saposhnikovia-wortel (Fang Feng), Dioscoreae hypoglaucae rhizoma (Bi Xie), Tribulus-vrucht (Bai Ji Li) en Kaneelbast (Rou Gui) om wind-vochtigheid te verdrijven, de onderste jiao te bevoordelen, de lever te kalmeren en yang te bedwingen, en de kanalen te verwarmen en te ontblokkeren. Samen worden deze kruiden traditioneel beschouwd als synergetisch werkend om nier-yang te verwarmen en tonificeren en essentie aan te vullen om de botten te versterken. Voorlopige dierproeven hebben aangetoond dat Weishen-decoct het botmetabolisme kan verbeteren en botvorming kan bevorderen door signaalpaden te moduleren, waaronder TGF-β/Smad2 en MAPK12. In de klinische praktijk wordt deze formule echter het meest gebruikt in combinatie met westerse geneeskunde. Er is een gebrek aan hoogwaardig, strikt ontworpen klinisch onderzoeksbewijs om de effectiviteit en veiligheid ervan als monotherapie bij seniele osteoporose door nier-yang-deficiëntie te ondersteunen.
Om de positionering van monotherapie met Weishen Decoction te verduidelijken, vergelijkt dit artikel deze met gangbare klinische interventies. Conventionele farmacotherapie omvat hoofdzakelijk bisfosfonaten, denosumab en teriparatide, die met of zonder calcium- en vitamine D-supplementen kunnen worden gebruikt. Deze schema's kunnen het fractuurrisico effectief verminderen en leveren een betrouwbare langetermijneffectiviteit, maar ze hebben aanzienlijke nadelen. Ze kunnen ernstige bijwerkingen veroorzaken, zoals osteonecrose van de kaak en atypische femurfracturen, en zijn geassocieerd met hoge kosten en een slechte verdraagbaarheid bij sommige oudere patiënten. Daarnaast treedt er vaak snel botverlies op na het staken van denosumab. Hoewel supplementatie met alleen calcium en vitamine D veilig en betaalbaar is, heeft dit een beperkt effect op de fractuurpreventie bij ouderen met een adequate vitamine D-status5,6. Het is louter een adjuvante therapie en geen ziekte-modificerende behandeling.
Een andere veelvoorkomende benadering is gecombineerde therapie met Chinese kruidenformules en conventionele farmacotherapie, wat helpt bij het verlichten van klinische symptomen en het verlagen van de dosering van westerse medicijnen. Desalniettemin worden dergelijke add-on-ontwerpen beïnvloed door achtergrondbehandelingen, waardoor het onmogelijk is om het onafhankelijke therapeutische effect van kruidengeneesmiddelen vast te stellen. Bovendien ontbreekt het bij de meeste relevante studies aan strikte blindering, placebocontrole en gestandaardiseerde criteria voor de differentiatie van TCM-syndromen. Om deze reden blijft de werkelijke effectiviteit van nierversterkende kruidenformules, waaronder Weishen Decoction, wanneer deze alleen worden gebruikt, onduidelijk. Er is daarom een dringende klinische behoefte om te verifiëren of gestandaardiseerde Chinese kruidenformules als effectieve monotherapieën kunnen dienen, waardoor een alternatief wordt geboden voor patiënten die de voorkeur geven aan zuivere TCM-behandeling of contra-indicaties hebben voor conventionele westerse medicatie.
Deze studie hanteert een placebo-gecontroleerd monotherapie-ontwerp zonder suppletie van calcium en vitamine D om de volgende redenen. Ten eerste maakt dit een onbevooroordeelde beoordeling mogelijk van de op zichzelf staande effectiviteit van Weishen Decoction, terwijl verstorende factoren door achtergrondbehandelingen worden geëlimineerd. Ten tweede zijn er nog geen hoogwaardige klinische trials die de onafhankelijke effecten van Weishen Decoction in deze patiëntenpopulatie hebben bevestigd, en een placebo-gecontroleerd ontwerp kan het meest rigoureuze bewijs leveren. Ten derde werd het onthouden van calcium en vitamine D, gezien de interventieperiode van 12 weken en de nauwe monitoring gedurende de trial, als ethisch acceptabel beschouwd binnen de geschiktheidscriteria en monitoringprocedures van de studie. Dit ontwerp is erop gericht een cruciale klinische vraag te beantwoorden: kan monotherapie met Weishen Decoction de klinische symptomen, de ernst van de pijn, het botmetabolisme en de botmineraaldichtheid verbeteren bij oudere patiënten met seniele osteoporose van het kidney-yang-deficiency patroon?
Deze studie is bedoeld om het gat in het onderzoek te vullen. Voor zover wij weten, is dit de eerste klinische trial die de effectiviteit en veiligheid evalueert van Weishen Decoction, gebruikt als monotherapie (zonder conventionele medicatie tegen osteoporose), bij seniele osteoporose met een patroon van nier-yang-deficiëntie. De bevindingen zullen preliminaire bewijslast leveren ter ondersteuning van de precieze klinische toepassing van deze formule en een basis vormen voor het ontwerp van daaropvolgende bevestigende klinische trials.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Deze studie werd uitgevoerd in overeenstemming met de principes van de Verklaring van Helsinki. De studie is goedgekeurd door de ethische commissie van het Xuzhou Central Hospital (goedkeuringsnummer XZXY-LK-20230320-037). De trial is geregistreerd in het National Medical Research Registration System (Nr.: MR-32-23-014328).
Studieopzet
Dit was een prospectieve, enkelcentrische, gerandomiseerde, dubbelblinde, placebogecontroleerde klinische trial die was ontworpen om de klinische werkzaamheid en veiligheid van monotherapie met Weishen Decoction bij seniele osteoporose met nier-yang-deficiëntie te evalueren.
Werving en inschrijving
Deelnemers werden geworven vanuit de polikliniek van de Afdeling Orthopedie en TCM van het Xuzhou Central Hospital tussen april 2023 en september 2024. Een onderzoekscoördinator screende dagelijks de elektronische medische dossiers op patiënten in de leeftijd van 60–80 jaar met diagnostische codes voor osteoporose (M80–M81) en symptomen van rugpijn, stijfheid en zwakte in de taille en knieën. Potentieel geschikte patiënten werden vervolgens telefonisch benaderd aan de hand van een gestandaardiseerd script waarin het doel van de studie werd uitgelegd, samen met het 12-weekse, dubbelblinde, placebogestuurde ontwerp, de afwezigheid van calcium- of vitamine D-suppletie als basisbehandeling en de beschikbaarheid van noodbehandeling indien nodig. Patiënten die geïnteresseerd bleven, kregen een afspraak voor een screeningsbezoek. Tijdens de screening werd van alle deelnemers schriftelijke geïnformeerde toestemming verkregen voordat er studie-specifieke procedures werden uitgevoerd. Er werd een screeningslogboek bijgehouden om alle benaderde patiënten, de redenen voor uitsluiting en degenen die deelname weigerden te registreren. Na toestemming werd een nuchtere bloedafname uitgevoerd om serum 25‑hydroxyvitamine D₃ (een concentratie ≥20 ng/mL was vereist voor inclusie), calcium, fosfor en botomzettingsmarkers (PINP, β‑CTX, OC) te meten met een geautomatiseerde biochemische analyzer. Een dual-energy X-ray absorptiometry (DXA)-apparaat werd gebruikt om de botmineraaldichtheid van de lumbale wervelkolom (L1–L4) en de linker femurhals te meten. De TCM-syndroomdifferentiatie werd onafhankelijk uitgevoerd door twee behandelend TCM-artsen met behulp van een gestandaardiseerd case report form (CRF); eventuele onenigheid werd opgelost door overleg met een derde senior TCM-arts. Alle inclusie- en exclusiecriteria werden gecontroleerd aan de hand van een vooraf gedrukte checklist. Geschikte deelnemers kregen vervolgens een afspraak voor een nulmeting binnen 7 dagen vóór de randomisatie.
Berekening van de steekproefgrootte
De steekproefomvang werd berekend op basis van de primaire uitkomstmaat—de totale effectiviteitsgraad (dichotome uitkomst). Volgens twee eerder gepubliceerde meta-analyses van TCM-interventies voor primaire osteoporose13,14, varieerden de gerapporteerde totale effectiviteitsgraden (gebaseerd op de reductie van de TCM-syndroomscore) voor nierversterkende kruidenformules van ongeveer 60% tot 75% in de behandelgroepen en van 35% tot 50% in de placebo- of controlegroepen. Op basis van deze schattingen werd uitgegaan van effectiviteitsgraden van 66% voor de Weishen Decoction-groep en 40% voor de placebogroep. Met een tweezijdige α = 0.05 en β = 0.20 (power = 80%) werd de schatting van de steekproefomvang voor het vergelijken van twee onafhankelijke proporties uitgevoerd met gespecialiseerde software voor steekproefberekeningen. De volgende parameters werden ingevoerd: p1 = 0.66, p2 = 0.40, α = 0.05, power = 0.80, allocatieratio N2/N1 = 1. De berekening gaf aan dat 33 patiënten per groep nodig waren. Rekening houdend met een uitvalpercentage van ongeveer 10%, werd uiteindelijk een totale steekproefomvang van 72 patiënten vastgesteld, met 36 patiënten per groep. De output van de software en de analyse-instellingen werden als PDF opgeslagen en bewaard in het trial master file.
Randomisatie en blindering
Er werd gebruikgemaakt van een gestratificeerde blokrandomisatiemethode. De stratificatiefactoren waren leeftijdsgroep (60–70 jaar vs. 71–80 jaar) en geslacht (man vs. vrouw). Er werd een vaste blokgrootte van 4 gehanteerd. Een onafhankelijke statisticus, die niet betrokken was bij de werving van deelnemers, de behandeling of de evaluatie van de effectiviteit, gebruikte randomisatiesoftware om de toewijzingsvolgorde te genereren. De volgende procedure werd gevolgd: (1) er werd een nieuwe lege dataset aangemaakt met 72 rijen; (2) de stratificatievariabelen (leeftijdsgroep en geslacht) en een sequentieel deelnemers-ID (1–72) werden ingevoerd; (3) binnen elk stratum werd een uniform willekeurig getal tussen 0 en 1 gegenereerd; (4) deelnemers werden gesorteerd per stratum en op basis van het willekeurige getal; (5) binnen elk blok van grootte 4 werden de eerste twee toegewezen aan Weishen Decoction (code A) en de volgende twee aan placebo (code B); (6) de definitieve toewijzingstabel werd geprint. De willekeurige volgorde werd geprint en verzegeld in opeenvolgend genummerde ondoorzichtige enveloppen. Deze enveloppen werden bewaard in een afgesloten kast in de centrale apotheek van het ziekenhuis, uitsluitend toegankelijk voor de verstrekkende apotheker, die niet betrokken was bij andere trialprocedures. Na inschrijving en nulmeting wees de onderzoekscoördinator het volgende beschikbare deelnemers-ID toe (in oplopende volgorde) en haalde de bijbehorende envelop op uit de apotheek. De envelop werd pas door de apotheker geopend nadat de deelnemer alle nulmetingen had voltooid en de geschiktheid was bevestigd. De apotheker bereidde vervolgens de studiemedicatie voor volgens de toewijzingscode en legde de toewijzing vast in een beveiligd toewijzingslogboek (bewaard in een apart afgesloten dossier). De studiemedicijnen (Weishen Decoction-granulaat en de bijbehorende placebo) waren identiek in uiterlijk, geur, verpakking en gewicht (elk zakje woog ongeveer 12,05 g). De apotheek bereidde voor elke deelnemer een voorraad studiemedicatie voor 4 weken voor op basis van de randomisatie-envelop. Voor elke deelnemer werd een set gelabelde houders (één per interval van 4 weken) gevuld met de toegewezen zakjes. Elk etiket op de houder bevatte het deelnemers-ID, het nummer van de houder (bijv. W1, W2, W3 voor weken 1–4, 5–8, 9–12) en de instructie "Neem tweemaal daags één zakje na de maaltijden." In een apart uitgifte-logboek werden het deelnemers-ID, het nummer van de houder, het aantal verstrekte zakjes (28 per houder), de datum van uitgifte en de initialen van de verstrekkende apotheker geregistreerd. Het logboek werd ondertekend en gedateerd door zowel de apotheker als een tweede onafhankelijke apothekersassistent die het aantal zakjes verifieerde. Deelnemers, klinische onderzoekers (verantwoordelijk voor inschrijving, behandeling en follow-up), effectiviteitsevaluatoren en data-statistici waren allen geblinderd voor de groepsindeling, die geheim bleef tot de database-lock en de voltooiing van de vooraf vastgestelde analyses. Tijdens de studie hebben geen ongeplande onblindingsgebeurtenissen plaatsgevonden.
Diagnostische criteria
De westerse medische diagnose van osteoporose was gebaseerd op de Guidelines for the Diagnosis and Treatment of Primary Osteoporosis (2022)15. Dual‑energy X‑ray absorptiometry werd gebruikt om de botmineraaldichtheid van de lumbale wervelkolom (L1–L4) of de femurhals te meten, waarbij een T‑score ≤−2.5 werd gehanteerd om de diagnose te bevestigen16. De TCM-diagnostische criteria voor het nier-yang-deficiëntiepatroon volgden de Expert Consensus on TCM for Prevention and Treatment of Primary Osteoporosis (2020)16. De belangrijkste symptomen waren koude pijn in de rug en taille, en stijfheid en zwakte van de taille en knieën. Secundaire symptomen omvatten koudeaversie en een voorkeur voor warmte (verergerd door kou), evenals frequente mictie of nocturie. Bevindingen aan de tong en pols omvatten een bleke, gezwollen tong met een witte, glibberige beslag en een diepe, draadvormige of trage pols. Voor de diagnose waren alle hoofdsymptomen vereist, plus ten minste één secundair symptoom, in combinatie met het tong- en polsbeeld. Elk symptoom werd gekwantificeerd om een totale TCM-syndroomscore te berekenen. Volgens de Expert Consensus on TCM for Prevention and Treatment of Primary Osteoporosis (2020)17 werden hoofdsymptomen (koude pijn in de rug en taille, stijfheid en zwakte van de taille en knieën) gescoord op een schaal met vier niveaus: 0, 2, 4 of 6 (0 = geen, 2 = mild, 4 = matig, 6 = ernstig), waarbij de ernst van de koude pijn in de rug en taille werd gekoppeld aan VAS-scores (mild: 1–3; matig: 4–6; ernstig: 7–10). Secundaire symptomen (beperkte lumbale mobiliteit, koudeaversie en voorkeur voor warmte, frequente mictie of nocturie) werden gescoord op een 0–1–2–3 schaal (0 = geen, 1 = mild, 2 = matig, 3 = ernstig). Alle beoordelaars werden getraind op basis van deze criteria en er werd een pilottest uitgevoerd bij 10 patiënten vóór de studie om interbeoordelaarsconsistentie te waarborgen (intraclass correlatiecoëfficiënt ≥0.85).
Inclusie-, exclusie- en uitstapscriteria
De inclusiecriteria waren: leeftijd 60–80 jaar; voldoen aan de bovengenoemde westerse medische diagnostische criteria en de criteria voor het TCM-patroon van nier-yang-deficiëntie; geen gebruik van geneesmiddelen die het botmetabolisme beïnvloeden (bijv. bisfosfonaten, teriparatide, denosumab) binnen 3 maanden vóór inschrijving; stabiele vitale functies, een helder bewustzijn, het vermogen om mee te werken aan schaalbeoordelingen en follow-up; en vrijwillige deelname met ondertekende geïnformeerde toestemming. De exclusiecriteria waren: secundaire osteoporose (bijv. hyperparathyreoïdie, syndroom van Cushing, langdurig gebruik van glucocorticoïden); comorbide ernstige primaire aandoeningen van het hart, de lever, de nieren of het bloed, of maligne tumoren; een geschiedenis van overgevoeligheid of een bekende allergie voor een ingrediënt van het studiegeneesmiddel; comorbide lumbale compressiefracturen, ernstige spinale deformiteiten, of een geschiedenis van gewrichtsvervanging die de nauwkeurigheid van de BMD-meting beïnvloedt; een cognitieve of psychiatrische aandoening die geïnformeerde toestemming of het voltooien van de studieprocedures in de weg stond; en gelijktijdige deelname aan een andere klinische studie. De criteria voor stopzetting en uitsluiting waren: het optreden van ernstige bijwerkingen die volgens de onderzoeker een voortzetting uitsluiten; slechte therapietrouw van de deelnemer (medicatietrouw <80% of uitval tijdens de follow-up); intrekking van de toestemming; en het optreden van klinische gebeurtenissen die een standaardbehandeling en dringende interventie tijdens de studie vereisten.
Behandelingsmethoden
Deze studie omvatte geen conventionele farmacotherapie (achtergrondbehandeling: calcium en vitamine D). Deelnemers kregen ofwel Weishen Decoction of een bijpassend placebo om de onafhankelijke werkzaamheid ervan te beoordelen. De Weishen Decoction-groep kreeg oraal Weishen Decoction-granulaat (geproduceerd door een Chinees farmaceutisch bedrijf; Batch No.: 20240217). De granulaat werd vervaardigd via een gestandaardiseerd proces van waterextractie en sproeidrogen. Het dagelijkse equivalent aan ruwe kruiden (totaal 111 g) leverde na het sproeidrogen ongeveer 20,5 g extract op. Na toevoeging van dextrine (15% w/w) was het totale dagelijkse gewicht van het granulaat ongeveer 24,1 g, gelijk verdeeld over twee zakjes (elk bevattende ongeveer 12,05 g granulaat, equivalent aan 55,5 g ruwe kruiden en 10,25 g droog extract per zakje). Deelnemers losten één zakje op in 150–200 mL warm water en consumeerden dit na het ontbijt en opnieuw na het diner. De controlegroep kreeg oraal bijpassende placebogranulaat die identiek waren in uiterlijk, kleur, geur en smaak (Batch No.: 20240211; gemaakt van dextrine, karamel en voedingskleurstof, zonder farmacologische activiteit), identiek verpakt en met hetzelfde doseringsschema. De behandelduur voor beide groepen was 12 weken. Gedurende de behandelperiode van 12 weken werden de patiënten gemonitord in week 4, 8 en 12. Elke deelnemer bij wie een nieuwe fragiliteitsfractuur optrad, een significante verergering van rugpijn die de mobiliteit beperkte, of een klinisch relevante achteruitgang in de functionele status, zou uit de studie worden verwijderd en worden doorverwezen voor standaardbehandeling van osteoporose. Dergelijke uitval is niet voorgekomen.
Monitoring van therapietrouw
Therapietrouw werd beoordeeld met een gecombineerde methode van zakjestelling en een patiëntendagboek. Een voorraad voor 4 weken bij tweemaal daags gebruik zou normaal gesproken 56 zakjes moeten bevatten. De deelnemers kregen de instructie om bij elk follow-upbezoek (week 4, 8 en 12) alle zakjes, zowel gebruikte als ongebruikte, in te leveren. Bij elk bezoek telde het studiepersoneel de ingeleverde zakjes en werd dit aantal genoteerd op een gestandaardiseerd therapietrouwlogboek.
De therapietrouw voor elk interval werd als volgt berekend:
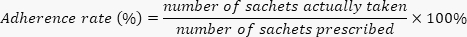
waarbij "aantal daadwerkelijk ingenomen zakjes" was afgeleid uit (zakjes afgeleverd bij vorig bezoek) − (zakjes geretourneerd bij huidig bezoek).
Elke deelnemer kreeg ook een papieren dagboek om de datum en het tijdstip van elke inname van het zakje te registreren. De dagboeken werden bij elk follow-upbezoek gecontroleerd en ondertekend door de studiecoördinator. Verschillen tussen de dagboeknotities en het aantal gebruikte zakjes werden opgelost via interviews met de deelnemers; indien dit niet lukte, werd de meest conservatieve schatting gebruikt. Een therapietrouw van ≥80% over de gehele periode van 12 weken werd als acceptabel beschouwd. Deelnemers met een therapietrouw <80% in week 4 of week 8 kregen aanvullende begeleiding; als de therapietrouw bij het volgende bezoek nog steeds <80% was, werden zij als niet-compliant beschouwd en uitgesloten van de per-protocolanalyse (maar werden zij nog steeds gevolgd voor de veiligheid en opgenomen in de intention-to-treatanalyse). Na een gemiste dosis kregen de deelnemers de instructie om de volgende dosis niet te verdubbelen, maar om het reguliere schema te hervatten.
Observatiemaatstaven en evaluatiemethoden
Het primaire uitkomstpunt was de totale effectiviteitsgraad, gedefinieerd als de afname van de TCM-syndroomscore. TCM-syndroomscores werden beoordeeld vóór de behandeling en na 12 weken behandeling. Met gebruik van de Nimodipine-methode ([(baseline score − score na behandeling) / baseline score] × 100%) werd "uitgesproken effectief" gedefinieerd als een afname van de syndroomscore van ≥70%, "effectief" als 30% ≤ afnamegraad <70%, en "niet effectief" als een afnamegraad <30%. De totale effectiviteitsgraad werd berekend als (aantal deelnemers geclassificeerd als uitgesproken effectief of effectief) / totaal aantal gevallen × 100%. Belangrijke secundaire uitkomstpunten waren de verandering in de totale TCM-syndroomscore (continue variabele) en de verandering in de intensiteit van lage rugpijn gemeten met de Visuele Analoge Schaal (VAS, schaal 0–10)17. Exploratieve secundaire uitkomstpunten omvatten veranderingen in de botmineraaldichtheid (BMD) van de lumbale wervelkolom en de collum femoris, veranderingen in serummarkers voor botmetabolisme (PINP, β‑CTX, OC, Ca, P, 25(OH)D₃, bot-specifiek alkalisch fosfatase (BALP)) en veiligheidsindices. De BMD werd gemeten met een DXA-apparaat door dezelfde gecertificeerde technicus, die geblindeerd was voor de groepsindeling, bij baseline (binnen 7 dagen vóór randomisatie) en tijdens het follow-upbezoek na de behandeling (binnen 12 weken na voltooiing van de behandeling)4,19. Nuchtere veneuze bloedafnames werden uitgevoerd vóór de behandeling en na 12 weken voor de meting van botmetabolismemarkers met een geautomatiseerde elektrochemiluminescentie-immunoanalyzer. De veiligheid werd beoordeeld via continue monitoring van bijwerkingen (AE); geplande laboratoriumtests (volledig bloedbeeld, urineanalyse, lever- en nierfunctietests, elektrocardiografie (ECG)) bij baseline en in week 12; en lichamelijk onderzoek bij elk bezoek (week 4, 8 en 12). Alle AE's werden verzameld via spontane rapportage en actieve bevraging bij elk bezoek. De ernst werd gegradeerd met de
Common Terminology Criteria for Adverse Events (CTCAE).
Klinische veiligheidsinstructies en stopregels
Een onafhankelijke Data and Safety Monitoring Board (DSMB), bestaande uit een klinisch farmacoloog, een geriater en een biostatisticus, kwam elke 6 weken bijeen om alle veiligheidsgegevens te beoordelen. De volgende veiligheidsregels waren vooraf vastgesteld. Elk ernstig bijwerking (SAE)—gedefinieerd als overlijden, een levensbedreigende gebeurtenis, initiële of verlengde ziekenhuisopname, aanhoudende of aanzienlijke invaliditeit, of een aangeboren afwijking, of verlenging van een bestaande ziekenhuisopname, aanhoudende of significante invaliditeit, of een aangeboren afwijking—moest binnen 24 uur aan de ethische commissie en binnen 48 uur aan de DSMB worden gemeld. Ontblinding van de betreffende deelnemer kon door de hoofdonderzoeker worden uitgevoerd, alleen als kennis van de behandeltoewijzing essentieel werd geacht voor het patiëntenmanagement. De ontblindingsprocedure werd beheerd door de centrale apotheek, die de allocatiecode bewaarde in een verzegelde envelop. Als een SAE werd beoordeeld als mogelijk, waarschijnlijk of gerelateerd aan het studiegeneesmiddel, zou de DSMB aanbevelen om de betreffende deelnemer stop te zetten en, indien er meerdere soortgelijke SAE's optraden, de gehele trial op te schorten. Bij niet-ernstige bijwerkingen kon de behandeling worden voortgezet naar discretionair inzicht van de onderzoeker; als een bijwerking aanhoudend ongemak veroorzaakte of matig tot ernstig werd (graad 2 of hoger) en niet binnen 7 dagen oploste, kon de onderzoeker de deelnemer uit de studie intrekken. De trial zou voortijdig worden gestopt als (i) twee of meer SAE's gerelateerd waren aan het studiegeneesmiddel; (ii) er een voorheen niet herkende ernstige toxiciteit optrad; of (iii) de DSMB stopzetting aanbeval vanwege zinloosheid of schade.
Gegevensverwerking en statistische methoden
Alle case report forms (CRF) werden ingevuld door getrainde studiecoördinatoren en onafhankelijk van elkaar tweemaal ingevoerd in een elektronische database door twee onafhankelijke data-entrymedewerkers. De twee invoeren werden vergeleken met behulp van de ingebouwde validatiemodule van de software; discrepanties werden opgelost door te refereren aan de originele brondocumenten. Er werd een data-querylog bijgehouden. Nadat de laatste deelnemer het bezoek van week 12 had voltooid en alle queries waren opgelost, hebben de hoofdonderzoeker en de datamanager de database vergrendeld. De vergrendelde database werd geëxporteerd naar statistische analysesoftware voor analyse. Het syntaxbestand met alle datatransformaties, variabelelabels en analysecommando's (inclusief de χ2 test voor de primaire uitkomst, onafhankelijke t-testen voor veranderingsscores en ANCOVA-sensitiviteitsanalyses) werd opgeslagen en gearchiveerd in het trial master file. Statistische analyse werd uitgevoerd op zowel de Full Analysis Set als de Per-Protocol Set; omdat er geen patiënten uitvielen en er geen grote protocolafwijkingen optraden, waren deze twee sets identiek. Voor de primaire uitkomst (totale effectiviteitsgraad) werd de χ2 test gebruikt. Voor continue secundaire uitkomsten werden de veranderingsscores (na behandeling minus baseline) tussen groepen vergeleken met behulp van onafhankelijke t-testen (voor normaal verdeelde veranderingen) of Mann-Whitney U-testen (voor niet-normaal verdeelde veranderingen). Als sensitiviteitsanalyse werd een covariantieanalyse (ANCOVA) uitgevoerd om te corrigeren voor baseline-waarden, wat leidde tot consistente resultaten. Alle statistische testen waren tweezijdig, waarbij P < 0,05 als statistisch significant werd beschouwd. Er was geen tussentijdse analyse gepland of uitgevoerd.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Deelnemersstroom, validatie van blindering en volledigheid van de follow-up
Randomisatie en toewijzing
72 patiënten werden gerandomiseerd (36 naar Weishen Decoction, 36 naar placebo). Alle 72 patiënten ontvingen de toegewezen interventie; er waren geen protocolafwijkingen.
Integriteit van de blindering
Blinding werd niet formeel beoordeeld (bijv. met behulp van...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Deze studie evalueerde, via een strikt ontworpen gerandomiseerd, dubbelblind, placebogecontroleerd onderzoek, de klinische effectiviteit en veiligheid van de traditionele Chinese kruidformule Weishen-decoctum, toegediend als monotherapie (zonder conventionele farmacotherapie), bij de behandeling van seniele osteoporose bij een nier-yang-deficiëntie. De resultaten geven aan dat Weishen-decoctum na 12 weken interventie, in vergelijking met placebo, de kernklinische symptomen van nier-yang-deficiëntie bij patiënten signific...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
Belangenverstrengeling: De auteurs hebben geen relevante financiële of niet-financiële belangen om te melden.
Dankbetuigingen
Financiering: Dit onderzoek heeft geen externe financiering ontvangen.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Studieinterventies | |||
| Weishen Decoction granules | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Batch 20240217 | Weishen Decoction granules |
| Placebogranules | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Batch 20240211 | placebosimulatiegranules |
| Bot- en metabolisme-metingen | |||
| Discovery Wi | Hologic, Inc., Marlborough, MA, USA | N/A | dual-energy röntgenabsorptiometrie (DXA)-apparaat |
| Cobas e 601 module | Roche Diagnostics, Mannheim, Duitsland | N/A | geautomatiseerde elektrochemiluminescentie-immunoanalyzer |
| Cobas c 701 module | Roche Diagnostics, Mannheim, Duitsland | N/A | geautomatiseerde biochemische analyzer |
| Veiligheid en routinematige laboratoriumtesten | |||
| XN-9000 | Sysmex Corporation, Kobe, Japan | N/A | geautomatiseerde hematologie-analyzer |
| Clinitek Atlas | Siemens Healthineers, Erlangen, Duitsland | N/A | geautomatiseerd urineanalysesysteem |
| AU5800 | Beckman Coulter, Brea, CA, USA | N/A | geautomatiseerde chemie-analyzer |
| CardioFax V6.0 | Nihon Kohden, Tokyo, Japan | N/A | elektrocardiograaf |
| Kwaliteitscontrole | |||
| (niet gespecificeerd) | (niet gespecificeerd) | N/A | hogedruk vloeistofchromatografie (HPLC)-systeem |
| Software voor trialbeheer en analyse | |||
| PASS 15.0 | NCSS, LLC, Kaysville, UT, USA | N/A | software voor steekproefomvangberekening |
| SPSS 22.0 | IBM Corp., Armonk, NY, USA | N/A | randomisatiesoftware |
| EpiData 3.1 | The EpiData Association, Odense, Denemarken | N/A | elektronische databasesoftware |
| SPSS 22.0 | IBM Corp., Armonk, NY, USA | N/A | software voor statistische analyse |
| Benodigdheden en verbruiksartikelen | |||
| (niet gespecificeerd) | (niet gespecificeerd) | N/A | zakjes (verpakking) |
| (niet van toepassing) | (niet van toepassing) | N/A | patiëntendagboek |
Referenties
- Vilaca T, Eastell R, Schini M. Osteoporosis in men. Lancet Diabetes Endocrinol. 2022;10(4):273–83.
- Cotts KG, Cifu AS. Treatment of osteoporosis. JAMA. 2018;319(10):1040–1.
- Hoong CWS, Saul D, Khosla S, Sfeir JG. Advances in the management of osteoporosis. BMJ. 2025;390. doi:10.1136/bmj-2024-081250.
- Johnston CB, Dagar M. Osteoporosis in older adults. Med Clin North Am. 2020;104(5):873–84.
- Kaufman JM. Management of osteoporosis in older men. Aging Clin Exp Res. 2021;33(6):1439–52.
- Chen YJ, et al. Osteoporosis treatment: current drugs and future developments. Front Pharmacol. 2024;15:1456796. doi:10.3389/fphar.2024.1456796.
- Ensrud KE. Bisphosphonates for postmenopausal osteoporosis. JAMA. 2021;325(1):96.
- Chai SJ, et al. The efficacy and safety of denosumab, risedronate, alendronate and teriparatide to treat male osteoporosis: a systematic review and Bayesian network meta-analysis. Front Endocrinol (Lausanne). 2025;16:1579101. doi:10.3389/fendo.2025.1579101.
- Unschuld PU, Tessenow H, Zheng J. Huang Di Nei Jing Su Wen: An Annotated Translation of Huang Di’s Inner Classic—Basic Questions. University of California Press; Berkeley, CA; 2011.
- Ding X, et al. The nexus between traditional Chinese medicine and immunoporosis: implications in the treatment and management of osteoporosis. Phytother Res. 2025;39(4):1826–46.
- Shu B, Shi Q, Wang YJ. Shen (kidney)-tonifying principle for primary osteoporosis: to treat both the disease and the Chinese medicine syndrome. Chin J Integr Med. 2015;21(9):656–61.
- Zhang P, et al. Research on the bone-protective effect of Weishen Decoction by regulating the TGF-β/Smad2 and MAPK pathways in osteoporosis. Chinese Journal of Osteoporosis. 2025;31:806–11.
- Ma X, Ma Y, Guo Y. Meta-analysis of the efficacy of tonifying the kidney, strengthening the spleen and activating the blood in treating postmenopausal osteoporosis. Chinese Journal of Osteoporosis. 2022;(4):527–35.
- Wang B, et al. Meta-analysis of tonifying the kidney, strengthening the spleen and activating the blood in treating primary osteoporosis in middle-aged and older adults. Chinese Journal of Osteoporosis. 2021;27:7–13.
- Zhang Z. Guidelines for the diagnosis and treatment of primary osteoporosis (2022). Chinese Journal of Osteoporosis and Bone Mineral Research. 2022;15:573–611.
- Yang J, Zeng Y, Yu W. Criteria for osteoporosis diagnosis: a systematic review and meta-analysis of osteoporosis diagnostic studies with DXA and QCT. EClinicalMedicine. 2025;83:103244. doi:10.1016/j.eclinm.2025.103244.
- Ge J, et al. Expert consensus on traditional Chinese medicine for the prevention and treatment of primary osteoporosis. Chinese Journal of Osteoporosis. 2020;26:7–15.
- Chiu LYL, et al. The evaluation of smartphone versions of the visual analogue scale and numeric rating scale as postoperative pain assessment tools: a prospective randomized trial. Can J Anaesth. 2019;66(6):706–15.
- Bischoff-Ferrari HA, et al. Effect of vitamin D on falls: a meta-analysis. JAMA. 2004;291(16):1999–2006.
- Zhai X, et al. Treating different diseases with the same method—a traditional Chinese medicine concept analyzed for its biological basis. Front Pharmacol. 2020;11:946. doi:10.3389/fphar.2020.00946.
- Zhang T, et al. Psoralen accelerates bone fracture healing by activating both osteoclasts and osteoblasts. FASEB J. 2019;33(4):5399–410.
- Kim SC, et al. Polysaccharides from Psoralea corylifolia seeds suppress osteoclastogenesis and alleviate osteoporosis. Int J Biol Macromol. 2025;315(Pt 2):144423. doi:10.1016/j.ijbiomac.2025.144423.
- Ma X, et al. Effects of Eucommia ulmoides leaf extracts and Caltrate on osteoblast proliferation and differentiation. Bioact Carbohydr Diet Fibre. 2024;32:100448. doi:10.1016/j.bcdf.2024.100448.
- Liu H, et al. Synthetic biology-based bacterial extracellular vesicles displaying BMP-2 and CXCR4 to ameliorate osteoporosis. J Extracell Vesicles. 2024;13(4). doi:10.1002/jev2.12429.
- Huang Y, et al. The role of Wnt signalling in osteoporosis: a bibliometric analysis. Biomater Transl. 2025;6(3):345–58.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.