Dit protocol beschrijft een instelbare motiliteitsassay met actiniekometstaart-kralen om kwantitatief te onderzoeken hoe myosinemotoractiviteit de assemblage van vertakte actine en de netwerkarchitectuur bij een membraanachtige interface beïnvloedt.
Methodenartikel
Reconstitutie van myosin-I-gemedieerde vertakte actine-assemblage in een bead-gebaseerde actine-komeetstaart-motiliteitsassay
In dit artikel
Samenvatting
Samenvatting
Vertakte actinepolymerisatie, gemedieerd door het actine-gerelateerde eiwit 2/3 (Arp2/3) complex, levert de primaire drijfkrachten voor diverse cellulaire processen, waaronder celmigratie, endocytose en fagocytose. Myosine-I-motoren, die vaak colokaliseren met vertakte actinenetwerken aan de voorzijde van de cel, blijken eveneens deel te nemen aan deze processen en worden geacht de organisatie van het actinenetwerk en de mechanische output te reguleren. De moleculaire mechanismen waarmee myosine-I interageert met het Arp2/3-complex om de assemblage van vertakt actine en de krachtgeneratie te moduleren, zijn echter grotendeels onbekend. Hier beschrijven we een zeer instelbare in vitro actine-komeetstaart bead-motility assay die de interactie tussen myosine-I, actine en het Arp2/3-complex aan de celvoorzijde reconstitueert op het oppervlak van micron-grote beads. Deze methode is aangepast van gevestigde actine-komeetstaart assays door myosine-I samen met nucleatie-bevorderende factoren (NPFs) co-immobiliseren op bead-oppervlakken, waardoor een membraanachtige interface voor actine-assemblage ontstaat. De assay maakt visualisatie en kwantitatieve analyse mogelijk van de assemblage van het actinenetwerk, de netwerkdichtheid, de mobiliteit van de beads en de groeffeticiëntie. Het biedt daarnaast indirecte, kwalitatieve read-outs van myosine-I-gemedieerde krachtversterking in vertakte actinenetwerken. Dit protocol omvat bead-functionalisatie, reactie-assemblage, fluorescentie-imaging, kwantitatieve beeldanalyse en troubleshooting-strategieën, waardoor een reproduceerbaar platform wordt geboden voor het bestuderen van myosine-I-gereguleerde actine-assemblage bij membraanachtige interfaces.
Inleiding
Vertakte actinepolymerisatie, gemedieerd door het actine-gerelateerd eiwit 2/3 (Arp2/3) complex, genereert de primaire protrusiekrachten die diverse cellulaire processen aandrijven, waaronder celmotiliteit, endocytose, fagocytose en de vorming van celadhesiecomplexen1,2,3,4,5,6. Aan de voorzijde van migrerende cellen activeren nucleatie-bevorderende factoren (NPFs) het Arp2/3 complex bij het plasmamembraan, wat de assemblage van een dendritisch actinenetwerk initieert dat het membraan naar voren duwt. Myosine-I motoren colokaliseren vaak met deze vertakte actinenetwerken bij membraaninterfaces en zijn betrokken bij het reguleren van de actineorganisatie en het moduleren van krachtgeneratie7,8,9,10,11,12,13. Ondanks toenemend bewijs dat myosine-I bijdraagt aan actine-afhankelijke mechanische processen, blijven de moleculaire mechanismen waarmee myosine-I interageert met Arp2/3-gemedieerde vertakte actine-assemblage om de netwerkarchitectuur en mechanische output te moduleren, onvoldoende begrepen.
Om dit gat te vullen, hebben we myosin-I geïntegreerd in het goed beschreven actin-comet-tail bead motility-systeem14,15,16,17 om de wisselwerking tussen myosin-I, actine en het Arp2/3-complex op het oppervlak van micron-grote beads te reconstitueren. Het hoofddoel van deze methode is om kwantitatief te onderzoeken hoe myosin-actine-koppeling de assemblage van vertakt actine, de netwerkarchitectuur, symmetriebreking en de bead motility bij een membraanachtige interface beïnvloedt. In deze assay worden myosin-I en NPF's samen gecoat op micro-beads om hun colocalisatie bij het plasmamembraan na te bootsen18. Bij de start van de polymerisatie stimuleren oppervlaktegebonden NPF's de Arp2/3-afhankelijke assemblage van vertakt actine, wat leidt tot de vorming van een actine-schil, symmetriebreking en de ontwikkeling van een gepolariseerde comet tail die de voortstuwing van de bead aandrijft14,19,20,21,22,23. Door de oppervlaktedichtheid van myosin systematisch te variëren18 en de dichtheid van het actinenetwerk te moduleren via de concentratie van capping protein (CP)15,19,24, maakt deze methode een kwantitatieve analyse mogelijk van de assemblagekinetiek van actine, de groeffeticiëntie, de netwerkarchitectuur en de bead motility, wat indirecte read-outs verschaft met betrekking tot myosin-I-afhankelijke veranderingen in de mechanische output.
De assay biedt ook duidelijke voordelen ten opzichte van complementaire benaderingen. In vergelijking met bulk-polymerisatieassays, zoals pyreen-actine-assays, maakt dit bead-motiliteitssysteem directe visualisatie mogelijk van de assemblage van vertakt actine en de door actine-polymerisatie gedreven beweging van de beads. In tegenstelling tot cellulaire studies, waarbij overlappende eiwitfuncties en complexe cellulaire omgevingen individuele bijdragen kunnen maskeren en de interpretatie kunnen bemoeilijken, biedt deze assay een precieze controle over de eiwitsamenstelling, concentratie en oppervlakteorganisatie, waardoor een systematisch onderzoek mogelijk is naar hoe myosine-I interacteert met Arp2/3-gemedieerde actine-assemblage onder gedefinieerde biochemische condities.
Deze methode is het meest geschikt voor het bestuderen van hoe cytoskeletcomponenten coördineren op een membraanachtige interface om de architectuur van het actinenetwerk en de mechanische output te reguleren. Hoewel het huidige protocol is geoptimaliseerd voor myosin-I-gemedieerde vertakte actine-assemblage, kan het modulaire ontwerp in de toekomst worden aangepast om andere membraangeassocieerde myosinestructuren (bijv. myosin VI, VII, X, XV en XIX) en/of actinebindende eiwitten (bijv. forminen, vasodilator-stimulated phosphoprotein (VASP), cortactine, coronine of tropomyosine) te onderzoeken. Dergelijke aanpassingen vereisen validatie van de eiwitimmobilisatie, activiteit en oppervlaktedichtheid. Daarnaast is de assay geschikt voor pulse-chase labelingsstrategieën. De integratie van fotoconverteerbaar of fotoactiveerbaar actine, of gelabelde Arp2/3-subunits, zou de meting van filament-omzetting en dissociatiesnelheden van vertakkingen binnen het groeiende netwerk mogelijk maken25. In het algemeen biedt deze assay een veelzijdig platform voor het onderzoeken van de moleculaire interactie tussen membraangeassocieerde motoren, actinefilamenten en actinebindende eiwitten, alsmede voor het sonderen van hoe motoren en actinebindende eiwitten netwerkremodellering en krachtopwekking bij membraanachtige interfaces reguleren14,15,26,27,28,29,30,31,32,33,34. In bredere zin dient het ook als een minimaal, instelbaar actieve-materie-platform voor het onderzoeken van de fysische principes die ten grondslag liggen aan motorgedreven nonequilibrumdynamica, zoals symmetriedoorbreking, zelforganisatie, mechanochemische feedback en andere emergente gedragingen in actieve actomyosinenetwerken18,19,20,21,22,23,35,36, met potentiële relevantie voor de fysica van actieve materie en materiaalkunde.
Protocol
Dit protocol is ontwikkeld door myosin-I te integreren in het goed beschreven actin-comet-tail bead motility-systeem14,15,16,17 om de rol van myosin-I bij het moduleren van de assemblage van vertakte actine en de krachtgeneratie aan de voorrand na te bootsen en te onderzoeken. Het is bedoeld als aanvulling op het oorspronkelijke primaire onderzoeksartikel (Xu et al.18) door de experimentele details, de analyse-workflow, strategieën voor probleemoplossing en de beperkingen te bieden die nodig zijn om de assay te reproduceren en aan te passen. Dit protocol maakt gebruik van volledig gelengte gebiotineerde Drosophila Myo1d omdat dit optimaal functioneert bij 20°C–22°C37,38, de temperatuur die gewoonlijk wordt gebruikt in de meeste in vitro reconstitutie-assays. Een gedetailleerde beschrijving van de myosin-biotinylering en de zuiveringsprocedures is te vinden in eerdere studies18,38,39,40.
1. Bereiding van de buffer
- Bereid X-buffer voor neutravidine- en NPF-coating van beads voor met 10 mM 4-(2-hydroxyethyl)-1-piperazineethansulfonzuur (HEPES; pH 7,5), 100 mM KCl, 1 mM MgCl₂, 100 µM CaCl₂ en 1 mM adenosinetrifosfaat (ATP).
- Bereid M-buffer voor myosine-coating van beads voor met 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM ethyleenglycol-bis(β-aminoethylether)-N,N,N′,N′-tetraazijnzuur (EGTA) en 2 mM ATP.
- Om X-buffer of M-buffer te bereiden, bereid eerst een HEPES-stockoplossing die op kamertemperatuur is bijgesteld naar pH 7,5. Voeg KCl, MgCl₂, CaCl₂ (voor X-buffer) of EGTA (voor M-buffer) toe, gevolgd door ATP, en vul de buffer vervolgens aan tot het eindvolume met dubbel gedestilleerd water.
- Filtreer de buffer vóór gebruik door een spuitfilter van 0,22 µm. Ontgassen is niet vereist voor routinematige experimenten met bead-coating. Bewaar de gefiltreerde buffer op ijs tot gebruik.
OPMERKING: Bereid buffers die ATP of dithiothreïtol (DTT) bevatten altijd vers voor optimale resultaten. Bewaar vers bereide X-buffer en M-buffer tot 3–4 dagen op ijs.
- Bereid een stockoplossing van 100 mg/mL runder serumalbumine (BSA) in dubbel gedestilleerd water voor blokkering. Filtreer de oplossing door een spuitfilter van 0,22 µm, verdeel deze in aliquots van 50 µL per buisje en bewaar de aliquots bij −80°C. Gebruik de aliquots binnen 3–6 maanden en vermijd herhaalde vries-dooi-cycli.
- Bereid de bewaarbuffers voor de beads.
- Bereid de bewaarbuffer voor de controlebeads door de 100 mg/mL BSA-stockoplossing 100-voudig te verdunnen met X-buffer om 1 mg/mL BSA in X-buffer te verkrijgen.
- Bereid de bewaarbuffer voor de myosinebeads door de 100 mg/mL BSA-stockoplossing 100-voudig te verdunnen met M-buffer om 1 mg/mL BSA in M-buffer te verkrijgen.
- Bereid 2× motiliteitsbuffer bestaande uit 40 mM HEPES (pH 7,5), 200 mM KCl, 2 mM MgCl₂, 2 mM EGTA en 0,4% methylcellulose (viscositeit: 1500 cP). Bewaar de buffer tot 1 maand bij 4°C. Meng voorzichtig vóór gebruik om homogeniteit te garanderen en het ontstaan van bellen te voorkomen.
WAARSCHUWING: Ga met alle chemicaliën om volgens de institutionele laboratoriumveiligheidsprocedures. Draag geschikte persoonlijke beschermingsmiddelen tijdens het bereiden van de buffers.
2. Voorbereiding van de beads
OPMERKING: Coat carboxylaat polystyreen bolletjes (2,0-µm diameter) met NPF's en neutravidine volgens eerder gepubliceerde protocollen14,15,16,17, met aanpassingen voor myosin coating18. Gebruik het glutathione S-transferase (GST)-getagde WCA-domein van het menselijke neuronale Wiskott–Aldrich syndrome proteïne (N-WASP) als NPF (GST-VCA). Het onderstaande protocol is ontworpen om 50 µL bolletjessuspensie te bereiden en kan naar behoefte worden opgeschaald naar 100–200 µL.
- Neutravidin- en NPF-coating
- Bereid een 50 µL NPF- en neutravidin-coatingsmengsel door menging 5 µL van GST-VCA (1 mg/mL), 10 µL van neutravidin in de gewenste concentratie, en 35 µL van X-buffer. Meng voorzichtig door 5–10 keer met de pipet op en neer te zuigen, waarbij belvorming wordt vermeden.
OPMERKING: Gebruik de volgende referentieconcentraties neutravidine om verschillende myosin-to-NPF-coatingsverhoudingen te verkrijgen18: 8.3 µM (0,5 mg/mL) voor een molaire ratio myosin:NPF van 0,28:1; 16.7 µM (1 mg/mL) voor een molaire ratio myosine:NPF van 0,35:1; 33.3 µM (2 mg/mL) voor een molaire ratio myosin:NPF van 0,43:1; en 83.3 µM (5 mg/mL) voor een molaire myosin:NPF-verhouding van 0,80:1. Selecteer de neutravidin-concentratie op basis van de gewenste myosin-to-NPF-coatingsverhouding. Gebruik voor standaardexperimenten naar de mobiliteit van de kometenstaart de myosin-to-NPF-verhouding van 0,43:1; deze zorgt voor een robuuste myosin-coating terwijl een voldoende NPF-dichtheid behouden blijft voor Arp2/3-afhankelijke actine-assemblage. Lagere verhoudingen (0,28:1 of 0,35:1) kunnen worden gebruikt om lagere myosin-oppervlaktedichtheden te evalueren, terwijl de verhouding van 0,80:1 kan worden gebruikt om een hogere myosin-belading te onderzoeken. Omdat een verhoging van de neutravidin-concentratie zowel de myosin-rekrutering als de effectieve NPF-oppervlaktedichtheid kan beïnvloeden, dient de coatingsverhouding te worden gevalideerd middels natriumdodecylsulfaat-polyacrylamidegelelektroforese (SDS-PAGE) (zie sectie 2.3) of fluorescentiegebaseerde metingen van de oppervlaktedichtheid bij het aanpassen van de assay aan nieuwe eiwitpreparaten of experimentele omstandigheden. - Overdracht 5 µL van kraalensuspensie in een microcentrifugebuisje. Was de kralen met 10 µL van X-buffer door ten minste vijf keer te pipetteren. Pelleteer de beads door centrifugatie bij 16.000 × g gedurende 2 min bij 4°CVerwijder voorzichtig het supernatant door de buis te kantelen en het vloeistofgedeelte aan de tegenovergestelde zijde van het kraalpellet af te zuigen.
- Resuspendeer de gewassen beads in 50 µL van het coatingmengsel. Meng de suspensie door voorzichtig te pipetteren en laat een kleine luchtbel in de suspensie achter om het mengen tijdens de incubatie te vergemakkelijken. Incubeer de beads op een benchtop-rotator bij 20 rpm gedurende 2 uur bij 4°CPellet de kraaltjes door middel van centrifugatie bij 16.000. × g gedurende 2 min bij 4°C en verwijder voorzichtig het supernatant dat het overtollige neutravidine en GST-VCA bevat.
- Resuspendeer de gecoate beads in 200–400 µL van 10 mg/mL BSA, bereid door de 100 mg/mL BSA-stockoplossing te verdunnen in X-buffer. Incubeer de suspensie 30 min op ijs om onbezet bleveten bindingsplaatsen op het beadoppervlak te blokkeren. Pelletiseer de beads door centrifugatie bij 16.000 × g gedurende 2 min bij 4°C en verwijder voorzichtig het supernatant.
- Resuspendeer de beads in 50 µL van 1 mg/mL BSA bereid in X-buffer. Pelleteer de beads door centrifugatie bij 16.000 × g gedurende 2 min bij 4°Cverwijder voorzichtig het supernatant en herhaal de wasstap tweemaal.
OPMERKING: Resuspendeer de beads na de coatingreactie voorzichtig door 5–7 keer met de pipet op en neer te zuigen, waarbij belvorming moet worden voorkomen. De beadsuspensie moet er goed gedispergeerd uitzien, zonder zichtbare aggregaten of klonten. Gebruik geen beadpreparaten die uitgebreide aggregatie, een slechte resuspensie of duidelijk beadverlies vertonen, aangezien deze condities kunnen leiden tot een ongelijkmatige coating en een verminderde reproduceerbaarheid van de assay. - Bewaar de gecoate kraaltjes op ijs in 1 mg/mL BSA, bereid in X-buffer. Gebruik de gecoate kraaltjes binnen één week.
OPMERKING: Bewaar de gecoate beads tot één week op ijs in 1 mg/mL BSA, bereid in X-buffer, voordat u overgaat tot fluorescente labeling of myosin-decoratie. Resuspendeer de beads voor gebruik voorzichtig door middel van pipetteren en inspecteer de suspensie visueel op aggregatie, onvolledige resuspensie of duidelijk beadverlies. Gebruik geen bead-preparaten die uitgebreide aggregatie vertonen of waarbij een slecht herstel na bewaring optreedt.
- Bereid een 50 µL NPF- en neutravidin-coatingsmengsel door menging 5 µL van GST-VCA (1 mg/mL), 10 µL van neutravidin in de gewenste concentratie, en 35 µL van X-buffer. Meng voorzichtig door 5–10 keer met de pipet op en neer te zuigen, waarbij belvorming wordt vermeden.
- Fluorescent labeling en biotinylering van myosinen
- Vervang de opslagbuffer X door M-buffer vóór het coaten met myosine.
- Verdelen 50 µL van neutravidin-NPF-gecoate kraaltjes gelijkmatig over twee microcentrifugebuisjes (25 µL per buis).
- Pellet de kraaltjes door centrifugatie bij 16.000 × g gedurende 2 min bij 4°C en verwijder voorzichtig de supernatant. Was de beads met 25 µL van 1 mg/mL BSA bereid in M-buffer. Pelleteer de beads door centrifugatie bij 16.000 × g gedurende 2 min bij 4°Cverwijder voorzichtig het supernatant en herhaal de wasstap nog tweemaal.
- Resuspendeer de controlekraaltjes in 25 µL van 1 µM biotine-CF640 fluorescerende kleurstof, verdund uit de voorraadoplossing in M-buffer.
- Resuspendeer de myosine-beads in 25 µL van 500 nM – 1 µM biotinylated myosine aangevuld met 1–5 µM calmoduline
- Bedek de buisjes met aluminiumfolie en incubeer de kraalstussies gedurende ten minste 30 min op ijs. Pelleteer de kralen door centrifugatie bij 16.000 × g gedurende 2 min bij 4°C en verwijder voorzichtig het supernatant dat overtollig gebiotineerde myosine of fluorescente kleurstof bevat.
- Was de gefunctionaliseerde beads met 25 µL van 1 mg/mL BSA bereid in M-buffer. Pelleteer de beads door centrifugatie bij 16.000 × g gedurende 2 min bij 4°Cverwijder voorzichtig het supernatant en herhaal de wasstap tweemaal.
- Bewaar de kralen versierd met de ver-rood fluorescerende kleurstof of de met myosine versierde kralen in 1 mg/mL BSA, bereid in M-buffer, op ijs. Voeg aan de met myosine versierde kralen 1–5 µM calmoduline en bescherm alle gecoate kraaltjes tegen licht door de buisjes te omwikkelen met aluminiumfolie. Gebruik de met verre-rode fluorescerende kleurstof gecoate kraaltjes binnen één week en de met myosine gecoate kraaltjes binnen 2–3 dagen.
OPMERKING: Gebruik 500 nM – 1 µM biotinylerede myosine voor het decoreren van beads. Selecteer de werconcentratie op basis van de gewenste myosine-oppervlakteverhouding en de activiteit van de myosinepreparatie. Gebruik voor standaard bead-motiliteitsexperimenten 1 µM biotinylated myosine om een robuuste myosine-decoratie te bevorderen onder de hierboven beschreven coatingcondities. Lagere concentraties, zoals 500 nM, kunnen worden gebruikt bij het verlagen van de myosine-oppervlaktedichtheid of bij het testen van nieuwe eiwitpreparaten. Verifieer de uiteindelijke myosine-oppervlaktedichtheid via SDS-PAGE (zie sectie 2.3), fluorescentiemetingen of door vergelijking met eerder gekalibreerde coatingcondities bij het aanpassen van de assay. Voeg calmodulin in molair overschot ten opzichte van myosine toe om de bezetting van de lever-arm van myosine-I tijdens de decoratie van de beads te behouden. Gebruik voor standaardexperimenten 1–5 µM calmoduline samen met 500 nM – 1 µM myosine. Gebruik de bovenkant van dit bereik bij het gebruik van hogere myosineconcentraties. De optimale calmodulineconcentratie moet mogelijk worden aangepast voor verschillende myosine-I-isoformen of eiwitpreparaten. De bruikbare bewaartijd van met myosine gedecoreerde beads kan variëren afhankelijk van de behouden activiteit van de geïmmobiliseerde myosinemoleculen. De beste prestaties worden gewoonlijk behaald wanneer de beads direct na het coaten worden gebruikt. Bewaar gedecoreerde beads op ijs, beschermd tegen licht, tot gebruik. Voordat u bewaarde gedecoreerde beads gebruikt, resuspendeert u de beadsuspensie voorzichtig door 5–7 keer te pipetteren en inspecteert u een klein aliquot met licht- of fluorescentiemicroscopie. Geschikte beadpreparaten moeten goed gedispergeerd blijven, minimale aggregatie vertonen en een detecteerbare, relatief uniforme fluorescentie behouden wanneer fluorescente labels aanwezig zijn. Kleine clusters bestaande uit drie tot vijf beads zijn acceptabel; preparaten die echter uitgebreide aggregatie, slechte resuspensie, zwakke fluorescentie, duidelijk beadverlies of overmatige beadadhesie aan de buis vertonen, mogen niet worden gebruikt. Verifieer bij met myosine gedecoreerde beads de prestaties van de assay door vergelijking met een eerder gevalideerd beadpreparaat, aangezien bewaring de activiteit van geïmmobiliseerde myosinemoleculen kan verminderen. Beadpreparaten die niet langer de verwachte verschillen tussen myosine-gecoate beads en controlebeads vertonen, mogen niet worden gebruikt.
- Vervang de opslagbuffer X door M-buffer vóór het coaten met myosine.
- Bepaling van de myosinen-naar-NPF-coatingsverhouding
- Overdracht 20 µL van de kralensuspensie van elk kraletype (controle- en myosinekralen) in afzonderlijke microcentrifugebuisjes. Pelleteer de kralen door centrifugatie bij 16.000 × g gedurende 2 min bij 4°C en verwijder voorzichtig de supernatant. Was de beads met 25 µL of M-buffer. Centrifugeer de beads bij 16.000 × g gedurende 2 min bij 4°Cverwijder vervolgens voorzichtig het supernatant en herhaal de wasstap nogmaals om BSA uit de bewaarbuffer te verwijderen.
OPMERKING: Voldoende verwijdering van BSA wordt bereikt door twee opeenvolgende wasbeurten met M-buffer uit te voeren en het supernatant na elke centrifugatiestap zorgvuldig te verwijderen zonder het korrelpellet te verstoren. Indien er vermoeden is van resterende BSA-contaminatie, dient er een extra wasbeurt met M-buffer te worden uitgevoerd voordat de SDS-monsterbuffer wordt toegevoegd. Vermijd korrelpreparaties met een slecht herstel van het pellet of overmatig verlies van korrels, aangezien een inconsistent herstel van de korrels de nauwkeurigheid van de myosine-coatingsratio kan beïnvloeden zoals bepaald via SDS-PAGE. - Resuspendeer de gewassen beads in 20 µL van 1× Laemmli-monsterbuffer. Kook de monsters gedurende 5 min. Pelleteer de beads door middel van centrifugatie gedurende 15 s in een benchtop-microcentrifuge. Bewaar de monsters bij −20°C tot gel-elektroforese.
OPMERKING: Bewaar de voorbereide kraalmonsters bij −20°C totdat deze gereed zijn voor elektroforese. - Bereid de BSA-standaardreeks door te mengen 5 µL van 2 mg/mL BSA-standaard met 5 µL van 2× monsterbuffer. Kook het mengsel 5 minuten. Verdun het mengsel 20-voudig met 1× monsterbuffer om een uiteindelijke concentratie van 50 ng/µL.
- Laden 1 µL van de verdunde BSA-standaard om 50 ng totaal eiwit te verkrijgen.
- Laden 2 µL van de verdunde BSA-standaard om 100 ng totaal eiwit te verkrijgen.
- Laden 5 µL van de verdunde BSA-standaard om 250 ng totaal eiwit te verkrijgen.
- Laden 10 µL van de verdunde BSA-standaard om 500 ng aan totaal eiwit te verkrijgen.
- Laden 20 µL van de verdunde BSA-standaard om 1.000 ng totaal eiwit te verkrijgen.
- Bereid de neutravidin-, GST-VCA- en myosinestandaarden door te mengen 5 µL van elke proteïnepopulatie van 1 mg/mL met 5 µL van 2× monsterbuffer om een eindconcentratie van 0,5 mg/ml te verkrijgen. Kook de monsters gedurende 5 min en breng deze over naar de gel. 2 µL van elk monster om te verkrijgen 1 µg eiwit per lane.
- Breng de monsters aan op een 4%–20% gradiënt polyacrylamidegel.
- Laden 5 µL van de vooraf gekleurde eiwitladder.
- Laden 2 µL van de 0,5 mg/mL neutravidine-standaard.
- Laden 2 µL van de 0,5 mg/mL GST-VCA-standaard.
- Laden 2 µL van de 0,5 mg/ml myosinestandaard.
- Laden 20 µL van elk kraalmonster in afzonderlijke banen.
- Laad de BSA-standaarden die zijn voorbereid in stappen 2.3.3.1–2.3.3.5.
- Voer de gel uit in 1× SDS-PAGE-runbuffer bij 110 V gedurende 30 min.
WAARSCHUWING: Methanol en azijnzuur in de ontkleuringsoplossing zijn brandbaar en corrosief. Behandel deze reagentia met behulp van passende persoonlijke beschermingsmiddelen en volgens de veiligheidsprocedures van het laboratorium van de instelling. - Kleur de gel gedurende 10 minuten met Coomassie Brilliant Blue onder zachte schudbeweging. Ontkleur de gel gedurende een nacht in een oplossing bestaande uit 10% methanol en 7,5% azijnzuur. Leg de gel vast met een gel-imagingsysteem.
OPMERKING: Neem voor densitometrische analyse afbeeldingen op met belichtingsinstellingen waardoor alle proteïnebanden binnen het lineaire detectiebereik blijven. Vermijd overbelichte afbeeldingen waarin de myosinen, NPF of standaardproteïnebanden verzadigd lijken. Gebruik indien mogelijk een automatische belichtingsmodus die is geoptimaliseerd om verzadiging te voorkomen, of neem afbeeldingen met meerdere belichtingstijden op en gebruik de kortste belichting die alle relevante banden duidelijk oplost zonder verzadigde pixels. Gebruik voor alle gels die kwantitatief worden vergeleken dezelfde beeldinstellingen. - Kwantificeer de bandintensiteiten met behulp van beeldanalyse-software (Fiji/ImageJ) en de Gel Analysis-tool.
- Open de gelafbeelding in Fiji. Indien nodig zet u de afbeelding om naar 8-bit grijswaarden door Image te selecteren > Type > 8-bit.
- Selecteer indien nodig 'Bewerken' om het beeld om te keren, zodat eiwitbanden als pieken verschijnen. > Omkeren
- Gebruik de rechthoekige selectietool om een interessegebied (ROI) rond de eerste lane te trekken, waarbij u erop let dat de ROI het volledige verticale gebied bevat waarin de relevante banden zich bevinden. Selecteer Analyze. > Gels > Selecteer de eerste baan.
- Verplaats dezelfde rechthoekige ROI naar de volgende lane en selecteer Analyseer > Gels > Selecteer de volgende baan. Herhaal deze procedure voor alle BSA-standaarden, gezuiverde eiwitstandaarden en kraalmonsters met gebruik van dezelfde ROI-grootte.
- Nadat alle banen zijn geselecteerd, genereert u intensiteitsprofielen door Analyze te selecteren > Gels > Plotbanen.
- Gebruik de tool voor rechte lijnen om de basislijn voor elke piek te definiëren en selecteer vervolgens met de toverstaf-tool het piekgebied dat overeenkomt met elke band van belang. Noteer de geïntegreerde piekareaal voor elke band.
- Voer de achtergrondcorrectie uit door de basislijn voor elke lane consistent te trekken met behulp van de lokale achtergrond direct naast de piek, waarbij naburige banden of ongelijkmatige gelregio's worden vermeden. Pas dezelfde criteria voor de basislijn en piekselectie toe op alle standaarden en kraalmonsters.
- Genereer een standaardcurve met BSA-standaarden die overeenkomen met 50, 100, 250, 500 en 1.000 ng totaal eiwit per lane.
- Zet de achtergrondgecorrigeerde geïntegreerde piekoppervlakte uit tegen de totale BSA-massa en voer een lineaire regressie uit met behulp van spreadsheet- of grafische software.
- Bevestig dat de standaardcurve een sterke lineariteit vertoont (R2 > 0,98) zonder duidelijke verzadiging of plateauvorming van de banden met de hoogste intensiteit.
- Indien de standaardcurve niet-lineair is of indien enige gekwantificeerde banden verzadigd zijn, dient de gelafbeelding opnieuw te worden vastgelegd met een kortere belichtingstijd of moet de gel worden herhaald met een lagere monsterbelading.
- Gebruik de kalibratiecurve om de verhouding tussen myosin en de NPF-coating te bepalen.
- Bepaal de totale eiwithoeveelheid in de krallemonsters en de gezuiverde eiwitstandaarden door interpolatie binnen het lineaire detectiebereik.
- Bereken de overeenkomstige myosin-to-NPF-coatingsverhouding voor elk kraaltype.
- Bij het vaststellen van nieuwe coatingcondities of het aanpassen van het protocol, dienen metingen te worden uitgevoerd met behulp van replica-beadpreparaties of replicagels.
- Vergelijk bij routinexperimenten de gemeten coatingsratio met eerder gevalideerde preparaties.
- Herhaal de coating of kwantificering als de gemeten ratio buiten het verwachte bereik valt of als herhaalde metingen inconsistent zijn.
- Overdracht 20 µL van de kralensuspensie van elk kraletype (controle- en myosinekralen) in afzonderlijke microcentrifugebuisjes. Pelleteer de kralen door centrifugatie bij 16.000 × g gedurende 2 min bij 4°C en verwijder voorzichtig de supernatant. Was de beads met 25 µL of M-buffer. Centrifugeer de beads bij 16.000 × g gedurende 2 min bij 4°Cverwijder vervolgens voorzichtig het supernatant en herhaal de wasstap nogmaals om BSA uit de bewaarbuffer te verwijderen.
3. Motiliteitsassay voor actine-komeetstaart-kraaltjes
- Standaard bead-motility assay
- Bereid actine voor uit rabbit skeletal muscle acetone powder volgens het gepubliceerde zuiveringsprotocol41. Zuiver monomerisch globulair actine (G-actine) via size-exclusion chromatografie met een Sephacryl S-300 kolom geëquilibreerd met G-buffer bestaande uit 2 mM Tris-HCl (pH 8.0), 0.2 mM ATP, 0.1 mM CaCl₂, 1 mM NaN₃ en 0.5 mM DTT. Bewaar het gezuiverde G-actine op ijs bij 4°C en gebruik het binnen 2–3 weken.
- Zuiver het Arp2/3-complex uit runderbrein volgens het gepubliceerde protocol42. Verdeel het gezuiverde eiwit in aliquots voor eenmalig gebruik, vries de aliquots snel in en bewaar deze bij −80°C.
- Exprimeer en zuiver humaan CapZ volgens het gepubliceerde protocol43. Verdeel het gezuiverde eiwit in aliquots voor eenmalig gebruik, vries de aliquots snel in en bewaar deze bij −80°C.
- Zuiver calmoduline volgens het gepubliceerde protocol44. Verdeel het gezuiverde eiwit in aliquots en bewaar deze bij −20°C.
OPMERKING: Beoordeel de kwaliteit van het gezuiverde Arp2/3-complex, CP (CapZ) en calmoduline vóór gebruik. Evalueer de eiwitzuiverheid via Coomassie-gekleurde SDS-PAGE. Acceptabele preparaten moeten de verwachte belangrijkste eiwitbanden vertonen met minimale degradatie of contaminerende banden. Bepaal de eiwitconcentratie door de absorptie bij 280 nm te meten of door een standaard colorimetrische eiwitassay te gebruiken (bijv. Bradford-assay) met vers ontdooide aliquots. Gebruik geen eiwitaliquots die zichtbare precipitatie vertonen, herhaalde vries-dooi-cycli hebben ondergaan of aanzienlijke degradatie tonen op SDS-PAGE. Voor de activiteitsbeoordeling kan de activiteit van het Arp2/3-complex worden geverifieerd door het vermogen om NPF-afhankelijke actine-assemblage te bevorderen in een pyreen-actine polymerisatie-assay of door robuuste vertakte actine-comet-tail vorming in de bead-motility assay. De CapZ-activiteit kan worden beoordeeld op basis van het vermogen om de groei van actinefilamenten en de comet-tail morfologie in de bead-assay te moduleren, of indien nodig via een barbed-end capping-assay. De kwaliteit van calmoduline wordt beoordeeld via SDS-PAGE en het vermogen om myosin-I activiteit in motility-assays te ondersteunen. Vergelijk bij het gebruik van een nieuwe eiwitpreparatie de assay-prestaties met een eerder gevalideerde preparatie voordat deze wordt gebruikt voor kwantitatieve experimenten. - Bereid een motility-mengsel van 50 µL voor bestaande uit 4 µM G-actine (inclusief 5%–10% fluorescent gelabeld G-actine), 200 nM Arp2/3-complex, 6.5–200 nM CP, 2 µM calmoduline en 3 µL bead-slurry (1.5 µL myosin-gecoate beads en 1.5 µL controle-beads) in een finale buffer bestaande uit 20 mM HEPES (pH 7.5), 100 mM KCl, 1 mM MgCl₂, 1 mM EGTA, 1 mM MgATP, 40 mM DTT, 10 mg/mL BSA en 0.2% methylcellulose.
- Voeg 25 µL 2× motility-buffer toe.
- Voeg 6 µL dubbel gedestilleerd water toe.
- Voeg 2 µL 1 M DTT toe.
- Voeg 1 µL 50 mM ATP toe.
- Voeg 1 µL 50 mM MgCl₂ toe.
- Voeg 5 µL 100 mg/mL BSA toe.
- Voeg 1 µL 100 µM calmoduline toe.
- Voeg 1 µL 10 µM Arp2/3-complex toe.
- Voeg 1 µL 325 nM–10 µM CP toe.
- Voeg 3 µL bead-slurry toe bestaande uit 1.5 µL myosin-gecoate beads en 1.5 µL controle-beads.
OPMERKING: Meng het motility-mengsel voorzichtig door 3–5 keer langzaam op en neer te pipetteren. Vermijd vortexen, snel pipetteren of het introduceren van luchtbellen, aangezien dit eiwitcomplexen kan verstoren en de actine-polymerisatie kan beïnvloeden. - Start de reactie door 4 µL 50 µM G-actine toe te voegen, bestaande uit 5%–10% fluorescent gelabeld G-actine. Meng onmiddellijk en bepaal dit tijdstip als t = 0.
OPMERKING: Laad na toevoeging en menging van G-actine de reactiekamer en begin zo snel mogelijk met de beeldverwerving. Voor reproduceerbare kinetische metingen dient de beeldvorming binnen 1–2 min na t = 0 te starten en uiterlijk 3 min na het starten van de reactie. Noteer de werkelijke vertraging tussen de toevoeging van G-actine en het begin van de beeldvorming en houd hier rekening mee bij het plotten van de tijdsafhankelijke comet-tail groei.
- Voorbereiding van de kamer
- Reinig glazen objectglazen en dekglasplaatjes met 70% ethanol gevolgd door gedeïoniseerd water. Reinig de glazen oppervlakken met ambient-air plasma gedurende 10 min.
- Breng direct na het bereiden van het motility-mengsel 2.3 µL van het reactiemengsel aan op een objectglas. Plaats een dekglasplaatje van 22 mm × 22 mm over de sample om een squeeze-kamer te vormen met een geschatte kamerhoogte van 4.3 µm. Afdichten van de kamer met vacuümvet en begin onmiddellijk met de beeldvorming.
OPMERKING: De kamerhoogte wordt gecontroleerd door een vast samplevolume en een dekglasplaatje van 22 mm × 22 mm te gebruiken, wat een reproduceerbare dunne kamer oplevert wanneer de sample gelijkmatig over het oppervlak van het dekglas verspreidt. De geschatte kamerhoogte kan worden berekend uit het samplevolume gedeeld door het oppervlak van het dekglas en kan empirisch worden geverifieerd door de z-afstand tussen de oppervlakken van het objectglas en dekglas te meten met fluorescente beads of oppervlaktegebonden fluorescente markers. Gebruik voor alle experimenten hetzelfde samplevolume, dezelfde dekglasgrootte en dezelfde procedure voor de assemblage van de kamer om een consistente kamergeometrie te behouden. Inspecteer de kamer vóór de beeldvorming visueel en onder de microscoop. De sample moet het centrale beeldgebied gelijkmatig vullen zonder grote luchtbellen, onvolledige verspreiding of duidelijke lekkage. Beeld geen regio's in de buurt van luchtbellen, randen van vacuümvet of gebieden waar het dekglas ongelijkmatig lijkt te zitten. Bereid een nieuwe kamer voor als de sample zich niet gelijkmatig verspreidt, grote luchtbellen bevat of aanzienlijke drift vertoont veroorzaakt door lekkage of gebrekkige afdichting.
WAARSCHUWING: Hanteer plasma-reinigingsapparatuur volgens de institutionele laboratoriumveiligheidsprocedures. Neem passende voorzorgsmaatregelen bij het hanteren van objectglazen en dekglasplaatjes om het risico op letsel te minimaliseren.
- Bead-motility assay met verstoorde myosin power stroke
- Pre-incubeer G-actine bewaard in G-buffer bestaande uit 2 mM Tris-Cl (pH 8.0), 0.2 mM ATP, 0.5 mM DTT, 0.1 mM CaCl₂ en 1 mM NaN₃ met 200 µM EGTA en 50 µM MgCl₂ gedurende 5 min op ijs om G-actine om te zetten in Mg-G-actine vóór gebruik.
- Bereid een motility-mengsel van 50 µL voor calciumexperimenten door calmoduline te vervangen door 1.1 mM CaCl₂ om de myosin power stroke te verstoren.
- Voeg 25 µL 2× motility-buffer toe.
- Voeg 6 µL dubbel gedestilleerd water toe.
- Voeg 2 µL 1 M DTT toe.
- Voeg 1 µL 50 mM ATP toe.
- Voeg 1 µL 50 mM MgCl₂ toe.
- Voeg 5 µL 100 mg/mL BSA toe.
- Voeg 1 µL 55 mM CaCl₂ toe.
- Voeg 1 µL 10 µM Arp2/3-complex toe.
- Voeg 1 µL 325 nM–10 µM CP toe.
- Voeg 3 µL bead-slurry toe bestaande uit 1.5 µL myosin-gecoate beads en 1.5 µL controle-beads.
OPMERKING: Meng de reactie voorzichtig totdat alle componenten gelijkmatig zijn verdeeld voordat de actine-polymerisatie wordt gestart.
OPMERKING: De finale reactie bevat in totaal 1.1 mM CaCl2 en ongeveer 1.0 mM EGTA, wat resulteert in een geschatte vrije Ca2+ concentratie in de orde van 10−4 M. Gebaseerd op het overschot aan CaCl2 ten opzichte van EGTA, is de vrije Ca2+ concentratie ongeveer 100 µM. Nauwkeurigere calcium-bufferberekeningen met MaxChelator of een vergelijkbaar hulpmiddel dat rekening houdt met EGTA, Mg2+, ATP, pH en temperatuur, schatten de vrije Ca2+ concentratie op ongeveer 80–100 µM. - Start de reactie door 4 µL 50 µM Mg-G-actine toe te voegen, bestaande uit 5–10% fluorescent gelabeld G-actine. Meng onmiddellijk en bepaal dit tijdstip als t = 0.
- Bereid de beeldvormingskamer voor zoals beschreven in Stap 3.1.6.
- Microscopische beeldvorming
- Verwerven van fluorescentiebeelden bij 25°C met een epifluorescentiemicroscoop uitgerust met een 100× olie-immersieobjectief (numerieke apertuur 1.4), een externe metaalhalogenide lichtbron, een charge-coupled device (CCD) camera en beeldverwervingssoftware.
- Beeldvorming van fluorescent actine met een rhodamine/TRITC filterset en beeldvorming van far-red fluorescerend gekleurde beads met een Cy5/far-red fluorescentie filterset.
- Verwerven van beelden in 16-bits modus met 1 × 1 of 2 × 2 camera-binning. Houd de cameragevinst, illuminatie-intensiteit, belichtingstijd en filterset identiek voor alle samples die kwantitatief vergeleken zullen worden.
OPMERKING: Stel vóór het verzamelen van kwantitatieve gegevens de illuminatie-intensiteit en belichtingstijd in met behulp van een representatief gezichtsveld, zodat het actin-comet-tail signaal duidelijk detecteerbaar is maar niet verzadigd. Controleer het beeldhistogram om te bevestigen dat de maximale pixelintensiteit onder de verzadigingslimiet van de camera blijft. Gebruik de laagste illuminatie-intensiteit en kortste belichtingstijd die een voldoende signaal-ruisverhouding bieden. Vergelijk geen fluorescentie-intensiteiten tussen samples die zijn verkregen met verschillende belichtingstijden, cameragevinst, binning of illuminatie-instellingen.
- Start de beeldverwerving direct na het initiëren van de reactie. Verkrijg time-lapse beeldsequenties van velden die zowel myosin-gecoate als controle-beads bevatten. Identificeer de controle-beads met behulp van het far-red fluorescentiekanaal.
- Verwerven van beelden elke 5–15 s gedurende 20 min met een belichtingstijd van 100–200 ms per frame. Vergelijk de comet-tail groeikinetiek van myosin-gecoate en controle-beads binnen hetzelfde gezichtsveld.
OPMERKING: In de meeste experimenten verlengen comet-tails zich met een ongeveer constante snelheid tijdens de eerste ~10 min na symmetrie-doorbreking. De verlenging vertraagt naarmate reagentia worden uitgeput en stopt gewoonlijk ongeveer 30 min na het starten van de reactie18. - Om de comet-tail morfologie onafhankelijk van de vroege groeidynamiek te beoordelen, dient het motility-mengsel 15–20 min bij kamertemperatuur in een microcentrifugebuis te worden geïncubeerd om de comet-tails te laten ontwikkelen.
- Breng 2.3 µL van het reactiemengsel aan op een objectglas en assembleer een squeeze-kamer zoals beschreven in Stap 3.1.6. Beeld het gehele kamergebied af en verkrijg representatieve beelden met zowel myosin-gecoate als controle-beads. Identificeer de controle-beads met behulp van het far-red fluorescentiekanaal en vergelijk de comet-tail morfologie binnen hetzelfde gezichtsveld.
OPMERKING: Selecteer voor directe vergelijking beeldvelden die zowel myosin-gecoate als controle-beads bevatten, gelijkmatig verlicht zijn, in focus zijn en zich ver van de kamer-randen, vacuümvet, grote luchtbellen of regio's met onvolledige vulling bevinden. Sluit beads uit die geaggregeerd zijn, overlappen met naburige beads, gedeeltelijk buiten het gezichtsveld liggen of niet betrouwbaar gesegmenteerd kunnen worden vanwege beeldartefacten of slechte focus. Gebruik dezelfde acquisitie-instellingen voor alle velden binnen een experiment. Roer het reactiemengsel vóór het bemonsteren 5–7 keer voorzichtig met een schone pipetpunt om een gelijkmatige bead-distributie te behouden. Meng niet door te pipetteren, omdat krachtige aspiratie en dispensing het actine-comet-tail netwerk kunnen verstoren of de bead van de comet-tail kunnen losmaken. Als stabilisatie van het actine-netwerk vereist is, voeg dan phalloidine toe vóór het bemonsteren15,18. Voeg voor reacties met 4 µM actine phalloidine toe tot een finale concentratie van 4 µM, wat overeenkomt met een ongeveer equimolaire ratio met actine. Incubeer de reactie 3–5 min op ijs, beschermd tegen licht, vóór het bemonsteren.
- Verwerven van fluorescentiebeelden bij 25°C met een epifluorescentiemicroscoop uitgerust met een 100× olie-immersieobjectief (numerieke apertuur 1.4), een externe metaalhalogenide lichtbron, een charge-coupled device (CCD) camera en beeldverwervingssoftware.
4. Kwantitatieve analyse van de kinetiek van de actinestuif-staartgroei en netwerkdichtheid
OPMERKING: Analyseer en kwantificeer alle afbeeldingen met Fiji, een open-source platform voor beeldbewerking gebaseerd op ImageJ (versie 2.16.0/1.54p; https://imagej.net/software/fiji/)45.
- Groeisnelheid van de actin comet-staart
- Meet de lengte van de actin comet-staart op elk tijdstip met de Segmented Line-tool in Fiji. Trek de comet-staart voor elke afbeelding handmatig na van het distale uiteinde van de staart tot het centrum van de bead en reken de gemeten lengte om naar micrometers.
- Zet de lengte van de comet-staart uit als functie van de tijd. Pas lineaire regressie toe op de eerste 7–10 tijdspunten, die overeenkomen met de initiële lineaire groeifase. Bepaal de groeisnelheid van de comet-staart uit de helling van de gefitte lijn en rapporteer de waarde in µm/s of µm/min.
OPMERKING: Selecteer het regressievenster uit de vroege fase waarin de lengte van de comet-staart ongeveer lineair toeneemt met de tijd. In de meeste experimenten komt dit overeen met de eerste 7–10 tijdspunten na symmetriebreking of nadat een duidelijke elongatie van de comet-staart begint. Gebruik hetzelfde selectiecriterium voor alle beads binnen hetzelfde experiment. Als de groei bij verschillende beads op iets verschillende tijdstippen begint, definieer dan het eerste punt van het regressievenster als het eerste tijdstip waarop een gepolariseerde comet-staart duidelijk zichtbaar is en elongatie vertoont. Neem alleen opeenvolgende tijdspunten op die een monotonische of bijna-monotonische verlenging van de staart laten zien en fit de gegevens via lineaire regressie. Het geselecteerde regressievenster moet een sterke lineariteit vertonen, zonder duidelijk plateau, stagnatie of abrupte verandering in het groeigedrag. Sluit beads uit van de groeisnelheidsanalyse als ze geen duidelijke gepolariseerde comet-staart vormen, stagnerende of sterk niet-lineaire groei vertonen tijdens het initiële meetvenster, loskomen van de comet-staart, het gezichtsveld verlaten, overlappen met naburige beads of comet-starten, of worden beïnvloed door een slechte focus of verzadigde fluorescentie.
- Netwerkdichtheid van de actin comet-staart
- Definieer de ROI van de comet-staart met behulp van het actin-fluorescentiekanaal in Fiji. Pas een intensiteitsdrempel toe die de fluorescentie van de comet-staart scheidt van de lokale achtergrond via Image > Adjust > Threshold. Pas dezelfde drempelcriteria toe op alle controle-beads en myosin-gecoate beads die binnen hetzelfde gezichtsveld zijn verkregen met identieke beeldinstellingen. Inspecteer de drempelwaarde-ROI handmatig en sluit beads uit waarbij de grens van de comet-staart niet duidelijk van de achtergrond te onderscheiden is. Meet de gemiddelde fluorescentie-intensiteit binnen de ROI van de comet-staart en wijs deze waarde toe als Icomet.
- Verplaats dezelfde ROI naar een nabijgelegen gebied zonder fluorescentie van de comet-staart. Meet de gemiddelde achtergrondintensiteit en wijs deze waarde toe als Ibackground.
- Bereken de gecorrigeerde intensiteit van de comet-staart (Icorr,comet) met behulp van:
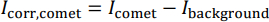
- Gebruik Icorr,comet als proxy voor de dichtheid van het actin-netwerk.
OPMERKING: Omdat de comet-staart na verloop van tijd groeit en van vorm verandert, hoeft de ROI van de comet-staart op elk tijdstip niet identieke afmetingen te hebben. Definieer de ROI gedurende het gehele experiment met dezelfde drempelmethode, zoals de Triangle- of Yen-auto-threshold-methode of een handmatig geselecteerd drempelbereik. Plaats voor achtergrondaftrekking een identieke kopie van de ROI van de comet-staart in een nabijgelegen gebied zonder fluorescentie van de comet-staart, waarbij naburige beads, actin-netwerken, luchtbellen of ongelijkmatige verlichting worden vermeden. Pas dezelfde drempelmethode, ROI-selectieprocedure en achtergrondselectiecriteria consistent toe op alle monsters die onder identieke beeldcondities zijn verkregen.
- Fluorescente assemblage-snelheid van de actin comet
- Meet de totale geïntegreerde fluorescentie-intensiteit van de ROI van de comet-staart op elk tijdstip met behulp van dezelfde ROI-selectieprocedure als beschreven in Stap 4.2. Voer achtergrondaftrekking uit met behulp van een aangrenzend gebied zonder fluorescentie van de comet-staart.
- Zet de gecorrigeerde totale geïntegreerde fluorescentie-intensiteit uit als functie van de tijd. Fit de eerste 7–10 tijdspunten met lineaire regressie en gebruik de initiële helling als de fluorescente assemblage-snelheid van actin.
OPMERKING: Onder de hierboven beschreven beeldcondities wordt doorgaans geen merkbare fotobleeking waargenomen tijdens de time-lapse acquisitie, en er wordt routinematig geen correctie voor fotobleeking toegepast. Indien echter aanzienlijke fotobleeking wordt waargenomen, schat dan de bleachingsnelheid op basis van een stabiele fluorescente referentieregio of controlemonster dat onder dezelfde beeldcondities is verkregen. Normaliseer de fluorescentie-intensiteit van de comet-staart met de referentiedecurve voordat de initiële assemblage-snelheid van actin-fluorescentie wordt gefit.
- Groeiefficiëntie van de actin comet
- Bereken de groえiefficiëntie van de actin comet door de groeisnelheid van de comet-staart te delen door de fluorescente assemblage-snelheid van actin:
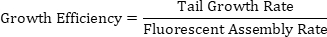
- Gebruik deze parameter om de afgelegde afstand van de bead per eenheid actin-assemblage te schatten als indicator voor hoe efficiënt actin-assemblage wordt omgezet in de voorwaartse beweging van de bead.
OPMERKING: Bereken de groefiefficiëntie voor elke bead afzonderlijk voordat het gemiddelde over de beads wordt bepaald. Bepaal voor elke bead de staartgroeisnelheid en de fluorescentie-assemblagesnelheid vanuit hetzelfde initiële lineaire groeivenster en bereken vervolgens de groefiefficiëntie voor die bead. Bereken het gemiddelde van de individuele bead-waarden binnen elke experimentele conditie, zoals controle-beads en myosin-gecoate beads. Voer voor gepaarde vergelijkingen controle-beads en myosin-gecoate beads uit die binnen hetzelfde gezichtsveld zijn verkregen, omdat zij identieke reactie- en beeldcondities ervaren, waardoor variabiliteit tussen velden wordt geminimaliseerd. Analyseer voor kwantitatieve analyse ten minste 10–20 beads per conditie uit elk onafhankelijk experiment wanneer er voldoende analyseerbare beads beschikbaar zijn. Herhaal de assay met ten minste drie onafhankelijke bead-preparaties of experimentele dagen bij het vaststellen of vergelijken van assay-condities. Voer beeldmetingen uit met identieke beeldanalyse-instellingen, drempelcriteria, ROI-selectieprocedures en achtergrondaftrekkingsmethoden gedurende elk experiment. De analyses beschreven in Stappen 4.1–4.4 werden handmatig uitgevoerd met behulp van de standaard beeldanalyse-tools zonder aangepaste macro's.
- Bereken de groえiefficiëntie van de actin comet door de groeisnelheid van de comet-staart te delen door de fluorescente assemblage-snelheid van actin:
Resultaten
De actin-komeetstaart-kraalmotiliteitsassay werd gebruikt om het effect van myosin-I-activiteit op de Arp2/3-complex-gemedieerde vertakte actin-assemblage aan de voorkant van de cel te onderzoeken, waarbij scenario's werden gereproduceerd waarin membraangebonden myosin-I coördineert met actin-polymerisatie om membraanuitstulping aan te sturen7,8,9,10,11,12,13. Om de colocalisatie van myosin-I en NPF's aan de membraan-actin-interface na te bootsen, werden beide eiwitten samen gecoat op het oppervlak van microschaal-kralen, waardoor hun ruimtelijke nabijheid in een gecontroleerd in vitro systeem werd gereconstitueerd (Figuur 1A,B).
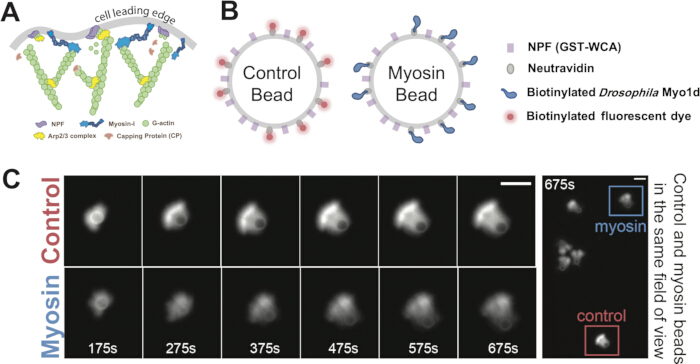
Figuur 1. Reconstitutie van myosin-I-gemedieerde vertakte actine-assemblage op microschaalbeads. (A) Schema dat de interacties toont tussen myosin-I, nucleatie-bevorderende factoren (NPFs), het actin-related protein 2/3 (Arp2/3) complex, capping protein (CP) en globulair actine (G-actine) aan de voorzijde van de cel. (B) Schema van de functionalisering van de beads. Controlebeads en myosin-gecoate beads werden gecoat met NPF en neutravidine. Neutravidine werd geconjugeerd aan ofwel een gebiotinylerde far-red fluorescerende kleurstof voor de controlebeads, ofwel gebiotinylere Drosophila Myo1d voor de myosin-gecoate beads. (C) Representatieve tijdserie die de groei van actine-staartjes (comet-tails) toont, van symmetriebreking tot gepolariseerde staartvorming, voor een controlebead en een myosin-gecoate bead. Het laatste paneel toont beide beads in hetzelfde gezichtsveld. Schaalbalk, 5 µm. Panelen B en C zijn gereproduceerd/gewijzigd uit Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, met toestemming. Klik hier om een grotere versie van deze figuur te bekijken.
Om de specifieke bijdrage van myosine-I aan de actin-assemblage beter te kunnen beoordelen, is er ook een overeenkomstige controlekraal geconstrueerd. De controlekralen waren identiek aan de met myosine gecoate kralen, behalve dat myosine-I werd vervangen door een gebiotineerde ver-rode fluorescente kleurstof geconjugeerd aan neutravidine (Figuur 1B). Door beide kraaltypen in dezelfde reactiekamer te mengen en in hetzelfde gezichtsveld te beelden, kon een directe vergelijking worden gemaakt van de vertakte actin-assemblage in aanwezigheid en afwezigheid van myosine-I onder identieke experimentele condities (Figuur 1C). Bovendien kon door het variëren van de myosine-naar-NPF-verhouding op het kraaloppervlak het effect van myosine-I bij verschillende oppervlaktedensiteiten systematisch worden onderzocht (Figuur 2A,B). Daarnaast kon de dichtheid van het actin-netwerk worden afgestemd door de concentratie van CP aan te passen, waarbij netwerken werden gegenereerd variërend van dichtgepakte, resistente structuren tegen symmetriebreking tot los georganiseerde, breukgevoelige architecturen15,19,24. Deze aanpak maakte het mogelijk om te onderzoeken hoe myosine-I de vertakte actin-assemblage beïnvloedt in netwerken met variërende dichtheid en structurele integriteit (Figuur 2A,B).
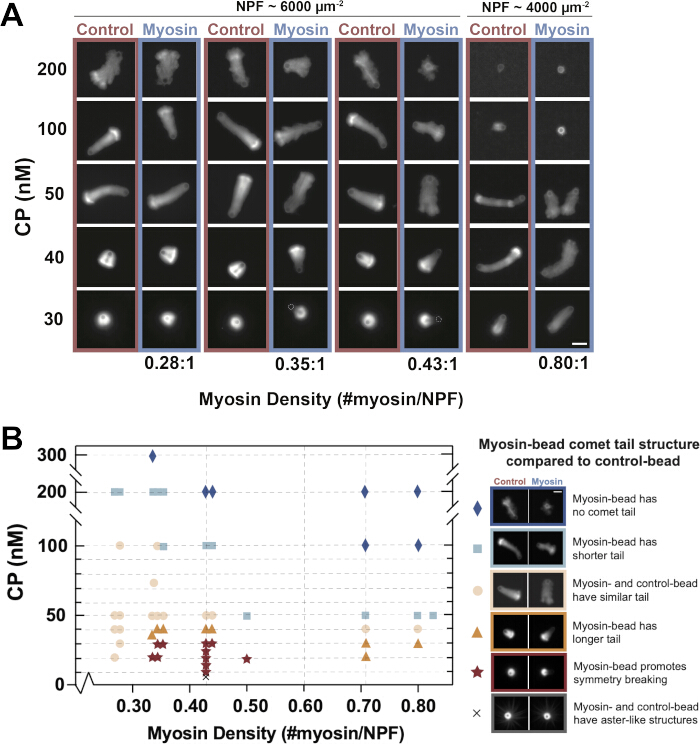
Figuur 2. Actin-komeetstaartmorfologie bij verschillende myosine-oppervlaktedichtheden en capping-proteïneconcentraties. (A) Representatieve fluorescentiebeelden van kralen met een diameter van 2 µm, gecoat met verschillende myosine-oppervlaktedichtheden en geassembleerd in reacties met 30–200 nM capping-proteïne (CP), 4 µM actine met 5% rhodamine-gelabeld actine, en 200 nM Arp2/3 complex. Voor elke conditie werden controlekralen en myosine-gecoate kralen in hetzelfde gezichtsveld afgebeeld. De oppervlaktedichtheden van myosine en nucleatie-bevorderende factoren (NPF) werden bepaald via natriumdodecylsulfaat-polyacrylamidegelelektroforese, zoals beschreven in stap 2.3. Beelden werden vastgelegd 20–35 min na start van de reactie. Helderheid en contrast werden lineair en identiek aangepast binnen elk controle-myosinekralenpaar, maar onafhankelijk geschaald tussen condities voor een betere visualisatie. Schaalbalk, 5 µm. (B) Kwalitatieve assay-kaart die de resultaten van komeetstaarten samenvat over de CP-concentraties en myosine-oppervlaktedichtheden. Elk datapunt vertegenwoordigt een passend controle-myosinekralenpaar onder de aangegeven conditie. Symbolen geven de waargenomen resultaten aan, waaronder myosine-gecoate kralen die symmetriebreking bevorderen, langere staarten, vergelijkbare staarten, kortere staarten, geen vorming van komeetstaarten, of aster-achtige structuren. Gegevens zijn verzameld uit meer dan 20 onafhankelijke experimenten, waarbij meer dan 10 kralenparen per conditie zijn geanalyseerd. Deze figuur is gereproduceerd/gewijzigd uit Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, met toestemming. Klik hier om een grotere versie van deze figuur te bekijken.
Na het mengen van de assay-componenten stimuleerden oppervlaktegebonden NPF's de door het Arp2/3-complex gemedieerde vertakte actine-assemblage rond het oppervlak van de kraal. Bij een typische succesvolle reactie verscheen actine eerst als een schaarse schil rond de kraal. Naarmate de polymerisatie vorderde, breidde de schil zich uit en raakte het netwerk dichterly verstrengeld. Voortdurende actine-assemblage aan het kraaloppervlak dreef de uitwaartse netwerkgroei aan, wat kon leiden tot symmetriebreking en de vorming van een gepolariseerde kometenstaart. Zodra een kometenstaart was gevormd, ondersteunden voortdurende actine-nucleatie en polymerisatie aan het kraaloppervlak een aanhoudende beweging van de kraal (Figuur 1C). Deze opeenvolgende kenmerken van actineschilvorming, symmetriebreking, verlenging van de kometenstaart en kraalvoortstuwing dienden als visuele indicatoren dat de assay correct functioneerde.
Zoals gerapporteerd in onze oorspronkelijke studie18 en geïllustreerd in Figuur 2A,B, was de morfologie van de komeetstaart gevoelig voor zowel de CP-concentratie als de oppervlaktedichtheid van myosine. Onder standaard assaycondities (200 nM Arp2/3-complex, 50 nM CP, myosine:NPF-ratio = 0,43:1) produceerden met myosine gecoate beads doorgaans minder dichte of meer diffuse actine-komeetstaarten dan controlebeads (Figuur 2A). Bij lage CP-concentraties (<30 nM) assembleerde actine tot dichte, breukbestendige schalen. Onder deze condities bleven controlebeads vaak ingekapseld en slaagden ze er niet in om symmetriebreking te ondergaan, terwijl met myosine gecoate beads waarschijnlijker waren om de symmetrie te breken en uit de omringende actineschaal te ontsnappen (Figuur 2A,B). Bij hoge CP-concentraties (>200 nM) was de cohesie van het netwerk verminderd, en de aanwezigheid van myosine destabiliseerde het actinenetwerk verder, bevorderde het afwerpen van actine en voorkwam de vorming van stabiele komeetstaarten (Figuur 2A,B). Deze conditieafhankelijke resultaten bieden nuttige referentiepunten die onderzoekers kunnen gebruiken om geschikte assayregimes te identificeren en de prestaties van de assay te optimaliseren.
Het effect van myosine-I op de morfologie van de actinestuurtstaart kan worden beoordeeld door de gemiddelde fluorescentie-intensiteit van de staart te meten. De regio van de staart werd gedefinieerd met behulp van een intensiteitsdrempel, zoals beschreven in stap 4.2, waarna de gemiddelde fluorescentie-intensiteit binnen deze regio werd gemeten (Figuur 3A). Onder overeenkomstige beeldvormingscondities, waarbij controlekralen en met myosine gecoate kralen in hetzelfde gezichtsveld werden afgebeeld, diende deze waarde als een relatieve, niet-gekalibreerde proxy voor de dichtheid van het actinenetwerk, waarbij een lagere gemiddelde intensiteit duidt op een minder dicht netwerk. Onder standaard assaycondities genereerden met myosine gecoate kralen doorgaans staarten met een lagere gemiddelde fluorescentie-intensiteit dan controlekralen, wat consistent is met een verminderde schijnbare netwerkdichtheid (Figuur 3C).
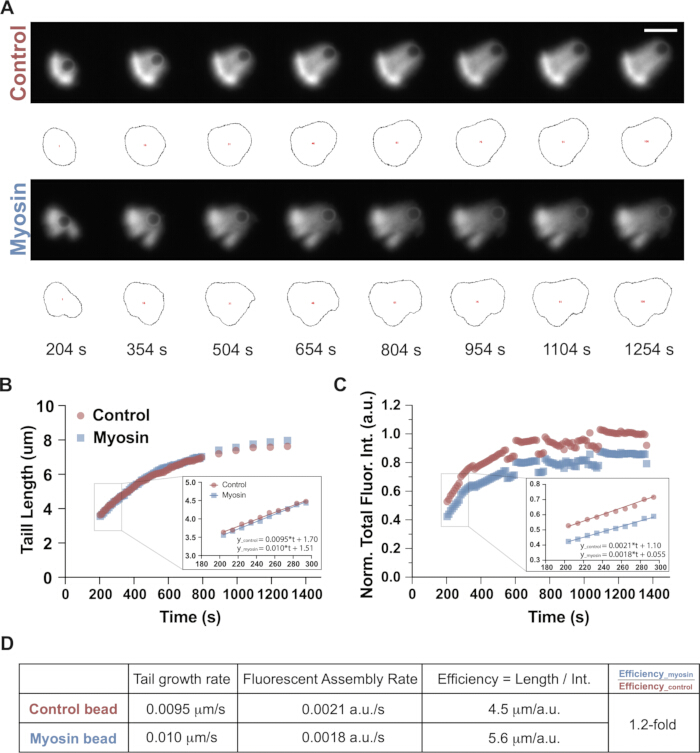
Figuur 3Kwantificeringsworkflow voor de groeikinetiek en assemblage-efficiëntie van actine-komeetstaarten. (A) Representatieve tijdreeksen van de groei van de komeetstaart van een controlekraal en een met myosin gecoate kraal (verhouding 0,43:1) in aanwezigheid van 50 nM capping-eiwit (CP). Zwarte contouren geven de regio's van belang (ROI's) van de komeetstaart aan die met Fiji zijn geïdentificeerd voor fluorescentie-intensiteitsmetingen. Reactiecondities: 4 µM actine met 5% rhodamine-gelabelde actine, 200 nM actine-gerelateerd proteïne 2/3 (Arp2/3)-complex en 50 nM CP. Schaalbalk, 5 µm. (B) Komeetstaartlengte uitgezet als functie van de tijd voor het representatieve controle-myosinekraalpaar getoond in paneel (A). De inzettoont het tijdsinterval dat is gebruikt voor de lineaire fit; de groeisnelheden van de staart zijn bepaald op basis van de hellingen van de gefitte lijnen. (CGenormaliseerde totale fluorescentie-intensiteit van de komeetstaart, uitgezet als functie van de tijd voor het representatieve controle-myosine-kraalpaar dat in paneel (A) wordt getoond. Controlekralen en myosinekralen werden genormaliseerd naar de gemiddelde fluorescentie-intensiteit van de controlekralen tussen 1100 en 1300 s. De inzet toont het tijdsvenster dat is gebruikt voor de lineaire fit, en de fluorescentie-assemblagesnelheden werden berekend uit de hellingen van de gefitte lijnen.D) Samenvattende tabel met de staartgroeisnelheid, de assemblagesnelheid van fluorescentie en de groefficiëntie voor het representatieve controle–myosine-kraalpaar dat in paneel (A) wordt getoond. Klik hier om een grotere versie van deze figuur te bekijken.
Het effect van myosine-I op de groeikinetiek van de komeetstaart kan worden gekwantificeerd door zowel de verlenging van de komeetstaart als de accumulatie van actinefluorescentie in de tijd te meten. In de meeste experimenten groeiden de komeetstaarten met een ongeveer constante snelheid gedurende de eerste ~10 min na het doorbreken van de symmetrie. Naarmate de polymerisatiecomponenten uitgeput raakten, vertraagde de verlenging geleidelijk en stopte deze doorgaans ongeveer 30 min na het begin van de reactie. Om de groeikinetiek te kwantificeren, werden de lengte van de komeetstaart en de totale fluorescentie-intensiteit uitgezet als functies van de tijd (Figuur 3B,C). De eerste 7–10 datapunten, die overeenkomen met de initiële lineaire fase, werden gefit met behulp van lineaire regressie (Figuur 3B,C, insets). De hellingen van deze fits vertegenwoordigden respectievelijk de initiële groeisnelheid van de staart en de assemblagesnelheid van de actinefluorescentie. De groefficiëntie werd gedefinieerd als de groeisnelheid van de komeetstaart gedeeld door de assemblagesnelheid van de actinefluorescentie, waarmee werd gekwantificeerd hoe effectief actinepolymerisatie werd omgezet in een productieve verplaatsing van de kraal (Figuur 3D). In het representatieve voorbeeld getoond in Figuur 3A–D, vertoonde de met myosine gecoate kraal een staartgroeisnelheid van 0,60 µm/min (0,010 µm/s), vergeleken met 0,57 µm/min (0,0095 µm/s) voor de controlekraal (Figuur 3B,D). De overeenkomstige groefficiënties waren respectievelijk 5,6 en 4,5 µm/intensiteitseenheid, wat een ongeveer 1,2-maal hogere waarde vertegenwoordigt voor de met myosine gecoate kraal (Figuur 3D). Onder standaardcondities vertoonden met myosine gecoate kralen doorgaans groeisnelheden die vergelijkbaar waren met die van controlekralen (myosine: 0,69 ± 0,10 µm/min; controle: 0,66 ± 0,20 µm/min), samen met een lagere assemblagesnelheid van actinefluorescentie (ongeveer 0,76-maal die van de controle) en een ongeveer 1,4-maal hogere groefficiëntie, zoals eerder gerapporteerd in onze oorspronkelijke studie18. Deze waarden worden gerapporteerd als gemiddelde ± SD van 11 kraalparen per conditie, verkregen over vijf onafhankelijke experimenten. Statistische analyse werd uitgevoerd met een tweezijdige gepaarde t-toets, zoals beschreven in de oorspronkelijke studie18.
Om de bijdrage van de myosin power stroke te beoordelen en de mogelijkheid uit te sluiten dat de waargenomen effecten ontstonden door sterische hindering als gevolg van de bezetting van het myosin-oppervlak, kan de bead motility assay worden uitgevoerd onder omstandigheden die de power-stroke activiteit van myosin-I verstoren. In dit protocol werd de motoractiviteit van myosin-I geremd door 1,1 mM Ca2+ aan het reactiemengsel toe te voegen. Verhoogde Ca2+ bevorderde de dissociatie van calmodulin van de myosin-I hefboomarm, waardoor de stijfheid van de hefboomarm afnam en het vermogen om kracht te genereren werd belemmerd46,47,48. Onder deze omstandigheden bleef myosin-I dynamisch geassocieerd met actine, maar ondersteunde het geen actine-gliding (Figuur 4A,B), wat een nuttige controle vormt voor het evalueren van effecten die afhankelijk zijn van de motoractiviteit18.
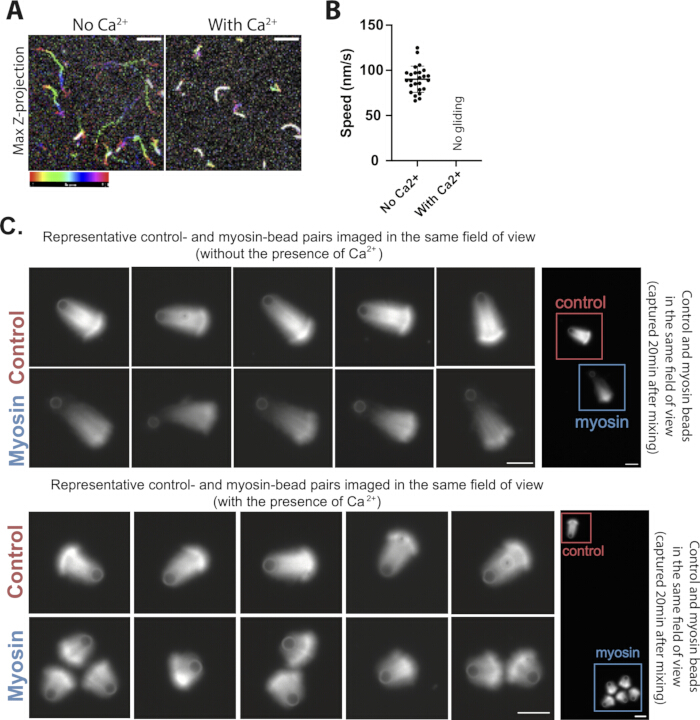
Figuur 4. Calcium-gebaseerde controle voor het beoordelen van de Myo1d-motoractiviteit in de bead-motiliteitsassay. (A) Tijd-gecomprimeerde beelden van actinefilamenten die bewegen op een Myo1d-gecoat oppervlak in afwezigheid van verhoogd calcium, of die niet-productieve wervelpatronen vormen in aanwezigheid van 100 µM vrij calcium. De regenboogkleurige balk geeft de tijdsprogressie weer over 61 frames, vastgelegd met intervallen van 5 s. Schaalbalk, 5 µm. (B) Kwantificering van de glijsnelheid van actine in afwezigheid en aanwezigheid van 100 µM vrij calcium (N = 2 onafhankelijke experimenten; n = 25 filamenten). Onder deze omstandigheden werd geen productief glijden van actine waargenomen in aanwezigheid van 100 µM vrij calcium. Foutenbalken representeren SD. (C) Representatieve controle- en myosin-gecoate bead-paren, geassembleerd in afwezigheid of aanwezigheid van 100 µM vrij calcium. Vijf representatieve bead-paren worden voor elke conditie getoond. Binnen elk paar werden de controle-bead en de myosin-gecoate bead in hetzelfde gezichtsveld afgebeeld. Beelden werden vastgelegd ongeveer 15–20 min na start van de reactie. Helderheid en contrast werden lineair en identiek aangepast binnen elk controle-myosin bead-paar, maar werden onafhankelijk geschaald tussen de condities. Reactieomstandigheden: 4 µM actine met 5% rhodamine-gelabeld actine, 200 nM actine-gerelateerd eiwit 2/3 (Arp2/3) complex, en 50 nM capping protein (CP). Schaalbalken, 5 µm. Panelen A en B zijn gereproduceerd/gemodificeerd uit Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, met toestemming. Klik hier om een grotere versie van deze figuur te bekijken.
Wanneer de assay correct werd uitgevoerd, produceerden met myosine gecoate beads die onder verhoogde Ca2+-condities werden getest kortere actine-cometstaarten met netwerkdichtheden die vergelijkbaar waren met die van de controlebeads (Figuur 4C). Vijf representatieve paren van controle- en met myosine gecoate beads uit twee onafhankelijke experimenten worden getoond. Deze kwalitatieve uitkomst werd consistent waargenomen over herhaalde assay-preparaties en wordt ondersteund door de kwantitatieve analyse die in de oorspronkelijke studie is gerapporteerd18. Deze verwachte uitkomst geeft aan dat de netwerkverschillen die onder standaardcondities werden waargenomen, afhankelijk zijn van een actieve myosine-powerstroke en niet enkel van de bezetting van het myosine-oppervlak. Bijgevolg dient de verhoogde Ca2+-conditie als een cruciale controle om vast te stellen of veranderingen in de organisatie van het vertakte actinenetwerk voortvloeien uit de motoractiviteit van myosine.
Discussie
De actin-komeetstaart-bead-motiliteitsassay is een gevestigd in vitro reconstitutiesysteem voor het onderzoeken van de door het Arp2/3-complex gemedieerde vertakte actin-assemblage en de rol hiervan bij het genereren van protrusieve krachten14,15,16,17. Dit systeem is breed toegepast om de biochemische regulatie van vertakte actin-assemblage14,15,26,27,31,49,50,51 en krachtgeneratie20,21,22,23,52 te ontleden, terwijl het ook een kader biedt voor kwantitatieve studies naar de opkomende actieve-materie-eigenschappen van actin-netwerken19,35,36,53. Door myosin, in het bijzonder myosin-I18, in dit gereconstitueerde systeem te integreren, maakt de aangepaste assay het mogelijk om te onderzoeken hoe myosin-actin-koppeling de actin-assemblage en krachtproductie bij de membraaninterface moduleert, een gebied dat relatief onderbelicht blijft. Opmerkelijk is dat myosin-I in dit systeem gemakkelijk kan worden vervangen door andere myosin-motoren om hun respectievelijke rollen in de remodellering van actin-netwerken en krachtgeneratie te onderzoeken. Zo kunnen myosin V (vrachttransport)54, myosin VI (endocytische trafficking en membraandynamiek)55,56, myosin VII en XV (stereocilia- en microvillaire organisatie)57,58,59, myosin X (filopodia-vorming)60,61, en myosin XIX (mitochondriële dynamiek)62 worden ingezet om te onderzoeken hoe verschillende klassen myosin bijdragen aan de actin-organisatie en hun bijbehorende fysiologische processen.
De assay is zeer reproduceerbaar, mits enkele kritische parameters zorgvuldig worden gecontroleerd. Ten eerste is hoogwaardig monomeer G-actine essentieel voor een robuuste vorming van de comet-tail. Wij raden aan G-actine te zuiveren uit acetonpoeder van skeletspier van konijnen met behulp van gevestigde protocollen41. Na 2–3 dagen dialyse moet monomeer actine verder worden gezuiverd via gelfiltratie op Sephacryl S-300 in G-buffer (2 mM Tris-HCl, pH 8.0; 0.2 mM ATP; 0.1 mM CaCl2; 1 mM NaN3; en 0.5 mM DTT). Fracties die direct na de elutiepiek worden verzameld, moeten worden gebruikt. Gezuiverd G-actine behoudt doorgaans een sterke polymerisatieactiviteit gedurende 2–3 weken wanneer het op ijs bij 4°C wordt bewaard en kan tot in de vierde week bruikbaar blijven, hoewel de prestaties daarna over het algemeen afnemen. Een verminderde robuustheid van de comet-tail, gekenmerkt door schaarse, brosse actinenetwerken en inconsistente tail-groei, duidt vaak op een gecompromitteerde actinekwaliteit. Ten tweede bepaalt de NPF-activiteit kritisch de vorming van de comet-tail. Commercieel GST-getagd WCA-domein van het menselijke neuronale Wiskott–Aldrich syndrome protein (N-WASP) (GST-VCA) biedt een robuuste en aanhoudende nucleatieactiviteit, en GST-dimerisatie versterkt deze activiteit verder63. Wij raden aan om elk NPF-construct te valideren met een pyreen-actine polymerisatie-assay vóór het coaten van de beads. De activiteit van het commerciële GST-VCA kan dienen als referentiestandaard. Opmerkelijk is dat het hier gebruikte commerciële GST-VCA geen polyproline-regio bevat en daarom niet interageert met profiline-actine complexen26. Ten derde vereist betrouwbare visualisatie van de comet-tail groei een zorgvuldige voorbereiding van de objectglazen en dekglasjes. Wij raden aan objectglazen en dekglasjes grondig te reinigen met water en ethanol, gevolgd door plasmareiniging vlak voor gebruik. Indien beschikbaar hebben de voorkeur polyethyleenglycol-gesilaniseerde dekglasjes26, omdat ze aspecifieke eiwitadsorptie minimaliseren en de reproduceerbaarheid verbeteren. Het toevoegen van een adequate concentratie BSA aan het mobiliteitsmengsel kan aspecifieke oppervlakte-interacties verder verminderen en een consistente assay-prestatie bevorderen. Ten vierde is het volume van het monster dat in de kamer wordt aangebracht kritisch voor betrouwbare metingen15,16,17. Een te groot monstervolume resulteert in driftende beads, waardoor nauwkeurige tracking van de comet-tail elongatie wordt belemmerd. Omgekeerd drukt een onvoldoende monstervolume de beads samen tussen het objectglas en het dekglas, wat de wrijving verhoogt en de beads immobiliseert. Deze mechanische beperking kan de morfologie van de comet-tail vervormen en de gemeten groeikinetiek veranderen. Daarom is het optimaliseren van zowel de kamerhoogte als het monstervolume essentieel voor reproduceerbare resultaten. Wij raden aan om het monstervolume empirisch te optimaliseren voor elke experimentele opstelling. Bij gebruik van een dekglasje van 22 mm × 22 mm, zoals hier beschreven, produceert het aanbrengen van 2.1–2.3 µL van het mobiliteitsmengsel een kamerhoogte van ongeveer 4.3 µm, wat resulteert in een stabiele positionering van beads met een diameter van 2.0 µm zonder overmatige drift of compressie. Wanneer een dekglasje van een andere afmeting wordt gebruikt, moet het monstervolume dienovereenkomstig worden aangepast om een gelijkmatige kamerfilling, stabiele bead-positionering en minimale monsterdrift te bereiken.
Indien er geen cometstaarten worden gevormd, dient de capaciteit voor actinpolymerisatie en de NPF-activiteit te worden geverifieerd. Indien er geen symmetriebreking optreedt, moet de CP-concentratie worden aangepast om de netwerkdichtheid te moduleren. Overmatig dichte netwerken zijn resistent tegen fractuur, terwijl te ijle netwerken aan structurele integriteit ontbreken. Indien myosin-gecoate kraaltjes geen verschil vertonen ten opzichte van controlekraaltjes, dient de myosin-oppervlaktedichtheid en de motoractiviteit te worden bevestigd. Voor de kwaliteitscontrole is het acceptatiecriterium functioneel en niet gebaseerd op een absolute numerieke grenswaarde. Een nieuwe preparatie wordt als acceptabel beschouwd indien, het reproduceert de vorming en groei van de komeetstaart die zijn waargenomen met een eerder gevalideerde preparatie (zoals getoond in Figuur 3). Daarnaast moet elke nieuwe preparatie van myosine, Arp2/3-complex, NPF, CapZ of actine vóór gebruik worden geëvalueerd met de juiste kwaliteitscontrole-assays en vergeleken worden met een eerder gevalideerde preparatie om consistentie tussen kwantitatieve experimenten te waarborgen (zie Protocol sectie 3.1).
Bij het interpreteren van de resultaten moeten verschillende beperkingen van deze assay in overweging worden genomen. Ten eerste wordt fluorescentie-intensiteit gebruikt als een relatieve, ongekalibreerde proxy voor de dichtheid van het actinenetwerk; vergelijkingen mogen daarom alleen worden gemaakt tussen monsters die onder identieke acquisitie-instellingen zijn afgebeeld en zijn geanalyseerd met dezelfde thresholding-workflow. Ten tweede bieden kraalmotiliteit, de groei van de komeetstaart en de groeffeticiëntie indirecte read-outs van het krachtgenererende gedrag van het netwerk, maar vormen zij geen directe metingen van kracht. Directe mechanische metingen, zoals optical trapping of kracht-gekalibreerde assays voor membraandeformatie64,65, zijn vereist om de door het netwerk geproduceerde krachten te kwantificeren. Ten derde resolveert deze assay de ultrastructuur van het actinenetwerk niet direct, zoals filamentoriëntatie, vertakkingsdichtheid of lokale myosineorganisatie. Complementaire benaderingen, zoals elektronenmicroscopie of super-resolutie beeldvorming, kunnen vereist zijn voor karakterisering van de structuur op nanometerschaal . Ten slotte biedt het gebruik van rigide kraaltjes op micrometerschaal een vereenvoudigde en experimenteel hanteerbare interface, maar dit weerspiegelt niet de vervormbaarheid, krommingheterogeniteit, lipidmobiliteit of moleculaire complexiteit van cellulaire membranen. Toekomstige ontwikkeling van fysiologisch relevantere interfaces zal daarom belangrijk zijn om te onderzoeken hoe cytoskeletcomponenten coördineren aan de voorrand van de cel.
Over het algemeen biedt deze reconstitutiebenadering een precieze controle over de eiwitsamenstelling en -concentratie, waardoor individuele componenten mechanistisch kunnen worden geanalyseerd op manieren die in cellulaire systemen moeilijk te bereiken zijn. Het biedt een veelzijdig platform om te bestuderen hoe moleculaire motoren vertakte actinenetwerken remodelleren en de krachtgeneratie bij membraanachtige interfaces vormgeven. Met passende validatie kan de assay worden uitgebreid om te onderzoeken hoe verschillende myosineklassen, gemuteerde of ziekte-geassocieerde motorvarianten en krachtgevoelige actinebindende eiwitten de mechanische feedback binnen dynamische actinenetwerken reguleren. In bredere zin helpt dit systeem om motoractiviteit op moleculaire schaal te verbinden met cytoskeletale organisatie en mechanische functie op mesoschaal, met implicaties voor celmotiliteit, endocytose en membraanremodellering.
Openbaarmakingen
De auteurs verklaren dat zij geen concurrerende financiële belangen of belangenverstrengelingen hebben.
Dankbetuigingen
Wij danken dr. Daniel Safer en Rick Wike voor de uitstekende technische ondersteuning bij de eiwitzuivering. Wij danken dr. Roberto Dominguez, in het bijzonder dr. Malgorzata Boczkowska en dr. Grzegorz Rebowski, voor het genereus verstrekken van het Arp2/3-complex en de CapZ-eiwitten. Wij danken tevens dr. Luther Pollard, dr. Faviolla A. Báez-Cruz en alle leden van de laboratoria van Ostap en Dominguez voor hun waardevolle bijdragen gedurende het project. Dit werk werd ondersteund door National Institutes of Health-beurs R37 GM057247 (aan E.M.O.). E.M.O. en M.X. werden gedeeltelijk ondersteund door de National Science Foundation (CMMI-1548571). ChatGPT is gebruikt ter ondersteuning bij de taalredactie tijdens de revisie van het manuscript. De auteurs hebben alle door AI ondersteunde inhoud beoordeeld en bewerkt en dragen de volledige verantwoordelijkheid voor het uiteindelijke manuscript.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Adenosine 5'′-trifosfaat dinatriumzout hydraat | Sigma | A26209 | Wordt gebruikt voor het bereiden van ATP-bevattende buffers; verdeel in aliquots en bewaar bij −20°C. |
| Arp2/3-complex | In-house geprepareerd | Omdat er geen brontekst is verstrekt, kan ik geen vertaling genereren. Voer aub de tekst in die u vertaald wilt hebben. | Wordt gebruikt voor de nucleatie van vertakte actinenetwerken; gezuiverd volgens Ref. 42. |
| Biotine-CF640 fluorescerende kleurstof | Biotium | 80032 | Wordt gebruikt voor het fluorescent labelen van controle-beads; lichtbestemd bewaren bij −80°C. |
| Biotinylering van Myo1d | In-house bereid | Omdat er geen brontekst is verstrekt, kan ik geen vertaling maken. Voeg aub de Engelse tekst toe die u vertaald wilt hebben naar het Nederlands. | Motorproteïne gebruikt voor het decoreren van met myosine gecoate kraaltjes; bereid zoals beschreven in ref. 18 en 38–40. |
| Runder serumalbumine | Sigma | A7906 | Gebruikt voor bead-blokkerings- en bead-opslagbuffers; bereid een gefilterde voorraadoplossing. |
| Calciumchloride | Sigma | C7902 | Buffercomponent gebruikt in X-buffer en experimenten tot verstoring van calcium. |
| Calmoduline | In-house bereid | Omdat er geen brontekst is verstrekt, kan ik geen vertaling genereren. Voer aub de tekst in die u vertaald wilt hebben. | Toegevoegd aan reacties met myosine en de bewaarbuffer voor beads; gezuiverd volgens ref. 44. |
| Carboxyleer polystyreenbolletjes (2.0 µm diameter) | Polysciences | 18327-10 | Gebruikt als vaste drager voor de coating met NPF, NeutrAvidin, fluorescerende kleurstof en myosine; bewaren bij 4°C. |
| CCD-camera | Teledyne | 01-RET-R6-R-M-14-C-OC | Wordt gebruikt voor fluorescentiebeeldacquisitie tijdens time-lapse microscopie. |
| Coomassie Brilliant Blue-kleuring | Sigma | B7920 | Wordt gebruikt voor het kleuren van SDS-PAGE-gels voorafgaand aan densitometrische analyse. |
| Dekglasjes, 22 mm × 22 mm, #1,5 | Wereldbol | 1404-15 | Wordt gebruikt samen met microscoopglaasjes voor het assembleren van compressiekamers. |
| Dithiothreitol (DTT) | GoldBio | DTT10 | Reducer gebruikt in buffers en mobiliteitsmengsels; bewaren bij −20°C. |
| Droge scrollvacuümpomp | Agilent Technologies | IDP3B01 | Wordt gebruikt om het plasma-reinigingssysteem te bedienen. |
| EGTA | GoldBio | E-217-100 | Calciumchelaatvormer gebruikt in M-buffer, motiliteitsbuffer en actinestvoorbehandeling. |
| Externe lichtbron | Leica | EL6000 | Metaalhalogenidelichtbron voor fluorescentiemicroscopie. |
| Fiji (ImageJ) | Open source | Omdat u geen brontekst heeft verstrekt, is er geen inhoud om te vertalen. Voer aub de Engelse tekst in die u naar het Nederlands vertaald wilt hebben. | Gebruikt voor analyse van de cometstaartlengte, fluorescentie-intensiteit en netwerkdichtheid (versie 2.16.0/1.54p). |
| Fluorescentiemicroscoop | Leica | DMIRB | Inverted epifluoresciemicroscoop gebruikt voor beeldvorming van actine-cometstaarten. |
| Glaciaal azijnzuur | Fisher Chemical | BP2401-212 | Component van de ontkleuringsoplossing voor de SDS-PAGE-gel; corrosief, hanteer met de nodige voorzorgsmaatregelen. |
| GST-VCA | Cytoskelet | VCG03-A | Nucleatiebevorderende factor gebruikt voor Arp2/3-gemedieerde actineassemblage; in aliquoten verdelen en bewaren bij −80°C. |
| HEPES | GoldBio | H-400-1 | Bufferreagens gebruikt in X-buffer, M-buffer en motiliteitsbuffer. |
| Menselijk CapZ | In-house bereid | Omdat u geen brontekst heeft verstrekt, is er geen inhoud om te vertalen. Voer aub de Engelse tekst in die u naar het Nederlands vertaald wilt hebben. | Capping-eiwit gebruikt voor de regulatie van de dichtheid van het actinenetwerk; gezuiverd volgens Ref. 43. |
| Magnesiumchloride | Spectrum Chemical | M1035 | Buffercomponent gebruikt in reactiebuffers en actin-voorbehandeling. |
| MetaMorph-beeldverwerkingssoftware | Molecular Devices | Omdat er geen brontekst is verstrekt, kan ik geen vertaling produceren. Voer aub de tekst in die u vertaald wilt hebben. | Gebruikt voor microscoopbesturing en beeldacquisitie (versie 7.10.4.459). |
| Methanol | Sigma | MX0485-3 | Component van de SDS-PAGE-gel-ontkleuringsoplossing; brandbaar, hanteer volgens de veiligheidsprocedures van de instelling. |
| Methylcellulose | Sigma | M0387 | Toegevoegd aan de motiliteitsbuffer om de viscositeit van de oplossing te verhogen (1500 cP). |
| Microscoopstuurplaatjes | Corning | 2947-75X25 | Wordt gebruikt voor het assembleren van squeeze-kamers voor microscopie. |
| NeutrAvidin-proteïne | Thermo Fisher Scientific | 31000 | Wordt gebruikt voor immobilisatie van gebiotinyleerde eiwitten op kraaloppervlakken; verdeel in aliquoten en bewaar bij −80°C. |
| PageRuler Plus voorgekleurde eiwitladder | Thermo Scientific | 26619 | Molecuulgewichtmarker gebruikt voor SDS-PAGE-analyse; bewaren bij −20°C. |
| Plasmareiniger | Harrick Plasma | PDC-32G | Wordt gebruikt om microscoopglazen en dekglasjes plasma-te reinigen voorafgaand aan de assemblage van de kamer. |
| polyethersulfon spuitfilter, 0.22 µm | Sigma | SLGPR33RS | Gebruikt om de voorraadoplossing van runderserealbumine te filteren vóór het verdelen in aliquoten. |
| Kaliumchloride | Fisher BioReagents | BP366-1 | Zout dat wordt gebruikt om de ionsterkte in assay-buffers te handhaven. |
| Skeletspieractine van konijn | In-house geprepareerd | Omdat er geen brontekst is verstrekt, kan er geen vertaling worden gegenereerd. Vul a.u.b. de Engelse tekst in die u wilt laten vertalen. | Gezuiverd volgens Ref. 41 en gebruikt als G-actine voor assays voor de assemblage van actine-komeetstaarten. |
| Gekoelde microcentrifuge | Eppendorf | EP-5415R | Wordt gebruikt voor het pelleten van beads tijdens de stappen voor bead-preparatie en -wassen. |
| Roterende buizenmenger (laboratoriumrotator) | Cole-Parmer | EW-04397-40 | Wordt gebruikt tijdens incubaties voor het coaten van beads om de beadsuspensie in stand te houden. |
| Tris/Glycine/SDS-runbuffer (10×) | Bio-Rad | 1610732 | Verdunnen tot 1× vóór SDS-PAGE-elektroforese. |
| Vacuümvet | Hoogvacuümdepot | 408524 | Wordt gebruikt om squeeze-kamers af te sluiten vóór fluorescentie-imaging. |
| 4%–20% gradiënt SDS-polyacrylamidegel | Thermo Fisher Scientific | XP04205BOX | Gebruikt voor SDS-PAGE-analyse van kraal-geassocieerde eiwitten; bewaren bij 4°C. |
Referenties
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Herprints en machtigingen
Dit artikel is gepubliceerd
Video binnenkort beschikbaar