De toepassing van CAR T-cellen op solide tumoren wordt beperkt door complexe ex vivo productie en veiligheidskwesties. Dit protocol beschrijft een methode voor de in situ generatie van transiënte CAR-T-cellen via LNP-gemedieerde aflevering van CAR-coderend mRNA, wat een reproduceerbaar platform biedt dat aanpasbaar is aan andere mRNA-gebaseerde toepassingen voor immuuncel-engineering.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
In Situ Generatie van Claudin18.2-Specifieke CAR-T-cellen via mRNA-aflevering door Lipid Nanoparticles
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Chimerische antigeenreceptor (CAR) T-celtherapie heeft opmerkelijke klinische successen behaald bij hematologische maligniteiten; echter wordt de bredere toepassing beperkt door hoge productiekosten en onvoldoende effectiviteit tegen solide tumoren. Om deze uitdagingen te overwinnen, is een strategie ontwikkeld voor de in situ generatie van CAR-T-cellen, gebaseerd op de levering van CAR mRNA dat gericht is op Claudin18.2 via lipiden-nanodeeltjes (LNP), waardoor de transiënte productie van CAR-T-cellen direct in het tumorweefsel mogelijk wordt. Na LNP-transfectie vertoonden geactiveerde T-cellen een efficiënte oppervlakte-expressie van CARs. Deze transiënte CAR-T-cellen vertoonden een krachtige cytotoxische activiteit tegen Claudin18.2-positieve maagcarcinoomcellijnen, waaronder NUGC4 en NCI-N87, en produceerden een significante antitumorale effectiviteit in tumor-dragende muismodellen. Dit protocol beschrijft gedetailleerde procedures voor in vitro transcriptie van CAR mRNA, LNP-formulering, T-celactivatie en -transfectie, CAR-expressieanalyse, en in vitro en in vivo functionele evaluatie van CAR-T-gemedieerde cytotoxiciteit. Samen biedt deze strategie een kosteneffectief en veelzijdig platform voor het genereren van transiënte CAR-T-cellen en een veelbelovende aanpak voor de behandeling van solide tumoren.
Inleiding
De incidentie en mortaliteit van kanker stijgen wereldwijd snel. Dit vormt een bedreiging voor het menselijk overleven en de maatschappelijke ontwikkeling. Maagkanker is wereldwijd de op één na belangrijkste oorzaak van kankergerelateerde sterfgevallen en komt veel voor1. Vanwege de lage percentages vroege diagnostiek wordt een aanzienlijk deel van de patiënten in een gevorderd stadium gediagnosticeerd. Traditionele behandelingen omvatten chirurgie, radiotherapie en chemotherapie. Chirurgische resectie bij patiënten met maagkanker in een midden- tot laatstadium of bij complexe maagkanker kan onvolledig zijn. Bovendien kunnen het aanzienlijke chirurgische trauma en het langdurige postoperatieve herstel de levenskwaliteit van patiënten nadelig beïnvloeden en potentieel tot complicaties leiden. Radiotherapie en chemotherapie tasten normale weefsels ernstig aan, wat tijdens de behandeling talrijke bijwerkingen veroorzaakt. Daarentegen bieden doelgerichte therapieën en celtherapieën precisie en effectiviteit. Deze behandelingen zijn ontstaan als cruciale hedendaagse zorgmodaliteiten en vertegenwoordigen de heersende trend bij de selectie van toekomstige therapeutische strategieën.
De komst van therapie met chimere antigeenreceptor T-cellen (CAR-T) heeft de celtherapie naar een baanbrekende doorbraak gestuwd. Het heeft een krachtige werkzaamheid aangetoond bij de behandeling van hematologische maligniteiten2,3. CAR-T-therapie maakt gebruik van de eigen T-cellen van de patiënt, die in vitro genetisch worden gemodificeerd door de insertie van een specifieke chimere antigeenreceptor (CAR). Deze receptor herkent specifieke antigenen op het oppervlak van tumorcellen en activeert T-cellen om kankercellen aan te vallen. In recente jaren is ook het onderzoek naar CAR-T-therapie voor maagkanker vooruitgegaan. De selectie van therapeutische targets is bijzonder kritisch, aangezien dit de precisie van de targeting en de effectiviteit van de CAR-T-cellen bepaalt. Na HER2 is Claudin18.2 naar voren gekomen als een ander prominent therapeutisch target bij maagkanker, met expressiepercentages van 40% tot 87% bij patiënten. Claudin18.2 is gewoonlijk ingebed in het maagslijmvlies. Wanneer maligne tumoren de tight junctions verstoren die verantwoordelijk zijn voor de intercellulaire moleculaire uitwisseling, komt Claudin18.2 bloot te liggen op het oppervlak van de tumorcellen. Dit maakt het een specifiek therapeutisch target voor deze tumoren4.
Doorgaans omvat het standaard productieproces voor CAR-T-cellen celverzameling, selectie en verrijking van T-cellen, activatie van T-cellen, constructie van het CAR-gen, gentransductie, expansie, kwaliteitscontrole, opslag en transport, gevolgd door infusie bij de patiënt. Het gehele proces van CAR-T-celbereiding is zeer complex, vereist steriele omstandigheden en stelt strenge eisen aan de omgeving en de apparatuur. Dit resulteert in de hoge kosten van CAR-T-therapie, wat de klinische toepassing beperkt. Om de complexiteit van ex vivo CAR-T-productie aan te pakken, is het concept van in vivo CAR-T-bereiding voorgesteld. Deze benadering houdt in dat CAR-T-cellen direct in het lichaam van de patiënt worden geprogrammeerd, waardoor de noodzaak voor ex vivo celverzameling, modificatie en expansie vervalt. Deze strategie is erop gericht de kosten te verlagen, de veiligheid en toegankelijkheid te verbeteren en bredere toepassingen voor ziektebehandeling mogelijk te maken5.
De sleutel tot in vivo CAR-T-preparatie ligt in de selectie van een optimale deliveryvector. Momenteel worden vectoren gecategoriseerd als viraal of niet-viraal. Onder de virale opties worden lentivirale (LV) en adeno-geassocieerde virale (AAV) vectoren hoofdzakelijk gebruikt. De aanzienlijke risico's en de beperkte payloadcapaciteit die gepaard gaan met virale vectoren vormen echter grote hindernissen voor klinisch onderzoek6. Een primair nadeel van virale vectoren voor in vivo-toediening is hun potentieel voor genomische integratie, wat kan leiden tot genetische toxiciteit en insertionele mutaties. Eerdere gevallen hebben fatale immuunreacties of kanker gedocumenteerd bij een klein deel van de patiënten na de behandeling. Bovendien beperken de inherente toxiciteit en immunogeniteit van virussen hun toepassing voor herhaalde in vivo-toediening ernstig. Een andere uitdaging is de beperkte payloadcapaciteit van virale vectoren, wat de gelijktijdige aflevering van meerdere genen verhindert.
Niet-virale mRNA-afleveringssystemen pakken deze tekortkomingen effectief aan. Ze voorkomen integratie in het genoom van de gastheer en omzeilen daarmee vele risico's. Hun kortstondige werking voorkomt off-target toxiciteit, waardoor kortstondige, controleerbare expressie van CAR-T-cellen mogelijk wordt, wat bijgevolg bijwerkingen en veiligheidsrisico's vermindert. Onder de niet-virale systemen bieden lipide nanodeeltjes (LNP's) een veiligere benadering. Ze overwinnen de groottebeperkingen van virale vectoren. LNP's lossen daarnaast problemen met insertiemutaties en immunogeniciteit op. Dit positioneert hen als veelbelovende kandidaten voor CAR-T-celtherapie, met het potentieel om toxiciteit te verminderen, de veiligheid te verhogen en de kosten te verlagen7.
Huidig onderzoek naar immunotherapie voor solide tumoren richt zich voornamelijk op de optimalisatie van LNP-formuleringen, gerichte modificatie en mRNA-sequentie-engineering in diverse kankermodellen, waaronder melanoom8, borstkanker en colorectaal carcinoom9. Er zijn daarnaast inspanningen geleverd om chimerische antigeenreceptor-macrofagen (CAR-M)10 en dendritische cellen (CAR-DC)11 te construeren via LNP-afleversystemen om de complexe fysieke barrières en de immunosuppressieve tumormicro-omgeving (TME) van solide tumoren te doorbreken. Het hier gepresenteerde platform biedt een veelzijdig, niet-viraal mRNA-afleversysteem dat wordt gekenmerkt door een hoge modulariteit. Door simpelweg de mRNA-sequentie uit te wisselen, kan dit platform snel worden aangepast aan solide tumormodellen gericht op andere antigenen, of worden uitgebreid naar niet-oncologische therapeutische gebieden zoals auto-immuunziekten, cardiovasculaire aandoeningen en fibrotische ziekten.
Er blijft echter een technisch hiaat bestaan in maagkankerbehandelingen die deze platformen gebruiken: eerdere studies hebben zich voornamelijk gericht op het bewerken van myeloïde cellen, terwijl strategieën voor zeer efficiënte in vivo T-celherprogrammering grotendeels experimenteel blijven. Om dit hiaat te overbruggen, beschrijft dit protocol een methode voor het genereren van transiënte CAR-T-cellen via LNP-gemedieerde mRNA-aflevering. Deze aanpak is erop gericht de beperkingen te overwinnen die inherent zijn aan conventionele CAR-T-celtherapieën, waaronder prohibitieve kosten, complexe productieprocessen en systemische toxiciteit, waardoor een effectiever en toegankelijker therapeutisch alternatief voor patiënten wordt geboden. Er wordt aangetoond dat transfectie van T-cellen met een geoptimaliseerde mRNA-sequentie die codeert voor een specifieke CAR die zich richt op Claudin18.2, een robuuste CAR-expressie op het celoppervlak mogelijk maakt, waardoor de gemodificeerde T-cellen gerichte cytotoxische activiteit tegen specifieke tumorcellen uitoefenen. Dit protocol is opgebouwd uit vijf verschillende secties: in vitro transcriptie van CAR-mRNA, LNP-preparatie en karakterisering, T-celactivatie en transfectie, detectie van CAR-expressie en evaluatie van de cytolytische effectiviteit van CAR-T-cellen in vitro en in vivo.
Vergeleken met bestaande mRNA-LNP-afleveringstechnologieën ligt de belangrijkste methodologische innovatie van dit protocol in de kinetische optimalisatie van de transiënte expressie. Er is een synergetische optimalisatie uitgevoerd op de 5' UTR, 3' UTR, 5' Cap en een poly(A)-staart van 120 bp. Dit op maat gemaakte ontwerp moduleert de halfwaardetijd van het mRNA binnen de tumormicro-omgeving, waardoor een zeer efficiënte translatie binnen een gedefinieerd therapeutisch venster wordt bereikt, gevolgd door een veilige degradatie. Dit platform wordt gekenmerkt door een snelle en transiënte CAR-generatie en dient als een "off-the-shelf" formulering voor onmiddellijk gebruik, waardoor ziekteprogressie tijdens het langdurige productieproces dat vereist is voor conventionele therapieën, wordt voorkomen. Bovendien biedt dit profiel van transiënte expressie een beheersbaar veiligheidsvoordeel bij het targeten van antigenen met potentiële "on-target, off-tumor" toxiciteiten, of voor patiënten die geen ernstig cytokine-release-syndroom (CRS) kunnen tolereren dat geassocieerd wordt met conventionele CAR-T-therapieën.
Ondanks de grote voordelen van in vivo in situ generatie van CAR-T-cellen, namelijk het elimineren van complexe ex vivo productie en verminderde economische lasten, blijven bepaalde beperkingen bestaan. In de systemische circulatie zijn LNP's gevoelig voor aspecifieke accumulatie in de lever en snelle internalisatie door macrofagen en dendritische cellen. Zonder specifieke targetings-eenheden gericht op T-cellen wordt de transfectie-efficiëntie van de doelgroep T-cellen onvermijdelijk aangetast. Bovendien worden in situ gegenereerde CAR-T-cellen bij het binnendringen van het tumorweefsel blootgesteld aan de vijandige TME; onder hypoxische, zure en immunosuppressieve omstandigheden zijn deze T-cellen zeer vatbaar voor immuunuitputting, waardoor hun cytotoxische potentie wordt beperkt. Daarnaast beperkt het transiënte karakter van mRNA-expressie, hoewel dit de veiligheid verhoogt, de duur van het therapeutische venster. Om een aanhoudende antitumorale effectiviteit te bereiken, zijn vaak intermitterende en herhaalde toedieningen vereist. Toekomstige onderzoeken zullen zich daarom richten op het aanpakken van deze beperkingen door de aflever-efficiëntie van LNP's te verfijnen om een nauwkeurige, lineage-specifieke targeting te bereiken.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Alle dierproeven zijn goedgekeurd door de Ethische Commissie voor Laboratoriumdieren van het Shanghai Tenth People’s Hospital (Goedkeuringsnr.: SHDSYY-2025-P0085; Goedkeuringsdatum: 1 januari 2025). Deze studie voldoet aan de lokale wetten, regelgeving en institutionele vereisten. Er werden vrouwelijke NSG-muizen in de leeftijd van 6–8 weken gebruikt. De perifere bloedmononucleaire cellen (PBMCs) die in deze studie zijn gebruikt, zijn verkregen van een commerciële leverancier. De reagentia en apparatuur die in deze studie zijn gebruikt, staan vermeld in de Tabel met Materialen.
1. Preparatie van CAR mRNA
- Preparatie van gelineariseerde DNA-templates
OPMERKING: Het plasmide dat de CAR-sequentie bevat, werd gelineariseerd met het restrictie-enzym BspQI. Het gekozen restrictie-enzym moet het DNA-fragment stroomafwaarts van de promoterregio aan de rechterzijde invoegen en mag geen herkenningsplaatsen bevatten binnen het ingevoegde DNA-fragment.- Voeg dubbel gedestilleerd water (ddH2O), 10× buffer, DNA-template en BspQI-enzym toe in de volgorde die is gespecificeerd in Tabel 1. Incubeer 2 u bij 50 °C en inactiveer vervolgens het enzym 20 min bij 80 °C. Het gelineariseerde plasmide kan worden bewaard bij 4 °C.
- Zet de restrictiedigestie-reactie op in een steriele microcentrifugebuis. Voeg dubbel gedestilleerd water, restrictie-enzymbuffer, plasmide DNA-template en BspQI-restrictie-enzym toe in de specifieke volgorde en volumes zoals aangegeven in Tabel 1.
- Meng het reactiemengsel voorzichtig door op en neer te pipetteren en centrifugeer vervolgens kort in een microcentrifuge. Incubeer het mengsel 2 u bij 50 °C in een thermocycler om volledige digestie mogelijk te maken. Inactiveer het restrictie-enzym door het mengsel 20 min bij 80 °C te incuberen.
OPMERKING: Optioneel - Bewaar het gelineariseerde plasmide bij 4 °C voor kortstondig gebruik of ga direct over tot kwaliteitscontrole.
- Bereid een 1% agarosegel door 0,25 g agarose af te wegen en op te lossen in 25 mL 1× Tris–Acetaat–EDTA (TAE) buffer. Voeg 2,5 µL Gel Green toe en meng grondig. Breng aan de kook en schud vervolgens krachtig. Herhaal dit proces drie keer voordat het mengsel in de gelgietplaat wordt gegoten. Laat de gel 10 min lopen bij 110 V, gevolgd door 20 min bij 130 V.
- Voer ultraviolette (UV) visualisatie uit om volledige digestie te verifiëren. Door de bandposities te vergelijken met die van DNA-markers en het niet-geknipte plasmide, vertoonde het gelineariseerde plasmide slechts twee duidelijke banden die overeenkwamen met de voorspelde moleculaire gewichten: de doelsequentie was ongeveer 1.791 bp en het resterende fragment was ongeveer 2.535 bp.
- Purificeer de digestieproducten met behulp van DNA-isolatiebeads.
- Vortex de magnetische beads om een grondige menging te garanderen. Pipetteer het gespecificeerde volume magnetische beads in het DNA-monster en meng voorzichtig. Incubeer 10 min bij kamertemperatuur (RT) om binding van het DNA aan de beads mogelijk te maken.
- Plaats het monster 5 min op een magnetische standaard. Verwijder voorzichtig het supernatant. Voeg 200 µL vers bereide 80% ethanol toe voor het wassen. Incubeer 30 s bij RT en verwijder voorzichtig het supernatant. Herhaal deze stap tweemaal.
- Houd het monster 5 min met de dop open op de magnetische standaard bij kamertemperatuur om te laten drogen. Neem het monster van de magnetische standaard. Voeg 11 µL nuclease-vrij ddH2O toe. Meng grondig door op en neer te pipetteren. Incubeer 2 min bij kamertemperatuur. Laat de oplossing 5 min rusten op de magnetische standaard totdat deze helder is.
- Draagt het supernatant voorzichtig over naar een nieuwe nuclease-vrije centrifugebuis. Gebruik een spectrofotometer om de DNA-concentratie te meten; het resulterende DNA moet onmiddellijk worden gebruikt voor in vitro transcriptie. Bereken de herstelsnelheid op basis van de hoeveelheid gepurificeerd DNA gedeeld door de initiële hoeveelheid toegevoegd DNA.
- Voeg dubbel gedestilleerd water (ddH2O), 10× buffer, DNA-template en BspQI-enzym toe in de volgorde die is gespecificeerd in Tabel 1. Incubeer 2 u bij 50 °C en inactiveer vervolgens het enzym 20 min bij 80 °C. Het gelineariseerde plasmide kan worden bewaard bij 4 °C.
- In Vitro Transcriptie (IVT)
- Ontdooi alle kitcomponenten van een op T7 RNA-polymerase gebaseerde in vitro transcriptie- en RNA-cappingkit op ijs (behalve de T7 RNA-polymerase-mix, die tot gebruik bij -20 °C moet worden bewaard). Vortex de buffers kort en centrifugeer.
- Stel het IVT-reactiemengsel samen in een steriele, nuclease-vrije microcentrifugebuis bij kamertemperatuur volgens de volumes gespecificeerd in Tabel 2. Voeg de componenten toe in de vermelde volgorde, eindigend met de T7-enzymmix.
- Meng het reactiemengsel grondig maar voorzichtig door aan de buis te tikken of op en neer te pipetteren. Centrifugeer kort om de vloeistof op de bodem te verzamelen. Incubeer het mengsel 2 u bij 37 °C in een thermocycler.
- Voeg 2 µL DNase I-enzym direct toe aan de IVT-reactie om het resterende DNA-template af te breken. Meng voorzichtig en incubeer nogmaals 15 min bij 37 °C. Ga onmiddellijk over naar de purificatiestap.
- Purificeer het resulterende RNA-product met behulp van RNA-isolatiebeads volgens dezelfde procedure als voor de purificatie van het DNA-digestieproduct.
- Los op in 20 µL enzym-vrij water. Gebruik een NanoDrop-spectrofotometer om de mRNA-concentratie en de absorptieverhouding (OD) te meten. Gebruik 1 µL nuclease-vrij water als blanco controle. De OD260/280-verhouding moet tussen 1,8 en 2,1 liggen en de OD260/230-verhouding tussen 2,0 en 2,4.
OPMERKING: Als de verhoudingen buiten deze bereiken vallen, duidt dit op contaminatie en moet het monster opnieuw worden gepurificeerd. - Gebruik een geautomatiseerd capillair elektroforesesysteem voor nucleïnezuur- en proteïneanalyse om de lengte en integriteit van het gesynthetiseerde CAR-mRNA te analyseren. Het elektroforeseprofiel moet een enkele, scherpe piek vertonen die overeenkomt met de verwachte volledige lengte van het CAR-mRNA (ongeveer 1800 nt), zonder tailing en met een vlakke, schone basislijn. Er mogen geen significante diffuse banden met een laag moleculair gewicht of meerdere pieken aanwezig zijn; anders duidt dit op RNA-degradatie.
- Verdeel het gevalideerde CAR-mRNA in aliquoten om herhaalde vries-dooi-cycli te vermijden en bewaar het bij -80 °C voor langdurige bewaring.
- Los op in 20 µL enzym-vrij water. Gebruik een NanoDrop-spectrofotometer om de mRNA-concentratie en de absorptieverhouding (OD) te meten. Gebruik 1 µL nuclease-vrij water als blanco controle. De OD260/280-verhouding moet tussen 1,8 en 2,1 liggen en de OD260/230-verhouding tussen 2,0 en 2,4.
2. LNP-bereiding en karakterisering
- Los SM102, cholesterol, 1,2-Distearoyl-sn-glycero-3-phosphocholine (DSPC) en DMG-PEG2000 op in watervrij ethanol om een voorraadoplossing van 10 mg/mL te bereiden. Bereid de organische fase met een verhouding van 1:50:38,5:10:1,5.
- Bereken de benodigde mRNA-hoeveelheid op basis van de 8:1 verhouding van positief geladen amino N-groepen ten opzichte van negatief geladen fosfaat P-groepen. Los mRNA op in een natriumcitraatoplossing om de waterige fase te bereiden. Handhaaf een verhouding tussen de organische en waterige fase van 1:3 met stroomsnelheden van elk 1,5 mL/min. Bereid de LNPs met behulp van een microfluidisch apparaat met een herringbone-mixer.
- Spoel eerst de slangetjes en de microfluidische chip (herringbone-mixer) één keer met watervrij ethanol en een natriumcitraatoplossing. Nadat de bereide organische en waterige fasen door purgen zijn gemengd, worden deze opgezogen met een spuit van 1 mL; de verhouding tussen de organische en waterige fase is 1:3. Laad deze respectievelijk in de twee kanalen van de spuitenpomp.
- Stel de stroomsnelheden voor de organische en waterige fasen in. Voeg 5 mL natriumcitraatbuffer (50 mM) toe aan de centrifugebuis die aan de uitlaat is verbonden. Nadat alle resterende wasoplossing uit de slangetjes is gespoeld, wordt het apparaat gestart en het eluaat opgevangen.
- Overbreng de LNPs die zijn gedispergeerd in de natriumcitraatoplossing naar een ultrafiltratiebuis van 100 kDa, centrifugeer bij 4000 × g gedurende 5–10 min, voeg vervolgens 2,5 mL natriumcitraatoplossing en 2,5 mL 1× TBS-oplossing toe om ze opnieuw te dispergeren, en herhaal de centrifugatie één keer.
- Voeg 1 mL natriumcitraatoplossing en 4 mL 1× TBS-oplossing toe om de partikels opnieuw te dispergeren en centrifugeer opnieuw. Bewaar de geconcentreerde LNPs in 1 mL TBS-oplossing bij 4 °C voor een korte periode.
- Gebruik een fluorescentie-gebaseerde RNA-kwantificatiekit om het mRNA-gehalte in de LNP voor en na demulsificatie te meten; het verschil tussen deze twee waarden vertegenwoordigt de inkapselingsefficiëntie van de LNP.
- Bereid 1× TE-buffer, een werkoplossing van de probe en 2% Triton X-100. Verdun de mRNA-standaard (100 µg/mL) tot 2 µg/mL met 1× TE-buffer en stel een standaardcurve op met concentraties van blanco, 10, 20, 100, 500 en 1000 ng/mL. Vortex 4 µL LNP-oplossing met 16 µL 2% Triton X-100-oplossing en laat dit 10 min staan.
- Voeg 5 µL van de gedemulsificeerde LNP-oplossing toe aan 95 µL 1× TE-buffer. Voeg 100 µL werkoplossing van de probe toe aan zowel de wells van de standaardcurve als de monsterwells, meng goed, bescherm tegen licht en breng over naar een 96-wells plaat met een zwarte bodem.
- Meet na incubatie de fluorescentie-intensiteit (Ex480/Em520) met een microplate-reader. Trek de absorbentiewaarden van de blanco wells respectievelijk af van die van de wells van de standaardcurve en de monsterwells om de standaardcurve te plotten.
- Gebruik de standaardcurve om de mRNA-concentraties in de LNP-oplossing voor en na demulsificatie te berekenen, vermenigvuldig deze waarden met 200 om de concentraties vóór verdunning te verkrijgen, en vul deze in in de formule voor de berekening:
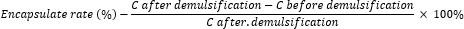
- Neem 10 µL LNP en verdun dit in 1 mL TBS-oplossing. Bepaal de partikelgrootte, het zetapotentieel en de polydispersiteitsindex (PDI)-waarde met een Malvern partikelgrootte-analyser.
3. T-celactivatie en transfectie
- T-cel sortering
- Neem PBMC's in een concentratie van 1 × 10⁷/mL, resuspendeer deze in 37 °Cvoeg 10 mL van een immunomagnetische celseparatiebuffer toe, meng grondig en centrifugeer bij 500 × g gedurende 8 min, en tel.
- Resuspendeer de cellen en pas de dichtheid aan naar 5 × 10⁷ cellen/mL, toevoegen 50 µL van isolatiecocktail per ml celstuspensie en incubeer gedurende 5 min bij kamertemperatuur; voeg toe 40 µL magnetische particles voor immunomagnetische celisolatie per mL celsuspensie en meng; plaats de buis op een magnetische houder en incubeer 10 min bij kamertemperatuur.
- Breng de verrijkte celsuspensie zorgvuldig over naar een nieuwe centrifugebuis met behulp van een pipet. Verwijder de buis van de magneet, voeg 4 mL verse immunomagnetische celseparatiebuffer toe en incubeer nogmaals 5 min voor een tweede separatieronde.
- Was de cellen met T-celcultuurmedium (RPMI 1640 GlutaMAX + 10% foetaal runderserum + 1% penicilline/streptomycine + 100 IU/mL rhIL-2 + 5 ng/mL rhIL-7 + 5 ng/mL rhIL-15), centrifugeer deze vervolgens en tel de cellen. Voeg T-celcultuurmedium toe om de celdichtheid aan te passen naar 1 × 10⁶/mL en voeg toe 12.5 µL magnetische kralen voor activatie van humane T-cellen CD3/CD28. Incubeer bij 37 °C 48 uur in een 5% CO₂-incubator om de cellen te activeren.
- Detectie van parameters voor T-celactivatie
- Overdracht 200 µL van T-cellen die 48 uur zijn geactiveerd in een microcentrifugebuis van 1,5 mL. Verwijder de CD3/CD28-activeringsmagnetische kralen, voeg 1 mL FACS-buffer toe voor het wassen, meng voorzichtig door te pipetteren en centrifugeer vervolgens bij 500 × g, 4 °C gedurende 5 min. Verwijder voorzichtig het supernatant en herhaal dit 2–3 keer.
- Resuspendeer de cellen in 100 µL FACS-buffer. Toevoegen 1 µL elk van de anti-mens CD3-, anti-mens CD25- en anti-mens CD69-antilichamen. Meng de monsters voorzichtig en incubeer 30 min op ijs in het donker.
- Voeg 1 mL FACS-buffer toe om de cellen te wassen, centrifugeer en verwijder vervolgens voorzichtig het supernatant, voeg 100 µL van FACS-buffer en 0.1 µL van LIVE/DEAD fixable dead cell stain, en incuberen op ijs in het donker gedurende 10 min.
- Resuspendeer de cellen in 1 mL FACS-buffer en centrifugeer bij 500 x g, 4 °C gedurende 5 min, verwijder vervolgens voorzichtig het supernatant. Herhaal dit 2–3 keer. Gooi het supernatant weg en resuspendeer de cellen in 200 µL FACS-buffer. Analyseer cellen met behulp van flowcytometrie.
- Selecteer doelcellen op basis van FSC-A en SSC-A, isoleer enkelcellen met behulp van FSC-A en FSC-H, en identificeer levende cellen met een LIVE/DEAD Cell Discrimination Dye (LIVE/DEAD). Vergelijk de CD25- en CD69-ratio's tussen inactieve en geactiveerde T-cellen.
- LNP-transfectie van T-cellen
- Neem, op basis van de berekening van de inkapselingsefficiëntie, het benodigde volume LNP op basis van de hoeveelheid mRNA. Centrifugeer eerst de in TBS gedispergeerde LNP om deze te scheiden en breng deze vervolgens over naar RPMI 1640-medium.
- Verwijder na 48 uur de CD3/CD28-activatie magnetische kralen met behulp van een magnetisch rek. Centrifugeer bij 500 × g gedurende 8 min, tellen en T-cel-kweekmedium toevoegen om de dichtheid aan te passen naar 2 × 10⁶ cellen/ml. Voeg toe 1 µg van LNP-mRNA per 1 × 10⁵ cellen. Meng voorzichtig door te pipetteren en incubeer bij 37 °C in een 5% CO₂-incubator gedurende 4–6 u.
4. Detectie van CAR-expressie
- Pipetteer 4–6 u na transfectie de CAR-T-cellen voorzichtig om ze grondig te mengen. Draag ten minste 2 × 10⁵ cellen over naar een microcentrifugebuisje van 1,5 mL.
- Voeg 1 mL FACS-buffer toe aan het microcentrifugebuisje van 1,5 mL. Meng door te pipetteren en centrifugeer vervolgens 5 min bij 500 x g bij 4 °C. Verwijder voorzichtig het supernatant. Herhaal deze stap 2–3 keer.
- Resuspendeer de celpellet in 100 µL FACS-buffer en verdeel de monsterinhoud over een controlegroep en een experimentele groep, elk met 50 µL. Voeg 1 µL van het CAR-detectieantilichaam G4S-linker toe aan de celsuspensie van de experimentele groep, meng het monster voorzichtig en incubeer 30 min op ijs in het donker. Voor de controlegroep wordt geen antilichaam toegevoegd; incubeer op ijs.
- Pipetteer 0,2 µL LIVE/DEAD fixeerbare dode celkleurstof (1000×) en verdun dit in 100 µL FACS-buffer; pipetteer vervolgens 50 µL in zowel de controle- als de experimentele groep, meng het monster voorzichtig en incubeer 10 min op ijs in het donker.
- Was de cellen met 1 mL FACS-buffer. Centrifugeer 5 min bij 500 x g bij 4 °C. Verwijder voorzichtig het supernatant. Herhaal dit 2–3 keer.
- Gooi het supernatant weg en resuspendeer de cellen in 200 µL FACS-buffer. Analyseer de cellen met flowcytometrie.
- Evalueer de CAR-expressie met de volgende gating-strategie: selecteer de doelcellen met een FSC-A en SSC-A-plot, selecteer de enkelvoudige cellen met een FSC-A en FSC-H-plot, en selecteer de levende cellen met de LIVE/DEAD fixeerbare celkleurstof.
OPMERKING: Op basis van de selectie van cellen die positief zijn gekleurd voor het G4S-linker-antilichaam in de meest rechtse kolom van de levende celpopulatie van de controlegroep, vertegenwoordigt het getoonde percentage voor de experimentele groep de CAR-positiviteitsgraad.
5. In vitro cytotoxiciteitsanalyse van CAR-T-cellen
- Verteer NUGC4- en NCl-N87-tumorcellen die luciferase tot expressie brengen met trypsine. Centrifugeer 5 min bij 300 x g. Voeg 1 mL RPMI 1640-medium toe, tel de cellen en stel de celdichtheid in op 5 × 10⁴ cellen/mL. Verdeel aliquoten van 100 µL over elke put van een 96-wells plaat. Voeg een gelijk volume fosfaatgebufferde zoutoplossing (PBS) toe aan de overige putten om verdamping te voorkomen. Incubeer 24 u in een incubator bij 37 °C met 5% CO₂.
- Bereken de CAR-positiviteitsgraad op basis van de resultaten van de flowcytometrie. Voeg CAR-T- of T-cellen toe aan de putten met tumorcellen (100 µL/put) bij effector-naar-target-celverhoudingen van 10:1, 5:1, 3:1, 1:1, 1:3 en 1:5. Incubeer 24 u bij 37 °C met 5% CO₂.
- Detecteer met behulp van de firefly luciferase-reportergen-assaykit het luciferasesignaal van de resterende tumorcellen volgens de producthandleiding en bereken de kill rate: (1 - (RLU-waarde effectorcel/RLU-waarde targetcel)) × 100%.
6. In vivo functionele validatie van CAR-T-cellen
- Inject na een acclimatisatieperiode van 1 week voorafgaand aan de inoculatie elke muis subcutaan in de oksel met 5 × 10⁶ NUGC4-cellen. Meet dagelijks de tumoromvang en bereken het tumorvolume met de formule: V (mm3) = L × W2/2 (waarbij L de langste diameter van de tumor is en W de kortste diameter) totdat de tumor 100 mm3 heeft bereikt.
- Verdeel de muizen willekeurig over vier groepen: drie behandelingsgroepen die verschillende doses ontvangen en een controlegroep die PBS ontvangt, met drie muizen per groep.
OPMERKING: Er is geen blindering toegepast. - Bereid na het incuberen van 10 µg mRNA met 1 × 10⁶ geactiveerde T-cellen gedurende 4 u doseringen voor van 5 × 10⁵ cellen/muis, 1 × 10⁶ cellen/muis en 2 × 10⁶ cellen/muis. Dien het mengsel van LNP en T-cellen toe aan de muizen via injectie in de staartvene, waarbij elke muis een volume van 100 µL cellen of PBS ontvangt. De doses werden toegediend op dag 1, 4, 7 en 10, voor een totaal van vier doses.
- Meet de tumoromvang van de muizen op dag 0, 2, 4, 6, 8, 10, 12 en 14, bereken het tumorvolume en stel een groeicurve op. Druk de gegevens uit als gemiddelde ± SD. Analyseer de verschillen tussen de groepen met behulp van een twee-weg variantieanalyse (ANOVA) met statistische en grafische software, gecombineerd met de meervoudige vergelijkingstest van Tukey. ns: niet statistisch significant; *P < 0,05; **P < 0,01; ***P < 0,001; ****P < 0,0001.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Er werd gebruikgemaakt van een CAR-sequentie gericht op Claudin18.2, bestaande uit het single-chain variabele fragment (scFv) van een gehumaniseerd anti-Claudin18.2 monoklonaal antilichaam, de CD8-scharnierregio, de CD28-transmembraanregio, het co-stimulerende domein en het CD3ζ-activeringsdomein. Op basis van deze sequentie werd een DNA-template geconstrueerd met de T7-promotor en een poly A-staart voor in vitro CAR-mRNA-transcriptie (Figuur 1A). Het CAR-mRNA had een lengte van ong...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Dit protocol biedt een niet-viraal mRNA-afleversysteem dat integratie in het genoom van de gastheer voorkomt, waardoor talrijke risico's, waaronder immuunafstoting, worden vermeden. De tijdelijke functionaliteit voorkomt daarnaast off-target toxiciteit, wat kortstondige, controleerbare expressie in CAR-T-cellen mogelijk maakt om bijwerkingen en veiligheidsrisico's te verminderen.
De optimalisatie van het ontwerp van de CAR mRNA-sequentie werd uitgevoerd om de translationele efficiëntie en de d...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs verklaren dat er geen belangenverstrengelingen zijn
Dankbetuigingen
Wij willen onze dank uitspreken aan de Shanghai University en het Centraal Laboratorium van het Shanghai Tenth People’s Hospital voor het ter beschikking stellen van een onderzoeksplatform voor deze studie.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Absolute ethanol | Sigma-Aldrich | 459836 | Organische fase |
| Agarose | Beyotime | ST004L | Gelelektroforese |
| anti-G4S linker (B02H1) mAb PE | Hycells | GS-ARPE100 | CAR-detectie |
| BspQI-restrictie-enzym | NEB | R0712 | Plasmidlinearisatie |
| BV421 Muis Anti-Human CD25 | BD Biosciences | 564033 | Activatiemarker |
| CD3/CD28 activeringsbeads | Thermo Fisher Scientific | 11161D | T-celactivatie |
| Cholesterol | Sigma-Aldrich | C8667 | Structureel lipide |
| CO2 Celkweekincubator | Thermo Fisher / equivalent | 250i | Voor T-cel- en tumorcelkweek |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | gepegyleerd lipide |
| DNA-isolatie met magnetische kralen | SYNTHGENE | 10501-005 | DNA-purificatie |
| DNase I (RNase-vrij) | NEB | M0303L | Verwijdering van DNA-template |
| DSPC | Avanti Polar Lipids | 850365 | Fosfolipide |
| Dynamische Lichtverstrooiingsanalyzer | Malvern Panalytical | Zetasizer | Voor LNP-grootte, PDI, zetapotentiaal |
| EasySep-buffer | STEMCELL Technologies | 20144 | Magnetische scheiding |
| Foetaal runderserum (FBS) | Gibco | 10099-141 | Kweeksupplement |
| FITC-gemerkte muis anti-menselijke CD3 | BD Biosciences | 555332 | T-celidentificatie |
| Flowcytometer | BD Biosciences / equivalent | FACSCelesta / LSRFortessa | Voor CAR en activatiemarker |
| GelGreen nucleïnezuurkleurstof | Biotium | 41005 | DNA-visualisatie |
| LIVE/DEAD Fixeerbare Kleurstof | Invitrogen | L34955 | Levensvatigheidssturing |
| Luciferase-assaykit | Promega | E1500 | Cytotoxiciteitsmeting |
| Magnetische scheidingsstatief | STEMCELL Technologies / gelijkwaardig | 18000 | Voor de isolatie van PBMC's en T-cellen |
| NanoDrop-spectrofotometer | Thermo Fisher Scientific | NanoDrop 2000 | Voor DNA/RNA-kwantificering |
| NSG-vrouwmuizen (6–8 weken) | Jackson Laboratory | 5557 | In vivo-model |
| PBMC's | Shanghai Saili Biotechnology Company | ||
| PCR-thermocycler | Bio-Rad / equivalent | T100 | Voor DNA-amplificatie |
| PE Muis Anti-Mens CD69 | BD Biosciences | 557050 | Vroege activatie |
| Penicilline-streptomycine | Gibco | 15140-122 | Antibiotica |
| Qsep Nucleic Acid Analyzer | BiOptic Inc. | Qsep100 | Voor analyse van mRNA-grootte/integriteit |
| Quant-iT RiboGreen RNA Kit | Invitrogen | R11490 | Inkapselingsrendement |
| RapidSpheres | STEMCELL Technologies | 15061 | Magnetische markering |
| Recombinant humaan IL-15 | PeproTech | 200-15 | Ondersteuning van het geheugenfenotype |
| Recombinant menselijke IL-2 | PeproTech | 200-02 | T-cel-expansie |
| Recombinant menselijke IL-7 | PeproTech | 200-07 | T-celoverleving |
| Gekoelde centrifuge | Eppendorf / equivalent | 5425R | Voor LNP-concentratie en celverwerking |
| RNA 6000 Ladder | Thermo Fisher Scientific | AM7152 | RNA-karakterisering |
| RNA-cartridgekit (1 stuks) | Bioptisch | C105110 | Kwaliteitscontrole van RNA |
| RNA-isolatie met magnetische korrels | SYNTHGENE | 10511-005 | mRNA-zuivering |
| RNase-vrij water | Thermo Fisher Scientific | AM9937 | IVT en RNA-handling |
| RPMI 1640 GlutaMAX | Gibco | 61870-036 | T-celkweek |
| SM-102 | MedChemExpress / equivalent | HY-112563 | Ioniseerbaar lipide |
| T-celisolatiecocktail | STEMCELL Technologies | 15061 | CD3+ Isolatie van T-cellen |
| T7 Co-transcriptie- en cap-additiekit | SYNTHGENE | 10111-3011 | IVT mRNA-synthese |
| TBS-buffer | Gibco | 3005 | Opslag van LNP's |
| Trypsine-EDTA | Gibco | 25200-056 | Celdetachement |
| UV-gelbeeldingsysteem | Syngene / equivalent | NuGenius/NuGenius+ | Voor verificatie van DNA-digestie |
Referenties
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
Dit artikel is gepubliceerd
Video binnenkort beschikbaar