Een genetisch verankerd, meerstaps framework dat Mendeliaanse randomisatie, tumor-transcriptomics en single-cell analyses integreert, identificeerde MAP1LC3A als een ferroptose-gerelateerd gen dat geassocieerd is met de vatbaarheid voor glioblastoom en als kandidaat voor toekomstige experimentele validatie.
Onderzoeksartikel
Meerstadig genetisch, transcriptomisch en single-cell bewijs prioriteert MAP1LC3A onder ferroptose-gerelateerde genen in glioblastoom
34 weergaven
⸱
11 september 2026
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Glioblastoom (GBM) blijft een zeer agressieve maligniteit, en de bijdrage van ferroptose-gerelateerde genen aan de vatbaarheid voor de ziekte is nog onvolledig begrepen. Een genetisch verankerd, meerstaps framework is toegepast om ferroptose-gerelateerde genen geassocieerd met GBM te prioriteren. Van de 483 genen geselecteerd uit FerrDb V2 hadden 315 kandidaat cis-expression quantitative trait loci (cis-eQTLs) in eQTLGen, behielden 250 ten minste drie onafhankelijke instrumenten na linkage disequilibrium clumping, en leverden 226 geldige inverse-variance weighted (IVW) Mendeliaanse randomisatie-schattingen op met behulp van een GBM genome-wide association study bestaande uit 6.183 gevallen en 18.169 controles. Vierendertig genen voldeden aan de explorerende ontdekkingscriteria van P < 0,05 en een Benjamini–Hochberg false discovery rate (BH-FDR) < 0,20, met directioneel concordante Bayesian weighted Mendelian randomization (BWMR) schattingen. Mendeliaanse randomisatie in de replicatiefase met gebruik van GTEx V10 whole-blood cis-eQTLs ondersteunde vier genen: ATG7, RPTOR, MAP1LC3A en CHMP6. Evaluatie over drie onafhankelijke tumor-controle transcriptomische cohorten toonde aan dat MAP1LC3A consistent downgereguleerd was in tumorweefsel en een significante random-effects pooled estimate vertoonde (log₂ fold change, −1,273; 95% betrouwbaarheidsinterval, −1,625 tot −0,920; false discovery rate = 0,016), terwijl de andere drie genen geen vergelijkbare cross-cohort statistische ondersteuning hadden. Vervolgens werd een single-cell virtuele knockout-analyse uitgevoerd in een patiënt-gebalanceerde subset van 2.400 maligne cellen, geselecteerd uit 4.916 geschikte cellen verspreid over 20 volwassen IDH-wild-type GBM-tumoren. Over vijf onafhankelijk geïnitieerde runs werden respectievelijk 3, 15, 4 en 7 robuuste downstream genen geïdentificeerd voor ATG7, RPTOR, MAP1LC3A en CHMP6. De resulterende consensus-sets bestonden uit 17 unieke genen, waarbij RND3 gedeeld werd door alle vier de targets. Gene Ontology-analyse wees op verrijking van celadhesie- en celoppervlakprocessen, terwijl geen KEGG- of Reactome-paden significant bleven na correctie voor meervoudig testen. Collectief prioriteren deze bevindingen MAP1LC3A voor toekomstig experimenteel onderzoek, terwijl genetische associatie, concordantie van tumor-expressie en computationele perturbatie worden onderscheiden van definitief bewijs van causaliteit of mechanisme.
Inleiding
Glioblastoom (GBM) blijft een paradigmatische behandlingsresistente maligniteit. Ondanks een steeds verfijndere moleculaire classificatie en multidisciplinaire zorg zijn duurzame verbeteringen in de uitkomsten voor patiënten beperkt gebleven1. Voor medisch fitte patiënten bestaat de huidige behandeling uit een maximale veilige resectie, gevolgd door radiotherapie met concomitante en adjuvante temozolomide, een regime dat is vastgesteld in een baanbrekende gerandomiseerde studie en is behouden in hedendaagse klinische richtlijnen1,2. Desondanks beperken diffuse infiltratie en uitgebreide cellulaire en moleculaire heterogeniteit een duurzame ziektebeheersing, en de meeste patiënten ervaren uiteindelijk progressie of recidief, waarvoor geen universeel effectieve standaardbehandeling bestaat1,3. Deze aanhoudende kloof tussen vorderingen in de ziektekarakterisering en de klinische uitkomsten onderstreept de noodzaak om biologisch relevante moleculaire afhankelijkheden te identificeren die kunnen bijdragen aan nieuwe therapeutische strategieën voor GBM.
Ferroptose is een ijzerafhankelijke vorm van gereguleerde celdood die wordt gekenmerkt door ongecontroleerde fosfolipideperoxidatie en het falen van cellulaire antioxidatieve afweermechanismen, waardoor het mechanistisch verschilt van apoptose en andere canonieke programma's voor celdood4,5. Dit proces is bijzonder relevant voor GBM, waarbij genetische veranderingen en metabole plasticiteit de ijzerhomeostase, redoxbalans en lipidemetabolisme hervormen. Geïntegreerde genomische en lipidomische profilering heeft aangetoond dat deletie van CDKN2A de distributie van oxideerbare meervoudig onverzadigde vetzuren herverdeelt, waardoor genotype-afhankelijke gevoeligheid voor ferroptose ontstaat in GBM-modellen6. Evenzo hebben gepaarde analyses van primaire en recidiverende tumoren relapse-geassocieerde veranderingen in GPX4, ACSL4 en andere ferroptoseregulatoren geïdentificeerd7. Experimentele modulatie van ferroptose-afweerpaden is bovendien aangetoond om de responsiviteit voor temozolomide in GBM-cellen en xenograft-modellen te beïnvloeden8. Gezamenlijk wijzen deze bevindingen op ferroptose als een biologisch plausibele therapeutische kwetsbaarheid bij GBM. Deze weerspiegelen echter primair associaties met de tumorstatus of contextafhankelijke experimentele observaties en stellen niet vast of constitutieve variatie in de expressie van ferroptose-gerelateerde genen bijdraagt aan een erfelijke vatbaarheid voor GBM.
De meeste menselijke studies die ferroptose bij glioom onderzochten, zijn gebaseerd op analyses van differentiële expressie, overlevingsmodellering en moleculaire subtypering met behulp van TCGA-, CGGA- en GEO-datasets9,10. Hoewel deze studies de prognostische relevantie van ferroptose-gerelateerde transcriptionele programma's hebben vastgesteld, kan hun observationele ontwerp niet bepalen of een gewijzigde genexpressie bijdraagt aan de vatbaarheid voor GBM of dat het juist een gevolg is van tumorontwikkeling. Transcriptoombrede Mendeliaanse randomisatie heeft vervolgens genetisch gereguleerde, weefselafhankelijke genen geïdentificeerd die geassocieerd zijn met het risico op glioom, terwijl recentere studies op basis van expression quantitative trait locus (eQTL) en protein quantitative trait locus (pQTL) zijn begonnen met het prioriteren van potentiële therapeutische targets voor GBM11,12. Desalniettemin hebben eerdere onderzoeken over het algemeen transcriptoombrede of op drug-targets gerichte benaderingen gehanteerd, in plaats van een vooraf gespecificeerde, uitgebreide set ferroptose-gerelateerde genen te evalueren. Bovendien hebben weinig studies een grote genome-wide association study (GWAS) naar GBM geïntegreerd met Mendeliaanse randomisatie in de replicatiefase met behulp van een onafhankelijke eQTL-bron, gevolgd door evaluatie over meerdere transcriptomische cohorten van tumoren en controles. Dit onderscheid is belangrijk omdat de genetische regulatie van genexpressie aanzienlijk varieert tussen weefsels, en er niet vanuit kan worden gegaan dat eQTL-associaties afgeleid uit bloed de regulatoire effecten binnen hersentumoren weerspiegelen11,13. Daarom is een integratief kader nodig dat genetische associatie, Mendeliaanse randomisatie in de replicatiefase, cross-cohort tumor-transcriptomica en patiëntafgeleide single-cell functionele voorspelling combineert om ferroptose-gerelateerde genen te identificeren die worden ondersteund door convergente bewijslijnen voor hun betrokkenheid bij GBM.
Deze studie onderzocht of genetisch gereguleerde expressie van ferroptose-gerelateerde genen geassocieerd is met vatbaarheid voor GBM. Mendeliaanse randomisatie in de ontdekkingsfase en replicatiefase werd gecombineerd met genexpressie-analyses over drie onafhankelijke transcriptomische cohorten van tumor-controle. Genen die door beide fasen van Mendeliaanse randomisatie werden ondersteund, werden vervolgens geëvalueerd in transcriptomische data van enkelcellen afgeleid van patiënten, waarbij virtuele perturbatie werd gebruikt om voorspelde transcriptionele responsen in maligne cellen te karakteriseren. In plaats van genen uitsluitend te prioriteren op basis van tumor-expressiesignaturen, maakte dit meerstapsraamwerk eerst gebruik van overgeërfde genetische variatie en beoordeelde vervolgens ziekterelevante expressiepatronen samen met cel-opgeloste computationele perturbatieprofielen. Het resulterende convergente bewijs werd gebruikt om ferroptose-gerelateerde genen te prioriteren voor toekomstig experimenteel onderzoek bij GBM.
Protocol
Voor deze studie is een vrijstelling van ethische toetsing verleend door de Medische Ethische Commissie van The First People's Hospital of Zhaoqing (Referentienr. B2026-08-03). De studie maakte gebruik van retrospectief verzamelde, gedeïdentificeerde genetische en transcriptomische gegevens op samenvattingsniveau, waaronder door de Data Access Committee goedgekeurde gegevens met gecontroleerde toegang uit EGAD00010001657 en datasets verkregen uit GEO, eQTLGen en GTEx in overeenstemming met hun toepasselijke toegangs- en gebruiksvoorwaarden. Er zijn geen nieuwe deelnemers geworven, er zijn geen biospecimens verzameld en er is geen toegang gezocht tot identificeerbare gegevens op deelnemerniveau. Ethische goedkeuring en geïnformeerde toestemming voor de oorspronkelijke studies zijn verkregen door de respectievelijke gegevensgeneratoren, en de gegevens met gecontroleerde toegang zijn gebruikt in overeenstemming met de toepasselijke Data Access Agreement.
Studieontwerp
In deze studie werd een meerfasig kader gebruikt om ferroptose-gerelateerde genen geassocieerd met de vatbaarheid voor glioblastoom (GBM) te prioriteren en om hun ziekterelateerde transcriptionele effecten te evalueren (Figuur 1). Ten eerste werden ferroptose-gerelateerde genen, gecureerd uit FerrDb V2, geëvalueerd met behulp van twee-steekproef Mendeliaanse randomisatie (MR) met cis-expression quantitative trait locus (cis-eQTL) data en een grootschalige GBM genoombrede associatiestudie (GWAS). Inverse-variance weighted (IVW) MR diende als de primaire screeningsmethode, Bayesian weighted Mendelian randomization (BWMR) zorgde voor een aanvullende beoordeling van de robuustheid, en een onafhankelijke eQTL-dataset werd gebruikt voor MR in de replicatiefase. Ten tweede werden genen die door de genetische analyses werden ondersteund, geëvalueerd over drie onafhankelijke transcriptomische cohorten van tumor en controle, gevolgd door een cross-cohort meta-analyse. Ten derde werden transcriptomische data uit patiënt-afgeleide enkelcellen gebruikt om virtuele genperturbatie uit te voeren in maligne cellen en reproduceerbare downstream transcriptionele responsen te identificeren. Deze responsen werden vervolgens gekarakteriseerd via functionele verrijking en shared-network analyses. Over het algemeen waren de genetische analyses ontworpen om genen te identificeren die geassocieerd zijn met GBM-vatbaarheid, terwijl de transcriptomische en enkelcel-analyses de biologische concordantie beoordeelden en hypothesen genereerden voor daaropvolgende experimentele validatie.
Gegevensbronnen
Genen gerelateerd aan ferroptose werden verkregen uit FerrDb V2, wat na harmonisatie van gensymbolen en verwijdering van dubbele vermeldingen resulteerde in 483 unieke menselijke eiwitcoderende genen14. Samenvattende statistieken van cis-expression quantitative trait locus (cis-eQTL) in volbloed van het eQTLGen Consortium werden gebruikt als de blootstellingsdataset voor de ontdekkingsfase van Mendeliaanse randomisatie (MR), terwijl GTEx release V10 volbloed cis-eQTL-gegevens dienden als een onafhankelijke blootstellingsdataset voor de replicatiefase van MR11,15. Associaties met GBM-uitkomsten werden verkregen uit samenvattende statistieken van genome-wide association studies (GWAS) met gecontroleerde toegang, beschikbaar via het European Genome-phenome Archive, bestaande uit 6.183 gevallen en 18.169 controles van Europese afkomst16. De expressie op weefselniveau van genetisch geprioriteerde genen werd geëvalueerd in drie onafhankelijke Gene Expression Omnibus (GEO)-cohorten: GSE196533, bestaande uit 61 glioommonsters graad 4 die in de gedeponeerde metadata zijn geannoteerd als GBM en negen niet-neoplastische hersenmonsters; GSE4290, bestaande uit GBM- en door epilepsie afgeleide niet-tumorale hersenmonsters; en GSE116520, bevattende gepaarde tumorcore- en peritumorale specimens samen met niet-neoplastische controles17,18,19. Patiëntafgeleide Smart-seq2-gegevens uit GSE131928 werden gebruikt voor virtuele perturbatieanalyse van maligne cellen20. De kenmerken van de datasets en hun respectievelijke analytische rollen zijn samengevat in Tabel 1. Alle analyses werden uitgevoerd met eerder verzamelde, gedeïdentificeerde datasets waarvoor ethische goedkeuring en geïnformeerde toestemming waren verkregen in de oorspronkelijke studies.
Selectie van genetische instrumenten en harmonisatie van gegevens
Kandidaatinstrumenten werden beperkt tot cis-expressie kwantitatieve trait loci (cis-eQTLs) die geassocieerd waren met genexpressie bij genoombrede significantie (P < 5 × 10⁻8). Varianten werden geclumped met gebruik van het Europese referentiepaneel van het 1000 Genomes Project met een linkage disequilibrium (LD) drempelwaarde van r2 < 0,001 binnen een venster van 10.000-kb. Genen die na clumping minder dan drie onafhankelijke instrumenten behielden, werden uitgesloten van de primaire Mendeliaanse randomisatie (MR) analyse. Gegeven het exploratieve screeningsdoel, werd een minimum van drie instrumenten vooraf vastgesteld om genen met schaarse maar sterke cis-eQTL ondersteuning te behouden, terwijl multi-instrument IVW-schatting mogelijk bleef. Deze drempelwaarde ging gepaard met strikte LD clumping en F-statistiek filtering; schattingen gebaseerd op slechts drie of vier instrumenten werden voorzichtig geïnterpreteerd, en sensitiviteitsanalyses werden alleen uitgevoerd wanneer dit methodologisch toepasbaar was. De sterkte van het instrument werd voor elke variant beoordeeld met behulp van de F-statistiek (F = β2/SE2), waarbij β en SE respectievelijk de schatting van het cis-eQTL effect en de standaardfout daarvan vertegenwoordigen. Varianten met F < 10 werden uitgesloten om bias door zwakke instrumenten te minimaliseren21,22. Blootstellings- en uitkomstdatasets werden geharmoniseerd door effect-allelen en effectrichtingen gelijk te schakelen. Dubbele varianten, varianten die niet beschikbaar waren in de GBM GWAS-dataset en varianten met incompatibele allelcoderen werden uitgesloten. Omdat effect-allelfrequenties niet beschikbaar waren voor de GBM GWAS, werden palindromische varianten met een ambigue strengoriëntatie verwijderd in plaats van afgeleid. Om dezelfde reden is er geen formele Steiger-directionaliteitstest uitgevoerd.
Mendeliaanse randomisatie-analyses
De associatie tussen genetisch voorspelde genexpressie en de vatbaarheid voor GBM werd geëvalueerd met behulp van twee-staps Mendeliaanse randomisatie (MR). In de ontdekkingsfase werden alleen genen met ten minste drie onafhankelijke cis-expression quantitative trait locus (cis-eQTL) instrumenten opgenomen, waarbij de inverse-variance weighted (IVW) methode diende als de primaire analytische benadering. Effectschattingen werden gerapporteerd als odds ratio's (ORs) met 95% betrouwbaarheidsintervallen (CIs) per eenheid toename in genetisch voorspelde genexpressie. Om rekening te houden met meervoudig testen over de geëvalueerde genen, werden de IVW P waarden aangepast met behulp van de Benjamini–Hochberg procedure23. Genen met P < 0,05 en een Benjamini–Hochberg false discovery rate (BH-FDR) < 0,20 werden behouden als exploratieve kandidaten. Deze relatief permissieve FDR-drempel werd gekozen om voortijdige uitsluiting van potentieel relevante genen tijdens de ontdekkingsfase te verminderen; daarom werd de kandidaatstatus geïnterpreteerd in samenhang met daaropvolgende analyses in plaats van als bevestigend bewijs. Bayesian-weighted Mendeliaanse randomisatie (BWMR) werd vervolgens toegepast op de kandidaten uit de ontdekkingsfase met behulp van dezelfde geharmoniseerde instrumenten24. De concordantie tussen de IVW- en BWMR-resultaten werd beoordeeld op basis van zowel statistische significantie als de richting van het effect. Waar het aantal beschikbare instrumenten dit toeliet, werden de Q-toets van Cochran, de MR-Egger intercept-toets, MR-PRESSO en leave-one-out analyses uitgevoerd om heterogeniteit, horizontale pleiotropie, invloedrijke uitschieters en de invloed van individuele single-nucleotide polymorphisms (SNPs) te evalueren22.
MR in de replicatiefase werd uitgevoerd met behulp van GTEx V10 cis-eQTL-gegevens uit volbloed. De Wald-ratio-methode werd toegepast wanneer slechts één instrument beschikbaar was, terwijl de IVW-methode werd gebruikt voor genen met twee of meer instrumenten. Replicatie werd gedefinieerd als P < 0,05, BH-FDR < 0,20 en een effectrichting die consistent was met de overeenkomstige schatting uit de ontdekkingsfase. Omdat verschillende GTEx-replicatieschattingen gebaseerd waren op slechts één of twee instrumenten, werden deze geïnterpreteerd als ondersteunend bewijs voor replicatie in plaats van als onafhankelijk bewijs voor causaliteit.
Transcriptomische evaluatie over verschillende cohorten
De vier genen die prioritair waren gesteld door de Mendeliaanse randomisatie (MR)-analyses in de ontdekkings- en replicatiefase werden geëvalueerd in drie onafhankelijke transcriptomische cohorten. Voor GSE196533 werden ruwe RNA-sequencing count-gegevens geanalyseerd met DESeq225. Genen met counts lager dan 10 in alle behalve twee monsters werden uitgesloten, terwijl de vier doelgenen werden behouden ongeacht de expressiefiltering. Differentiële expressie werd beoordeeld tussen 61 graad 4 gliaama-monsters, geannoteerd als GBM in de gedeponeerde metadata, en negen niet-neoplastische hersenmonsters.
Voor GSE4290 werden vier monsters zonder expliciete histopathologische diagnose uitgesloten, waardoor 77 GBM- en 23 niet-tumorale hersenmonsters overbleven. De verwerkte microarray-intensiteiten werden log2-getransformeerd, quantile-genormaliseerd en geanalyseerd met behulp van robuuste empirische Bayes lineaire modellen geïmplementeerd in limma26. Wanneer meerdere probes aan hetzelfde gen waren gekoppeld, werd de probe met de hoogste gemiddelde expressie over alle opgenomen monsters geselecteerd, onafhankelijk van de significantie van de differentiële expressie.
GSE116520 bestond uit gepaarde tumorcore- en peritumorale monsters van 17 patiënten, samen met acht niet-neoplastische controles. De gedeponeerde log-getransformeerde, kwantielgenormaliseerde expressiegegevens werden geanalyseerd met behulp van limma. Binnen-patiëntcorrelaties tussen tumorcore- en peritumorale monsters werden verwerkt door middel van blokkering op patiëntniveau en de duplicateCorrelation-functie. De vergelijking tussen tumorcore en controle was de vooraf vastgestelde vergelijking voor de cross-cohort meta-analyse, terwijl peritumorale vergelijkingen en de geordende trend controle–peritumoraal–tumorcore afzonderlijk werden geëvalueerd.
Studie-specifieke log2 fold changes en standaardfouten werden samengevoegd met behulp van een restricted maximum-likelihood random-effects model met Hartung–Knapp inferentie, zoals geïmplementeerd in metafor. Heterogeniteit tussen studies werd beoordeeld met de Q-statistiek van Cochran en I2. Samengevoegde P-waarden voor de vier doelgenen werden gecorrigeerd met de Benjamini–Hochberg procedure. Sterke transcriptomische ondersteuning werd gedefinieerd als een false discovery rate (FDR) < 0,05 in de meta-analyse, FDR-significantie op cohortniveau in ten minste twee datasets en concordante effectrichtingen over alle drie de cohorten.
Virtuele knockout-analyse op enkelcelniveau
Smart-seq2-gegevens afkomstig van patiënten uit GSE131928 werden gebruikt om de vier MR-gerepliceerde genen in maligne cellen te evalueren. Volwassen maligne cellen werden geïdentificeerd op basis van de annotaties uit de oorspronkelijke studie, en er werden gelijke aantallen cellen willekeurig geselecteerd van elke in aanmerking komende patiënt om onbalans in de patiëntvertegenwoordiging te minimaliseren. Virtuele knockout werd uitgevoerd met scTenifoldKnk en herhaald over vijf onafhankelijke runs. Genen met een Benjamini–Hochberg-gecorrigeerde P < 0,05 in een individuele run werden als significant beschouwd. Downstream-genen die in ten minste drie van de vijf runs werden gereproduceerd, werden gedefinieerd als de primaire consensusset, terwijl een strenger criterium van vier-uit-vijf werd gebruikt voor de sensitiviteitsanalyse. Deze resultaten werden geïnterpreteerd als computationele voorspellingen van transcriptionele perturbatie in plaats van bewijs voor directe moleculaire regulatie.
Functionele verrijking en analyse van gedeelde netwerken
Functionele verrijkingsanalyse werd uitgevoerd met doelspecifieke downstream-genen die reproduceerbaar waren geïdentificeerd in ten minste drie van de vijf virtuele knockout-runs. Verrijking van Gene Ontology (GO), Kyoto Encyclopedia of Genes and Genomes (KEGG) en Reactome-paden werd beoordeeld met behulp van eenzijdige hypergeometrische tests, waarbij de 1.004 genen die in de netwerkinferentie waren opgenomen, dienden als achtergrondgenenset. P-waarden werden afzonderlijk voor elke annotatiedatabase gecorrigeerd met de Benjamini–Hochberg-procedure, en een gecorrigeerde P < 0,05 werd als statistisch significant beschouwd.
Er werd een bipartiet netwerk geconstrueerd om de relaties tussen de vier knockout-doelen en hun consensus downstream-genen weer te geven. Genen die geassocieerd waren met meerdere doelen werden geïdentificeerd op basis van hun gedeelde graad, en de overlap tussen doel-specifieke gensets werd gekwantificeerd met behulp van intersectie-aantallen en Jaccard-indexen. Netwerkranden representeren associaties tussen reproduceerbare computationele perturbaties en mogen niet worden geïnterpreteerd als bewijs voor directe moleculaire interacties.
Statistische analyse en reproduceerbaarheid
Tenzij anders aangegeven, waren statistische toetsen tweezijdig en werden meervoudige vergelijkingen gecontroleerd met behulp van de Benjamini–Hochberg-procedure. Analysespecifieke significantiecriteria worden beschreven in de overeenkomstige subsecties. Alle analyses werden uitgevoerd met R of Python. Voor gerandomiseerde procedures werden vooraf gespecificeerde seeds gebruikt, en de analytische code, softwareversies en gedetailleerde parameterinstellingen werden gearchiveerd ter ondersteuning van de reproduceerbaarheid. Alle datasets waren eerder verzameld en gedeïdentificeerd; ethische goedkeuring en geïnformeerde toestemming werden verkregen in de oorspronkelijke studies.
Resultaten
Selectie van ferroptose-gerelateerde genen en genetische instrumenten
In totaal werden 483 ferroptose-gerelateerde genen verkregen uit FerrDb V2 (Figuur 1). Hiervan werden 315 genen gekoppeld aan de eQTLGen-dataset en beschikten deze over ten minste één kandidaat cis-expressie kwantitatieve trait locus (cis-eQTL). Na linkage disequilibrium clumping behielden 250 genen ten minste drie onafhankelijke kandidaat-instrumenten. Na outcome-variant lookup, allel-harmonisatie en kwaliteitscontrole leverden 26 genen geldige inverse-variance weighted (IVW) schattingen op en werden deze opgenomen in de Mendeliaanse randomisatie (MR) analyse in de ontdekkingsfase (Supplementary File 1). Alle 3.578 instrumenten die werden behouden in de analyse van de ontdekkingsfase hadden F-statistieken >10 (minimum 29,72; mediaan 70,76), wat aantoont dat er geen bewijs is voor weak-instrument bias. Van de 34 kandidaat-genen in de ontdekkingsfase was de mediane F-statistiek 67,2, met een minimum van 29,72.
Mendeliaanse randomisatie in de ontdekkingsfase identificeert ferroptose-gerelateerde genen die geassocieerd zijn met GBM-gevoeligheid
Van de 26 genen die valide IVW-schattingen opleverden, voldeden er 34 aan de vooraf vastgestelde criteria voor de ontdekkingsfase van IVW P < 0,05 en de Benjamini–Hochberg false discovery rate (BH-FDR) < 0,20, bestaande uit 19 inverse en 15 positieve associaties met GBM-gevoeligheid (Figuur 2A). Het sterkste statistische bewijs werd waargenomen voor RPTOR (OR = 0,809, 95% CI 0,737–0,87; P = 7,02 × 10⁻6; BH-FDR = 0,012) en PLA2G6 (OR = 1,568, 95% CI 1,281–1,920; P = 1,08 × 10⁻5; BH-FDR = 0,012). Bayesian weighted Mendelian randomization (BWMR)-schattingen waren nominaal significant en directioneel concordant met de IVW-schattingen voor alle 34 kandidaatgenen (Figuur 2A). MR-Egger intercept-testen leverden geen bewijs voor directionele horizontale pleiotropie. De Q-test van Cochran detecteerde heterogeniteit alleen voor MAP1LC3A (P = 0,043), terwijl MR-PRESSO global tests geen significante outlier-distorsie identificeerden onder de 33 evalueerbare genen. MR-PRESSO kon niet worden uitgevoerd voor SLC7A11 omdat er slechts drie instrumenten beschikbaar waren (Aanvullend Bestand 1). Gen-specifieke leave-one-out-analyses, methode-vergelijkingsplots en funnel-plots voor de vier vervolgens gerepliceerde genen worden gepresenteerd in Aanvullende Figuur 1. De 34 kandidaten uit de ontdekkingsfase werden vervolgens geëvalueerd met behulp van een onafhankelijke eQTL-dataset. Hiervan beschikten 26 over voldoende instrumenten voor MR in de replicatiefase, en vier voldeden aan de vooraf vastgestelde replicatiecriteria.
Onafhankelijke MR-replicatie ondersteunt vier kandidaten uit de ontdekkingsfase
Van de 34 kandidaten in de ontdekkingsfase hadden er 26 ten minste één geschikt cis-eQTL-instrument in GTEx V10 volbloed en werden deze opgenomen in de MR-analyse van de replicatiefase. Dertien genen werden vertegenwoordigd door één enkel instrument en werden geanalyseerd met de Wald-ratio, terwijl de overige 13 genen twee of meer instrumenten hadden en werden geanalyseerd met IVW. Vier genen voldeden aan de vooraf vastgestelde replicatiecriteria van P < 0,05, BH-FDR < 0,20 en een effectrichting die overeenkwam met de schatting uit de ontdekkingsfase (Figuur 2B; Aanvullend Bestand 1).
Een hogere genetisch voorspelde expressie van ATG7 (OR = 0.523, 95% CI 0.30–0.831; P = 0.061; BH-FDR = 0.0976), RPTOR (OR = 0.718, 95% CI 0.563–0.915; P = 0.075; BH-FDR = 0.0976) en MAP1LC3A (OR = 0.830, 95% CI 0.717–0.959; P = 0.0117; BH-FDR = 0.1012) was geassocieerd met een verminderde vatbaarheid voor GBM. Daarentegen was een hogere genetisch voorspelde CHMP6-expressie geassocieerd met een verhoogde vatbaarheid (OR = 1.378, 95% CI 1.032–1.838; P = 0.0295; BH-FDR = 0.1916). De effectrichtingen voor alle vier de genen waren consistent met die waargenomen in de analyse van de ontdekkingsfase. Er werd geen significante heterogeniteit gedetecteerd tussen de genen waarvoor de Q-test van Cochran kon worden berekend (Aanvullend bestand 1). Omdat de meeste replicatieschattingen gebaseerd waren op slechts één of twee instrumenten, waren formele tests voor horizontale pleiotropie en uitschietervervorming slechts toepasbaar op een beperkte subset van genen (Aanvullend bestand 1). De bijbehorende diagnostische plots voor MAP1LC3A, RPTOR en CHMP6 zijn opgenomen in Aanvullende figuur 2. ATG7 kwam niet in aanmerking voor diagnostische analyses met meerdere instrumenten, omdat de replicatieschatting was afgeleid van een Wald-ratio met een enkel instrument.
Transcriptomische evaluatie over verschillende cohorten prioriteert MAP1LC3A
De vier genen die werden ondersteund door zowel de MR-analyses in de ontdekkingsfase als de replicatiefase werden geëvalueerd in drie onafhankelijke transcriptomische cohorten die verschillende expressieplatforms vertegenwoordigen (Figuur 3; Tabel 2; Aanvullende Figuur 3; Aanvullend Bestand 1). De expressie van MAP1LC3A was consistent verlaagd in tumorweefsel over alle drie de cohorten: GSE19653 (log₂FC = −1.553, transcriptome-wide FDR = 3.21 × 10⁻8), GSE4290 (log₂FC = −1.243, FDR = 3.5 × 10⁻12), en GSE16520 tumorkern versus niet-neoplastische controle (log₂FC = −1.204, FDR = 9.78 × 10⁻8). In GSE16520 was de expressie van MAP1LC3A ook lager in peritumoraal weefsel dan in niet-neoplastische controles (log₂FC = −1.056, FDR = 2.85 × 10⁻6), met een significante dalende trend van controle via peritumoraal weefsel naar de tumorkern (trendcoëfficiënt = −0.531, FDR = 8.59 × 10⁻6).
Een meta-analyse met willekeurige effecten bevestigde een significant lagere MAP1LC3A-expressie in tumorweefsel (gepoolde log₂FC = −1.273, 95% BI −1.625 tot −0.920; Hartung–Knapp P = 0.041; BH-FDR = 0.016), zonder bewijs van heterogeniteit tussen de studies (I2 = 0%; Aanvullend bestand 1). De RPTOR-expressie was consistent lager in alle drie de cohorten en bereikte transcriptoom-brede significantie in GSE4290, hoewel de gepoolde schatting niet statistisch significant was (log₂FC = −0.258, 95% BI −0.65 tot 0.139; BH-FDR = 0.196; I2 = 42.3%). De CHMP6-expressie was consistent hoger in tumorweefsel en bereikte significantie in GSE4290, terwijl de gepoolde schatting niet-significant bleef (log₂FC = 0.150, 95% BI −0.130 tot 0.431; BH-FDR = 0.196; I2 = 52.0%). ATG7 vertoonde kleine, directioneel inconsistente verschillen tussen de cohorten en geen significante gepoolde associatie (log₂FC = 0.036, 95% BI −0.073 tot 0.146; BH-FDR = 0.291; I2 = 0%). Zo vertoonde MAP1LC3A, van de vier via MR gerepliceerde genen, het sterkste en meest consistente bewijs voor tumor-geassocieerde differentiële expressie.
Virtuele knockout op single-cell-niveau onthult reproduceerbare doelwitspecifieke transcriptionele perturbaties
De vier via MR-replicatie geïdentificeerde genen werden geëvalueerd in 4.916 geschikte maligne cellen afkomstig van 20 adult IDH-wild-type GBM-tumoren in GSE131928. ATG7, RPTOR, MAP1LC3A en CHMP6 werden respectievelijk aangetroffen in 42,78%, 45,89%, 46,89% en 31,90% van de geschikte maligne cellen, wat hun opname in de virtuele knockout-analyse ondersteunt (Aanvullende Figuur 4; Aanvullend Bestand 1). Om onbalans in de patiëntvertegenwoordiging te minimaliseren, werden er willekeurig 120 cellen per tumor bemonsterd, wat resulteerde in een patiëntgebalanceerde dataset van 2.40 maligne cellen. Elk doelgen werd geëvalueerd over vijf onafhankelijk geïnitieerde runs, wat leidde tot 20 virtuele knockout-analyses.
Met gebruik van het vooraf gespecificeerde criterium van BH-FDR < 0.05 in ten minste drie van de vijf runs, identificeerde virtual knockout drie robuuste downstream-genen voor ATG7, 15 voor RPTOR, vier voor MAP1LC3A en zeven voor CHMP6 (Figuur 4A; Aanvullende Figuur 5). De consensusset voor RPTOR bestond uit RND3, NKAIN4, CHI3L1, CDKN1A, BCAN, PDGFRA, OLIG1, LHFPL3, ENO2, HILPDA, LGALS3, ANXA1, CNTN1, NAMPT en SCRG1. De consensusset voor MAP1LC3A omvatte RND3, CD24, BCAN en S100B, terwijl de consensussets voor ATG7 en CHMP6 respectievelijk drie en zeven genen bevatten. Toepassing van het strengere significantiecriterium in ten minste vier van de vijf runs reduceerde de consensussets tot twee ATG7-geassocieerde genen, negen RPTOR-geassocieerde genen, één MAP1LC3A-geassocieerd gen en vier CHMP6-geassocieerde genen. Collectief identificeerden deze analyses reproduceerbare, doelspecifieke transcriptionele perturbaties binnen het afgeleide regulatoire netwerk van maligne cellen.
Functionele verrijkings- en gedeelde-netwerkanalyses identificeren convergente adhesie-gerelateerde responsen
De vier doelwitspecifieke consensussets bestonden uit 17 unieke downstreamgenen. Netwerkanalyse identificeerde RND3 als het enige gen dat door alle vier de virtuele knock-outs werd gedeeld, terwijl BCAN, CD24 en NKAIN4 elk werden gedeeld door drie van de vier virtuele knock-outs. CHI3L1, LHFPL3 en PDGFRA werden gedeeld door twee doelwitten, terwijl de overige tien genen doelwitspecifiek waren (Figuur 4B,C). De grootste absolute paarsgewijze overlap deed zich voor tussen RPTOR en CHMP6, die zes downstreamgenen deelden. Op basis van de Jaccard-gelijkenis werd de grootste proportionele overlap waargenomen tussen ATG7 en CHMP6 (Jaccard-index = 0,429), gevolgd door RPTOR–CHMP6 en MAP1LC3A–CHMP6 (beide 0,375).
Gene Ontology-analyse van de samengevoegde consensusset van 17 genen identificeerde tien significant verrijkte termen na Benjamini–Hochberg-correctie (Figuur 4D; Aanvullende Figuur 6). Verrijkte termen voor biologische processen omvatten celadhesie (BH-FDR = 0,028), positieve regulatie van celpopulatieproliferatie (BH-FDR = 0,028), inflammatoire respons (BH-FDR = 0,0139), positieve regulatie van de ERK1/ERK2-cascade (BH-FDR = 0,0165) en cel-celadhesie (BH-FDR = 0,0196). Significante termen voor cellulaire componenten omvatten het celoppervlak, de extracellulaire regio, het plasmamembraan en de extracellulaire matrix, terwijl koolhydraatbinding de enige significant verrijkte term voor moleculaire functie was. Celadhesie bleef significant verrijkt wanneer de analyse werd beperkt tot genen die door ten minste twee targets werden gedeeld en wanneer het striktere consensuscriterium van vier-van-de-vijf runs werd toegepast. Geen enkele KEGG- of Reactome-pathway bleef significant na BH-correctie.
Doelspecifieke verrijking was het meest uitgebreid voor RPTOR, waarvan de consensusset van 15 genen verrijkt was voor vier termen voor biologische processen en vier termen voor cellulaire componenten (Aanvullende figuur 7). De MAP1LC3A-consensusset was verrijkt voor celadhesie (BH-FDR = 8,74 × 10⁻4) en ontwikkeling van het centrale zenuwstelsel (BH-FDR = 0,0364), terwijl de CHMP6-consensusset verrijkt was voor celadhesie (BH-FDR = 0,075). Geen enkele Gene Ontology-term bereikte een BH-FDR < 0,05 voor de consensusset van drie genen van ATG7.
BESCHIKBAARHEID VAN GEGEVENS:
Openbare transcriptomische datasets zijn beschikbaar via GEO onder accessienummers GSE19653, GSE4290, GSE16520 en GSE131928. De samenvattende statistieken van de GBM-uitkomsten zijn onder gecontroleerde toegang gedeponeerd in het European Genome-phenome Archive (EGA), dataset EGAD01001657 (https://ega-archive.org/datasets/EGAD01001657). De toegang wordt beheerd door de verantwoordelijke Data Access Committee en vereist een goedgekeurde aanvraag en een Data Access Agreement. Onder de toepasselijke overeenkomst zijn de auteurs niet bevoegd om de bestanden te herdistribueren of te deposeren in een openbaar repository. eQTL-samenvattingsgegevens zijn beschikbaar via het eQTLGen Consortium en GTEx volgens hun respectievelijke toegangs- en gebruiksvoorwaarden. De analysescripts ter ondersteuning van deze studie worden verstrekt als Supplementary Coding File 1 en Supplementary Coding File 2.
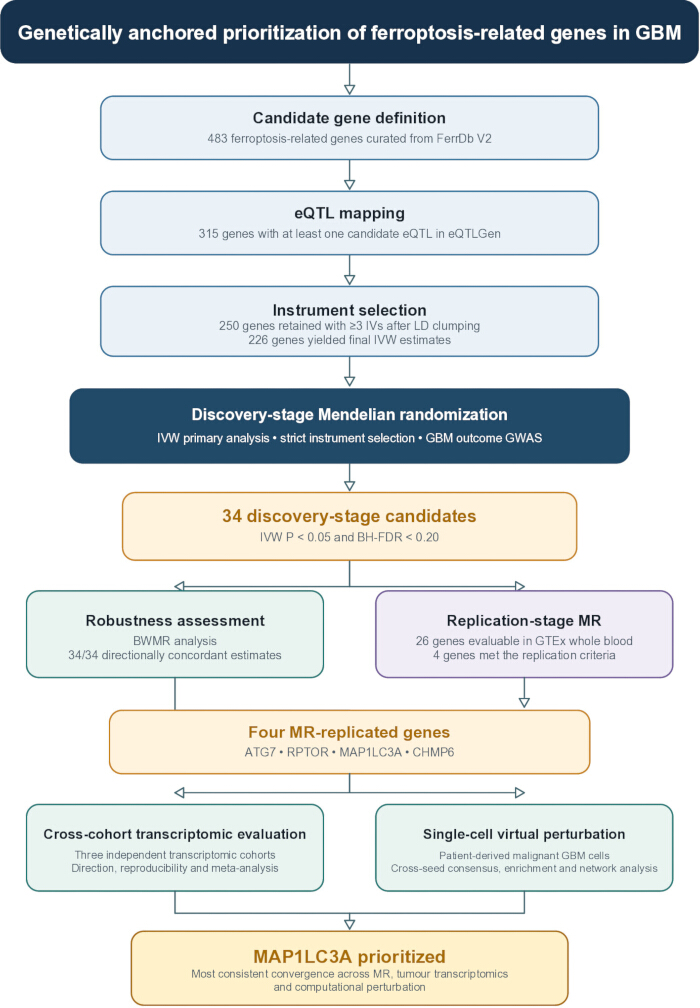
Figuur 1: Studieontwerp en kader voor bewijsintegratie voor de genetisch verankerde prioritering van ferroptose-gerelateerde genen bij glioblastoom. Ferroptose-gerelateerde genen gecureerd uit FerrDb V2 werden gekoppeld aan eQTLGen, gescreend op onafhankelijke cis-expressie kwantitatieve trait locus (cis-eQTL) instrumenten en geëvalueerd middels Mendeliaanse randomisatie (MR) in de ontdekkingsfase. Van de 483 gecureerde genen hadden er 315 ten minste één kandidaat cis-eQTL, behielden er 250 ten minste drie onafhankelijke instrumenten na linkage disequilibrium (LD) clumping, en leverden er 26 valide inverse-variance weighted (IVW) schattingen op na outcome-variant lookup en allel-harmonisatie. Vierendertig genen voldoeden aan de criteria voor de ontdekkingsfase, waarna Bayesian weighted Mendelian randomization (BWMR) werd gebruikt om de robuustheid te beoordelen. Zesentwintig genen waren vervolgens evalueerbaar in MR in de replicatiefase met behulp van GTEx V10 cis-eQTL's van volbloed. Vier genen (ATG7, RPTOR, MAP1LC3A en CHMP6) voldeden aan de replicatiecriteria en werden verder geëvalueerd in drie onafhankelijke transcriptomische cohorten en door virtuele perturbatie in patiënt-afgeleide maligne cellen. Integratie van deze complementaire analyses gaf prioriteit aan MAP1LC3A voor verder onderzoek. BWMR = Bayesian weighted Mendelian randomization; eQTL = expression quantitative trait locus; IVW = inverse-variance weighted; LD = linkage disequilibrium; MR = Mendeliaanse randomisatie. Klik hier om een grotere versie van deze figuur te bekijken.
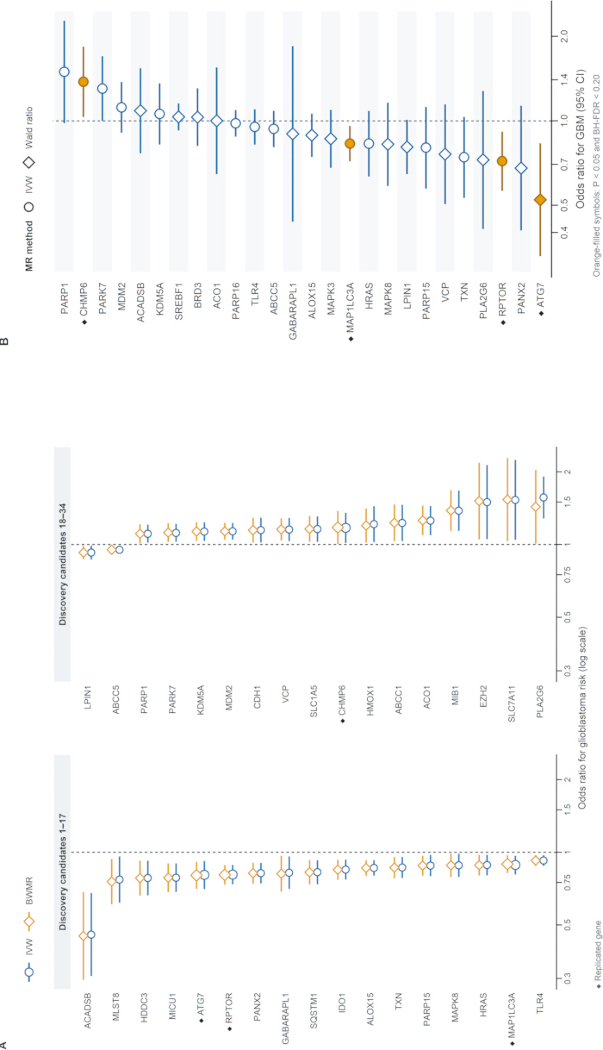
Figuur 2: Robuustheid in de ontdekkingsfase en onafhankelijke replicatie van genetisch voorspelde effecten van ferroptose-gerelateerde genen op het risico op glioblastoom. (A) Gepaarde forest plots waarin de schattingen van de inverse-variantiegewogen (IVW) en Bayesian-gewogen Mendeliaanse randomisatie (BWMR) worden vergeleken voor de 34 genen die voldeden aan de IVW-criteria van de ontdekkingsfase P < 0,05 en de Benjamini-Hochberg false discovery rate (BH-FDR) < 0,20. Vierkantjes voorafgaand aan gennamen duiden genen aan die vervolgens werden ondersteund in de onafhankelijke replicatieanalyse. De driehoek identificeert LPIN1, waarvoor de IVW- en BWMR-schattingen discordante effectrichtingen vertoonden. (B) Forest plot van de 26 genen die zijn geëvalueerd in de dataset van de replicatiefase. IVW-schattingen worden getoond voor genen met ten minste twee instrumenten, terwijl Wald-ratio-schattingen worden getoond voor genen met één enkel instrument. Oranjegevulde symbolen identificeren ATG7, RPTOR, MAP1LC3A en CHMP6, die voldeden aan de replicatiecriteria (P < 0,05 en BH-FDR < 0,20). Punten en horizontale lijnen representeren respectievelijk odds ratio's (OR's) en 95% betrouwbaarheidsintervallen (BI's); de verticale stippellijn geeft OR = 1 aan. OR's worden weergegeven op een logaritmische schaal. GBM = glioblastoom. Klik hier om een grotere versie van deze figuur te bekijken.
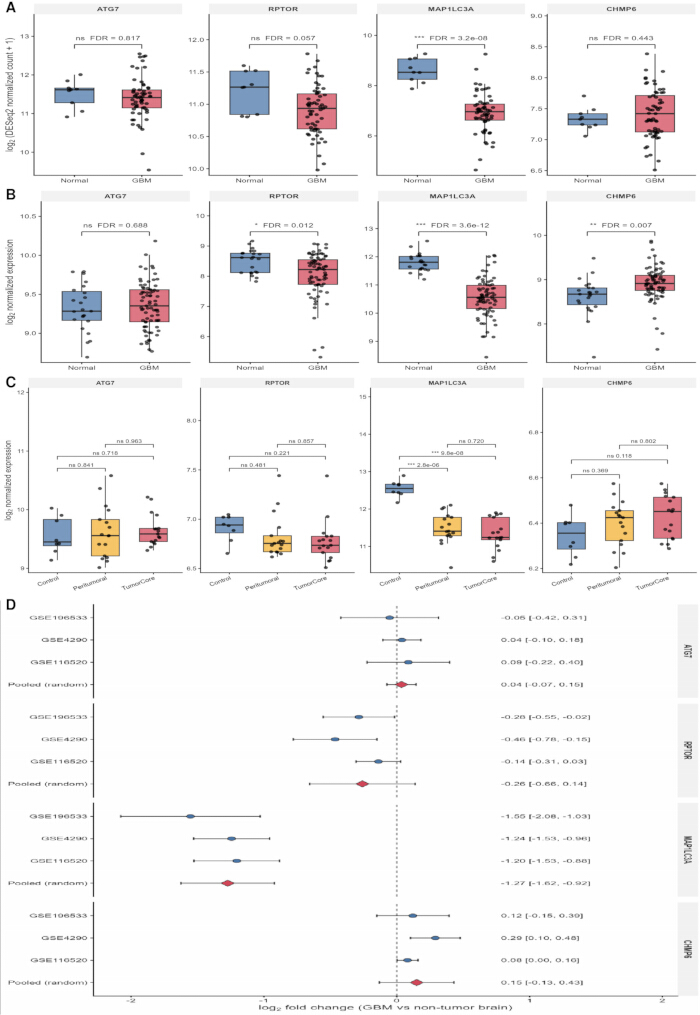
Figuur 3Cross-cohort transcriptomische evaluatie van de vier met MR gerepliceerde genen. Expressie van ATG7, RPTOR, MAP1LC3A en CHMP6 in GSE19653 (61 glioommonsters graad 4, geannoteerd als GBM in de gedeponeerde metadata, en negen niet-neoplastische hersenmonsters); (A) GSE4290 (7 GBM- en 23 niet-tumoraal hersenmonster); (B) en GSE16520 (17 tumor-kern, 17 patiënt-gematchte peritumorale en acht niet-neoplastische controlemonsters); (CDe boxplots geven de mediaan en het interkwartielafstand (IQR) weer, de whiskers lopen uit tot 1,5 × IQR en de punten vertegenwoordigen individuele monsters.D) Studie-specifieke log₂ fold-veranderingen en random-effects meta-analyse ter vergelijking van tumor- of tumorkernweefsel met niet-neoplastisch hersenweefsel. Punten en horizontale lijnen geven de studie-specifieke schattingen en 95%-betrouwbaarheidsintervallen aan, terwijl ruiten de gepoolde schattingen via restricted maximum-likelihood met Hartung–Knapp-inferentie vertegenwoordigen. Positieve waarden duiden op een hogere expressie in tumorweefsel. FDR = false discovery rate; GBM = glioblastoom; MR = Mendeliaanse randomisatie. Klik hier om een grotere versie van deze figuur te bekijken.
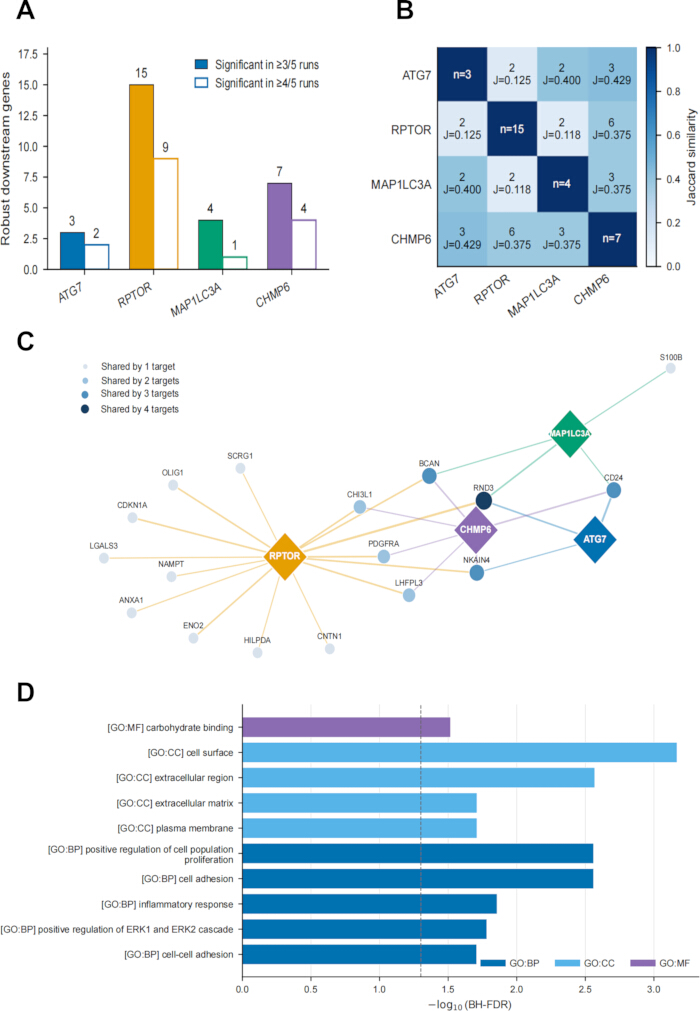
Figuur 4Cross-seed consensus en functionele convergentie van single-cell virtuele knock-outs in maligne glioblastoomcellen. (A) Aantallen robuuste downstream-genen geïdentificeerd voor elk doelwit op basis van het vooraf vastgestelde significantiecriterium van ten minste drie van de vijf runs en het strengere sensitiviteitscriterium van vier van de vijf runs. (B) Paarsgewijze overlap van robuuste downstream-genen; cellen rapporteren overlap-aantallen en Jaccard-similariteits係数. (C) Bipartite netwerk dat de vier virtuele knockout-doelen (ruiten) koppelt aan robuuste downstream-genen (cirkels). De kleuren van de verbindingen geven het verstoorde doel aan, terwijl de grootte van de cirkel en de kleurintensiteit het aantal doelen aangeven dat elke downstream-respons deelt. De verbindingen representeren associaties tussen reproduceerbare computationele perturbaties en niet directe moleculaire interacties. (D) Significante Gene Ontology-verrijking van de gepoelde consensusset van 17 genen. De staaflengte representeert −log10(BH-FDR), de stippellijn geeft de significantiedrempel aan (BH-FDR = 0,05) en de kleuren duiden het biologische proces (BP), de cellulaire component (CC) en de moleculaire functie (MF). Voor de functionele verrijkingsanalyse werd het patiëntgebalanceerde regulatoire-netwerk met 1.04 genen als achtergrond gebruikt. Geen enkele KEGG- of Reactome-route bleef significant na Benjamini-Hochberg-correctie. Afkortingen: BH-FDR = Benjamini-Hochberg false discovery rate; BP = biologisch proces; CC = cellulaire component; GO = Gene Ontology; KEGG = Kyoto Encyclopedia of Genes and Genomes; MF = moleculaire functie. Klik hier om een grotere versie van deze figuur te bekijken.
Tabel 1: Overzicht van de gegevensbronnen en hun analytische rollen in de studie. De steekproefaantallen vertegenwoordigen de observaties die zijn opgenomen in de huidige analyses. BH-FDR = Benjamini–Hochberg false discovery rate; cis-eQTL = cis-expression quantitative trait locus; EGA = European Genome-phenome Archive; GBM = glioblastoom; GTEx = Genotype-Tissue Expression; GWAS = genome-wide association study; IV = instrumentele variabele; MR = Mendeliaanse randomisatie; RNA-seq = RNA-sequencing. Klik hier om deze tabel te downloaden.
Tabel 2: Cross-cohort transcriptomisch bewijs voor de vier MR-gerepliceerde genen. Waarden vertegenwoordigen log₂ fold changes voor GBM of tumor-kernweefsel ten opzichte van niet-neoplastisch hersenweefsel. Gepoelde schattingen zijn verkregen met behulp van restricted maximum-likelihood random-effects modellen met Hartung–Knapp inferentie. CI = betrouwbaarheidsinterval; FDR = false discovery rate. Klik hier om deze tabel te downloaden.
Aanvullende Figuur 1: Mendeliaanse randomisatiesensitiviteitsanalyses in de ontdekkingsfase voor de vier gerepliceerde genen. MAP1LC3A, ATG7, RPTOR en CHMP6 worden elk als volgt gepresenteerd: (A) leave-one-out-analyse; (B) spreidingsdiagram voor methodevergelijking; en (C) funnelplot.Klik hier om dit bestand te downloaden.
Aanvullende figuur 2: Diagnostische plots van de Mendeliaanse randomisatie in de replicatiefase voor de drie gerepliceerde genen met meerdere instrumenten. MAP1LC3A, RPTOR en CHMP6 worden elk als volgt gepresenteerd: (A) scatterplot voor methodevergelijking; en (B) funnelplot. ATG7 werd geschat met behulp van een Wald-ratio met een enkel instrument en kwam daarom niet in aanmerking voor diagnostische plots met meerdere instrumenten.Klik hier om dit bestand te downloaden.
Aanvullende figuur 3: Principale componentenanalyse van de drie onafhankelijke transcriptomische cohorten. (A) GSE19653 RNA-sequencing cohort. (B) GSE4290 Affymetrix GPL570 cohort. (C) GSE16520 Illumina GPL1058 cohort. De principale componentenanalyse werd uitgevoerd met de 50 genen of probes met de grootste variantie binnen de cohorten. Elk punt vertegenwoordigt een biologisch monster; de kleuren geven de weefselgroepen aan; en de aslabels vermelden de verklaarde variantie door elke principale component.Klik hier om dit bestand te downloaden.
Aanvullende figuur 4: Detecteerbaarheid van de vier MR-gerepliceerde genen in maligne GBM-cellen van volwassenen. (A) Totale detectiesnelheden van ATG7, RPTOR, MAP1LC3A en CHMP6 onder 4.916 maligne cellen uit 20 IDH-wildtype GBM-tumoren van volwassenen in GSE131928/SCP393. (B) Detectiesnelheden op patiëntniveau voor dezelfde genen. Kleur geeft het percentage maligne cellen met TPM > 0 aan.Klik hier om dit bestand te downloaden.
Aanvullende Figuur 5: Cross-seed reproduceerbaarheid van downstream signalen bij virtuele knock-out. (A) Het aantal BH-FDR-significante downstream genen geïdentificeerd over vijf onafhankelijke runs voor elk doelwit. Punten vertegenwoordigen willekeurige seeds en horizontale balken geven de medianen aan. (B) Downstream genen die significant zijn in ten minste drie van de vijf runs. De x-as toont het aantal significante runs, kleuren identificeren het verstoorde doelwit en de puntgrootte vertegenwoordigt de mediane scTenifoldKnk Z statistiek. Het doelwitgen zelf is uitgesloten.Klik hier om dit bestand te downloaden.
Aanvullende Figuur 6: Gepoolde, gedeelde en strikte-drempel verrijkingsgevoeligheidsanalyses. Functionele verrijking van (A) de gepoolde consensus gedefinieerd door significantie in ten minste drie van de vijf runs; (B) genen gedeeld door ten minste twee targets onder het drie-van-vijf criterium; (C) de gepoolde strikte consensus gedefinieerd door significantie in ten minste vier van de vijf runs; en (D) genen gedeeld door ten minste twee targets onder het vier-van-vijf criterium. De x-as toont −log₁₀(nominale P), de puntgrootte weerspiegelt het aantal overlappingen en de kleuren duiden de annotatiedatabase aan. Gevulde punten bereikten BH-FDR < 0.05, terwijl open punten verkennende termen aanduiden met nominale P < 0.05. De achtergrond van het regulatoire netwerk met 1.004 genen is gedurende het hele proces gebruikt.Klik hier om dit bestand te downloaden.
Aanvullende figuur 7: Doelspecifieke functionele verrijking van robuuste virtuele-knockout-responsen. Verrijking van robuuste downstream-genen na virtuele knockout van (A) ATG7; (B) RPTOR; (C) MAP1LC3A; en (D) CHMP6. De x-as toont −log₁₀(nominale P), de puntgrootte weerspiegelt het aantal overlappingen, en kleuren duiden GO: BP, GO: CC, GO: MF, KEGG of Reactome aan. Gevulde punten bereikten BH-FDR < 0,05, terwijl open punten exploratoire termen aanduiden met een nominale P < 0,05. De 1.04 genen die het patiënt-gebalanceerde regulatoire netwerk vormen, dienden als achtergrond voor de verrijking.Klik hier om dit bestand te downloaden.
Aanvullend bestand 1: Aanvullende tabellen ter ondersteuning van de meerfasige prioritering van ferroptose-gerelateerde genen geassocieerd met glioblastoomgevoeligheid. Dit aanvullende bestand bevat alle aanvullende tabellen ter ondersteuning van de genetische, transcriptomische en single-cell analyses. Het omvat de screening en selectie van ferroptose-gerelateerde genen en genetische instrumenten; volledige resultaten van de Mendeliaanse randomisatie in de ontdekkings- en replicatiefase samen met sensitiviteitsanalyses, waaronder beoordelingen van heterogeniteit, horizontale pleiotropie en MR-PRESSO; cohortkenmerken, differentieel-expressieanalyses en cross-cohort meta-analyse van genetisch geprioriteerde genen; en de single-cell virtuele knockout-analyses, reproduceerbaarheidsbeoordelingen, functionele verrijkingsanalyses en resultaten van het gedeelde netwerk.Klik hier om dit bestand te downloaden.
Aanvullend codebestand 1: R- en Python-scripts gebruikt voor de Mendeliaanse randomisatie, transcriptomische analyse, single-cell virtuele knockout, functionele verrijking en netwerkanalyses beschreven in deze studie.Klik hier om dit bestand te downloaden.
Aanvullend coderingsbestand 2: Ondersteunende analysescripts, plotting-routines en workflow-hulpprogramma's die zijn gebruikt voor het genereren van de studieresultaten, figuren en aanvullende outputs.Klik hier om dit bestand te downloaden.
Discussie
Deze studie integreerde genetische associatie, Mendeliaanse randomisatie (MR) in de replicatiefase, tumor-transcriptomics en patiëntafgeleide single-cell modellering om ferroptose-gerelateerde genen te prioriteren die geassocieerd zijn met de vatbaarheid voor glioblastoom (GBM). Door 483 gecureerde genen te screenen tegen een GBM genoombreed associatiestudie (GWAS) bestaande uit 6.183 gevallen en 18.169 controles, werden 34 kandidaten in de ontdekkingsfase geïdentificeerd, waarvan vier — ATG7, RPTOR, MAP1LC3A en CHMP6 — werden ondersteund in de replicatieanalyse met behulp van een onafhankelijke expression quantitative trait locus (eQTL) bron. Het bewijs werd progressief selectiever na de genetische analyses. MAP1LC3A was consistent gedownreguleerd in drie onafhankelijke tumorcohorten en bleef significant in de cross-cohort meta-analyse. Dit patroon van tumorexpressie vulde de beschermende associatie aan die werd waargenomen in de MR-analyses, hoewel de twee benaderingen verschillende aspecten van de ziektebiologie adresseren. RPTOR en CHMP6 vertoonden richting-consistente, maar minder concluderende transcriptomische bewijzen, terwijl ATG7 geen reproduceerbare ondersteuning op weefselniveau vertoonde. Virtuele knockout onthulde verder doelwitspecifieke, maar gedeeltelijk overlappende transcriptionele responsen in maligne cellen. Collectief verfijnden deze sequentiële analytische lagen de initiële MR-bevindingen door kandidaten met variërende graden van ziekte-relevante ondersteuning te onderscheiden, waarbij MAP1LC3A naar voren kwam als de sterkste algehele kandidaat.
Een groot deel van het bestaande bewijs bij mensen dat ferroptose koppelt aan glioom is afgeleid van studies naar tumor-expressie. Analyses van TCGA, CGGA en andere publieke cohorten hebben herhaaldelijk ferroptose-gerelateerde signaturen geïdentificeerd die geassocieerd zijn met overleving, tumorgraad, moleculaire kenmerken en immuunkenmerken9,27. Hoewel deze studies de klinische relevantie van ferroptose-gerelateerde transcriptionele programma's hebben vastgesteld, kunnen expressieprofielen verkregen uit bestaande tumoren genen die geassocieerd zijn met vatbaarheid niet onderscheiden van transcriptionele veranderingen die optreden tijdens tumorprogressie of verschillen in cellulaire compositie weerspiegelen. Genetische analyses bieden een complementair perspectief. Robinson en collega's integreerden glioma GWAS-data met eQTL-datasets van hersenen en volbloed met behulp van MR en colocalisatie, waarbij ze putatieve vatbaarheidsgenen met weefselafhankelijke effecten prioriteerden en aantoonden dat er beperkte concordantie was tussen schattingen afgeleid van bloed en hersenen11. Recentelijk combineerde een integratieve MR-studie op basis van eQTL en pQTL genetisch bewijs met differentieel-expressie- en colocalisatie-analyses om GPX7 en CXCL10 te prioriteren voor verdere evaluatie in GBM12. In tegenstelling hiertoe begon de huidige studie met een vooraf gedefinieerde set ferroptose-gerelateerde genen en evalueerde genetisch geprioriteerde kandidaten via MR in de replicatiefase, tumor-transcriptomics en cel-opgeloste computationele perturbatie. De progressieve verfijning van 34 associaties in de ontdekkingsfase naar vier gerepliceerde genen, en uiteindelijk naar MAP1LC3A als het enige gen dat statistisch significante cross-cohort differentiële expressie vertoonde, illustreert de discriminerende waarde van het integreren van meerdere complementaire analytische benaderingen. Belangrijk is dat de transcriptomische analyses niet bedoeld waren om de uit bloed afgeleide genetische instrumenten te valideren, maar eerder om te bepalen of genetisch geprioriteerde genen ook reproduceerbare ziekte-relevante expressiepatronen vertoonden.
MAP1LC3A is van bijzonder belang omdat de huidige bevindingen de eerdere karakterisering ervan als een tumor-geassocieerde en prognostische marker uitbreiden. Een eerdere bio-informatische studie met meerdere cohorten nam MAP1LC3A op in een six-gene signature die geassocieerd was met GBM-overleving en recidief, en rapporteerde ook een gewijzigde methylering van MAP1LC3A, hoewel de bijdrage aan ziektegevoeligheid onopgelost bleef28. Hier was een hogere genetisch voorspelde expressie van MAP1LC3A consistent geassocieerd met een lagere GBM-gevoeligheid in beide MR-stadia. Bovendien was MAP1LC3A reproduceerbaar downregulated in drie onafhankelijke tumorcohorten, ondanks verschillen in expressieplatforms, monstersamenstellingen en analytische methodologieën, en de geschatte gepoolde meta-analyse vertoonde geen detecteerbare heterogeniteit tussen de studies. Hoewel deze bevindingen niet bewijzen dat een verminderde expressie van MAP1LC3A GBM initieert, leveren ze sterker bewijs voor de koppeling van het gen aan ziektegevoeligheid dan analyses van differentiële expressie in tumoren alleen. MAP1LC3A codeert voor LC3A-isovormen binnen de ATG8-proteinfamilie van zoogdieren. Bai en collega's demonstreerden dat LC3A-variant 1 ondergaat aan fosfatidylethanolamine-conjugatie om LC3A-II te genereren en lokaliseert naar autofagosomen tijdens geïnduceerde autofagie29. Het is ook aangetoond dat autofagische ferritin-omzetting de ferroptose-gevoeligheid in GBM-cellen beïnvloedt, waaronder bij cystine-deprivatie en in ALDH1A3-afhankelijke modellen30,31. Deze studies onderzochten echter primair totaal LC3-II of LC3B in plaats van specifiek MAP1LC3A. In de huidige single-cell-analyses produceerde virtuele perturbatie van MAP1LC3A reproduceerbare downstream-responsen die verrijkt waren voor processen gerelateerd aan celadhesie. Samen identificeren deze observaties MAP1LC3A als een gerichte kandidaat om te onderzoeken hoe autofagie-geassocieerde regulatie, ferroptose-gevoeligheid en het gedrag van maligne cellen elkaar kruisen in GBM.
De overige MR-gerepliceerde genen ontvingen variërende niveaus van ondersteuning uit opeenvolgende analyses. Een hogere genetisch voorspelde RPTOR-expressie was geassocieerd met een lagere vatbaarheid voor GBM in beide MR-stadia, en de expressie hiervan was consistent lager in alle drie de tumorcohorten, hoewel de gepoolde schatting geen statistische significantie bereikte. Virtuele knockout van RPTOR produceerde de grootste set reproduceerbare downstream transcriptionele veranderingen, met verrijking van ERK-signalering, inflammatoire responsen, celproliferatie en celadhesie. Hoewel deze bevindingen consistent zijn met de gevestigde rol van RPTOR als mTORC1-steiger, mag de omvang van de transcriptionele respons niet worden geïnterpreteerd als bewijs voor een sterker causaal effect32. CHMP6 vertoonde eveneens concordante MR-associaties in beide stadia, waarbij een hogere genetisch voorspelde expressie geassocieerd was met een verhoogde vatbaarheid voor GBM. Hoewel de CHMP6-expressie consistent verhoogd was in alle drie de tumorcohorten, bevatte het gepoolde betrouwbaarheidsinterval de nulwaarde en was de heterogeniteit tussen de studies matig. Experimenteel bewijs dat aantoont dat CHMP6-afhankelijke ESCRT-III membraanreparatie ferroptotische celdood onderdrukt, biedt een plausibele mechanistische context, hoewel deze bevindingen buiten GBM-modellen zijn verkregen33. In contrast vertoonde ATG7 een gerepliceerde beschermende genetische associatie, maar geen reproduceerbaar tumor-expressiepatroon. Virtuele knockout identificeerde slechts drie robuuste downstream-genen, en geen enkele functionele categorie bleef significant na correctie voor meervoudig testen. Eerdere experimentele studies hebben ATG7-afhankelijke autofagie betrokken bij GBM-adaptatie en behandelrespons34,35, maar deze observaties verklaren de relatief zwakke cross-platform ondersteuning die hier is waargenomen niet. Bijgevolg blijven RPTOR, CHMP6 en ATG7 plausibele secundaire kandidaten, terwijl MAP1LC3A de sterkste convergentie vertoonde over de genetische, transcriptomische en computationele perturbatie-analyses.
De virtuele perturbatieanalyses identificeerden geen enkele downstream-route die door alle vier de geprioriteerde genen werd gedeeld. In plaats daarvan vertoonden reproduceerbare transcriptionele responsen slechts een gedeeltelijke overlap, waarbij RND3 het enige downstream-gen was dat door alle vier de doelspecifieke netwerken werd gedeeld. De duidelijkste functionele convergentie betrof celadhesie en extracellulaire of celoppervlakprocessen, en de verrijking voor celadhesie bleef significant onder het strengere cross-seed-criterium. Geen enkele KEGG- of Reactome-route bleef significant na correctie voor meervoudig testen. Deze observatie is opmerkelijk omdat, hoewel de kandidaatgenen waren geselecteerd uit een gecureerde set ferroptose-gerelateerde genen, hun voorspelde downstream-effecten in maligne GBM-cellen niet werden gedomineerd door canonieke ferroptoseroutes. Eerder kan hun bijdrage aan de GBM-gevoeligheid bredere cellulaire processen omvatten waarbinnen de ferroptose-gerelateerde machinerie functioneert. De huidige analyses stellen geen gedeeld moleculair mechanisme vast of identificeren RND3 als een causale mediator. In plaats daarvan benadrukken ze een beperkte set maligne-celprogramma's, in het bijzonder die gerelateerd aan celadhesie, die toekomstig experimenteel onderzoek rechtvaardigen.
Deze studie moet worden geïnterpreteerd als een gefaseerd prioritiseringskader in plaats van een definitieve toewijzing van causale genen. Geen enkele individuele analytische laag werd als doorslaggevend beschouwd; in plaats daarvan werden associaties uit de ontdekkingsfase opeenvolgend geëvalueerd met behulp van BWMR, een onafhankelijke eQTL-bron, drie transcriptomische cohorten en regulatoire modellering van patiëntafgeleide maligne cellen. Verscheidene beperkingen moeten worden erkend. Ten eerste was de BH-FDR-drempel voor ontdekking van < 0,20 bedoeld voor het screenen van kandidaten in plaats van voor bevestigende inferentie, en slechts 26 van de 34 kandidaten uit de ontdekkingsfase waren evalueerbaar in de replicatie. Ten tweede werden verschillende genen vertegenwoordigd door relatief weinig genetische instrumenten, en er werden geen formele poweranalyses op genniveau uitgevoerd; bijgevolg moeten zwakke of nul-associaties voorzichtig worden geïnterpreteerd. De drempel voor geschiktheid van drie instrumenten vergrootte de gendekking, maar beperkte het bereik en de stabiliteit van sensitiviteitsanalyses voor genen die slechts door drie of vier varianten werden vertegenwoordigd. Hoewel alle behouden instrumenten uit de ontdekkingsfase de conventionele drempel van F > 10 overschreden en kandidaten verder werden geëvalueerd met BWMR en onafhankelijke replicatie, compenseren deze waarborgen niet volledig voor schaarse instrumenten; dergelijke schattingen moeten daarom exploratoir blijven. Ten derde waren beide eQTL-bronnen afgeleid van volbloed en vatten zij mogelijk hersen- of tumorspecifieke regulatoire effecten niet nauwkeurig. Ten vierde ontbraken in de beschikbare GBM GWAS-samenvattingsstatistieken de informatie die vereist is voor Steiger-directionaliteitstests en formele colokalisatieanalyses. Bijgevolg blijft het onzeker of de eQTL- en GBM-associatiesignalen op elke locus voortkomen uit dezelfde causale variant of uit verschillende varianten in linkage disequilibrium. Hoewel BWMR is ontworpen om brede horizontale pleiotropie en uitschieters in de instrumenten op te vangen, kan concordantie tussen IVW en BWMR residuele pleiotropie niet uitsluiten of dienen als vervanging voor formele colokalisatieanalyses. Daarnaast evalueerden de transcriptomische cohorten gevestigde tumoren in plaats van ziektegevoeligheid, en bestond één cohort uit graad 4 glioommonsters in plaats van uitsluitend IDH-wild-type GBM. Ten slotte waren de single-cell-analyses beperkt tot maligne cellen uit één enkele dataset en werd regulatoire perturbatie computationeel in plaats van experimenteel gemodelleerd; zij evalueerden geen niet-maligne cellen binnen de tumormicro-omgeving en reproduceerden genperturbatie niet direct in vitro of in vivo. Bijgevolg moeten de onderliggende causale varianten, celtype-specifieke mechanismen en biologische gevolgen nog worden vastgesteld.
Van de vier gerepliceerde genen vertoonde MAP1LC3A de meest consistente ondersteuning over de genetische, transcriptomische en single-cell analyses. RPTOR, CHMP6 en ATG7 behielden bewijs uit de tweestaps MR-analyses, maar vertoonden minder consistente ondersteuning in de daaropvolgende transcriptomische en perturbatie-analyses. Bijgevolg moet MAP1LC3A worden beschouwd als een geprioriteerde kandidaat voor verder onderzoek, in plaats van als een vastgesteld causaal gen of therapeutisch doelwit. Toekomstige studies moeten eerst bepalen of de eQTL- en GBM-associatiesignalen colocaliseren met behulp van volledige datasets op locus-niveau, samen met hersen- of tumorspecifieke regulatoire bronnen. Vervolgende bidirectionele perturbatiestudies in patiëntafgeleide GBM-modellen kunnen vervolgens de gevoeligheid voor ferroptose, lipideperoxidatie, celoverleving en de adhesiegerelateerde transcriptionele programma's die door de computationele analyses zijn geïdentificeerd, onderzoeken. dergelijke experimenten zullen noodzakelijk zijn om effecten op de overgeërfde ziektegevoeligheid te onderscheiden van effecten die het gedrag van gevestigde tumorcellen beïnvloeden, en om de convergente associaties die in deze studie zijn geïdentificeerd direct te testen.
Openbaarmakingen
De auteurs verklaren dat er geen concurrerende belangen zijn.
Dankbetuigingen
De auteurs danken het Cancer Genomics-team van The Institute of Cancer Research voor het verstrekken van toegang tot de glioma GWAS-samenvattingsstatistieken via het European Genome-phenome Archive (dataset EGAD00010001657). De oorspronkelijke generatie van deze gegevens werd ondersteund door Cancer Research UK, inclusief het Bobby Moore Fund, het Wellcome Trust en het DJ Fielding Medical Research Trust (C1298/A8362).
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| BWMR | R-pakket | BWMR | Bayesiaanse gewogen Mendeliaanse randomisatie |
| DESeq2 | Bioconductor | Versie 1.46.0 | RNA-sequencing differentieel-expressieanalyse |
| FerrDb V2 | FerrDb | Versie 2 | Bron van 483 gecureerde ferroptose-gerelateerde genen |
| Glioblastoom bulk-microarray | NCBI Gene Expression Omnibus | GSE4290 | Transcriptomische evaluatiecohort |
| Samenvattende statistieken van GWAS bij glioblastoom | European Genome-phenome Archive | EGAD00010001657 | Uitkomstgegevens met gecontroleerde toegang; 6.183 gevallen en 18.169 controles |
| Single-cell RNA-sequencing van glioblastoom via Smart-seq2 | NCBI Gene Expression Omnibus | GSE131928 | Virtuele-knockoutanalyse van maligne cellen |
| Bulk RNA-sequencing van graad 4 glioom | NCBI Gene Expression Omnibus | GSE196533 | Transcriptomische evaluatiecohort |
| Samenvattende statistieken van cis-eQTL's in volbloed uit GTEx | Genotype-Tissue Expression-project | GTEx V10 | Blootstellingsgegevens in de replicatiefase |
| limma | Bioconductor | Versie 3.62.2 | Differentiële expressieanalyse met microarrays |
| metafoor | R-pakket | Versie 4.8-0 | Meta-analyse met willekeurige effecten |
| R | R Foundation for Statistical Computing | Versie 4.4.2 | Statistische computeromgeving |
| scTenifoldKnk | R-pakket | Versie 1.0.3 | Single-cell virtuele-knockoutanalyse |
| Microarray van de tumorcore en het peritumorale bulkweefsel | NCBI Gene Expression Omnibus | GSE116520 | Transcriptomische evaluatiecohort |
| TwoSampleMR | R-pakket | Versie 0.6.29 | Two-sample Mendeliaanse randomisatie |
| Samenvattende statistieken van cis-eQTL in volbloed | eQTLGen Consortium | eQTLGen | Blootstellingsgegevens in de ontdekkingsfase |
Referenties
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.