Dit protocol beschrijft de ontwikkeling van een op fibroblasten gebaseerd adenoviraal reportersysteem, aangestuurd door een type I collageenpromotor van de muis, om longitudinale monitoring van fibroblastactivatie mogelijk te maken en high-throughput screening van antifibrotische verbindingen te faciliteren.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Methodenartikel
Een op fibroblasten gebaseerd adenoviraal reportersysteem aangestuurd door de muizen collageen type I alfa 1-promotor voor screening van antifibrotische geneesmiddelen
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Cardiale fibrose, gekenmerkt door aberrante fibroblastactivatie en excessieve depositie van de extracellulaire matrix, kampt met een gebrek aan doelspecifieke therapieën, grotendeels vanwege de afwezigheid van longitudinale, schaalbare en niet-destructieve in vitro screeningplatforms. Traditionele eindpunt-assays en arbeidsintensieve stamcelmodellen sluiten real-time monitoring van de fibrotische progressie inherent uit. Om deze beperkingen te overwinnen, beschrijft dit protocol de generatie, optimalisatie en validatie van een fluorescent reporter-systeem op basis van een adenoviraal mCherry, aangestuurd door de promoter van collageen type I alfa 1 (Col1a1) van de muis (Ad-mCol1a1p-mCherry) in NIH/3T3 fibroblasten. De kritische stappen voor de verpakking van recombinant adenovirus, de optimalisatie van de transductie (multiplicity of infection) om cytotoxiciteit te minimaliseren en de vestiging van een robuust model voor fibrose geïnduceerd door transforming growth factor beta (TGF-β) worden gedetailleerd beschreven. Door het weglaten van celfixatie maakt dit systeem directe en longitudinale monitoring van collageen-transcriptie in levende cellen mogelijk. De specificiteit en betrouwbaarheid van het model zijn farmacologisch gevalideerd met behulp van de TGF‑β type I receptor (ALK5) remmer SB431542, waarbij de fluorescente read-outs correleren met endogene fibrotische markers gekwantificeerd via reverse transcription quantitative polymerase chain reaction en enzyme-linked immunosorbent assay. Uiteindelijk biedt dit kosteneffectieve platform een toegankelijk instrument voor de high-throughput screening van nieuwe antifibrotische middelen, waardoor translationeel cardiovasculair onderzoek wordt versneld.
Inleiding
Het beheer van cardiale fibrose vormt een aanzienlijke klinische uitdaging. Gekenmerkt door de aberrante activatie van quiescente fibroblasten tot myofibroblasten en excessieve depositie van de extracellulaire matrix (ECM), vormt het een irreversibel terminaal traject dat gedeeld wordt door hartfalen, myocardinfarct en andere cardiovasculaire ziekten1,2,3. Echter, huidige behandelstrategieën kennen aanzienlijke beperkingen. Conventionele interventies — zoals diuretica, β-blokkers en remmers van het renine-angiotensine-aldosteronsysteem — verlichten primair systemische hemodynamische stress en mitigeren neurohumorale activatie4,5,6,7. Deze therapieën slagen er niet in om de activatie van fibroblasten direct aan te pakken of de voortdurende collagendepositie te stoppen. Bovendien, hoewel signaleringscascades zoals het transforming growth factor beta (TGF-β)/Smad-pad, oxidatieve stress en metabole herprogrammering deze pathologie aansturen, blijft het vertalen van deze inzichten naar direct werkende antifibrotische therapieën uitdagend vanwege systemische toxiciteit en aspecifieke afleveringsmechanismen8,9,10. Er is daarom een dringende behoefte aan nieuwe, doelspecifieke antifibrotische therapieën. Een belangrijke translationele flessenhals is het gebrek aan functionele evaluatiesystemen die in staat zijn om fibroblastactivatie sensitief en dynamisch te rapporteren. Traditionele experimentele modellen vertonen aanzienlijke beperkingen die een efficiënte farmacologische screening in de weg staan11,12. Hoewel in vivo diermodellen globale cardiale remodellering recapituleren, hebben ze last van interspeciesverschillen, langdurige experimentele tijdlijnen, hoge kosten en een lage doorvoersnelheid11.
Om deze hindernissen te overwinnen, zijn verschillende in vitro screeningplatforms ontwikkeld; er blijven echter kritieke methodologische tekortkomingen bestaan. High-content immunofluorescentie-assays vereisen destructieve celfixatie en arbeidsintensieve verwerking, waardoor slechts een statische momentopname wordt verkregen in plaats van de real-time kinetiek van fibroblastactivatie. Evenzo lijden platforms die labelvrije impedantiemonitering integreren met massaspectrometrie (MS/MS) aan een gebrek aan specificiteit en een lage schaalbaarheid, aangezien dalingen in impedantie veroorzaakt door algemene cellulaire toxiciteit gemakkelijk kunnen worden verward met werkelijke antifibrotische effectiviteit. Bovendien presenteren reporter-systemen die zijn ontwikkeld met clustered regularly interspaced short palindromic repeats (CRISPR) en gebruikmaken van geïnduceerde pluripotente stamcellen (iPSCs) om cytoskeletale markers (bijv. alpha-smooth muscle actin [α-SMA]/ACTA2) te volgen, aanzienlijke translationele barrières13. Deze iPSC-gebaseerde modellen zijn prohibitief duur, technisch veeleisend en grotendeels ontoegankelijk voor routinematige high-throughput screening. Bovendien weerspiegelt de afhankelijkheid van cytoskeletale markers zoals α-SMA mogelijk niet nauwkeurig het pathologische eindpunt, aangezien hun expressie niet strikt correleert met de functionele secretie en overmatige depositie van ECM14. Bijgevolg zijn deze systemen onvoldoende om cellulaire responsen in een vroeg stadium op farmacologische interventies longitudinaal in kaart te brengen.
In tegenstelling hiermee beschrijft dit protocol een longitudinaal functioneel reportersysteem dat wordt aangestuurd door de promoter van collageen type I alfa 1 (Col1a1), met als doel een niet-destructief en robuust platform te creëren om fibroblastactivatie te monitoren. Omdat type I collageen de belangrijkste ECM-component is die tijdens cardiale remodellering wordt afgezet, dient het vastleggen van de transcriptionele activatie van het coderende gen, Col1a1, als een directe en pathologisch relevante readout voor fibroblastactivatie. Dit model op basis van de Col1a1-promoter maakt continue monitoring van fibrotische processen op moleculair niveau mogelijk en biedt een gevoelig, longitudinaal en kwantificeerbaar platform dat is geoptimaliseerd voor mechanismegebaseerde drugscreening.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Wij bevestigen dat alle experimenten zijn uitgevoerd in overeenstemming met de institutionele en nationale richtlijnen. Omdat deze studie uitsluitend gebruikmaakte van de gevestigde NIH Swiss muis embryo fibroblast cellijn (NIH/3T3) en het mCol1a1p-mCherry reporter-systeem, en geen gewervelde dieren, embryo's of menselijke proefpersonen betrok, was ethische goedkeuring van een institutionele toetsingscommissie niet vereist voor de in dit manuscript beschreven procedures.
Alle procedures met recombinante adenovirale vectoren werden uitgevoerd in overeenstemming met de institutionele regelgeving voor bioveiligheid en standaardpraktijken voor Biosafety Level 2 (BSL-2). De omgang met virussen, transductie, opslag en afvalverwerking werden uitgevoerd met behulp van gecertificeerde biologische veiligheidskasten en geschikte persoonlijke beschermingsmiddelen. Vloeibaar afval dat adenoviraal materiaal bevatte, werd vóór verwijdering gedecontamineerd met een vers bereide bleekoplossing, en besmette verbruiksartikelen werden geautoclaveerd volgens de institutionele bioveiligheidsprotocollen. Per ongeluk veroorzaakte morsingen werden onmiddellijk gedesinfecteerd met goedgekeurde virucide middelen volgens de institutionele procedures voor het reageren op morsingen.
1. Overzicht van de experimentele workflow
- Genereer een muis Col1a1 promoter-gestuurd recombinant adenovirus zoals beschreven in stap 2.
- Optimaliseer de virale transductiecondities in NIH/3T3-fibroblasten zoals beschreven in stap 3.
- Stel een TGF-β-responsieve in vitro fibrose-reportermodel zoals beschreven in stap 4.
- Valideer de modelstabiliteit, specificiteit en biologische reproduceerbaarheid met behulp van tijd- en dosisafhankelijke TGF-β-stimulatie, zoals beschreven in stap 4.
- Voer de farmacologische inhibitie uit met SB431542 zoals beschreven in stap 5.
- Voer de daaropvolgende enzyme-linked immunosorbent assay (ELISA) en kwantitatieve real-time polymerasekettingreactie (qPCR) analyses uit zoals beschreven in Stap 5.
OPMERKING: Raadpleeg Figuur 1A voor een schematisch overzicht van de experimentele workflow. Raadpleeg de Tabel met materialen voor experimentele apparatus en reagentia.
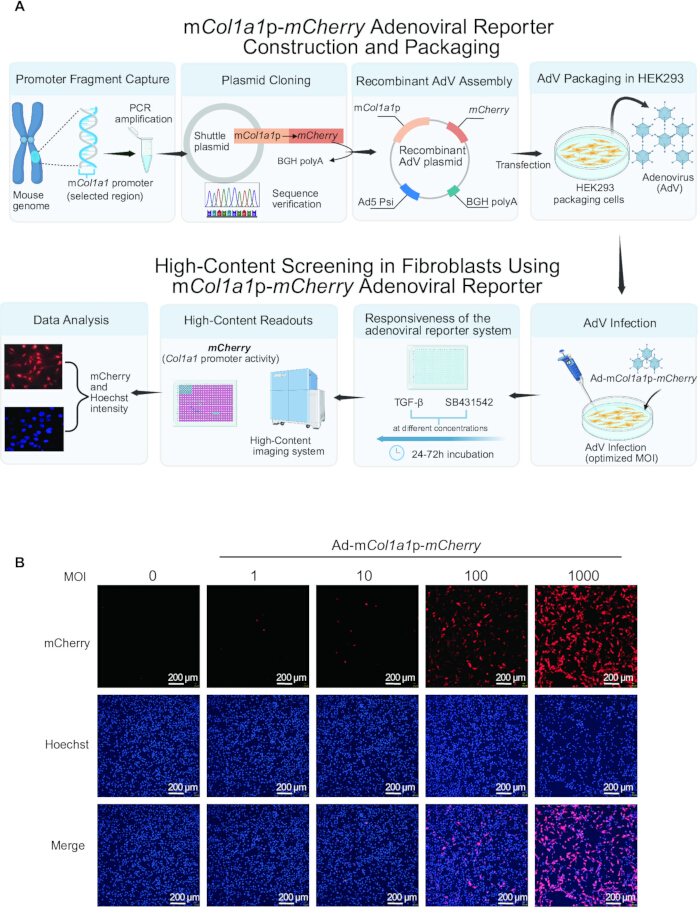
Figuur 1. Workflow voor de totstandkoming en validatie van het mCol1a1p-mCherry adenovirale reportersysteem in fibroblasten. (A) Schematisch overzicht van de constructie van het adenovirale (AdV) mCol1a1p-mCherry reportersysteem en de experimentele workflow voor modelvalidatie in NIH/3T3 fibroblasten. De workflow omvat promoterclonering, assemblage van het recombinant adenovirus, virale verpakking in HEK293-cellen, optimalisatie van de multiplicity of infection (MOI) en daaropvolgende high-content fluorescentiescreening. (B) Representatieve fluorescentiebeelden van NIH/3T3 fibroblasten geïnfecteerd met het Ad-mCol1a1p-mCherry adenovirus bij MOI's van 0, 1, 10, 100 en 1000. Kernen werden gekleurd met Hoechst 33342 (blauw), en mCherry fluorescentie (rood) geeft Col1a1 promoteractiviteit aan. De fluorescentie-intensiteit werd gekwantificeerd met high-content imaging en genormaliseerd naar de aanwezige kernen. Een MOI van 100 werd geselecteerd voor opeenvolgende experimenten op basis van robuuste en homogene reporterexpressie met minimale morfologische veranderingen. Schaalbalken = 200 µm. Deze figuur is gemaakt met BioRender.com onder goedgekeurde licenties. Klik hier om een grotere versie van deze figuur te bekijken.
2. Constructie, verpakking en amplificatie van mCol1a1-promotor adenovirus
- Constructie van de recombinante adenovirale vector
- Kloon het 2354 bp muis Col1a1 promoterfragment (genomische coördinaten: chr11:94824779–94827132; −2271 tot +83 bp ten opzichte van de transcriptiestartplaats [TSS]) stroomopwaarts van het mCherry reportergen in de pDC315 adenovirale shuttlevector.
OPMERKING: De volledige sequentie van de Col1a1 promoter en de gedetailleerde pDC315-mCol1a1p-mCherry plasmidenkaart zijn opgenomen in Aanvullend Bestand 1 en Aanvullende Figuur 1. - Lineariseer de pDC315 vector met BamHI en KpnI. Amplificeer het promoterinsert met primers die 15–25 bp homologiearmen bevatten.
OPMERKING: Gebruik een naadloze kloonstrategie op basis van homologe recombinatie om in vitro recombinatie te faciliteren. - Verifieer het resulterende plasmide via PCR-screening en Sanger-sequencing.
OPMERKING: Inspecteer de sequentie van de overgang tussen promoter en reporter zorgvuldig om er zeker van te zijn dat er geen frameshifts of voortijdige stopcodons aanwezig zijn. - Genereer het recombinante adenovirus met behulp van het AdMax-systeem via intracellulaire Cre-gemedieerde recombinatie.
OPMERKING: Het pBHGloxΔE1,3Cre backbone-plasmide bevat een niet-replicatief Ad5-genoom met E1/E3-deleties en een Cre-recombinase expressiecassette die site-specifieke recombinatie met de loxP-site op de shuttlevector faciliteert. - Co-transfecteer HEK293-cellen met de gevalideerde pDC315-mCol1a1p-mCherry shuttlevector en het pBHGloxΔE1,3Cre adenovirale backbone-plasmide.
- Kloon het 2354 bp muis Col1a1 promoterfragment (genomische coördinaten: chr11:94824779–94827132; −2271 tot +83 bp ten opzichte van de transcriptiestartplaats [TSS]) stroomopwaarts van het mCherry reportergen in de pDC315 adenovirale shuttlevector.
- Adenovirus packaging en amplificatie
- Kweek HEK293-cellen in Dulbecco’s Modified Eagle Medium (DMEM) aangevuld met 10% foetaal kalfserum (FBS). Gebruik cellen met een laag passagegetal (<20 passages) voor adenovirale packaging.
- Zaai HEK293-cellen uit bij 30%–40% confluentie 24 u voor de transfectie om 50%–60% confluentie te bereiken op het moment van transfectie.
- Co-transfecteer HEK293-cellen met 5 µg shuttleplasmide en 5 µg pBHGloxΔE1,3Cre helperplasmide met behulp van Lipofectamine 2000 transfectiereagens.
OPMERKING: Houd een DNA-tot-reagensverhouding van 1:1 aan (10 µg totaal DNA op 10 µL transfectiereagens). - Cultureer de getransfecteerde cellen bij 37°C met 5% CO₂ en controleer deze dagelijks op cytopathische effecten.
OPMERKING: De eerste CPE kan 7–14 dagen duren om te verschijnen. Als het medium zuur wordt (geel), voer dan een voorzichtige half-mediumwissel uit zonder de cellen te verstoren. - Oogst de cellen en het supernatant wanneer typische CPE, gekenmerkt door celronding en krimp, wordt waargenomen en ten minste 50% van de cellen is losgekomen van het cultivoppervlak.
OPMERKING: Deze fase wordt gewoonlijk 10–15 dagen na transfectie bereikt. - Voer drie vries-dooi-cycli uit door de monsters 30 min bij −70°C te bevriezen en te ontdooien in een 37°C waterbad.
- Vortex de suspensie 30 s na elke ontdooistap om celyse te faciliteren.
OPMERKING: Vermijd langdurige incubatie bij 37°C tijdens het ontdooien om de virale stabiliteit te behouden. - Maak 10-voudige seriële verdunningen van het virale lysaat (10−1 tot 10−13) met compleet DMEM. Voeg 90 µL van elke virale verdunning toe aan HEK293-cellen die zijn uitgezaaid in 96-well platen, met 10 replica-wells per verdunning.
OPMERKING: Een virale titer van ≥1 × 10⁹ PFU/mL werd gedefinieerd als voldoende amplificatie-eindpunt voor downstream zuivering. - Klaar het ruwe virale lysaat van 10 mL op via een 0,45 µm filter om cellulair debris te verwijderen.
- Behandel het geklaarde lysaat met Benzonase nuclease (10 U/mL) bij 37°C gedurende 30 min.
- Zuiver het recombinante adenovirus met de Adeno-X Virus Purification Kit volgens de instructies van de fabrikant.
OPMERKING: Meng het lysaat met 1× verdunningsbuffer voordat het op het vooraf geëquilibreerde zuiveringsfilter wordt geladen. Was het filter met 1× Wash Buffer en elueer het gezuiverde virus met 3 mL 1× Elution Buffer. - Incubeer de platen gedurende 10 dagen en evalueer de cytopathische effecten (CPE) onder een lichtmicroscoop. Scoor positieve CPE op basis van kenmerkende celronding en loslating. Bereken de infectieuze virale titer met de Spearman–Karber methode op basis van de CPE-score.
OPMERKING: Zorg ervoor dat de uiteindelijke virale stock ten minste 1 × 10¹¹ PFU/mL bereikt voor downstream toepassingen. - Verdeel het gezuiverde adenovirus in aliquoten en bewaar de virale stock bij −80°C.
OPMERKING: Bewaar gezuiverde adenovirale aliquoten bij −80°C voor langdurige bewaring. Vermijd herhaalde vries-dooi-cycli om de virale infectiviteit te behouden.
3. Celcultuur en optimalisatie van virale infectiecondities
- Kweek NIH/3T3-fibroblasten in DMEM/Nutrient Mixture F-12 (DMEM/F12) aangevuld met 10% FBS en 1% penicilline-streptomycine.
OPMERKING: Gebruik cellen tussen passage 3 en 8 die een confluentie van 70%–80% hebben bereikt in de oorspronkelijke kolf om een consistente celstatus te waarborgen. - Zaai NIH/3T3-fibroblasten uit in 384-wellsplaten met een dichtheid van 4 × 10³ cellen per putje in 40 µL volledig kweekmedium.
- Incubeer de cellen bij 37°C met 5% CO₂ gedurende 12 uur om celhechting en intrede in de logaritmische groeifase mogelijk te maken.
OPMERKING: Om een ongelijkmatige celverdeling en randeffecten te minimaliseren, moeten de platen 20–30 min bij kamertemperatuur rusten vóór de incubatie. Vul de buitenste putjes met steriele fosfaatgebufferde zoutoplossing (PBS) of steriel water. - Infecteer de cellen met het recombinante adenovirus bij multiplicities of infection (MOI's) variërend van 1–1.000, naast een niet-geïnfecteerde controle.
OPMERKING: Bereken het benodigde adenovirale volume met de volgende formule:
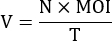
Hier is V het volume van de adenovirale stock (mL) en N het aantal gezaaide cellen per well (4 × 10³), MOI is de gewenste multipliciteit van infectie en T is de infectieuze virustiter (PFU/mL). De virale stok gebruikt in deze studie had een infectieuze titer van 1 × 10¹¹ PFU/mL, bepaald via de Spearman-Karber-methode zoals beschreven in stap 2.2.12. - Zorg ervoor dat het toegevoegde volume van de virale stock niet meer dan 10% van het totale well-volume bedraagt.
OPMERKING: Excessieve volumes van de virale voorraad kunnen de pH van het medium beïnvloeden en aspecifieke cytotoxiciteit induceren. - Vervang het virusbevattende medium door 40 µL vers compleet kweekmedium 24 u postinfectie.
OPMERKING: Gebruik DMEM/F12 aangevuld met 10% FBS en 1% penicilline-streptomycine, in overeenstemming met stap 3.1. - Voer de mediumverversing uit met een geautomatiseerde vloeistofhandler op lage snelheid of door multichannelpipetpunten voorzichtig tegen de bovenste zijwand van elke well aan te houden.
OPMERKING: Vermijd standaard vacuümaspiratie bij het hanteren van 384-wells platen om celdetachering te minimaliseren. - Definieer de optimale MOI als de laagste virale dosis die zichtbare en homogene mCherry fluorescentie, terwijl de celmorfologie en de aantalkernen vergelijkbaar blijven met die van niet-geïnfecteerde controlecellen.
OPMERKING: Beoordeel de expressie van de reporter aan de hand van Hoechst-gekleurde kerntellingen en fluorescentie-imaging. De cellen moeten hun karakteristieke spoelvormige morfologie behouden, zonder afronding of loslating. Excessief hoge MOI's kunnen basale mCherry activatie via cellulaire stressresponsen. Representatieve fluorescentieresultaten bij verschillende MOI's worden getoond in Figuur 1B. - Selecteer de geoptimaliseerde MOI voor alle daaropvolgende experimenten.
OPMERKING: In deze studie is een MOI van 100 gekozen voor de daaropvolgende experimenten.
4. Evaluatie van de modelstabiliteit met behulp van TGF-β stimulatie
- Infecteer NIH/3T3 fibroblasten met het recombinante adenovirus bij de geoptimaliseerde MOI van 100, zoals bepaald in stap 3.9.
- Stel de fibroblasten 12 u voor TGF-β stimulatie bloot aan serumdeprivatie in DMEM/F12 bevattend 0,2% FBS.
OPMERKING: Serumdeprivatie werd uitgevoerd om de cellen te synchroniseren en de basale activatie van de Col1a1 promotor te minimaliseren. - Bereid een recombinant menselijke TGF-β voorraadoplossing voor met een concentratie van 100 µg/mL met behulp van 4 mM HCl bevattend 0,1% runder-serumalbumine (BSA).
OPMERKING: Verdeel de TGF-β voorraadoplossing in kleine aliquoten en bewaar deze bij −80°C om herhaalde vries-dooi-cycli te vermijden. - Behandel de cellen met een TGF-β concentratiegradiënt variërend van 0–40 ng/mL in zes onafhankelijke biologische replica's.
OPMERKING: De conditie van 0 ng/mL diende als de ongestimuleerde controlegroep. - Incubeer de gestimuleerde cellen bij 37°C met 5% CO₂ gedurende 24, 48 of 72 u. Gebruik afzonderlijke parallelle platen voor elk imaging-tijdstip om cumulatieve fototoxiciteit te minimaliseren.
- Kleur de cellen 15 min voor imaging met een Hoechst 33342-oplossing bij een uiteindelijke werkconcentratie van 2,5 µg/mL.
OPMERKING: Bereid de kleuringsoplossing door de 10 mg/mL Hoechst 33342 voorraadoplossing in een verhouding van 1:4.000 te verdunnen in steriele PBS. Voer de kleuring uit onder lichtbeschermde omstandigheden om fotobleking te minimaliseren. - Verwerf fluorescentiebeelden met een high-content imaging-systeem uitgerust met een 10× droge objectieflens.
- Leg voor elke experimentele conditie vijf niet-overlappende velden per well vast in het 384-well plaatformaat.
OPMERKING: Houd identieke imaging-instellingen aan voor alle experimentele groepen om vergelijkbaarheid te waarborgen. Gebruik automatische laser-gebaseerde autofocus en handhaaf omgevingscondities van 37°C met 5% CO₂ tijdens live-cell imaging. - Verwerf mCherry fluorescentiebeelden met 561 nm excitatie, een Bandpass 600/52 (BP600/52) emissiefilter en een belichtingstijd van 200 ms.
- Verwerf Hoechst fluorescentiebeelden met 405 nm excitatie, een BP445/45 emissiefilter en een belichtingstijd van 30 ms.
OPMERKING: Stel de camera gain in op 1,0 en verwerf alle beelden bij volledige cameraresolutie met 1 × 1 binning om lineaire fluorescentiedetectie te behouden en de ruimtelijke resolutie te maximaliseren. - Analyseer de verworven beelden met CellPathfinder beeldanalyse-software.
- Identificeer kernen in het Hoechst-kanaal als primaire objecten met een referentiekern-diameter van 20 µm en een oppervlaktebereik van 20–400 µm2.
- Definieer cytoplasmatische regions of interest (ROI's) in het mCherry-kanaal door uit te breiden vanuit de kernrand met een referentiecel-diameter van 60 µm.
OPMERKING: Pas een "Exclude Edge"-filter toe tijdens segmentatie om gedeeltelijke cellen die de randen van het beeld raken te verwijderen. - Bereken de gemiddelde fluorescentie-intensiteit voor elke geïdentificeerde cel en bepaal de gemiddelde fluorescentie-intensiteit per well op basis van alle vijf de vastgelegde velden.
5. Validatie van de betrouwbaarheid van het model met behulp van ELISA en kwantitatieve real-time polymerasekettingreactie
- Infecteer NIH/3T3-fibroblasten met het recombinante adenovirus bij de geoptimaliseerde MOI van 100, zoals beschreven in stap 3.9.
- Behandel de cellen vooraf met SB431542 gedurende 30–60 min vóór TGF-β-stimulatie.
OPMERKING: Bereid een 20 mM SB431542-stamsoplossing in dimethylsulfoxide (DMSO) en bewaar de aliquots bij −20°C. - Behandel de cellen met 10 ng/mL TGF-β en SB431542 bij eindconcentraties van 1, 5, 10 en 15 µM. Neem een vehicle-controlegroep op die 0,1% (v/v) DMSO bevat zonder SB431542-behandeling.
OPMERKING: Houd de uiteindelijke DMSO-concentratie in alle behandelingsgroepen constant op 0,1% (v/v). - Bereid de TGF-β-werkoplossing middels een tweestaps verdunningsmethode.
OPMERKING: Verdun de 100 µg/mL TGF-β-stamsoplossing (bereid in 4 mM HCl bevatten 0,1% BSA) 1:100 in steriele PBS voordat deze verder wordt verdund in volledig kweekmedium om de uiteindelijke werkconcentratie van 10 ng/mL te bereiken. - Incubeer de behandelde cellen in 6-well platen gedurende 24 u bij 37°C met 5% CO₂.
- Verzamel 2 mL kweeksupernatans uit elke well voor ELISA-analyse.
- Centrifugeer de verzamelde supernatans bij 1.000 × g gedurende 5 min bij 4°C om celresten te verwijderen.
- Verdeel de geklaarde supernatans in aliquots en bewaar deze bij −80°C tot de ELISA-analyse.
OPMERKING: Geklaarde supernatans kunnen bij −80°C worden bewaard vóór de ELISA-analyse. - Was de adherente cellen voorzichtig met ijskoude PBS na verwijdering van de supernatant.
- Voeg 1 mL TRIzol-reagens direct toe aan elke well om de cellen te lyseren.
OPMERKING: Pipetteer het lysaat meerdere keren om volledige homogenisatie te garanderen voordat de monsters naar microcentrifugebuisjes worden overgebracht. RNA-lysaten kunnen bij −80°C worden bewaard vóór RNA-extractie. - Extraheer totaal RNA uit de lysaten voor analyse middels reverse transcription quantitative polymerase chain reaction (RT-qPCR).
- Voer de reverse transcriptie uit met gebruik van 1 µg totaal RNA.
OPMERKING: Voer de reverse transcriptie uit volgens de volgende reactiecondities: 25°C gedurende 10 min, 42°C gedurende 15 min en 85°C gedurende 2 min. - Voer kwantitatieve PCR uit met PerfectStart Green qPCR SuperMix. Bereid elke reactie in een eindvolume van 20 µL met 5 µL complementair DNA (cDNA) template.
- Voer de qPCR-reacties uit volgens de volgende cycluseringscondities: initiële denaturatie bij 94°C gedurende 30 s, gevolgd door 40 cycli van 94°C gedurende 5 s, 60°C gedurende 15 s en 72°C gedurende 10 s.
OPMERKING: Voer na amplificatie een smeltcurve-analyse uit om de productspecificiteit te bevestigen. - Normaliseer de expressie van het Col1a1-gen ten opzichte van 18S rRNA als interne controle.
OPMERKING: Alle primersequenties zijn opgenomen in Supplementary Table 1. - Kwantificeer de gesecreteerde Collageen I-proteïneniveaus in de geklaarde supernatans middels ELISA volgens de instructies van de fabrikant. Het bereik van de standaardcurve voor de muis type I collageen ELISA-assay is 0,78–50 ng/mL, met een detectiegevoeligheid van 0,37 ng/mL.
- Analyseer alle standaarden en monsters in technische duplicaten en meet de optische dichtheid (OD) bij 450 nm met een microplate-reader.
OPMERKING: Gebruik onverdunde geklaarde supernatans om de gevoeligheid van de assay voor de detectie van gesecreteerd Col1a1 te maximaliseren.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Een schematisch overzicht van de constructie en verpakking van het mCol1a1p-mCherry recombinant adenovirus is weergegeven in Figuur 1A. De muis Col1a1 promotor werd gekloond stroomopwaarts van het mCherry reportergen en ingebouwd in een adenovirale vector, gevolgd door virale verpakking en amplificatie in HEK293-cellen. De workflow illustreert de belangrijkste experimentele stappen, waaronder virale infectie, fibrotische stimulatie, farmacologische interve...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
Cardiale fibrose draagt bij aan de progressie van hartfalen, en de ontwikkeling van effectieve antifibrotische therapieën wordt beperkt door het gebrek aan longitudinale screeningsplatforms2,13. Conventionele methoden voor het evalueren van antifibrotische effectiviteit, waaronder Western blotting, RT-qPCR en immunofluorescentiekleuring, berusten op eindpuntmetingen die cellyse of fixatie vereisen. Deze benaderingen voorkomen real-time monitoring van de fibrotisc...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
De auteurs hebben geen belangenconflicten om te melden.
Dankbetuigingen
Dit werk werd ondersteund door subsidies van de National Natural Science Foundation of China (32371158 aan H.X.), het National Key R&D Program (2023YFA1800902 aan H.X.), het "Tianchi Talent" programma, het Open Project van het National Key Laboratory of Vascular Homeostasis and Remodeling (Peking University) (202404 aan R.Z; 202403 aan Y.M.W.) en het Open Project van het Key Laboratory of Xinjiang Endemic and Ethnic Diseases, Ministry of Education (Peking University) (KF202404 aan H.X.).
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 384-wells glasbodem microplaat | Cellvis, USA | P384-1.5H-N | 384-well glasbodemplaat gebruikt voor het uitplaten van cellen, virale infectie, kleuring en fluorescentie-imaging. |
| Adenovirale backbone-plasmide | Microbix, Canada | pBHGloxΔE1,3Cre | Plasmid gebruikt voor het genereren van het volledige recombinante adenovirale genoom. |
| Adenoviraal shuttle-vector: pDC315-mCol1a1p-mCherry | GeneChem, China | Maatwerkservice | Recombinante adenovirale shuttle-vector die de 2354 bp muis Col1a1-promotor bevat die de expressie van mCherry aanstuurt. |
| Benzonase-nuclease | Merck Millipore, USA | 70664-3 | Endonuclease gebruikt tijdens de zuivering van adenovirussen om contaminerende nucleïnezuren te verwijderen. |
| Biologische veiligheidskast (Klasse II) | Esco Lifesciences Group, Singapore | AC2-4S1 | Gecertificeerde veiligheidskast voor biologische risico's, gebruikt voor de hantering van recombinant adenovirussen en steriele celkweekprocedures. |
| Celkweekmedium (compleet DMEM/F12) | HyClone, USA | 12800-017 | Compleet kweekmedium gebruikt voor het onderhoud van NIH/3T3- en HEK293-cellen. |
| CellPathfinder-software voor beeldanalyse | Yokogawa Electric Corporation, Japan | Versie 3.08.01 | Beeldanalyse-software gebruikt voor geautomatiseerde fluorescentiekwantificering en celsegmentatie. |
| CellVoyager CV8000 High-Content Screening-systeem | Yokogawa Electric Corporation, Japan | CV8000 | High-content imaging-systeem gebruikt voor mCherry- en Hoechst-fluorescentieacquisitie. |
| CO2 Celkweekincubator | Thermo Fisher Scientific, USA | 3111 | Bevochtigde incubator gehandhaven op 37 °C met 5% CO2 voor kweek van zoogdiercellen. |
| Dimethylsulfoxide (DMSO) | Sigma-Aldrich, USA | D2650 | Oplosmiddel gebruikt voor de bereiding van SB431542. |
| Dulbecco’gemodificeerd Eagle-medium/voedingsmengsel F-12 (DMEM/F-12) | Servicebio, China | G4610 | Basaal kweekmedium gebruikt voor NIH/3T3-fibroblasten. |
| Foetaal runderserum (FBS) | Ausbian, Australië | VS500T | Serumsupplement gebruikt in een concentratie van 10% (v/v) voor de bereiding van het volledige kweekmedium. |
| Hoechst 33342 fluorescerende kleurstof | Invitrogen, USA | H3570 | Kernkleuring gebruikt voor fluorescentie-imaging en normalisatie van de kerntelling. |
| HEK293-cellen | ATCC, USA | CRL-1573 | Packaging-cellijn gebruikt voor de productie en amplificatie van adenovirussen. |
| Humaan recombinant TGF-β1 | MedChemExpress, China | HY-P78214 | Cytokine die wordt gebruikt om fibrotische activatie in NIH/3T3-fibroblasten te induceren. |
| Software voor beeldenacquisitie | Yokogawa Electric Corporation, Japan | Versie 3.08.01.03 | Software gebruikt voor geautomatiseerde fluorescentiebeeldacquisitie en microscoopbesturing. |
| Lipide-gebaseerd transfectiereagens | Invitrogen, USA | 11668-019 | Transfectiereagens gebruikt voor de aflevering van adenoviraal plasmide in HEK293-cellen. |
| Microcentrifugebuisjes | Axygen, USA | MCT-150-C | Buisjes gebruikt voor de opslag van RNA-lysaten en monsterverwerking. |
| Microplatelezer | Tecan, Zwitserland | Vonk | Multimode microplaatlezer gebruikt voor ELISA-absorptiemetingen. |
| Muis Type I Collageen ELISA-kit | Meike Biotechnology, China | MK6778A | ELISA-kit gebruikt voor het kwantificeren van gesecreteerd type I collageen in cultuursupernatanten. |
| NIH/3T3 muizenfibroblasten | Procell Life Science, China | CL-0171 | Muis-fibroblasten-cellijn gebruikt voor de vestiging en validatie van het reportermodel. |
| PacI-restrictie-enzym | New England Biolabs, USA | R0547S | Restrictie-enzym gebruikt voor linearisatie van adenovirale plasmiden. |
| Penicilline–Streptomycine-oplossing | Gibco, USA | 15140-122 | Antibioticaoplossing, aangevuld op 1% (v/v) om bacteriële contaminatie te voorkomen. |
| PerfectStart Green qPCR SuperMix | TransGen Biotech, China | AQ602 | SYBR Green-gebaseerde qPCR-mastermix gebruikt voor kwantitatieve PCR-analyse. |
| Fosfaatgebufferde zoutoplossing (PBS) | Servicebio, China | G4202 | Buffer gebruikt voor het wassen van cellen en de bereiding van reagentia. |
| pDC315-EGFP shuttlevector | GeneChem, China | Omdat er geen brontekst is verstrekt, kan ik geen vertaling genereren. Voeg alstublieft de Engelse tekst toe die u wilt laten vertalen naar het Nederlands. | Ouder adenovirale shuttle-vector gebruikt voor de constructie van het reporterplasmid. |
| qPCR-systeem | Applied Biosystems, USA | QuantStudio 5 | Real-time PCR-systeem gebruikt voor kwantitatieve analyse van genexpressie. |
| Restrictie-enzymen (BamHI en KpnI) | Abclonal, China | RK21101, RK21104 | Restrictie-enzymen gebruikt voor linearisatie van de shuttle-vector. |
| Reverse transcriptiekit | TransGen Biotech, China | AT311 | Reverse-transcriptiekit gebruikt voor cDNA-synthese voorafgaand aan RT-qPCR. |
| RNA-lyseringsreagens | Invitrogen, USA | 15596026 | Reagens gebruikt voor totale RNA-extractie uit gekweekte cellen. |
| SB431542 | MedChemExpress, China | 301836-41-9 | TGF-β type I receptorremmer gebruikt voor farmacologische inhibitie-experimenten. |
| Sanger-sequencingdienst/reagentia | Shanghai Boshang Biotechnology Co., Ltd., China | Klantenservice | Sequencingdienst/reagentia gebruikt voor plasmidsequentieverificatie. |
| Serologische pipetten | Corning, USA | 4488 | Steriele pipetten gebruikt voor vloeistofbehandeling tijdens celkweekprocedures. |
| T30 Thermocycler | LongGene Scientific Instruments, China | T30 | Thermocycler gebruikt voor reverse transcriptie en PCR-amplificatie. |
| Trypsine-EDTA-oplossing | Gibco, VS | 25200-056 | Cel-dissociatiereagens gebruikt voor routinematige celpassage. |
| Kit voor virale zuivering | Takara Bio USA | 631533 | Kit gebruikt voor de purificatie van recombinant adenovirus. |
| Waterbad | Shanghai Yiheng Scientific Instruments, China | HWS-12 | Temperatuurgecontroleerd waterbad gebruikt tijdens het invriezen van adenovirale vectoren–dooi-vriescycli. |
Referenties
- Frangogiannis NG. Cardiac fibrosis. Cardiovasc Res. 2021;117(6):1450–1488.
- Ghazal R, et al. Cardiac fibrosis in the multi-omics era: implications for heart failure. Circ Res. 2025;136(7):773–802.
- Kurose H. Cardiac fibrosis and fibroblasts. Cells. 2021;10(7):1716.
- Heidenreich PA, et al. 2022 AHA/ACC/HFSA guideline for the management of heart failure. J Am Coll Cardiol. 2022;79(17):e263–e421.
- Fang L, et al. A clinical perspective of anti-fibrotic therapies for cardiovascular disease. Front Pharmacol. 2017;8:186.
- Khalid A, et al. Breaking new ground in heart failure management: novel therapies and future frontiers. Front Cardiovasc Med. 2025;12:1643971.
- González A, et al. New targets to treat the structural remodeling of the myocardium. J Am Coll Cardiol. 2011;58(18):1833–1843.
- Tuleta I, et al. Fibroblast-specific TGF-β signaling mediates cardiac dysfunction, fibrosis, and hypertrophy in obese diabetic mice. Cardiovasc Res. 2024;120(16):2047–2063.
- Li C, et al. Mechanism of action of non-coding RNAs and traditional Chinese medicine in myocardial fibrosis: focus on the TGF-β/Smad signaling pathway. Front Pharmacol. 2023;14:1092148.
- Vistnes M. Hitting the target: challenges and opportunities for TGF-β inhibition for the treatment of cardiac fibrosis. Pharmaceuticals (Basel). 2024;17(3):267.
- Cardona-Timoner M, et al. Dressed in collagen: 2D and 3D cardiac fibrosis models. Int J Mol Sci. 2025;26(7):3038.
- Garvin AM, et al. Primary cardiac fibroblast cell culture: methodological considerations for physiologically relevant conditions. Am J Physiol Heart Circ Physiol. 2023;325(4):H869–H881.
- Zhang H, et al. Multiscale drug screening for cardiac fibrosis identifies MD2 as a therapeutic target. Cell. 2024;187(25):7143–7163.e22.
- Bollong MJ, et al. Small molecule-mediated inhibition of myofibroblast transdifferentiation for the treatment of fibrosis. Proc Natl Acad Sci U S A. 2017;114(18):4679–4684.
- Stepanenko AA, et al. Transient and stable vector transfection: pitfalls, off-target effects, artifacts. Mutat Res Rev Mutat Res. 2017;773:91–103.
- Tallquist MD. Cardiac fibroblast diversity. Annu Rev Physiol. 2020;82:63–78.
- Hofbauer P, et al. Modeling acute myocardial infarction and cardiac fibrosis using human induced pluripotent stem cell-derived multicellular heart organoids. Nat Commun. 2024;15:308.
- Li Q, et al. Human iPSC-based modeling of central nervous system disorders for drug discovery. Int J Mol Sci. 2021;22(3):1203.
- Icha J, et al. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 2017;39(8):1700003.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.