Om Mycobacterium tuberculosis-mutaties te bestuderen voor genfunctie en geneesmiddelenresistentie, worden twee gerichte site-directed mutagenesistechnieken voor het introduceren van wijzigingen in een isogene achtergrond beschreven en vergeleken: tweestaps allelische uitwisseling (AE) met een suicide-vector, of recombineering met ssDNA-oligonucleotiden. Mutagenese wordt bevestigd via PCR en sequencing van het amplicon.
Methodenartikel
Site-gerichte mutagenese in Mycobacterium tuberculosis
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Precieze manipulatie van het mycobacteriële genoom is vereist om het effect van specifieke mutaties te bestuderen zonder storende invloeden van de diverse genetische achtergronden in klinische isolaten. Dit is bijzonder belangrijk voor het onderzoeken van genfuncties en mechanismen van drugresistentie, waarbij achtergrondmutaties de effecten van een mutatie van belang kunnen versterken of onderdrukken. Hier worden twee gerichte methoden voor site-directed mutagenese, tweestaps allelische uitwisseling met behulp van een suicide-vector en oligonucleotide-gemedieerde recombineering, beschreven en vergeleken voor het introduceren van gedefinieerde mutaties in een isogene Mycobacterium tuberculosis achtergrond.
Allelic uitwisseling in twee stappen maakt gebruik van een suicide-vector die geen mycobacteriële replicatie-oorsprong heeft en een gemuteerd DNA-fragment draagt, met selecteerbare markers zoals sacB voor sucrosegevoeligheid, lacZ voor blauw-wit screening en antibioticaresistentiegenen (kan of hyg). Het proces omvat het genereren van het gemuteerde fragment via een meerstaps polymerasekettingreactie (PCR) of synthese, het kloneren hiervan in de vector, electroporatie in M. tuberculosis en het selecteren van single-crossover (SCO) integratiegebeurtenissen met behulp van antibioticaresistentie en blauw-wit coloniescreening. Dit wordt gevolgd door counter-selectie met sucrose en X-gal om bacteriën die de wild-type sequentie dragen te elimineren. Deze methode waarborgt stabiele, ongemerkte mutaties, maar is tijdrovend en arbeidsintensief.
Recombineering maakt gebruik van een recombinase-expresserende plasmide, zoals pJV75amber dat Che9c gp61 recombinase tot expressie brengt onder een induceerbare acetamidase-promotor, samen met een enkelstrengs DNA (ssDNA) oligonucleotide om precieze mutaties te introduceren. Transformanten worden geselecteerd op geschikte antibiotica en bevestigd via PCR en Sanger-sequencing. Deze aanpak is eenvoudiger, sneller en kostenefficiënter, maar kan beperkt worden door een lage transformatie-efficiëntie, de noodzaak van verse competente cellen en een variabele efficiëntie afhankelijk van de genomische regio en het ontwerp van het oligonucleotide.
Samen bieden twee-staps allelische uitwisseling en recombineering complementaire strategieën voor het introduceren van gedefinieerde mutaties in M. tuberculosis. Beide methoden maken experimentele validatie van mutaties mogelijk, zoals varianten die geassocieerd zijn met genfunctie en drugresistentie.
Inleiding
De studie van genomische mutaties maakt het mogelijk om genfuncties en drugresistentie te onderzoeken met behulp van diverse methoden. Echter, de complexe genetische achtergrond van klinische isolaten die een mutatie van belang bevatten, bemoeilijkt vaak de interpretatie van de resultaten, aangezien talrijke andere mutaties kunnen interageren, wat leidt tot synergistische of antagonistische effecten1. Hoewel benaderingen op basis van kunstmatige intelligentie (AI) resistentie kunnen voorspellen, kunnen zij dit niet definitief bewijzen of de downstream-effecten bepalen2,3.
Fluctuatie-assays, die gebaseerd zijn op spontane mutaties, kunnen effectief selecteren op resistentie onder bekende stressfactoren zoals antimycobacteriële geneesmiddelen4,5. Deze niet-gerichte strategie vereist echter uitgebreide screening en biedt geen garantie op het terugwinnen van een specifieke mutatie, zoals nieuwe mutaties in genen geassocieerd met drugresistentie die waargenomen worden in klinische isolaten.
Er zijn verschillende gerichte benaderingen ontwikkeld, waaronder site-directed mutagenese, wat een reeks moleculaire technieken omvat die worden gebruikt om precieze enkel-nucleotide substituties (puntmutaties) in een gen van belang te introduceren6. De algemene workflow omvat: (1) het genereren van een donor-DNA-fragment of plasmide dat het gen van belang bevat met de gewenste puntmutatie(s), (2) het introduceren van dit DNA in de bacterie, (3) het afleveren van de gemuteerde sequentie bij de chromosomale doellocus, (4) het bevorderen van de incorporatie van de mutatie via recombinatie, en (5) het screenen op recombinante mutanten.
In deze publicatie worden twee verschillende strategieën voor site-directed mutagenese beschreven voor de gerichte manipulatie van M. tuberculosis -genen, worden hun workflows vergeleken en worden de voor- en nadelen van beide besproken. De methoden maken gebruik van ofwel de natuurlijke homologe recombinatie (HR) reparatieroute van het mycobacterium, hier ook aangeduid als twee-staps allelische uitwisseling (AE) met een suicide-vector7, of een plasmide-gecodeerd recombineering-systeem afgeleid van fagen8.
De tweestaps AE methode incorporeert een suicide delivery vector in het chromosomale DNA van een organisme via HR. Deze suicide delivery vector bevat een flexibele cassette die deel uitmaakt van de pNIL/pGOAL vector-serie en uitgebreid is beschreven7. Deze methode biedt een hoge precisie en stabiele integratie voor complexe bewerkingen, waaronder gene knockouts en grote inserties. De basisprincipes van AE met behulp van suicide vectoren en recombineering zijn vastgesteld in eerdere protocollen voor mycobacteriën9,10, inclusief HR-gebaseerde gene knockouts en het introduceren van puntmutaties7. Beperkingen van AE omvatten mogelijke in vitro antibioticastress door meerdere selectiemarkers, het risico op spontane mutaties tijdens seriële passages, arbeidsintensieve kloneringsstappen en een tweestaps selectieproces dat 8–12 weken in beslag kan nemen.
Daarentegen maakt recombineering gebruik van de Che9c gp61-recombinase uit pJV75amber en enkelstrengs DNA (ssDNA) oligonucleotiden8,11 om site-directed mutagenese en screening te faciliteren. Het episomale plasmide pJV75amber tot expressie brengt de Che9c gp61-recombinase (een enkelstrengs DNA-annealingeiwit dat homoloog is aan E. coli RecT) onder controle van een induceerbare acetamidase-promotor8. Het recombinase-eiwit medieert de herkenning, annealing en allelische uitwisseling van ssDNA tussen een exogeen gesynthetiseerde ssDNA-oligonucleotide template met een puntmutatie en de endogene homologe DNA-strengen8.
Recombineering elimineert kloneringsstappen, waardoor de doorlooptijd wordt verkort naar 4–6 weken, wat het ideaal maakt voor de snelle validatie van drugresistentie-varianten in klinische isolaten. Recombineering kan echter een variabele efficiëntie vertonen in bepaalde genomische regio's of leiden tot off-target (illegitieme) recombinatie door het gebruik van korte homologie-armen, waardoor herhaalde experimentele rondes noodzakelijk zijn. Bovendien kan uitgebreide screening van kolonies vereist zijn bij afwezigheid van ingebouwde counter-selectie.
Door beide methoden naast elkaar te presenteren, kunnen onderzoekers er een kiezen op basis van de projectbehoeften: AE voor robuuste, marker-vrije modificaties in essentiële genen tegenover recombineering voor snelheid en eenvoud bij high-throughput mutagenese. Uiteindelijk faciliteren deze benaderingen studies naar genfunctie, epistasie en resistentiemechanismen zonder storende genetische achtergronden. We benadrukken de geschiktheid van AE voor complexe modificaties, de snelheid van recombineering en de arbeidsintensiteit van AE. Bovendien vertoont recombineering een afhankelijkheid van de genomische regio, wat in eerdere protocollen voor een enkele methode niet werd benadrukt8. Hier worden gerichte aanpassingen en verbeteringen geboden voor site-directed mutagenese in M. tuberculosis.
Alle experimenten waarbij wordt gewerkt met levende M. tuberculosis moeten worden uitgevoerd door getraind personeel in een BSL3-faciliteit, in overeenstemming met institutionele protocollen voor biologische veiligheid en risicobeoordelingen. De faciliteit moet voorzien zijn van gecontroleerde toegang, luchtstroom met negatieve druk en een HEPA-gefilterd afzuigsysteem, en het werk moet worden uitgevoerd in gecertificeerde biologische veiligheidskasten (Klasse II). Daarnaast moeten persoonlijke beschermingsmiddelen (PBM), zoals een aangedreven luchtreinigende ademhalingsbeschermer (PAPR) of N95-maskers, handschoenen, overalls of jassen en oogbescherming, altijd worden gedragen binnen een BSL-3-faciliteit. Al het afval, inclusief cultuurmedia en wegwerpmaterialen, moet worden geautoclaveerd of chemisch worden gedecontamineerd voordat het uit de BSL3 wordt verwijderd.
Voorafgaand aan verwijdering uit het BSL3-lab voor downstream-analyses zoals PCR, moeten gekweekte materialen, waaronder celpellets, hitte-geïnactiveerd worden bij 80 °C gedurende 60 min. Geïnactiveerde monsters worden vervolgens dubbel verpakt in zakken, oppervlakte-gedecontamineerd met een geschikt detergent en 70% ethanol, en getransporteerd naar een BSL2-lab voor moleculair werk. Deze veiligheidsmaatregelen zijn belangrijk om het risico op aerosolvorming tijdens procedures zoals centrifugatie of pipetteren te minimaliseren, wat kan leiden tot accidentele blootstelling.
Tijdens UV-blootstelling moeten UV-beschermende goggles of een gelaatsscherm en handschoenen worden gedragen; blootstellingen mogen alleen worden uitgevoerd in een gesloten UV-bestralingssysteem om huid- en oogbeschadiging te voorkomen.
Protocol
Methode A: Tweestaps allelische uitwisseling (AE)
OPMERKING: Homologe recombinatie biedt een effectieve methode voor het introduceren van puntmutaties in het gen van M. tuberculosis waarin men geïnteresseerd is. De techniek bestaat uit vijf fasen: 1) het genereren en amplificeren van een insertie-sequentie; 2) het construeren van een suicide-delivery-vector; 3) het afleveren van het gemuteerde DNA in het mycobacteriële genoom; 4) transformatie van het plasmide dat het gemuteerde allel draagt om een co-integrant te genereren; en 5) counter-selectie voor de resolutie van de co-integrant. Hoewel deze methode kan worden toegepast om deletiemutanten te construeren, ligt de focus hier op het genereren van stammen met enkelvoudige nucleotidevarianten.
- Genereren van een dsDNA-fragment voor homologe recombinatie
OPMERKING: Bij het onderzoeken van het effect van een enkelnucleotideverandering met behulp van AE zijn er drie opties om het fragment of het gen van belang te genereren dat de enkelnucleotidevariant (SNV) bevat. (1) Amplificeer een genomische regio die een relevante SNV bevat uit een klinische stam via polymerasekettingreactie (PCR) en kloon deze in een geschikte vector. (2) Koop een op maat ontworpen oligonucleotide dat gesynthetiseerd is om de gewenste puntmutatie te bevatten. (3) Gebruik een driestaps-PCR-methode (hieronder beschreven) om de puntmutatie in het fragment of het gen van belang te introduceren. Deze overlap-PCR introduceert een enkele nucleotideverandering precies op de beoogde positie in een genomische sequentie. Hiervoor zijn twee primersets nodig en het proces bestaat uit drie stappen: 1) PCR-amplificatie van de upstream- en downstream-regio's afzonderlijk, 2) annealing van de twee overlappende fragmenten, en 3) amplificatie van het volledige DNA-fragment met behulp van de buitenste primers.- Ontwerp de externe primers zodanig dat ze respectievelijk binden aan de 5'- en 3'-uiteinden van de stroomopse en stroomafse regio's van het gen. Voeg aan deze externe primers een homologieregio van 20 basenparen (bp) toe die complementair is aan het gen, restrictie-enzymplaatsen en een extra overhang van 6 bp aan niet-coderende sequenties aan elk primereinde om directe restrictie-enzymdigestie tijdens kloneringsexperimenten mogelijk te maken. Zorg ervoor dat de restrictieplaatsen aanwezig zijn in de vector, maar niet in het gen van belang (Tabel met materialen).
- Ontwerp de centrale primers zodanig dat ze complementair zijn en de SNV van belang bevatten. Zorg ervoor dat de complementaire forward- en reverse-primers overlappen in het midden van de upstream- en downstream-regio's, waarbij de nucleotidebaseverandering in het centrum van het dsDNA-fragment wordt geïncorporeerd.
- Gebruik genomisch dubbelstrengs DNA (dsDNA) van M. tuberculosis H37Rv als template-DNA in een 25 µL PCR-reactiemengsel (Figuur 1) met behulp van een high-mismatch proofreading Taq-polymerase. Stel de afzonderlijke reacties als volgt op: Voeg 5 µL van GC-buffer (finale 1×, aanbevolen voor GC-rijk M. tuberculosis DNA), 0.5 µL van 10 mM dNTP's (eind- 200 µM elk), 1.25 µL van 10 µM forward primer (eindconcentratie 0.5 µM), 1.25 µL van 10 µM reverse primer (eindconcentratie 0.5 µM), 0.25 µL van polymerase (eindconcentratie 1 U), 1 µL van template-DNA (50–100 ng), 0.75 µL van 100% DMSO (eindconcentratie 3% voor GC-rijke templates) en nucleasevrij water tot 25 µL eindvolume. Gebruik primers A en B in één reactie, en C en D in de andere (Figuur 1A).
- Amplificeer twee DNA-fragmenten afzonderlijk: de upstream-regio met primers A en B, en de downstream-regio met primers C en D (Figuur 1A). Optimaliseer de cyclusp parameters op basis van de gebruikte primers en de lengte van het amplicon, beginnend met de initiële denaturatie bij 98 °C gedurende 30 s; 30 cycli denaturatie bij 98 °C gedurende 10 s, annealing bij Tm (doorgaans 55–65 °C voor deze primers) gedurende 30 s, extensie bij 72 °C gedurende 30 s per kilobase (kb); uiteindelijke extensie bij 72 °C gedurende 5 min. Handhaaf bij 4 °C.
- Anneal en verleng de upstream- en downstream-regio's door het combineren van 5 µL van elk gegenereerd PCR-product (uit stap 1.4) in een nieuwe 25 µL reactie (pas de verhoudingen van de componenten proportioneel aan, zonder toevoeging van primers) (Figuur 1B). Gebruik dezelfde cycluscondities, maar verminder het aantal cycli tot 10–15.
- Om overtollige primers uit de PCR-producten van de eerste stap te verwijderen vóór de derde stap, is verdunning (1:10 tot 1:50) vaak voldoende, maar voor een hogere zuiverheid kunnen commerciële kolomgebaseerde cleanupkits of gelextractie worden gebruikt indien aspecifieke banden aanwezig zijn.
- Voeg in de laatste amplificatiestap toe 2 µL van het overlappende PCR-product (uit stap 1.5) naar een nieuwe 25 µL reactie met primers A en D (finale 0.5 µM elk) (Figuur 1C). Gebruik dezelfde cycluseringscondities als in stap 1.4.
OPMERKING: Vergeet niet de annealing Tm en de extensietijd aan te passen voor de nieuwe primercombinatie (primer A en D) en de verlengde fragmentlengte. - Verifieer de amplificatie via agarosegelelektroforese; er wordt een enkele band van de voorspelde grootte verwacht, zonder smears.
OPMERKING: Gooi de gel niet weg. Deze wordt gebruikt in stap 2.1.
- Vectorconstructie voor het sequensen van een dubbelstrengs DNA-fragment met een SNV
OPMERKING: Deze sectie beschrijft de tweede stap van AE. Het gegenereerde fragment van belang wordt gekloond in een sequentievector om plasmidpropagatie mogelijk te maken en meerdere kopieën te verkrijgen voor een efficiëntere klonering in volgende stappen.- Chemisch competente cellen bereiden E. coli cellen volgens de methode van Green en Rogers12.
- Snij het PCR-geamplificeerde dsDNA-fragment dat de SNV van belang uit stap 1.8 bevat uit de gel met een schoon scalpelmes en zuiver dit met een commerciële gel- en PCR-opzuiveringskit volgens het protocol van de fabrikant. Meet de DNA-concentratie met spectrofotometrie; streef naar 50–100 ng/µLObserveer een heldere oplossing na zuivering.
- Ligeer het lineaire DNA-fragment in een sequentievector (bijv. pJET1.2) met behulp van een geschikte ligase. Voer ligaties uit in een 10 µL reactie: toevoegen 1 µL van 10× ligasebuffer, 50 ng vector, 150 ng insert (3:1 molaire ratio), 1 µL van DNA-ligase (400 U/µL), en water tot 10 µLincubeer bij 4 °C overnacht en inactiveren door 10 min lang te incuberen bij 65 °C.
- Transformeer de plasmidconstructie in chemisch competente cellen E. coli cellen door toevoeging van 5 µL geligateerd plasmid-DNA (zie stap 2.3) aan 100 µL van competente cellen en meng voorzichtig door te tikken. Incubeer het mengsel 30 min op ijs. Voer een hitteschok uit bij 42 °C gedurende 90 s, en plaats de buis vervolgens onmiddellijk gedurende 2 min terug in het ijs. Voeg 900 µL van Luria-Bertani (LB)-medium en incubeer de cellen bij 37 °C onder schudden (200 rpm) gedurende 1 uur om herstel mogelijk te maken.
- Oogst de cellen door middel van centrifugatie (3.000 × g gedurende 10 min) en gooi het LB-medium weg. Resuspendeer de recombinante cellen in 100 µL vers LB-medium, plaat 50 µL op LB-agar met de juiste antibiotica en statisch incuberen bij 37 °C een nacht. Verwacht 50–500 kolonies per plaat.
- Screen koloniën op de aanwezigheid van het DNA-fragment middels kolonie-PCR door 1–10 enkele koloniën te selecteren en de cellen van elke kolonie toe te voegen aan een PCR-reactie, zoals beschreven in stap 1.3 met primers A en D. De PCR wordt uitgevoerd zoals beschreven in stap 1.4.
- Selecteer PCR-positieve kolonies (meestal 5–10) en kweek deze gedurende de nacht in 5 mL LB-medium met antibiotica bij 37 °C onder schudding bij 200 rpm.
- Bereid een glycerol-80 °C vriesvoorraad van elke overnight-kweek. Extraheer plasmid-DNA met een commerciële miniprep-DNA-zuiveringskit en voer Sanger-sequencing uit om de sequentie van het dsDNA-fragment en de aanwezigheid van de SNV te bevestigen. Gebruik daarnaast restrictie-enzym (RE)-mapping om te controleren of het fragment van de juiste grootte in het sequencing-plasmid is ingebouwd. Verifieer dit via gelelektroforese; er worden fragmenten verwacht die overeenkomen met de voorspelde grootten.
- Constructeren van de suicide-deliveryvector
OPMERKING: Deze sectie beschrijft de uiteindelijke preparatie van de suicide-deliveryvector. De twee meest gebruikte suicide-deliveryvectoren zijn p1NIL en p2NIL, die enkel verschillen in de restrictie-enzymknipplaatsen in hun multiple cloning sites. Dit protocol heeft betrekking op p2NIL (Tabel met materialen). Raadpleeg ter ondersteuning bij de constructie van de vector de plasmidkaarten van p2NIL en pGOAL19 voor unieke restrictiesites.- Voer een RE-digestie uit om het geverifieerde DNA-fragment met SNV uit stap 2.8 uit de sequentievector te verwijderen, met behulp van de geschikte enzymen (bijv. HindIII en KpnI). Digesteer in een aparte reactie de suicide delivery vector (bijv. p2NIL) met dezelfde enzymen. Voer beide digesties op grote schaal uit (1 µg DNA) in een 50 µL reactie: toevoegen 10 µL van 10× buffer, 1 µL van elk enzym (10 U/µL), 1 µg van DNA en nucleasevrij water tot een eindvolume van 50 µL; incuberen bij 37 °C gedurende 1 uur. Indien vereist, hitte-inactiveren volgens de aanbeveling van de fabrikant.
- Scheid de DNA-fragmenten door middel van agarosegelelektroforese. Observeer duidelijke banden op de verwachte grootten. Snijd de gelineariseerde p2NIL-vector en het DNA-fragment met de SNV uit de agarosegel en zuiver deze met behulp van een commerciële gel- en PCR-opruimingskit.
- Meet de DNA-concentraties met behulp van spectrofotometrie en bereken het volume DNA dat nodig is om een molaire insert-vectorverhouding van 3:1 te bereiken met 50 ng p2NIL vector-DNA. Voer ligaties uit in een 10 µL reactie: toevoegen 1 µL van 10× ligasebuffer, 50 ng vector, 150 ng insert (3:1 molaire verhouding), 1 µL van T4 DNA-ligase (400 U/µL), en water tot 10 µL; incuberen bij 4 °C gedurende de nacht.
- Transformeer de geligieerde vector met het insert in competente E. coli cellen (zie stap 2.4). Plaats de transformatie op LB-agar met 50 μg/mL Kanamycine (Kan). Incubeer bij 37 °C gedurende de nacht.
- Onderwerp de resulterende kolonies (p2NIL met het DNA-fragment dat de SNV bevat, hierna p2NIL_insert) aan kolonie-PCR (zie stap 2.6) en agarosegelelektroforese om de aanwezigheid van het DNA-fragment met de SNV te bevestigen. Voer de PCR uit zoals beschreven in stap 1.3, waarbij gebruik wordt gemaakt van primers A en D zoals geoptimaliseerd in stap 1.7.
- Inoculeer een kolonie die de correct geconstrueerde p2NIL_insert-vector bevat in 10 mL LB-medium met Kan bij 37 °C, schudden bij 200 rpm gedurende de nacht. Maak vriesvoorraden aan (gebruik 1–2 mL cultuur) en voer een miniprep uit om p2NIL_insert te isoleren.
- Introduceer selecteerbare markers uit de pGOAL-vectorreeks (pGOAL17 of pGOAL19) in p2NIL_insert door zowel pGOAL als p2NIL_insert afzonderlijk te digereren met het restrictie-enzym PacI 50 µL reacties (zie stap 3.1).
- Scheid de resulterende fragmenten via agarosegelelektroforese, snijd de fragmenten van belang uit en zuiver deze met een commerciële gel- en PCR-opzuiveringskit.
- Defosforyleer het gelineariseerde p2NIL_insert door behandeling met alkalische fosfatase om zelfligatie van de 5'- en 3'-uiteinden te voorkomen: voeg 1 unit/µg van DNA-fragment in een 20 µL reactie met 2 µL van 10× buffer en water; incuberen gedurende 10 min bij 37 °C, gevolgd door hitte-inactivatie gedurende 2 min bij 75 °C.
OPMERKING: Wanneer het nodig is om zelfligatie te voorkomen, wordt het vector-DNA gedefosforyleerd met 1 unit/µg met rAPid alkalische fosfatase en geïncubeerd voor hitte-inactivatie. - Ligeer de pGOAL-selecteerbare markercassette in de gedefosforyleerde p2NIL_insert om p2NIL_insert_SM te genereren in een 10 µL reactie (zie stap 2.3) en transformeer tot chemisch competent E. coli cellen (zie stap 2.4).
- Zaai cellen uit op LB-agar met het juiste antibioticum (50 µg/mL kan en/of 200 µg/mL Hyg) en 50 µg/mL X-gal om de functionaliteit van de selectiemarkers te bevestigen. Incubeer bij 37 °C overnacht; verwacht blauwe koloniën die duiden op LacZ-activiteit.
- Bevestig de sucrosegevoeligheid door individuele blauwe kolonies uit te strijken op LB-agar met antibiotica, met en zonder 2% sucrose, om de sucrosegevoeligheid te verifiëren.
- Bevestig de uiteindelijke constructie van de suïcide-deliveryvector middels RE-mapping. Verifieer de verwachte fragmentpatronen door het plasmide te zuiveren uit E. coliVoer RE-plasmidmapping uit om het restrictiepatroon te vergelijken met het patroon dat wordt voorspeld door het sequentiebestand van het plasmide.
- Generatie van M. tuberculosis het bevatten van SNV door homologe recombinatie
OPMERKING: Een suicide-deliveryvector wordt in het genomisch DNA geïntroduceerd via homologe recombinatie, gevolgd door een selectiemethode in twee stappen om eerst op, en vervolgens tegen, de selecteerbare markers te selecteren. De volgende stappen worden uitgevoerd onder biosafety-niveau 3-condities.
OPMERKING: Stap 1 - 11 beschrijft de selectie van een co-integrant M. tuberculosis stam- Bereid elektrocompetente cellen voor M. tuberculosis cellen door de cellen te oogsten bij een OD600 van 0,6–1,0 en drie keer wassen in 1/50 volume koud 10% glycerol, gevolgd door resuspensie in 10% glycerol. De celconcentratie moet ongeveer 10 bedragen11 cellen per mL en kunnen worden bewaard bij -80 °C10.
- Plaatsen 10 µg van het plasmid-DNA in een Petrischaal in een UV-bestralingssysteem en stel dit bloot aan UV-licht totdat de energie 100 mJ/cm² bereikt2.
- Toevoegen 10 µg UV-voorbehandeld plasmid DNA of 6 µL van Tris-EDTA (TE)-buffer (negatieve controle) aan 400 µL van elektrocompetent M. tuberculosis cellen in afzonderlijke microcentrifugebuisjes van 1,5 ml. Meng voorzichtig door te pipetteren.
- Overbreng het mengsel naar een electroporatiecuvette van 0,2 cm en electroporeer met een enkele puls van 2,5 kV, 25 µFen een weerstand van 1.000 Ω. Controleer de tijdconstante (optimum 15–25 ms). Verwerp de sample als er vlambogen optreden.
- Resuspendeer de geëlektroporeerde cellen in 600 µL van 7H9-OADC-medium en breng de cellen over naar steriele schroefnaaldbuisjes van 2 ml (met o-ring).
- Incubeer de getransformeerde cellen gedurende 24–48 uur bij 37 °C.
- Oogst de cellen door centrifugatie bij 3.000 × g gedurende 10 min bij kamertemperatuur. Er wordt een zichtbare pellet verwacht. Verwijder het medium van de gepellette cellen.
- Ent cellen op 7H11-OADC-agarplaten die de juiste antibiotica bevatten (20 µg/mL kan en/of 50 µg/mL Hyg) en 50 µg/mL X-gal.
OPMERKING: Voeg X-gal toe aan afgekoelde 7H11-OADC-agar (50 °C) voordat de platen worden gegoten. X-gal kan bij langdurige 37 °C benodigde incubaties (3–4 weken) voor M. tuberculosiswat mogelijk de gevoeligheid van de blauw-wit screening vermindert als gevolg van thermische instabiliteit. Bewaar voorgegoten platen bij 4 °C in het donker gedurende maximaal 2 weken om degradatie te minimaliseren. Indien er een zwakke kleuring wordt waargenomen, kan de X-gal underlay-methode worden overwogen: giet gewone 7H11-OADC agarplaten, laat deze stollen, til de agar vervolgens voorzichtig op en voeg 200–500 µL X-gal-oplossing (20 mg/mL in DMF) onder de agar aanbrengen voordat het geheel wordt afgesloten en geïncubeerd. Dit vermindert de directe blootstelling aan hitte tijdens de bewaring en incubatie. - Incubeer bij 37 °C gedurende 21 dagen. Koloniën die de eerste AE succesvol hebben doorlopen, zien er blauw uit, zijn sucrosegevoelig en antibioticaresistent (Figuur 2). De enkelvoudige crossover (SCO) M. tuberculosis stammen bevatten zowel de wildtype- als de SNV-bevattende regio's.
- Selecteer SCO-kolonies en inoculeer 5 mL 7H9-OADC aangevuld met 0,05% Tween 80 (hierna: 7H9-OADC-Tween) en het juiste antibioticum. Incubeer bij 37 °C gedurende 7 dagen.
- Om de sucrosegevoeligheid te bevestigen, wordt elke cultuur uitgestreken op een 7H11-OADC-agarplaat die 2% sucrose bevat. Incubeer bij 37 °C gedurende 21 dagen. Er wordt verwacht dat SCO-culturen niet groeien op sucrose. Ga verder met de SCO-culturen uit stap 4.10 die sucrosegevoeligheid vertoonden.
OPMERKING: Stappen 12-18 beschrijven de selectie van de resolutie van het co-integrant M. tuberculosis stam - Subcultiveer de SCO-kolonies in 5 mL 7H9-OADC-Tween (zonder antibiotica) en incubeer gedurende 7 dagen bij 37 °C om te selecteren voor de resolutie van het co-integraat (DCO).
- Uitstrijken 100 µL op 7H11-OADC-agarplaten met 2% sucrose en X-gal (50 µg/mL). Incubeer bij 37 °C gedurende 21 dagen. Hoewel dit nog bevestigd moet worden, zijn witte kolonies die antibioticagevoelig en sucrose-resistent zijn te verwachten als de tweede stap van de allelische uitwisseling succesvol was (Figuur 2).
- Selecteer 10–30 DCO-enkelkolonies en inoculeer deze in 5 mL 7H9-OADC-Tween (zonder antibioticum). Incubeer gedurende 7 dagen bij 37 °C.
- Om de resolutie van het geïntegreerde vector-backbone te bevestigen, dienen patch-tests te worden uitgevoerd op kanamycine en, indien van toepassing, hygromycine (voor pGOAL19-constructen). Voer daarnaast sucrose counter-selectie patch-tests uit, afhankelijk van de gebruikte vector (pGOAL17 of pGOAL19): strijk kolonies uit op 7H11-OADC-agarplaten die het een of het ander bevatten 50 µg/mL Hyg of 2% sucrose, incuberen bij 37 °C gedurende maximaal 21 dagen. Kolonies die de geïntegreerde vector-backbone hebben geëlimineerd, zullen groeien op de plaat met 2% sucrose, maar niet op de platen met hygromycine.
- Voer een kolonie-PCR uit door een 200 µL aliquot van de DCO M. tuberculosis culturen bij 80 °C gedurende 60 min. Centrifugeer de gekookte culturen bij 15.000 × g gedurende 15 min bij kamertemperatuur om een pellet te vormen; gebruik het supernatant (bevattend DNA) voor PCR-amplificatie. Voer de PCR-setup uit zoals beschreven in stap 1.3, met primers A en D. Voer de PCR uit zoals beschreven in stap 1.4.
- Scheid de resulterende fragmenten via agarosegelelektroforese. Snijd de fragmenten van belang uit en zuiver deze met een commerciële gel- en PCR-opzuiveringskit volgens het protocol van de fabrikant.
- Voer een Sanger-sequencing uit van het PCR-product om de aanwezigheid van de SNV te bevestigen. Analyseer de output door het gesequenteerde DNA-fragment in kaart te brengen op de M. tuberculosis H37Rv-referentiegenoom (GenBank NC_000962.2). Voer daarnaast whole-genome sequencing uit op de progenitor- en mutantstammen om er zeker van te zijn dat er tijdens het kweken geen off-target mutaties zijn opgetreden.
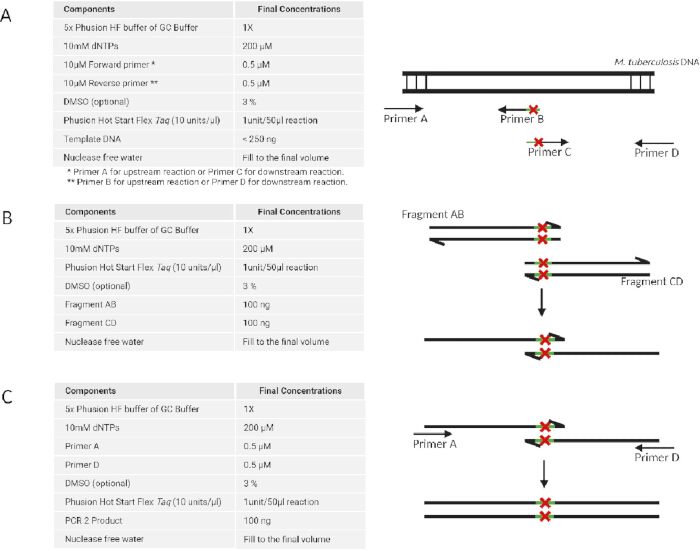
Figuur 1: Generatie van dsDNA-fragmenten met een enkele nucleotidevariant met behulp van een meerstaps PCR-methode. Het genereren van het DNA-fragment omvat drie stappen: (A) PCR-amplificatie van de upstream- en downstream-regio's afzonderlijk met behulp van twee primer-sets. (B) De upstream- en downstream-regio's worden geanneald om één overlappend fragment te vormen. (C) Verdere amplificatie van het volledige DNA-fragment wordt uitgevoerd met de buitenste primers. Klik hier om een grotere versie van deze figuur te bekijken.
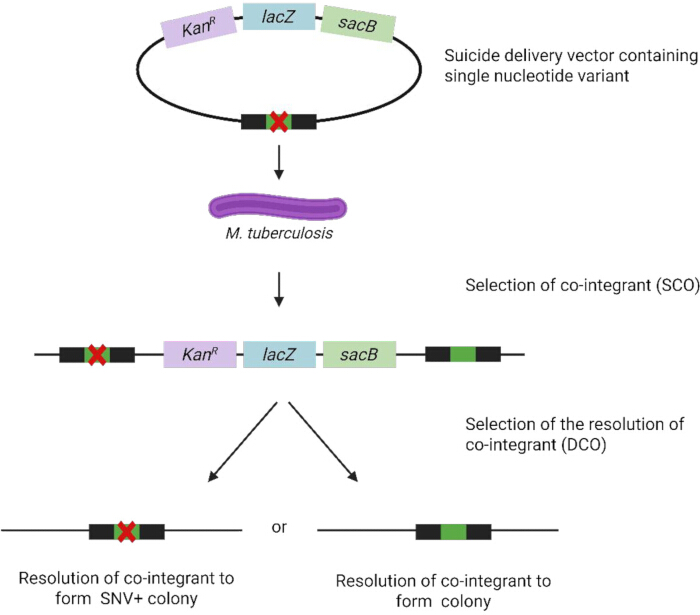
Figuur 2Constructie van een M. tuberculosis stam die een SNV bevat voor homologe recombinatieGemaakt in BioRender (https://BioRender.com). Klik hier om een grotere versie van deze figuur te bekijken.
Methode B: Recombineering
OPMERKING: Recombineering begint met electroporatie van M. tuberculosis met drie componenten: het recombineeringsplasmide pJV75amber, het 63 bp ssDNA-oligonucleotide JCV198 (om de hygromycineresistentie op het plasmide te herstellen) en een 63 bp ssDNA-oligonucleotide dat de gewenste puntmutatie bevat. Transformanten worden vervolgens gescreend via kolonie-PCR en Sanger-sequencing. De samenstelling voor restrictie-enzymdigestie van pJV75amber staat beschreven in Tabel 1. De volgende stappen worden uitgevoerd onder Biosafety Level 3-omstandigheden:
| Reagentia | Buis A (µL) | Buis B (µL) | Buis C (µL) | Buis D (µL) |
| 10x Buffer B | 2 | - | 2 | 2 |
| 10x Buffer M | - | 2 | - | - |
| Nucleasevrij water | 16 | 15 | 15 | 13 |
| pJV75 amber DNA-aliquoten | 2 | 2 | 2 | 2 |
| Dra1-enzym | - | 1 | - | 2 |
| EcoRV-enzym | - | - | 1 | 1 |
| Eindreactievolume | 20 | 20 | 20 | 20 |
Tabel 1: Restrictie-digestie: pJV75amber DNA.
- M. tuberculosis transformatie met pJV75amber
- Bereid electrocompetente M. tuberculosis-cellen voor zoals beschreven in Methode A, stap 4.1.
- Voeg 100 ng pJV75amber plasmide-DNA of 5 µL nuclease-vrij water (negatieve controle) toe aan 95 µL electrocompetente M. tuberculosis-cellen in afzonderlijke 1,5 mL microcentrifugebuisjes. Meng voorzichtig door te pipetteren.
- Overbreng naar twee afzonderlijke electroporatiecuvetten (0,2 cm gap) en incubeer 30 min bij kamertemperatuur. Zorg dat de celсусpensie naar de bodem van de cuvet zakt (tik indien nodig voorzichtig tegen de cuvet om luchtbellen te verwijderen).
- Plaats de cuvet in de monsterkamer van de electroporator en pas de puls toe bij een weerstand van 1000 Ω, een voltage van 2,5 kV en een capaciteit van 25 µF. Bewaak de tijdconstante (optimum 15–25 ms). Gooi het monster weg als er overslag (arcing) optreedt.
- Voeg onmiddellijk 900 µL 7H9-OADC-Tween toe en meng door 10 keer op en neer te pipetteren.
- Overbreng de cellen (totaal volume 1,0 mL) naar twee 50 mL buizen, één voor het monster en één voor de controle, en incubeer 48 u bij 37 °C.
- Oogst de cellen door centrifugatie bij 3.000 × g gedurende 15 min bij 37 °C. Een zichtbare pellet wordt verwacht. Verwijder het medium van de gepelletteerde cellen. Resuspendeer in 200 µL 7H9-OADC-Tween.
- Plateer 100 µL cultuur op 7H11-OADC agarplaten met 25 µg/mL Kan.
- Incubeer de platen 21 dagen bij 37 °C.
- Kolonie-PCR-test ter bevestiging van pJV75amber
OPMERKING: Raadpleeg het algemene kolonie-PCR-protocol (zie Methode A, stap 2.6) met de volgende M. tuberculosis-specifieke modificaties:- Pluk enkele kolonies van de met pJV75amber getransformeerde bacteriën over in 15 mL microcentrifugebuisjes met 7H9-OADC-Tween en Kan (25 µg/mL).
- Incubeer 7 dagen bij 37 °C.
- Overbreng 200 µL van de cultuur naar 1,5 mL centrifugebuisjes; bewaar de rest bij 4 °C, of als 50% glycerolstocks bij -80 °C voor gebruik in Methode B, stap 3.1.
- Zet plasmide-DNA vrij uit M. tuberculosis-cellen door de cultuur 60 min bij 80 °C te verhitten.
- Pellet de cellen door centrifugatie bij 16.000 × g gedurende 15 min bij kamertemperatuur.
- Voer PCR uit met forward primer (KANR_F) en reverse primer (KANR_R): voeg 12,5 μL Taq mastermix toe, 1,25 μL van elke primer (eindconcentratie 0,5 μM), 1 μL template-DNA (supernatans uit Methode B, stap 2.5) en water tot 25 μL. Gebruik cycluscondities geoptimaliseerd voor de kanamycin-gen (aph) primer-set: initiële denaturatie bij 95 °C gedurende 3 min; 35 cycli van 95 °C gedurende 30 s, 55 °C gedurende 30 s en 72 °C gedurende 45 s; finale extensie bij 72 °C gedurende 5 min. Bewaar bij 4 °C.
- Analyseer op een 1% agarosegel bij 150 V gedurende 45 min. Kolonies die de verwachte 700 bp aph-band produceren, zijn bevestigd als dragers van pJV75amber; selecteer deze voor verdere recombineering.
- Recombineering van met pJV75amber getransformeerde electrocompetente M. tuberculosis
- Inoculeer, met gebruik van de enkelvoudige kolonieculturen met bevestigd pJV75amber uit stap 2.2 (Methode B), 20 mL 7H9-OADC-Tween met Kan (25 μg/mL) en 0,2% succinaat.
- Incubeer bij 37 °C totdat de OD600 0,6 bereikt (mid-log groeifase) om competente M. tuberculosis-cellen voor te bereiden (zie Methode A, stap 4.1).
- Voeg acetamide toe tot een eindconcentratie van 0,2%.
- Incubeer overnacht bij 37 °C.
- Zet gelabelde electroporatiecuvetten klaar (0,2 cm gap), elk met 100 µL geïnduceerde, competente M. tuberculosis-cellen, en voeg ssDNA-oligonucleotiden toe voor recombineering zoals beschreven in Tabel 2:
- Monster: Voeg 1 µg JCV198 ssDNA-oligonucleotide en 1 µg ssDNA-recombineering-oligonucleotide met de gewenste sequentie toe.
- Positieve controle: Voeg 1 µg JCV198 ssDNA-oligonucleotide toe.
- Negatieve controle: Voeg 2 µL nuclease-vrij water toe (geen DNA).
- Meng voorzichtig door te pipetteren.
- Electroporeer en herstel de cellen zoals beschreven in Methode B, stappen 1.3 - 1.7.
- Plateer 100 µL van de transformatieculturen op 7H11-OADC agarplaten met en zonder Hyg (50 µg/mL).
- Incubeer de platen 21 dagen bij 37 °C.
- Screening op recombinante M. tuberculosis ter bevestiging van de ingevoegde puntmutatie
- Pluk enkele kolonies van recombinante M. tuberculosis-cellen en inoculeer deze in 5 mL 7H9-OADC-Tween met Hyg (50 µg/mL).
- Incubeer 7 dagen bij 37 °C.
- Overbreng aliquota's van 200 µL van elke overnachtcultuur naar steriele 1,5 mL microcentrifugebuisjes. Bewaar de resterende culturen bij 4 °C (of bereid glycerolstocks) totdat PCR en Sanger-sequencing de kolonies identificeren die de gewenste SNV dragen. Dood de cellen door verhitting bij 80 °C gedurende 1 u en centrifugeer bij 16.000 × g gedurende 5 min bij kamertemperatuur om debris te pelletteren.
- Voer PCR en Sanger-sequencing uit op het supernatant om de aanwezigheid van de gewenste SNV te bevestigen. Verifieer door mapping aan de referentie; de SNV wordt verwacht zonder aanvullende mutaties.
- Om de bevestiging van pJV75amber in M. tuberculosis via kolonie-PCR te versnellen (zie Methode B, stap 2), kan een directe lysismethode met Chelex-100 worden overwogen:
- Pluk een enkele kolonie (behoud wat levend materiaal) direct in 100 µL van een 5% Chelex-100 suspensie in een 1,5 mL buis, vortex om te resuspenderen, kook 10 min bij 100 °C, centrifugeer 5 min bij 16.000 × g, en gebruik 1–2 µL van het geklaarde supernatant als PCR-template.
OPMERKING: Hiermee wordt de stap van de vloeibare cultuur van 7 dagen overgeslagen, waardoor de totale doorlooptijd wordt teruggebracht van 1 week naar één dag, terwijl er nog steeds voldoende plasmide-DNA wordt verkregen voor aph-amplificatie. - Houd rekening met mogelijke PCR-inhibitie of fout-negatieven door onvolledige lysis in mycobacteriën, vanwege de dikke mycolzuur-celwand.
- Indien de resultaten inconsistent zijn, test dan zowel de Chelex-directe-lysemethode als de hitte-lysebenadering parallel op dezelfde set kolonies om de sensitiviteit en betrouwbaarheid te vergelijken.
- Pluk een enkele kolonie (behoud wat levend materiaal) direct in 100 µL van een 5% Chelex-100 suspensie in een 1,5 mL buis, vortex om te resuspenderen, kook 10 min bij 100 °C, centrifugeer 5 min bij 16.000 × g, en gebruik 1–2 µL van het geklaarde supernatant als PCR-template.
| Monsters | Competent M. tuberculosis|pJV75amber | JCV198 | ssDNA van belang | Nucleasevrij water |
| A: monster | 100 μL | 1 μL | 1 μL | Omdat er geen brontekst is verstrekt, kan ik geen vertaling genereren. Voeg aub de Engelse tekst toe die u vertaald wilt hebben naar het Nederlands. |
| B: positieve controle | 100 μL | 1 μL | Omdat er geen brontekst is verstrekt, kan ik geen vertaling produceren. Voeg s.v.p. de Engelse tekst toe die u vertaald wilt hebben. | 1 μL |
| C: negatieve controle | 100 μL | Omdat er geen brontekst is verstrekt, kan ik geen vertaling genereren. Voeg alstublieft de Engelse tekst toe die u vertaald wilt hebben naar het Nederlands. | Omdat u geen brontekst heeft opgegeven, is er geen inhoud om te vertalen. Voer aub de Engelse tekst in die u naar het Nederlands vertaald wilt hebben. | 2 μL |
Tabel 2: Experimentele opzet voor transformatie met ssDNA-oligonucleotiden.
Resultaten
Tweestaps allelische uitwisseling
PCR-amplificatie van het rv0678 A97G DNA-fragment geflankeerd door restrictie-enzimsites
De upstream- en downstream-regio's van M. tuberculosis H37Rv rv0678 (beide 1413 bp) werden geamplificeerd via PCR. Deze stap zorgde voor de incorporatie van een c.97A>G enkelvoudige nucleotideverandering in rv0678 (Thr33Ala), alsook restrictieplaatsen om klonering in de p2NIL-vector mogelijk te maken. Banden die overeenkwamen met de verwachte fragmentgrootte, ongeveer 1400 bp, werden bevestigd door agarosegelelektroforese (Figuur 3). De DNA-banden werden uit de gel gezuiverd, wat resulteerde in respectievelijk 67,9 ng/µL en 40,50 ng/µL van de upstream- en downstream-DNA-fragmenten.
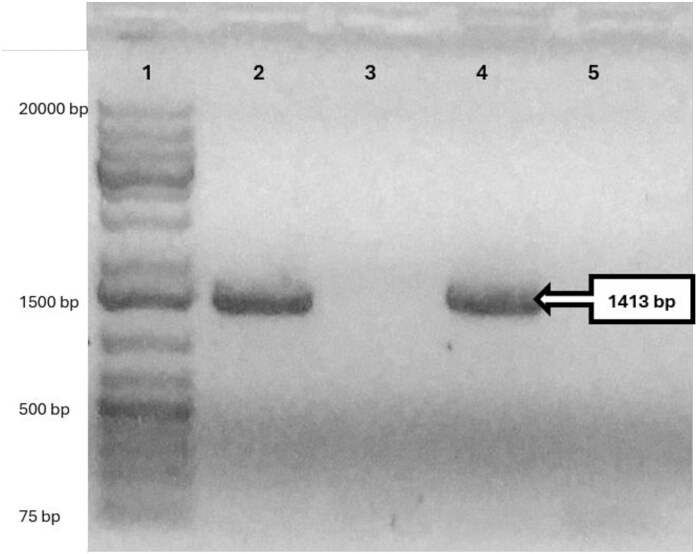
Figuur 3: PCR-geamplificeerde upstream (1413 bp) en downstream (1413 bp) regio's van rv0678 voor de constructie van de suicide delivery vector. Een 0,5% agarosegel werd gebruikt om de succesvolle amplificatie van de upstream en downstream fragmenten van rv0678 te bevestigen. Baan 1: 1 kb DNA-ladder; baan 2: PCR-product van de upstream regio van rv0678; baan 3: negatieve controle voor de amplificatie van de upstream regio van rv0678; baan 4: PCR-product van de downstream regio van rv0678; baan 5: negatieve controle voor de amplificatie van de downstream regio van rv0678. Klik hier om een grotere versie van deze figuur te bekijken.
Het volledige rv0678-fragment met de centrale c.97A>G nucleotideverandering werd gegenereerd door overlap-PCR van de upstream- en downstream-fragmenten, wat resulteerde in een enkel fragment van 2825 bp, bevestigd via gelelektroforese (Figuur 4).
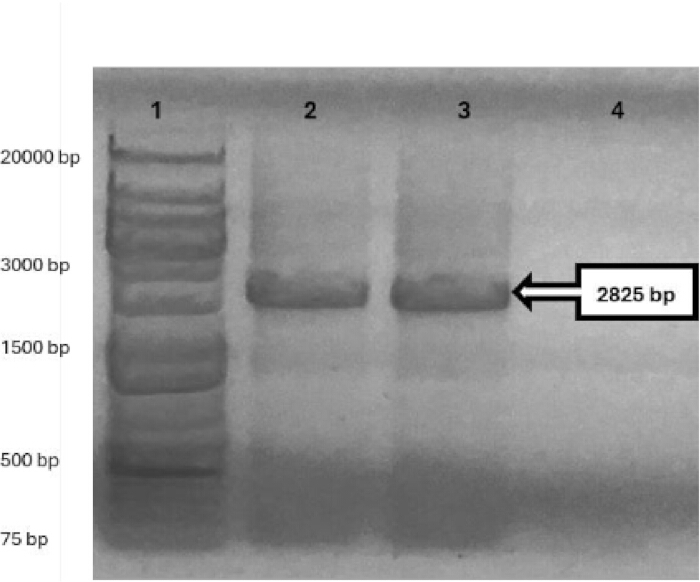
Figuur 4: Overlap PCR van het volledige rv0678 DNA-fragment (2825 bp). Een 0,5% agarosegel werd gebruikt om de succesvolle overlap van de upstream- en downstream-regio's te bevestigen om het volledige rv0678 DNA-fragment met de A97G-mutatie te genereren. Baan 1: 1 kb DNA-fragment; baan 2 en 3: volledig rv0678 fragment; baan 4: negatieve controle. Klik hier om een grotere versie van deze figuur te bekijken.
De PCR-producten werden gezuiverd met behulp van een kolom, wat resulteerde in 126,6 ng/µL gezuiverd rv0678 DNA, dat vervolgens werd geligeerd in de sequencing-plasmidvector. Sanger-sequencing van plasmid-DNA (pJET1.2_rv0678), geïsoleerd uit E. coli enkelkolonies (ampR) verkregen van transformatieplaten, bevestigde een E. coli kolonie van pJET1.2_rv0678 die de gewenste mutatie ACC > GCC op nucleotidepositie 97 bevatte. Er waren geen off-target mutaties aanwezig binnen het gen. Een dubbele restrictie-enzymdigestie (HindIII en KpnI) werd gebruikt om het DNA-insert uit de circulaire vector pJET1.2_rv0678 uit te snijden. Dit werd gescheiden via gelelektroforese, waarmee de correcte groottes van de pJET1.2 vector (2974 bp) en het rv0678 insert (2825 bp) werden bevestigd. Het insert werd gezuiverd uit uitgesneden gelstukjes en geligeerd in p2NIL (4418 bp) dat was gedigesteerd met HindIII en KpnI (Figuur 5) om p2NIL_rv0678 (7243 bp) te creëren; het construct werd bevestigd door restrictieanalyse.
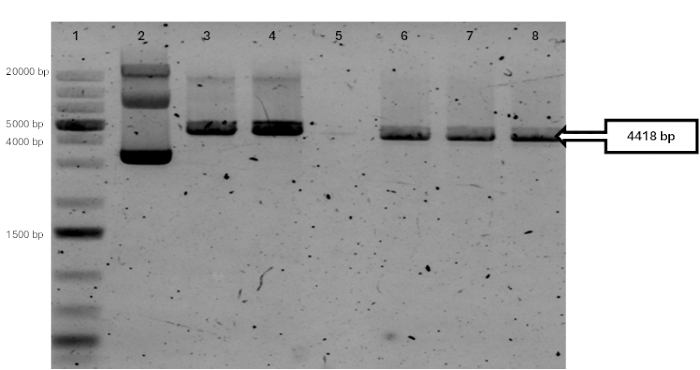
Figuur 5: Restrictie-digestieanalyse van p2NIL plasmide-DNA (4753 bp). Een 1% agarosegel bevestigde de succesvolle dubbele digestie van p2NIL met HindIII en KpnI, wat resulteerde in een groter vectorfragment (4418 bp), dat de aph-cassette bevat, en een kleiner fragment (335 bp), dat niet zichtbaar is vanwege de elektroforesecondities, in banen 6–8. Controles: baan 5, geen DNA-materiaal; baan 2, onverteerd circulair p2NIL; baan 3, p2NIL gelineariseerd met HindIII (4753 bp); baan 4, p2NIL gelineariseerd met KpnI (4753 bp). Alle fragmenten werden bepaald ten opzichte van baan 1, een 1 kb DNA-ladder. Klik hier om een grotere versie van deze figuur te bekijken.
Om de uiteindelijke suïcidevectoren te construeren, werd p2NIL_rv0678, geïsoleerd uit E. coli, gelineariseerd met het PacI high-fidelity (HF) enzym en gedephosphoryleerd om recircularisatie te voorkomen. Het flexibele marker-cassette DNA-fragment uit pGOAL19 (7949 bp; lacZ, sacB, en hph) werd eveneens uitgesneden door digestie met het PacI-HF restrictie-enzym. DNA-fragmenten werden gezuiverd uit de uitgesneden gelplakjes. Het gezuiverde pGOAL19 (7949 bp; lacZ, sacB, en hph) DNA-fragment werd geligeerd in lineair p2NIL_rv0678 om p2NIL_rv0678_pGOAL19 (15182 bp) te construeren.
De p2NIL_Systeemintegratie van een robotarm voor precisie-ondersteuning bij chirurgische ingrepen_pGOAL19 E. coli transformanten werden geselecteerd op platen met X-gal, Kan en Hyg. Blauwe kolonies werden overgeplaatst op platen met sucrose om de functionaliteit van de sacB gen. Het plasmide-DNA p2NIL_rv0678_pGOAL19 geïsoleerd uit E. coli enkelvoudige kolonies werden in kaart gebracht door middel van restrictie-enzymdigestie (Figuur 6). Deze suicide-plasmidevectoren werden gebruikt voor AE.
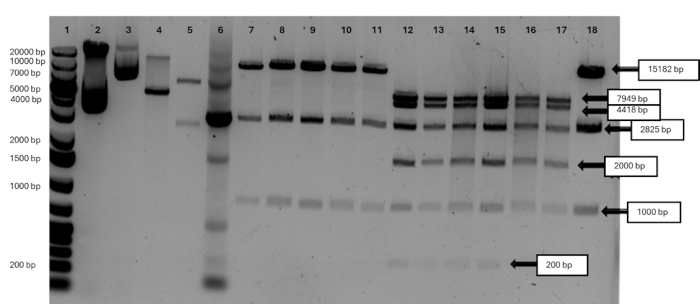
Figuur 6: Restrictie-digestieanalyse van de suicide plasmid vector p2NIL_rv0678_pGOAL19 (15.182 bp). Digestie met HindIII, KpnI of PacI (alleen of in combinatie) van plasmid-DNA geïsoleerd uit E. coli enkelkolonies bevestigde het verwachte fragmentatiepatroon in de p2NIL backbone (4.418 bp), de pGOAL19 cassette (7.949 bp) en het rv0678 insert (2.825 bp). Baan 1: 1 kb DNA-ladder. Controles omvatten: onverdijst circulair p2NIL (baan 2) en pGOAL19 (baan 3); p2NIL gelineariseerd met KpnI (baan 4, 4.753 bp); pGOAL19 gelineariseerd met PacI (baan 5, 7.949 bp en 2.486 bp); en PCR-amplificatie van het rv0678 insert uit p2NIL_rv0678_pGOAL19 (baan 6, 2.825 bp). p2NIL_rv0678_pGOAL19 gelineariseerd met HindIII (15.182 bp) is weergegeven in banen 7–11 en 19. Triple restrictie-digestie met HindIII, KpnI en PacI van plasmids uit zes onafhankelijke E. coli kolonies is weergegeven in banen 12–18. Klik hier om een grotere versie van deze figuur te bekijken.
Na de transformatie van M. tuberculosis met p2NIL_rv0678_pGOAL19 werden SCO-transformanten geselecteerd op Middlebrook 7H10 agarplaten met X-gal, Kan en Hyg. Kolonie-PCR en Sanger-sequencing van M. tuberculosis-enkelkolonies bevestigden de aanwezigheid van p2NIL_rv0678_pGOAL19 (Figuur 7).
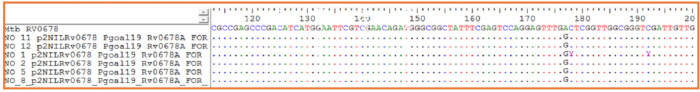
Figuur 7: Bevestiging van de A97G-mutatie in rv0678 via kolonie-PCR en Sanger-sequencing. Kolonie-PCR-producten van E. coli-enkelkolonies die p2NIL_rv0678_pGOAL19 droegen, werden gesequenced met rv0678-specifieke primers. Sanger-sequencing-chromatogrammen (alignments) tonen de geïntroduceerde variant rv0678_97 (GAC > GGC), overeenkomend met de A97G-mutatie, in het gekloonde insert; 6 kolonies zijn gealigneerd aan de referentiesequentie van M. tuberculosis H37Rv rv0678 en gevisualiseerd in BioEdit. Klik hier om een grotere versie van deze figuur te bekijken.
Om transformanten te selecteren die de suicide-plasmidvector hebben verloren tijdens het tweede crossover-event, werden de geselecteerde blauwe enkelkolonies gekweekt in 7H9-OADC-medium met Kan en vervolgens gesubcultiveerd in afwezigheid van Kan. De inocula werden geplaatst op 7H11-OADC-agar met 2% sucrose en X-gal (zonder Hyg) om de rv0678-mutant te selecteren, wat de resolutie van het co-integrant vertegenwoordigt. Witte enkelkolonies werden na 16 dagen van de platen geoogst. Er waren enkele blauwe kolonies aanwezig, wat duidt op een gedeeltelijke resolutie van het co-integrant. Sucrose-resistente witte enkelkolonies van M. tuberculosis, opgepikt van de 7H11-OADC-agaplaat en gescreend via Sanger-sequencing, werden bevestigd als dragers van de rv0678 Thr33Ala puntmutatie c.97A>G (Figuur 8).
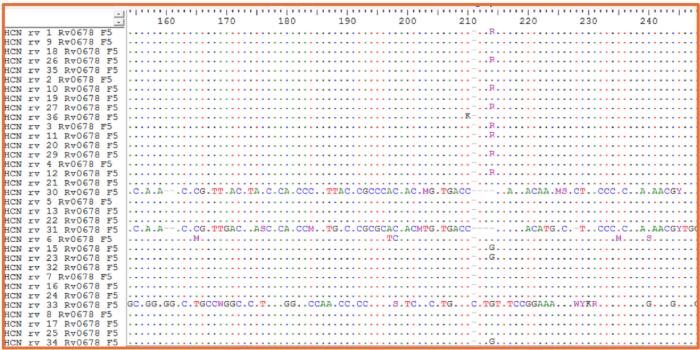
Figuur 8: PCR-amplificatie en bevestiging via Sanger-sequencing van de rv0678 A97G-mutatie in M. tuberculosis. Kolonie-PCR-producten van sucrose-gevoelige witte enkelkolonies (geselecteerd op sucrose, X-GAL en/of kanamycin) werden gesequenced met rv0678-specifieke primers. Sanger-sequencing-gegevens, uitgelijnd met de referentie M. tuberculosis H37Rv rv0678 -sequentie, bevestigden de aanwezigheid van de gewenste rv0678_97-variant (GAC > GGC, Thr33Ala; 4 kolonies met een pure mutante "G"-achtergrond en 8 kolonies met een gemengde wild-type en mutante "R"-achtergrond) in de geselecteerde kolonies, gevisualiseerd in BioEdit. Klik hier om een grotere versie van deze figuur te bekijken.
RECOMBINEERING
Transformatie van M. tuberculosis met pJV75amber
Het plasmide pJV75amber dat voor recombineering werd gebruikt, werd geïsoleerd uit DH5α E. coli, en de concentratie werd met een spectrophotometer bepaald op 180,7 ng/µL. Transformatie van elektrocompetente M. tuberculosis H37Rv met 2 µg plasmide-DNA werd uitgevoerd om M. tuberculosis (pJV75amber) te genereren dat het gp61-recombinase-eiwit tot expressie brengt, dat vereist is voor de recombineering van het ssDNA-oligonucleotide met de gewenste nucleotideverandering. De transformante recombinante M. tuberculosis-cellen werden uitgeplaat op 7H11-OADC-agarplaten. De cellen werden gebruikt voor PCR-amplificatie van het aph -gen (700 bp) in pJV75amber (Figuur 9). Isolatie van 20 witte enkelvoudige kolonies van getransformeerde M. tuberculosis bevestigde de aanwezigheid van de pJV75amber-vector. Een enkelvoudige kolonie M. tuberculosis (pJV75amber) werd gekozen voor de daaropvolgende recombineeringsexperimenten.
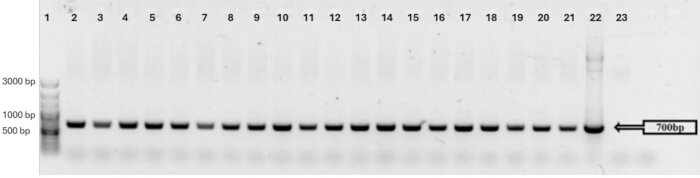
Figuur 9: Kolonie-PCR van M. tuberculosis (pJV75amber) enkelvoudige kolonies met aph-primers van 20 enkelvoudige kolonies. Baan 1: 100 bp plus DNA-ladder; baan 2–21: PCR-amplificatie van aph uit enkelvoudige kolonies; baan 22: pJV75amber DNA; baan 23: negatieve controle. Klik hier om een grotere versie van deze figuur te bekijken.
Recombineering van atpE A196G (Ile66Val) in M. tuberculosis
Electrocompetente recombinante M. tuberculosis (pJV75amber) cellen, co-getransformeerd met een ssDNA-oligonucleotide met een enkele nucleotideverandering atpE c.196A>G (resulterend in de Ile66Val-mutatie) en JVC198 ssDNA-oligonucleotiden, werden geselecteerd op Hyg. Hyg-resistente kolonies werden gescreend via PCR-amplificatie van het atpE-gen en Sanger-sequencing om te bevestigen dat recombineering had plaatsgevonden. Slechts 2/33 van de gescreende enkelkolonies waren gemuteerd, waarvan één (C11_atpE) een gemengde populatie van wild-type (CAT) en mutante (CGT) allelen had. De tweede kolonie (C14_atpE) had echter een zuivere atpE c.196A>G mutante populatie (Afbeelding 10).
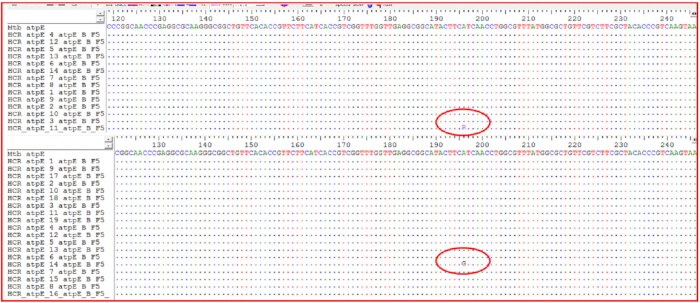
Figuur 10: PCR-amplificatie en Sanger-sequencing van het atpE-gen in enkele kolonies van M. tuberculosis. Colonie-PCR-producten werden gesequenced met atpE-specifieke primers en uitgelijnd met de referentie-atpE-sequentie van M. tuberculosis H37Rv. De sequencing-chromatogrammen (uitlijningen) toonden aan: (bovenste paneel) één kolonie (van de 14 gescreende) met een gemengde populatie die zowel wild-type (A) als mutante (G) allelen vertoont op positie 196 (C11_atpE); (onderste paneel) één kolonie (van de 19 gescreende) met een zuivere mutante populatie die de atpE A196G-substitutie Ile66Val draagt (C14_atpE), gevisualiseerd in BioEdit. Klik hier om een grotere versie van deze figuur te bekijken.
Discussie
Genetische manipulatie in M. tuberculosis is technisch uitdagend vanwege de lipiderijke celwand van het organisme, de langzame groei en de relatief inefficiënte opname van vreemd DNA. Deze kenmerken maken transformatie, kolonieherstel en moleculaire bevestiging trager en minder voorspelbaar dan in veel andere bacteriële systemen. Daarnaast zijn de generatie van grote dsDNA-fragmenten en de constructie van plasmid-gebaseerde leveringsvectoren arbeidsintensief en vereisen ze meerdere kwaliteitscontrole-stappen. De hier beschreven protocollen pakken deze uitdagingen aan door twee complementaire benaderingen te presenteren voor het introduceren van gedefinieerde puntmutaties in een isogene M. tuberculosis-achtergrond: twee-staps AE met behulp van een suicidevector en oligonucleotide-gemedieerde recombineering.
Het cruciale kenmerk van het twee-staps AE-protocol is de efficiënte recombinatie, maar dit wordt beperkt door de noodzaak van restrictie-enzymclonering in multiple cloning sites en het gebruik van UV-voorbehandeld plasmid DNA13 om HR te stimuleren en AE te verhogen14. Hoewel UV-blootstelling ongewenste variatie binnen het construct kan induceren, wordt gemeld dat de kans op het genereren van SNV minimaal is15,16. De twee-stapsstrategie van SCO en DCO gebeurtenissen, die steunt op meerdere selectie- en counter-selectiemarkers7,10, kan in vitro antibioticastress opleggen aan M. tuberculosis17. Hoewel het gebruik van aanvullende markers het herstel van een zuivere mutantpopulatie kan verbeteren, brengen seriële passages het risico op in vitro evolutie met zich mee, wat leidt tot stampopulaties met verschillende genetische achtergronden13,15, wat de interpretatie van de geïntroduceerde puntmutant kan bemoeilijken18. De transformatie-efficiëntie en recombinatie-inefficiëntie beperken SCO-gebeurtenissen, terwijl DCO-gebeurtenissen enkel worden beperkt door de recombinatie-efficiëntie en gemakkelijker optreden19. Bovendien blijven restrictie-enzymdigestie en clonering in een multiple cloning site tijdrovend en arbeidsintensief.
Recombineering met ssDNA-oligonucleotiden is efficiënt voor het introduceren van puntmutaties in M. tuberculosis. De korte homologiearmen van het targeterende ssDNA-oligonucleotide maken directe chemische synthese mogelijk, waardoor de meerdere stappen van restrictieklonering en PCR-amplificatie die vereist zijn voor homologe recombinatie worden geëlimineerd20. Recombineering vertrouwt uitsluitend op een cureerbaar plasmide dat zich buiten het chromosoom in M. tuberculosis kan zelf-repliceren om mutagenese te induceren21,22. Bovendien zijn ssDNA-oligonucleotiden eenvoudig te synthetiseren. Recombineering is dus eenvoudiger, sneller en kosteneffectiever dan homologe recombinatie omdat er minder plasmiden en kweekstappen nodig zijn. Afhankelijk van de targeted genomische regio kan recombineering echter minder efficiënt zijn bij het bereiken van site-directed mutagenese en kunnen meerdere pogingen vereist zijn. Hoewel de algehele recombineeringsefficiëntie met ssDNA naar verluidt relatief hoog is in vergelijking met andere technieken, blijft het absolute aantal cellen dat de beoogde verandering draagt waarschijnlijk laag20,23. Uitdagingen omvatten onbedoelde (illegitieme) recombinatie op loci die sequentieovereenkomst delen buiten de regio van homologie, veroorzaakt door de strand bias en de relatief korte homologie van het exogene donor-ssDNA-substraat. De HygR-coselectiebenadering, gebruikt om mutants te screenen zonder aanvullende antibioticumselectie24,25, kan polaire effecten stroomafwaarts van het operon veroorzaken, wat resulteert in ongewenste mutaties in de genetische achtergrond26. De recombineeringsefficiëntie kan per target variëren, zoals geïllustreerd in Figuur 10 (2/33 kolonies positief voor atpE A196G), mogelijk door suboptimale ssDNA-oligo-homologiearmen (<50 nt), secundaire structuren die annealing belemmeren, onvoldoende recombinase-inductie of concurrerende wild-type reparatiepaden. Bovendien vereist recombineering het screenen van veel enkele kolonies om de gewenste variant te bevestigen, wat tijdrovend kan zijn. In M. tuberculosis blijft de opname van plasmide-DNA en ssDNA-oligonucleotiden inefficiënt, waarschijnlijk mede door de lipiderijke mycobacteriële celenvelop. Daarom is het voordeel van het HygR-selecteerbare oligonucleotide niet dat het de transformatie-efficiëntie in absolute termen verhoogt, maar dat het coselectie mogelijk maakt voor het kleine deel cellen dat DNA heeft opgenomen tijdens electroporatie. Dit verrijkt de gescreende populatie met DNA-recipientcellen, waarbinnen de gewenste chromosomale mutatie vervolgens kan worden geïdentificeerd via PCR en sequencing. Echter, HygR-selectie bevestigt op zichzelf de incorporatie van de target-site-mutatie niet, en meerdere HygR-kolonies moeten nog steeds worden gescreend om bevestigde mutants te identificeren.
Er moet ook worden opgemerkt dat het ssDNA-oligonucleotide dat de SNV draagt, een mismatch veroorzaakt in de replicatievork. Het NucS-mismatch-reparatiesysteem van M. tuberculosis kan deze mismatch herkennen en herstellen, waardoor de incorporatie van de beoogde mutatie wordt geremd. Om de efficiëntie te maximaliseren, dienen onderzoekers mismatches te vermijden die G-G, G-T of T-T baseparen vormen, aangezien deze efficiënt worden hersteld door NucS, ook bekend als EndoMS, een niet-canoniere mismatch-reparatie (MMR) endonuclease dat betrokken is bij DNA-mismatch-reparatie27,28.
De hier gepresenteerde protocollen bevorderen het onderzoek naar tuberculose door nauwkeurige mutagenese in gecontroleerde genetische achtergronden mogelijk te maken, waardoor de beperkingen die inherent zijn aan studies met klinische isolaten worden weggenomen. In vergelijking met eerdere methoden7,8,29,30 biedt deze publicatie M. tuberculosis-specifieke optimalisaties, waaronder aangepaste electroporatieparameters (2.5 kV, 25 µF, 1000 Ω) die een transformatie-efficiëntie van >108 CFU/µg bereiken, en een gestroomlijnd oligonucleotide-ontwerp van 63 bp voor recombineering en 25 kb voor recombinatie om secundaire structuren en off-target effecten te minimaliseren. Deze aanpassingen verkortten de experimentele tijdlijnen voor recombineering, voltooid in 6 weken vergeleken met 12 weken voor AE, en verbeterden de reproduceerbaarheid, zoals aangetoond door succesvolle mutagenese van bedaquiline-resistentieloci in rv0678 en atpE. De nieuwheid van dit werk ligt in de directe zij-aan-zij vergelijking van de twee benaderingen, de integratie van moderne instrumenten zoals whole-genome sequencing voor variantbevestiging en AI voor mutatievoorspelling, en de visuele documentatie, wat allemaal de adoptie in omgevingen met beperkte middelen faciliteert.
Om de beschreven methoden te optimaliseren en veelvoorkomende valkuilen aan te pakken, kunnen verschillende aanpassingen worden doorgevoerd die zowel van toepassing zijn op HR als op recombineering. Om de efficiëntie van de elektroporatie te verbeteren, wat vaak een knelpunt is bij de transformatie van M. tuberculosis vanwege de dikke celwand, kunnen electrocompetente cellen worden voorbereid door behandeling met glycine (0,2–0,5 M gedurende 24–48 u tijdens de groei) om de celwand te verzwakken en de DNA-opname te verhogen. Gebruik daarnaast elektroporatie met een ultrahoog veld (12,5–25 kV/cm) met geoptimaliseerde cuvetten (gap van 0,1–0,2 cm) en gekoelde buffers om transformatie-efficiënties te bereiken die 105 CFU/µg DNA overschrijden; minimaliseer overslag door het DNA te ontzouten via ethanolprecipitatie of kolomzuivering. Controleer de celdichtheid bij een OD600 van 0,6–0,8 voor oogst in de mid-log fase en voorkom een overmaat aan DNA (beperk dit tot 1–10 µg) om verzadiging en een verminderde levensvatbaarheid te voorkomen. Indien de kolonievorming laag blijft, kan een herstelincubatie van 48 u na elektroporatie worden toegevoegd om de expressie van resistentiemarkers mogelijk te maken31,32.
Andere veelvoorkomende problemen zijn een lage PCR-opbrengst bij overlap-extensie. Dit kan worden geoptimaliseerd door high-fidelity polymerasen te gebruiken met GC-enhancers (3–5% DMSO) en gradiënt-annealingtemperaturen (55–65 °C). Antibioticaspanning tijdens selectie kan worden verminderd door markerloze systemen te gebruiken, zoals Cre-loxP, voor excisie na integratie. Cre-loxP is een site-specifiek recombinatiesysteem waarbij het enzym Cre-recombinase 34-bp loxP-DNA-sequenties herkent en de precieze excisie katalyseert van het DNA-segment dat geflankeerd wordt door twee loxP-sites, wat conditionele gene knockout in cellen mogelijk maakt33.
Verleng voor HR de homologiearmen in suicide-vectoren naar 1–2 kb om legitieme gebeurtenissen te bevoordelen boven illegitieme gebeurtenissen en zo off-target integraties te vermijden. Gebruik replicatieve plasmiden met induceerbare recombinases (RecET-systemen) om specifieke recombinatiesnelheden te verhogen terwijl aspecifieke gebeurtenissen worden onderdrukt. Kalibreer bij UV-voorbehandeling in HR de blootstelling op 100–150 mJ/cm2 om recombinatie te stimuleren zonder overmatige mutaties op te wekken, en verifieer de constructen via whole-genome sequencing na mutagenese om eventuele onbedoelde wijzigingen te detecteren9,34,35.
Optimaliseer voor recombineering het ontwerp van de oligos met homologie-armen van 63 - 90 nt, waarbij GC-rijke mismatches worden vermeden, en gebruik software zoals OligoEvaluator voor stabiliteitscontroles. Pas de acetamide-inductie aan naar 0,2–0,5% gedurende 4–6 u na electroporatie om een balans in expressie te vinden zonder toxiciteit. Ontwerp om strand-bias en off-target annealing te verminderen ssDNA-oligonucleotiden met 50–100 nt homologie gericht op de lagging strand en voeg fosforothioaat-modificaties toe aan de uiteinden van de oligo's ter bescherming tegen exonuclease-degradatie. Als illegitieme recombinatie frequent voorkomt, verhoog dan de selectiedruk via hogere antibioticaconcentraties of dubbele markers, of herhaal de transformaties met verse competente cellen om de opbrengst te verhogen. Deze stappen kunnen de efficiëntie verbeteren tot >20% voor uitdagende genomische loci. Uitgebreide coloniescreening kan worden gestroomlijnd door kolonies te poolen voor multiplex PCR of door fluorescentie-gebaseerde reporters te gebruiken indien deze compatibel zijn met het doelgen36.
De hier beschreven methoden bieden fundamentele instrumenten voor de genetica van M. tuberculosis, met potentiële uitbreidingen naar opkomende technologieën. Site-directed mutagenese kan worden gebruikt om geïdentificeerde drugresistentie-mutaties35 via next-generation sequencing37 te valideren, wat een snelle fenotypering van nieuwe varianten in klinische isolaten mogelijk maakt. Toekomstige studies kunnen deze integreren met CRISPR-Cas-systemen voor multiplex editing, zoals CRISPR-gestuurde mutagene DNA-polymerasen, om het repertoire van drug-targetgenen te diversifiëren en de ontdekking van resistentiemechanismen te versnellen. Het benutten van het endogene Type III CRISPR van M. tuberculosis voor defensie tegen fagen of plasmiden zou kunnen leiden tot nieuwe antimicrobiële middelen of diagnostica voor resistente stammen38,39,40.
Vooruitgangen in genetische manipulatie, waaronder TnSeq voor het identificeren van essentiële genen in vivo, openen wegen voor vaccinontwikkeling door attenuatiedoelen in levende stammen nauwkeurig aan te wijzen41. Programmeerbare base-editing kan subtiele mutaties verfijnen zonder dubbelstrengs breuken, waardoor off-target effecten worden verminderd en studies naar epistasie bij multidrugresistentie worden gefaciliteerd. Bredere toepassingen omvatten het engineeren van M. tuberculosis voor biosensorplatforms of synthetische biologie, zoals het inbrengen van reporters voor real-time monitoring van infecties. Toekomstig onderzoek moet zich richten op high-throughput mutagenese-pipelines die AI-gestuurd ontwerp combineren met deze methoden om gastheer-pathogeeninteracties in kaart te brengen en gepersonaliseerde therapieën te informeren42.
Openbaarmakingen
De auteurs hebben geen belangenconflicten om te melden.
Dankbetuigingen
Onze oprechte dank gaat uit naar alle leden van de TB Genomics Research Group aan de Stellenbosch University, Faculty of Medicine and Health Sciences, Division of Molecular Biology and Human Genetics, voor hun onschatbare bijdragen aan dit werk. Financiële ondersteuning werd ontvangen van de European and Developing Countries Clinical Trial Partnerships (TMA2017CDF-1885), de South African Medical Research Council, de German Academic Exchange Service (DAAD) en Research Foundation Flanders (FWO) onder Odysseus-beurs N° G0F8316N. Tevens willen wij prof. Graham Hatfull en prof. Julia van Kessel erkennen voor het ontwikkelen van de methode voor homologe recombineering, en voor het ter beschikking stellen van pJV75amber, die in ons onderzoek is gebruikt.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 0,5 mL microcentrifugebuisjes, kegelvormige bodem, lock-dop | WhiteHead Scientific | 605001 | Cultuur |
| 1,5 mL microcentrifugebuisjes, kegelvormige bodem, lock-dop | WhiteHead Scientific | 615001 | Cultuur |
| 10 mM Calciumchloride-dihydraat (CaCl2·2H2O) | Sigma-Aldrich | Chemo-competente E. coli | |
| 10 mM RbCl, 75 mM CaCl2·2H2O | Sigma-Aldrich | 83979 | Chemo-competente E. coli |
| 10 mM MOPS (3-(N-morfolino)propaansulfonzuur) bufferoplossing | Sigma-Aldrich | M1254 | Chemo-competente E. coli |
| 100 mM Rubidiumchloride (RbCl) | Sigma-Aldrich | 83979 | Chemo-competente E. coli |
| 15 cm Petrischaal | Lasec | SKU | Agarcultuur |
| 15% w/v glycerol | Sigma-Aldrich | 49781-500ML | Cultuur |
| 20 bp tot 32 bp PCR-primers gesynthetiseerd op 25-nm schaal met standaard ontzilting | Integrated DNA Technologies (WhiteHead Scientific) | N/A | DNA-amplificatie |
| 25 cm weefselkweekfles | WhiteHead Scientific | 707001 | Bouilloncultuur |
| 30 mM Kaliumacetaat | Sigma-Aldrich | P1190-100G | Chemo-competente E. coli |
| 50 mL centrifugebuisjes | WhiteHead Scientific | P10432 | Cultuur |
| 50 mM Mangaan(II)chloride-tetrahydraat (MnCl2·4H2O) | Sigma-Aldrich | 63535 | Chemo-competente E. coli |
| 63 bp ssDNA-oligonucleotiden gesynthetiseerd op 100-nm schaal met PAGE-zuivering | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Introductie van allelische uitwisseling |
| 75 cm weefselkweekfles | WhiteHead Scientific | 708013 | Bouilloncultuur |
| Benchmark Accuris UV-transilluminator lichtbron | Sigma Aldrich | BMSE3000-1EA | Gelvisualisatie |
| Benchmark Scientific (H3020) Incu-Shaker 20 L stapelbare schudincubator met antislip rubbermat, 115 V | Alkali Scientific | SKU: | E. coli-cultuur |
| Bio-Edit | Software | n/a | Visuele inspectie en analyse van Sanger-sequencing reads |
| Crosslinkers CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Plasmid DNA-behandeling |
| DNA-MAN | Software | n/a | Visuele inspectie en analyse van Sanger-sequencing reads |
| Dry bath, digitaal met timer, 150 °C verwarming, dubbel blok | WhiteHead Scientific | E-DB150-2D | Transformatie |
| Gene Pulser Xcell electroporatiesystemen | Bio-Rad, Hercules, CA 94547, USA | 1652660 | Electroporatie |
| Gene Pulser/ MicroPulser electroporatiecuvetten, 0,2 cm gap | Bio-Rad, Hercules, CA 94547, USA | 1652086 | Electroporatie |
| HindIII-HF enzymen | New England Bio-lab | R3104L | Restrictievertering |
| JCV198 (ssDNA-oligonucleotiden gesynthetiseerd op 100-nm schaal met PAGE-zuivering) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Doelgen: php; Herstel hygR in php-gen op pJV75amber |
| Memmert IN Plus Standard 26,5 cu ft niet-CO2 statische incubator | Ares Scientific | SKU: IN-750-PLUS | M. tb-cultuur |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | GCGACCACAACCAGGATGA; Doelgen: rv0678; PCR-amplificatie van rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | CTCGGACAACACGCTGACC; Doelgen: rv0678; PCR-amplificatie van rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Doelgen: rv0678; Insertie A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Doelgen: rv0678; Insertie A95G |
| Mycobrowser | Database | n/a | SNV-codon in een gensequentie |
| NCBI-databases | Database | n/a | Genpositie in het genoom om de SNV-positie te identificeren |
| p2NIL | Addgene | 20188 | Expressie-cloningsvector (kanR) |
| PacI-HF enzymen | New England Bio-lab | R0547L | Restrictievertering |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | Subcloningsvector die LacZ en kanR tot expressie brengt |
| pGOAL17 | Addgene | 20189 | Lambda RED recombinase cloningsvector die LacZ en SacB tot expressie brengt |
| pGOAL19 | Addgene | 20190 | Lambda RED recombinase cloningsvector die hygR, LacZ en SacB tot expressie brengt |
| Phusion high fidelity Hotstart flex polymerase kit | New England Bio-lab | M0535L | High-fidelity proofreading DNA Taq-polymerase |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | Subclonings-sequencingvector (ampR) |
| PJV75_KANR_F (primers gesynthetiseerd op 25-nm schaal met standaard ontzilting) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; Doelgen: aph; amplificatie van het KanR-gen in pJV75amber |
| PJV75_KANR_R (primers gesynthetiseerd op 25-nm schaal met standaard ontzilting) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; Doelgen: aph; amplificatie van het KanR-gen in pJV75amber |
| pJV75amber | Addgene / Van Kessel lab | 26906/ 26908/26908/ 26910 | Vector die kanR, hygR en Che gp61 tot expressie brengt ter facilitering van recombineering in het genoom |
| Primer3plus | Software | n/a | Ontwerpen van primerparen specifiek voor het gen van belang |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Doel: HindIII-site; insertieplaats ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Doel: kpnl-site; insertieplaats CGTACAGGTACC |
| SNAPGene | Software | n/a | Virtueel kloneren en toevoegen van restrictie-enzym overhangs |
| Thermo Fisher QuantStudio 3 thermocycler | Pika America | N/A | DNA-amplificatie |
Referenties
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Herprints en machtigingen
Dit artikel is gepubliceerd
Video binnenkort beschikbaar