Metabole herprogrammering stimuleert angiogenese bij PDAC via HIF-1α, PKM2, KRAS, lactaat en lipidepaden. Compensatoire mechanismen beperken de effectiviteit van monotherapie, wat de noodzaak onderstreept van rationele combinatiestrategieën.
Reviewartikel
Metabole regulatie van angiogenese bij pancreasductaal adenocarcinoom
In dit artikel
Samenvatting
Samenvatting
Pancreaticusductaal adenocarcinoom (PDAC) blijft zeer letaal, met een overlevingskans na 5 jaar van slechts 13%. De agressieve biologie en late diagnose leiden bij presentatie vaak tot metastatische verspreiding. Deze review onderzoekt hoe metabole herprogrammering de angiogenese bij PDAC reguleert en verkent de therapeutische implicaties van deze koppeling. We hebben systematisch gepubliceerde studies geanalyseerd over veranderingen in het glucose-, aminozuur- en lipidenmetabolisme en hun interactie met neovascularisatie via hypoxia-inducible factor-1α (HIF-1α), oncogene signalering en metaboliet-gemedieerde routes. Op basis van een synthese van de huidige literatuur lijkt de metabool-angiogene koppeling via ten minste drie onderling verbonden mechanismen te werken: de HIF‑1α/pyruvaatkinase M2 (PKM2)-gestuurde glycolytisch-vasculaire endotheliale groeifactor (VEGF)-as; lactaat als signaleringsmolecuul dat M2‑gepolariseerde tumor-geassocieerde macrofagen bevordert en HIF‑1α stabiliseert; en lipidenmetabolieten — waaronder eicosanoïden en fatty acid‑binding protein 4 (FABP4) — die de endotheelfunctie en overleving moduleren. Daarnaast ondersteunen glutamine-afgeleide intermediairen endotheliale uitlopers en remodellering van de extracellulaire matrix, terwijl tryptofaan- en serine-routes de immuun-angiogene balans beïnvloeden. Belangrijk is dat compensatoire routes (bijv. HIF-1α-onafhankelijke angiogenese via glycogeenaccumulatie en activatie van protease-geactiveerde receptor‑2) de effectiviteit van interventies met één enkel middel beperken, wat de noodzaak voor combinatiestrategieën benadrukt. Inzicht in deze metabool-angiogene netwerken biedt een rationale voor biomarker-gestuurde therapieën die gelijktijdig het tumormetabolisme en de vascularisatie targeten. De integratie van metabole en angiogene biomarkers (bijv. VEGF, lactaatdehydrogenase A) met imaging-gebaseerde metabole profilering kan de patiëntenstratificatie en behandelmonitoring bij PDAC verbeteren.
Inleiding
Pancreatascirrose (PDAC) blijft een van de dodelijkste solide maligniteiten. Voor patiënten met metastatische ziekte bedraagt de mediane totale overleving ongeveer 6–11 maanden, en zelfs patiënten met lokaal gevorderde of resecteerbare tumoren hebben een uiterst slechte prognose op de lange termijn1,2. In de afgelopen drie decennia is de 5-jaars overleving slechts bescheiden verbeterd, van 4% naar 13%, grotendeels dankzij vorderingen in chirurgische technieken en centralisatie van de zorg in plaats van door doorbraken in systemische therapie3,4. Epidemiologisch gezien wordt voorspeld dat pancreaskanker tegen 2030 de tweede belangrijkste doodsoorzaak door kanker in de Verenigde Staten zal worden5. In China staat de ziekte op de 8e plaats qua incidentie en op de 6e plaats qua mortaliteit6, en de incidentie stijgt onder jongvolwassenen7,8.
Ondanks deze hoge ziektelast is de therapeutische vooruitgang frustrerend traag gebleken, voornamelijk vanwege de uitgesproken heterogeniteit van de tumor, vroege systemische verspreiding en een onvolledig begrip van de belangrijkste drijvers van de agressieve biologie ervan. Metabole adaptatie en vasculaire abnormaliteiten binnen de tumor-micro-omgeving worden beschouwd als centraal voor de progressie van PDAC en therapieresistentie, maar de causale relaties en signaaloverdracht tussen deze twee processen zijn nog onvoldoende gekarakteriseerd. In het bijzonder is er geen systematisch begrip van hoe kankercellen de angiogene niche actief vormgeven via metabole herprogrammering, of metabole intermediairen fungeren als directe signaalmoleculen op endotheelcellen, en hoe deze mechanismen collectief bijdragen aan therapie-ontwijking9,10. Daarom is een uitgebreide elucidatie van het metabool-angiogene koppelingsnetwerk van aanzienlijk theoretisch en klinisch belang voor het onthullen van de progressiemechanismen van PDAC en voor het ontwikkelen van nieuwe interventiestrategieën. Tot op heden heeft echter geen enkele systematische review de veelzijdige mechanismen gesynthetiseerd waarmee metabole herprogrammering angiogenese in PDAC aanstuurt, noch is het translationele potentieel van deze bevindingen kritisch beoordeeld. Om dit hiaat te vullen, beoogt de huidige review het volgende: de kernmechanismen synthetiseren waarmee glucose-, aminozuur- en lipidenherprogrammering angiogenese in PDAC reguleren, met nadruk op de centrale rollen van hypoxia‑inducible factor‑1α (HIF-1α), oncogene signalen en metabole intermediairen; het klinisch nut van metabole en angiogene biomarkers kritisch evalueren op basis van beschikbare bewijzen; en de perspectieven en uitdagingen bespreken van combinatietherapieën die gelijktijdig metabole en vasculaire routes targeten. Door deze multi-level data te integreren, streven we ernaar een conceptueel kader te bieden voor precisiediagnostiek en behandeling van PDAC. Belangrijk is dat, hoewel het verduidelijken van deze koppelingsmechanismen een theoretische basis kan bieden voor biomarker-identificatie en de ontwikkeling van doelgerichte therapie, de translationele waarde van deze bevindingen nog moet worden gevalideerd in goed ontworpen prospectieve klinische studies, en de sterkte van het bewijs voor elke voorgestelde toepassing kritisch zal worden onderzocht in de volgende secties van deze review.
Review en perspectief
Pancreaticusductaal adenocarcinoom (PDAC) ontwikkelt zich binnen een uniek vijandige micro-omgeving die wordt gekenmerkt door dichte desmoplasie, diepe hypoxie en aberrante metabole herprogrammering. De tumorvasculatuur die uit dit milieu voortkomt is niet louter een passieve geleider, maar een actieve deelnemer aan de ziekteprogressie, gevormd door de convergentie van oncogene signalering, metabole adaptatie en stromale interactie. Zoals afgebeeld in Figuur 1, convergeren metabole inputs uit glucose-, aminozuur- en lipidenpaden op centrale regulatoren—hypoxie-induceerbare factor-1α (HIF-1α), mutant KRAS (aanwezig in ~93% van PDAC) en mTOR-complex 1 (mTORC1)—om transcriptionele en post-translationele angiogene outputs te coördineren. De resulterende vasculatuur is kenmerkend hypovasculair, lek en immatuur, en bestaat uit vier verschillende vascularisatiemodi: sprouting-, intussusceptieve en coalescente angiogenese, naast vasculogene mimicry (VM). Inzicht in deze mechanistische heterogeniteit is essentieel voor het interpreteren van het falen van anti-angiogene monotherapieën en voor het ontwerpen van rationele combinatiestrategieën.
Basisoverzicht van angiogenese bij pancreaskanker
Vormen van angiogenese
Sprouting angiogenese is de dominante vorm van neovascularisatie bij PDAC, die wordt getriggerd door hypoxie, weefselbeschadiging of oncogene signalering en wordt gereguleerd door meerdere pro-angiogene mediatoren11. Vascular endothelial growth factor (VEGF), gesecreteerd door tumorcellen, vormt de meest kritische regulerende factor. Na binding aan VEGFR2 activeert VEGF de PI3K/AKT- en MAPK/ERK-signaalpaden: PI3K fosforyleert PIP2 om PIP3 te genereren, waardoor AKT wordt gerekruteerd en geactiveerd om proliferatie en migratie van endotheelcellen (EC) te bevorderen, terwijl de MAPK/ERK-cascade verloopt via RAS-RAF-MEK-ERK-activatie, waarbij ERK naar de nucleus transloceert om genexpressie geassocieerd met proliferatie en migratie te moduleren. Preklinische studies tonen aan dat VEGF-inhibitie sprouting significant vermindert en tumorgroei in PDAC-modellen afzwakt12. Recente vorderingen benadrukken dat endotheeliale fenotypische plasticiteit de efficiëntie van sprouting kritisch moduleert. Endotheelcellen schakelen reversibel tussen quiescente "phalanx"-cellen, migrerende "tip"-cellen en proliferatieve "stalk"-cellen. Tip-stalk-dynamiek is metabool gespecialiseerd: tip-cellen vertrouwen bij voorkeur op glycolyse om migratie aan te drijven, terwijl stalk-cellen afhankelijk zijn van vetzuuroxidatie om proliferatie in stand te houden. Tumor-afgeleide proteasen zoals ADAM9 bevorderen de vorming van sprouts verder door afstoting van heparin-binding EGF-like growth factor. Collectief wijzen deze bevindingen erop dat sprouting angiogenese bij PDAC niet louter door VEGF wordt gestuurd, maar door een complex samenspel van metabole, signalerende en stromale factoren13,14,15,16.
Intussusceptieve angiogenese breidt vaten uit en doet ze vertakken door remodeling van de bestaande vaatwand, zonder afhankelijk te zijn van proliferatie of migratie van endotheelcellen17. Binnen tumorweefsel verhoogt de snelle proliferatie van kankercellen de lokale druk, waardoor de vaatwand in het lumen instulpt en kolomvormige of septale structuren vormt. Deze structuren worden geleidelijk breder en versmelten, waardoor het oorspronkelijke lumen in meerdere kleinere kanalen wordt verdeeld, wat het vaatoppervlak en het volume vergroot. Driedimensionale beeldvorming in PDAC-muismodellen wijst uit dat deze modus vaker voorkomt in centrale tumorregio's, waar het helpt om hypoxie te verlichten18. Omdat intussusceptieve angiogenese afhankelijk is van remodeling van de vaatwand in plaats van EC-proliferatie, kunnen anti-angiogene middelen die endotheelproliferatie remmen — en in het bijzonder anti-VEGF-therapie — een beperkte effectiviteit hebben tegen deze modus.
Coalescentie-angiogenese (CA) ontwikkelt zich vanuit een isotroop capillair netwerk dat weefseleilanden omringt. Preferentiële stroompaden worden vergroot door capillaire aggregatie en het verdwijnen van interne weefselpilaren, terwijl minder geperfuseerde segmenten regresseren, waardoor het maasvormige netwerk wordt geremodelleerd tot een hiërarchische boom die vaatwandcomponenten behoudt en de bloedstroom in stand houdt19. CA vertoont kenmerken die overeenkomen met intussusceptieve angiogenese, maar verschilt morfologisch: terwijl intussusceptieve angiogenese weefselpilaren laat groeien en samensmelten om bestaande vaten te partitioneren, elimineert CA weefseleilanden om definitieve vaten te vormen, waardoor het functioneel het omgekeerde proces is20.
Vasculogene mimicry vertegenwoordigt een kenmerkend patroon waarbij tumorcellen endotheliale cellen simuleren om vatachtige structuren te vormen. De vorming van VM is nauw verbonden met de epitheliaal-mesenchymale transitie (EMT)21; door EMT getransformeerde tumorcellen verbinden zich om lumenbevattende structuren te vormen die worden ondersteund door periodisch zuur-Schiff (PAS)-positieve cellen en extracellulaire matrix, waarbij ze erytrocyten transporteren en perfusiefuncties vervullen die analoog zijn aan de normale vasculatuur22. VM-structuren zijn significant verhoogd in sterk invasieve PDAC-weefsels en correleren met een slechte prognose23.
Vasculaire kenmerken en micro-omgevingsbeperkingen
In tegenstelling tot veel maligniteiten is PDAC karakteristiek hypovasculair en desmoplastisch, met een gemiddelde microvasculaire dichtheid (MVD) die significant lager is dan in normaal pancreastissue of hepatocellulair carcinoom24,25,26. Dit hypovasculaire fenotype houdt aan ondanks uitgesproken hypoxie, wat wijst op actieve angiosuppressieve mechanismen. Paracriene Hedgehog-signalering kan niet-canonieke WNT-signalering onderdrukken om VEGFR2-afhankelijk endotheel-hypersprouting te beperken, en de vorming van VEGFR2/neuropiline 1 (NRP1) trans-complexen tussen tumorcellen en endotheelcellen correleert met een verminderde vertakking van vaten en een verbeterde overleving27. De resulterende vasculatuur vertoont een ongelijkmatige distributie, een onrijpe structuur, een lage pericytendekking en functionele lekkage28, wat leidt tot plasma-extravasatie en een verhoogde interstitiële vloeistofdruk (IFP). Verhoogde IFP in combinatie met solide stress door dichte fibrose comprimeert vaten, wat potentieel vasculaire collaps veroorzaakt en leidt tot een vrijwel volledige afwezigheid van vaten met een diameter groter dan 10 µm, waardoor hypoperfusie verder wordt verergerd29,30.
Deze verminderde perfusie creëert een vicieuze cirkel van hypoxie. PDAC-neovaten vertonen onvolledige wanden en ontoereikende ondersteuning door gladde spiercellen en pericyten, wat resulteert in een trage bloedstroom31. De hypoxische micro-omgeving stabiliseert HIF-1α transcriptioneel, wat de VEGF-secretie versterkt en de angiogene drive in stand houdt32,33. In geresecteerde humane PDAC-monsters correleert HIF-1α-expressie (aanwezig in 40% van de gevallen) positief met metastatische ziekte en MVD, terwijl het negatief correleert met de prognose34. Overexpressie van HIF-2α en vasculogene mimicry zijn op soortige wijze geassocieerd met slechte differentiatie, een gevorderd stadium, lymfekliermetastasen en een ongunstige prognose35.
Pericyt-dysfunctie—gekenmerkt door ectopische expressie van α-glad spieractine en een verminderde adhesie tussen pericyten en endotheelcellen—destabiliseert de vasculatuur verder36. Losse endotheelverbindingen, discontinue basale membranen en intercellulaire openingen verhogen de permeabiliteit, wat plasma-extravasatie mogelijk maakt die de interstitiële druk verhoogt en de drugstoediening belemmert, terwijl intravasatie van tumorcellen wordt gefaciliteerd. Een hoge MVD in combinatie met een lage integriteit van de microvaten is geassocieerd met vroege recidive, metastase en een kortstondige overleving na resectie37.
Metabolische regulatie van angiogenese
PDAC vertoont uitgebreide hypoxische regio's, met een mediane weefsel-pO2 van 0–5.3 mmHg vergeleken met 24.3–92.7 mmHg in aangrenzend normaal weefsel38. Dit is het gevolg van hypoxisch fibreus stroma, snelle proliferatie en inadequate vasculatuur39. De adaptieve hypoxische respons, primair gemedieerd door HIF-α-isovormen, verleent PDAC een agressief, therapieresistent fenotype: HIF-1α wordt snel geïnduceerd bij acute ernstige hypoxie40,41, terwijl HIF-2α de neiging heeft tot persistente expressie bij chronische matige hypoxie42,43, en HIF-3α grotendeels andere HIF-complexen reguleert44.
HIF-1α dient als de centrale upstream-schakelaar die gelijktijdig glucose-metabole herprogrammering en angiogenese aanstuurt. Onder hypoxie activeert HIF-1α transcriptioneel glycolyse-gerelateerde genen (GLUT1, HK2, LDHA, PKM2), terwijl het gelijktijdig pro-angiogene factoren activeert (VEGF, CTGF, PDGFB)45,46,47. Moleculen zoals MUC1, P4HA1 en APE1/Ref-1 versterken zowel het glycolytische fenotype als het angiogene vermogen via stabilisatie van HIF-1α of verbeterde transcriptionele functie48,49,50,51. PKM2 fungeert als een directe moleculaire brug tussen glycolyse en angiogenese: onder hypoxie transloceert PKM2 naar de nucleus om de transcriptie van glycolytische en angiogene genen (inclusief VEGF-A) co-actie via β-catenin/STAT3-interactie en histonmodificatie, waardoor een positieve feedbackloop ontstaat waarin verbeterde glycolyse de HIF-1α/VEGF-signalering versterkt47,52. KRAS-mutaties verhogen de stabiliteit van HIF-1α/2α via MEK/ERK, wat leidt tot upregulatie van glycolytische enzymen (LDHA, PDK1) en pro-angiogene effectoren (VEGF, CA9, MCT4)53,54. Aanvullende crosstalk omvat LSD1-gemedieerde stabilisatie van HIF-1α, de UHRF1/SIRT4-as en receptorsignalering via IR/IGF1R en CX3CL1/CX3CR139,55,56, terwijl lumican zowel glycolyse als angiogenese onderdrukt via EGFR/PI3K/Akt-inhibitie57. Compensatoire paden — waaronder glycogeenaccumulatie, het in stand houden van angiogenese via rekrutering van dendritische cellen58 en PAR-2-activatie die VEGF promoot via MEK-ERK53 — wijzen erop dat het alleen targeten van HIF-1α of individuele metabole knooppunten onvoldoende kan zijn.
Het aminozuurmetabolisme moduleert angiogenese door biosynthetische precursoren te leveren voor endotheliale uitlopers en remodeling van de extracellulaire matrix, en door immunometabole signalen te genereren die indirect de vasculaire tonus en immuuninfiltratie reguleren. Glutamine vormt via GLS glutamaat, dat kan worden omgezet in aspartaat om EC-uitlopers te bevorderen59 en in proline voor ECM-remodeling60. VEGF-stimulatie verhoogt de endotheliale glycine-opname, wat migratie bevordert61; glycine participeert daarnaast in de glutathionsynthese, waarbij de NO-gemedieerde vasculaire tonus en oxidatieve stress worden gemoduleerd62. Arginine draagt bij aan de vorming van proline, polyaminen en NO63, terwijl de PHGDH-afhankelijke serine-syntheseweg de vasculaire tonus, oxidatieve stress en bescherming tegen endotheliale apoptose reguleert63,64,65. Opmerkelijk is dat het tryptofaanmetabolisme in myeloïde-afgeleide suppressorcellen (MDSC's) via IDO-1 kynurenine genereert, waardoor de IFNγ/IL-6-balans verschuift naar een pro-angiogene status67,68.
Lipide-metabole herprogrammering bevordert neovascularisatie via metabole, signalerende en immunomodulerende mechanismen69. PDAC vertoont een opgereguleerde de novo lipogenese, aangestuurd door SREBP-1 en enzymen zoals FASN en ACC. Naast membraanbiogenese reguleert FASN de proliferatie van EC via een mechanisme van metaboliet-signalering: FASN-remming verhoogt malonyl-CoA, wat malonylering van mTOR op lysine 1218 bevordert en de mTORC1-kinaseactiviteit belemmert, waardoor de EC-proliferatie selectief wordt onderdrukt zonder de migratie te beïnvloeden70. Vetzuuroxidatie dient als een alternatieve energiebron bij glucosebeperking, wat EC-migratie en buisvorming ondersteunt; farmacologische FAO-remming belemmert angiogenese in PDAC-modellen71.
Lipidesoorten fungeren ook als directe signaleringsmoleculen. Lysofosfatidisch zuur (LPA) en sfingosine-1-fosfaat (S1P) activeren endotheliale G-proteïnegekoppelde receptoren om proliferatie, migratie en permeabiliteit te bevorderen, waarbij verhoogde spiegels gekoppeld zijn aan een toegenomen VEGF-expressie en buisvorming72. Aberrant lipidenmetabolisme genereert ROS en lipideperoxidatieproducten die HIF-1α en NF-κB activeren, wat de transcriptie van pro-angiogene genen, waaronder VEGF en IL-8, versterkt73. Accumulatie van lipidedruppels in kankercellen en endotheliale cellen correleert met een verhoogde overleving van EC's en resistentie tegen anti-angiogene therapie, waarbij perilipines betrokken zijn bij de regulatie van proliferatie en migratie74.
Lipidmetabole herprogrammering vormt tevens de angiogene micro-omgeving via immuunmodulatie. Tumor-geassocieerde macrofagen (TAMs) hopen geoxideerde lipiden en cholesterol op via scavengerreceptoren zoals CD36, wat een pro-angiogeen M2-achtig fenotype bevordert dat VEGF, TNF-α en matrixmetalloproteïnasen secreteert. Op soortgelijke wijze produceren lipiderijke myeloïde-afgeleide suppressorcellen (MDSCs) angiogene factoren die neovascularisatie ondersteunen. Deze metabool-immuun-angiogene as vormt een opkomend therapeutisch doelwit bij PDAC75.
Metaboliet-gemedieerde angiogene signalering
Lactaat is geherdefinieerd van een metabolisch afvalproduct naar een cruciaal signaleringsmolecuul dat glycolyse en angiogenese met elkaar verbindt. Lactaat bevordert angiogenese via drie hoofdmechanismen: directe activering van de NF-κB/IL-8-route in endotheelcellen via MCT-1; stabilisatie van het HIF-1α-eiwit door remming van de prolylhydroxylase (PHD)-activiteit; en paracriene immuunmodulatie76. De rol van GPR81 bij lactaat-gemedieerde HIF-1α-activering blijft controversieel: muisstudies tonen aan dat GPR81-signalering HIF-1α stabiliseert in dendritische cellen en MDSC's om immuunontwijking en angiogenese te bevorderen, terwijl muisstudies met macrofagen aangeven dat immunosuppressieve effecten onafhankelijk van GPR81 kunnen optreden77. Bovendien is de expressie van GPR81 hoog in vetweefsel maar opvallend laag in andere menselijke organen78, en menselijke neutrofielen die GPR81 tot expressie brengen, vertonen een minimale transcriptionele respons op lactaatstimulatie, wat vragen oproept over de generaliseerbaarheid79. Specifiek bij pancreaskanker versterkt lactaat de MDSC-activiteit via de GPR81-mTOR-HIF-1α-STAT3-as80, hoewel de interspecies-relevantie van dit mechanisme nog onvolledig is gekarakteriseerd. Daarnaast induceert lactaat M2-macrofaagpolarisatie, die verdere pro-angiogene factoren secerneert81,82, terwijl eiwitlactylering (bijv. ENSA-K63 lactylering) de immuunmicro-omgeving remodelleert via STAT3/CCL2, wat indirect invloed heeft op angiogenese83.
Andere metabolieten moduleren angiogenese via verschillende pathways. Omega-3-vetzuren (EPA en DHA) oefenen anti-angiogene effecten uit door VEGF, PDGF, COX-2, PGE2, NF-κB en MMPs te remmen84. Omgekeerd leveren verhoogde omega-6-meervoudig onverzadigde vetzuren substraten voor het arachidonzuurmetabolisme; PGE2 geproduceerd via COX-2 verhoogt de VEGF-secretie vanuit PDAC-cellen via autocriene mechanismen, wat de migratie van EC bevordert85.
Vetzuurbindend eiwit 4 (FABP4) werkt in meerdere compartimenten om angiogenese te bevorderen. In endotheelcellen induceert NOTCH1 de expressie van FABP4 om het metabolisme van langketenige vetzuren aan te drijven en ROS-resistentie te verlenen, wat angiogene uitlopers ondersteunt. In tumorcellen genereert een aberrant lipidenmetabolisme acetyl-CoA en ROS die HIF-1α en NF-κB activeren, wat de transcriptie van VEGF en PDGF stimuleert. Op stromaal niveau bemiddelen adipocyten het transport van vrije vetzuren via FABP4, terwijl ze IL-1β en TNF-α uitscheiden om NF-κB te activeren. Tegelijkertijd induceert een abnormaal sfingolipidenmetabolisme M2-macrofaagpolarisatie via de MIF-CD74-as, waarbij FABP4+-macrofaagsubsets de migratiecapaciteit van endotheelcellen verhogen86.
Ten slotte fungeren metabolieten in de tumormicro-omgeving--waaronder succinaat, fumaraat en 2-hydroxyglutaraat--als signaleringsmoleculen die angiogenese-gerelateerde pathways activeren door de functie van EC's te remodelleren en de immuunpolarisatie te reguleren87.
Klinische vertaling: biomarkers, beeldvorming en therapeutica
De koppeling tussen metabole herprogrammering en angiogenese biedt nieuwe biomarkers en beoordelingsdimensies voor het beheer van PDAC, hoewel het translationele traject een heterogene gradiënt van bewijslast volgt. Zoals samengevat in Tabel 188,89,90,91,92,93, omvatten kandidaat-biomarkers drie niveaus: (i) gevestigde klinische markers zoals CA19-9, die veelvuldig worden gebruikt maar aan specificiteit ontberen voor PDAC ten opzichte van galwegobstructie; (ii) opkomende, klinisch geëvalueerde markers, waaronder VEGF en glycolytische metabolieten; en (iii) experimentele signaturen zoals multi-metabolietpanels en lipid-macrofaag risicomodellen.
Meerdere studies bevestigen dat VEGF, HIF-1α en GLUT1 significant verhoogd zijn in het bloed en tumorweefsels van PDAC-patiënten in vergelijking met inflammatoire pancreasaandoeningen. In een studie bij 61 geresecteerde patiënten waren de VEGF-concentraties in bloed en weefsel significant hoger bij PDAC dan bij inflammatoire tumoren (p < 0.000001), evenals HIF-1α (p = 0.000005) en GLUT1 (p = 0.000002). Multivariaat analyse identificeerde VEGF als de krachtigste onafhankelijke voorspeller in zowel bloed (OR = 1.016; p = 0.001) als weefsel (OR = 1.02; p = 0.001), waarbij serum VEGF bij een afkapwaarde van 134.56 pg/mL een sensitiviteit van 97,8% en een specificiteit van 86,7% vertoonde88. Naast de diagnose kunnen dynamische VEGF-veranderingen tijdens de behandeling dienen als farmacodynamische markers. In de fase I STARPAC-trial (n = 19) suggereerden seriële plasmametingen dat vroege VEGF-veranderingen de respons op de behandeling konden voorspellen, hoewel dit gevalideerd moet worden in gerandomiseerde gecontroleerde trials89.
Glycolytische herprogrammering biedt complementair diagnostisch potentieel. Door GEO- en TCGA-datasets te integreren, identificeerden onderzoekers LDHA als een onafhankelijke voorspeller voor de algehele overleving bij pancreaskanker (p < 0,001). Serum-metabolomische profilering via NMR bij 36 PDAC-patiënten en 70 gezonde controles onthulde significante veranderingen in glycolyse-gerelateerde metabolieten, waarbij een score die lactaat, pyruvaat, citraat en glucose combineerde een AUC van 0,956 behaalde voor het onderscheiden van PDAC van de controles90. In de overgang van single-gene signatures naar multi-metabolietintegratie identificeerde een tweefase-metabolomiestudie proline, creatine en palmitinezuur als een panel dat PDAC onderscheidt van goedaardige neoplasieën en gezonde controles, met AUC's van 0,854 en 0,865 in de discovery set; de toevoeging van CA19-9 verbeterde de prestaties tot respectievelijk 0,949 en 0,909, met validatie-AUC's van 0,830 en 0,852 in een onafhankelijke cohort91. Op transcriptioneel niveau leverde bio-informatische analyse van publieke datasets (TCGA-PAAD, GSE62452, GSE57495) een risicomodel voor lipiden-macrofagen met zeven genen op (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT) dat patiënten effectief naar risico stratificeerde, waarbij TP53-mutaties prevalent waren en immunomodulerende factoren (PVRL2, CD276, CCL20) correleerden met de risicoscore92.
De divergentie tussen veelbelovende resultaten in de ontdekkingsfase en meta-analytische bevindingen weerspiegelt terugkerende methodologische beperkingen: retrospectieve opzet in één centrum, spectrumbias richting resecteerbare ziekten, bescheiden steekproefgroottes, het ontbreken van benigne comparatoren en een gebrek aan onafhankelijke prospectieve validatie87,88,89,90,91. Deze bevindingen onderstrepen de noodzaak van rigoureuze, gestandaardiseerde en voldoende gepowerde validatie voordat nieuwe biomarkers kunnen overgaan tot klinische implementatie.
Voor functionele beoordeling weerspiegelt 18F-FDG PET/CT de glucosemetabolische activiteit van de tumor, terwijl hypergepolariseerde [1-13C]pyruvaat MRI real-time monitoring van de omzetting van pyruvaat naar lactaat mogelijk maakt, wat correleert met LDHA en HIF-1α overexpressie94. Circulerende exosomen zijn veelbelovend als minimaal invasieve instrumenten voor vroege diagnose en monitoring95. Prognostisch gezien zijn VEGF/VEGFR-2 overexpressie, hoge glycolytische activiteit, LDHA overexpressie en COX-2 expressie elk gekoppeld aan slechte uitkomsten, wat suggereert dat moleculaire classificatie op basis van metabool-angiogene kenmerken een precieze stratificatie en behandelkeuze mogelijk kan maken96.
Therapeutische strategieën en de anti-angiogenese paradox
Ondanks de centrale rol van VEGF bij angiogenese in PDAC, zijn anti-VEGF/VEGFR-strategieën consistent mislukt in fase III-studies. De CALGB 80303-studie (n = 535) toonde geen overlevingsvoordeel aan voor gemcitabine plus bevacizumab vergeleken met gemcitabine alleen (mediane OS 5,8 vs. 5,9 maanden; p = 0,95)97. De AviTA-studie toonde een statistisch significante verbetering in progressievrije overleving, maar geen voordeel in totale overleving voor de toevoeging van bevacizumab aan gemcitabine plus erlotinib98. De VANILLA-studie naar gemcitabine plus aflibercept werd stopgezet nadat een interimanalyse bevestigde dat er geen OS-voordeel was (7,75 vs. 6,54 maanden)99, en axitinib slaagde op soortgelijke wijze er niet in de overleving bij gebruik van gemcitabine te verbeteren100.
Deze mislukkingen weerspiegelen ten minste drie PDAC-specifieke resistentiemechanismen. Ten eerste, compensatoire activering van signaalpaden: hypoxie geïnduceerd door VEGF-blokkade reguleert alternatieve pro-angiogene factoren (FGF, Ang-2, PIGF) op en rekruteert pro-angiogene myeloïde cellen101. Ten tweede, vasculaire co-optie en vasculogene mimicry: tumorcellen omzeilen de remming van sprouting door gebruik te maken van reeds bestaande gastvaten of door vaatachtige kanalen te vormen onafhankelijk van endotheliale proliferatie22. Recente single-cell sequencing heeft onthuld dat kanker-geassocieerde fibroblasten (CAF's) kunnen transdiffentieren naar een endotheelachtig fenotype (FAPα + CD144 + endoCAF's) dat in staat is tot vasculogene mimicry en het bevorderen van metastase via CD144-β-catenin-STAT3-signalering, waardoor het conceptuele kader van VM verschuift van een tumorcel-autonoom proces naar een coöperatief mechanisme tussen tumor en stroma102. Ten derde, metabool-stromale adaptatie: dichte desmoplasie isoleert therapeutische antilichamen fysiek, terwijl CAF's angiogenese in stand houden via paracriene HGF- en TGF-β-gemedieerde paden die stroomafwaarts van of parallel aan VEGF opereren36. Gezamenlijk maken deze mechanismen duidelijk dat monotherapie gericht op een enkel angiogeen ligand onvoldoende is bij PDAC.
Het targeten van metabole-angiogene knooppunten vormt een rationeel alternatief. Remmers van het glucosemetabolisme — waaronder de HK2-remmer 2-deoxy-D-glucose, de PKM2-activator shikonine en de LDHA-remmer oxamaat — hebben anti-angiogene en anti-tumorale effecten aangetoond in PDAC-cellijnen en xenografts82. Het targeten van de PKM2/HIF-1α/VEGF-as zou gelijktijdig de metabole adaptatie en angiogenese kunnen remmen. Lactaat-signalering via GPR81 is naar voren gekomen als een potentieel paracrien target, hoewel specifieke antagonisten nog experimenteel zijn; de vermeende antagonist 3-hydroxybutyraat target mogelijk primair de verwante receptor HCAR2 in plaats van GPR81103,104. Wat betreft het lipidenmetabolisme hebben COX-2-remmers (bijv. celecoxib) en modulatoren van het PPARγ/FABP4-pad anti-angiogene effecten laten zien in preklinische modellen105, hoewel fase II-onderzoeken naar celecoxib in combinatie met gemcitabine geen significante overlevingsvoordelen hebben aangetoond. Omega-3 meervoudig onverzadigde vetzuren remmen de ω-6-route competitief en vertonen anti-angiogene eigenschappen in preklinische modellen, hoewel humane interventiegegevens bij PDAC ontbreken.
Gezien de metabole plasticiteit van PDAC vormen combinatieregimes waarin anti-angiogene middelen worden gecombineerd met chemotherapie, immunotherapie of metabole remmers het meest veelbelovende pad vooruit. De herprogrammering van het glucose-, aminozuur- en lipidemetabolisme is nauw verbonden met resistentie tegen chemotherapie, radiotherapie en immunotherapie; gecombineerde remming van glycolyse en glutaminolyse kan metabole compensatie blokkeren. Ten tijde van het schrijven is er echter geen enkele metabolisme-gerichte combinatietherapie waarvan de effectiviteit in fase III bij PDAC is aangetoond. Uiteindelijk is de centrale translationele uitdaging niet het gebrek aan targetbare knooppunten, maar het onvermogen om prospectief te identificeren welke vorm van vascularisatie — sprouting, intussusceptief, coalescent of mimicry — domineert in een individuele tumor. Totdat biomarkerpanels of imaging-signaturen patiënten kunnen stratificeren op basis van hun metabool-angiogene fenotype, zullen combinatiestrategieën die op dit netwerk zijn gericht empirisch blijven in plaats van precisiegestuurd.
Conclusies
Deze review beschrijft de wederzijdse koppeling tussen metabole herprogrammering en angiogenese bij pancreasductaal adenocarcinoom (PDAC). We beschrijven vier verschillende modi van neovascularisatie—sprouting, intussusceptieve en coalescente angiogenese, en vasculogene mimicry—die gezamenlijk zorgen voor een hypovasculaire, slecht geperfuseerde en structureel aberrante vasculatuur. In de mechanistische kern creëert metabole herprogrammering van glucose via het Warburg-effect een synergetische lus waarin HIF-1α zowel de glycolytische flux als pro-angiogene transcriptie (VEGF, CTGF, PDGFB) aanstuurt, terwijl PKM2 en mutant KRAS de metabole status integreren met de angiogene output. Het aminozuur- en lipidemetabolisme moduleren het endotheliale gedrag, de immuunpolarisatie en de therapeutische resistentie verder via paracriene signalen, waaronder lactaat, LPA/S1P en de FASN-malonyl-CoA-mTOR-as. Deze bevindingen tonen aan dat angiogenese bij PDAC niet louter een hypoxische respons is, maar een integraal onderdeel van het metabole adaptieve programma van de tumor.
De klinische vertaling blijft beperkt door diagnostische en therapeutische tekortkomingen. Hoewel studies in de ontdekkingsfase kandidaten hebben geïdentificeerd voor metabole en angiogene biomarkers, waaronder VEGF, op LDHA gebaseerde metabolietscores en risicomodellen voor lipiden-macrofagen, laat samengevoegd bewijs zien dat geen enkele hiervan consistent beter presteert dan CA19-9 of voldoende toegevoegde waarde biedt voor onmiddellijke implementatie. Therapeutisch gezien zijn fase III-trials met anti-VEGF-monotherapie uniform mislukt in het verbeteren van de overleving, wat de veerkracht weerspiegelt van tumorvascularisatie die wordt aangedreven door compensatoire padactivatie, vasculogene mimicry en metabool-stromale adaptatie. Deze parallelle beperkingen onderstrepen de diepgaande redundantie en plasticiteit van het metabool-angiogene netwerk, waardoor geïntegreerde strategieën noodzakelijk zijn in plaats van monotherapeutische benaderingen.
Combinatieregimes — waarbij anti-angiogene middelen worden gecombineerd met chemotherapie, immunotherapie of metabole remmers — vormen het meest veelbelovende pad vooruit. Gelijktijdige targeting van glycolyse en glutaminolyse, of co-inhibitie van FASN en mTOR, kan metabole compensatie overwinnen en lipid-gestuurde angiogene signalering verstoren. Toekomstige prioriteiten omvatten biomarker-geleide patiëntenstratificatie (bijv. glycolytische versus lipid-afhankelijke fenotypes), rationele multi-target combinaties die diverse vascularisatiemodi blokkeren, niet-invasieve metabool-angiogene beeldvorming en strikt ontworpen klinische studies in moleculair gedefinieerde PDAC-subpopulaties. Uiteindelijk zal het ontrafelen van de metabool-angiogene cross-talk essentieel zijn om PDAC te transformeren van een therapeutisch recalcitrante ziekte naar een ziekte die vatbaar is voor mechanisme-gebaseerde precisie-interventie.
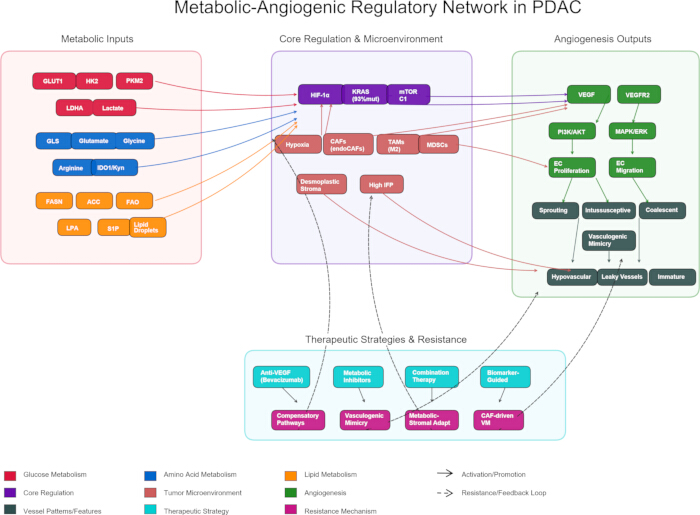
Figuur 1: Metabool-angiogene regulatoire netwerk in PDAC. Metabool-angiogene regulatoire netwerk in PDAC. Schematisch overzicht van de metabool-angiogene koppeling in pancreasductaal adenocarcinoom. (Links) Herprogrammering van nutriëntpaden: glucosemetabolisme (karmijnrood), aminozuurmetabolisme (blauw) en lipidemetabolisme (oranje). (Midden) Integratie van metabole input door centrale regulatoren (paars; HIF-1α, mutant KRAS, mTORC1) binnen de tumormicro-omgeving (zalmroze), gekenmerkt door hypoxie, desmoplastisch stroma met een hoge interstitiële vloeistofdruk (IFP), CAF's (inclusief FAPα⁺CD144⁺ endoCAF's), M2-gepolariseerde TAM's en MDSC's. (Rechts) VEGF-VEGFR2-gestuurde angiogene signalering en vier verschillende vascularisatiemodi (donkergrijs): sprouting, intussusceptieve, coalescente angiogenese en vasculogene mimicry (VM). (Onder) Huidige therapeutische strategieën (blauwgroen) en resistentiemechanismen (magenta). Doorgetrokken pijlen geven activatie aan; gestreepte pijlen duiden resistentie-feedbacklussen aan. Klik hier om een grotere versie van deze figuur te bekijken.
| Biomarker/Panel | Biologische onderbouwing | Bewijsniveau | Belangrijkste beperkingen | Translationele fase |
| CA19‑993 | Sialyleerde Lewis-antigeen | Klinisch vastgesteld | Lage specificiteit voor PDAC versus galwegobstructie | Klinische standaard |
| Serum-VEGF (diagnostisch)88 | HIF‑1αactivatie van de VEGF-as | Retrospectief single-center onderzoek | Spectrum bias; cohort met uitsluitend resecteerbare tumoren | Ontdekking |
| Serum VEGF (respons)89 | Farmacodynamische marker | Fase I (STARPAC, n=19) | Enarmig; geen controlearm | Hypothesegenererend |
| LDHA/metabolietscore90 | Glycolytische flux | Retrospectief; enkelcentrisch | Geen goedaardige comparator; kleine cohort | Ontdekking |
| Proline‑creatine‑palmitinezuur + CA19‑991 | Multi-omics-integratie | Ontdekking + kleine validatie | Enkelvoudige instelling; bescheiden n | Vroege validatie |
| 7-gen lipiden/macrofaag risicomodel92 | Lipide-immuuninteractie | Retrospectieve bio-informatica | Geen prospectieve cohort; batch-effecten | Ontdekking |
Tabel 1: Gelaagd bewijskader voor metabool-angiogene biomarkers bij PDAC. De tabel stratificeert metabool-angiogene biomarkers bij PDAC op basis van translationele rijpheid over drie niveaus: (i) de klinisch gevestigde standaard CA19-9; (ii) kandidaten in een vroeg stadium, waaronder diagnostische en farmacodynamische serum VEGF-assays en een LDHA/metabolietscore; en (iii) signaturen in de ontdekkingsfase, geïllustreerd door een multi-metabolietenpanel (proline--creatine--palmitinezuur plus CA19-9) en een risicomodel voor lipiden/macrofagen op basis van 7 genen. Een terugkerend patroon doet zich voor bij de opkomende kandidaten: hoewel de biologische ratio duidelijk gedefinieerd is, beperken methodologische tekortkomingen--zoals retrospectief of single-center ontwerp, afwezigheid van benigne comparatoren, kleine cohorten en het gebrek aan prospectieve validatie--gezamenlijk de vooruitgang voorbij de ontdekkings- of vroege hypothese-genererende fasen.
Openbaarmakingen
De auteurs verklaren dat er geen concurrerende financiële belangen zijn.
Dankbetuigingen
De studie werd gefinancierd door het Digital Microfluidic platform for drug screening based on 3D spheroids of primary tumor cells (FDCT0001/2025/RID).
Referenties
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.