Geïntegreerde metabolomische, transcriptomische, single-cell en functionele analyses identificeren SHMT2 als een biomarker voor metabole herprogrammering van SGOC, agressief gedrag en een verminderde voorspelde respons op immunotherapie bij longadenocarcinoom.
Onderzoeksartikel
SHMT2: een metabole en immunologische biomarker voor agressief longadenocarcinoom
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Het serine/glycine-één-koolstofmetabolisme (SGOC) is vaak veranderd bij longadenocarcinoom (LUAD), maar de relatie met het tumorgedrag en de voorspelde respons op immunotherapie is nog niet volledig gedefinieerd. Metabolomische profilering van 23 gepaarde LUAD- en aangrenzende normale longweefsels werd uitgevoerd met behulp van interne extractieve electrospray-ionisatiemassaspectrometrie. Transcriptomische en klinische gegevens van de Cancer Genome Atlas LUAD-cohort (TCGA-LUAD) werden geanalyseerd om de expressie van SHMT2, de prognose, differentieel tot expressie gebrachte genen en immuun-gerelateerde kenmerken te beoordelen. De voorspelde respons op immuuncheckpoint-blokkade werd geëvalueerd met behulp van Tumor Immune Dysfunction and Exclusion (TIDE) en The Cancer Immunome Atlas (TCIA), en de druggevoeligheid werd afgeleid met oncoPredict. Single-cell RNA-seq-gegevens werden gebruikt om de cellulaire distributie van SHMT2 te onderzoeken. Experimentele validatie omvatte kwantitatieve reverse-transcriptie PCR (RT-qPCR), western blotting, immunohistochemie van de Human Protein Atlas (HPA), en short hairpin RNA (shRNA)-gemedieerde SHMT2-knockdown, gevolgd door proliferatie-, wound-healing- en colony formation-assays. Metabolomische analyse identificeerde het glycine-, serine- en threonine-metabolisme als een prominent gewijzigde route in LUAD. SHMT2 was upgereguleerd in LUAD en geassocieerd met een slechtere algehele overleving en ongunstige clinicopathologische kenmerken. Tumoren met een hoge SHMT2-expressie vertoonden een verrijking van celcyclus- en SGOC-gerelateerde transcriptionele programma's, lagere immuun- en stromascores, en een verminderde voorspelde respons op immunotherapie. Single-cell-analyse toonde een relatieve verrijking van SHMT2-expressie in B-celpopulaties. In vitro was SHMT2 overexpressief in LUAD-cellen, en de knockdown ervan onderdrukte proliferatie, migratie en clonogene groei. Collectief is SHMT2 geassocieerd met SGOC-metabole herprogrammering, agressieve tumorfenotypes en een immuun-benadelige toestand in LUAD, wat de potentiële relevantie ervan als biomarker ondersteunt; therapeutische targeting vereist aanvullende farmacologische en in vivo validatie.
Inleiding
LUAD blijft wereldwijd een van de belangrijkste oorzaken van kankergerelateerde sterfte, aangedreven door een uitgesproken moleculaire heterogeniteit, een vroege neiging tot metastase en de beperkte duurzaamheid van huidige behandelstrategieën1,2. Hoewel immuuncheckpointremmers (ICIs) het therapeutische landschap van LUAD hebben hervormd, is een aanhoudend klinisch voordeel beperkt tot een subset van patiënten, en worden zowel primaire als verworven resistentie regelmatig waargenomen3,4. Deze sterke interpatiëntvariabiliteit onderstreept de dringende noodzaak om de biologische determinanten te definiëren die de immuunmicro-omgeving van de tumor vormen en de respons op immunotherapie bepalen, terwijl er tegelijkertijd bruikbare kwetsbaarheden worden geïdentificeerd die kunnen worden benut om de patiëntstratificatie en behandeluitkomsten te verbeteren.
Metabole herprogrammering is een centraal kenmerk van maligne progressie5. Van de metabole programma's verbindt het SGOC-metabolisme glycolytische inputs met het aminozuurmetabolisme en nucleotide-synthese, waarbij één-koolstofeenheden worden geleverd voor de purine/pyrimidine-productie en de generatie van methyldonoren6. Naast de productie van biomassa draagt het SGOC-metabolisme bij aan de redox-homeostase en interfereert het met de methioninecyclus om de methylering van DNA, RNA en histonen te beïnvloeden, waardoor het zich op het kruispunt van proliferatie en epigenetische regulatie bevindt7,8. Serine hydroxymethyltransferase 2 (SHMT2), de mitochondriale isovorm van serine hydroxymethyltransferase, zet serine om in glycine terwijl het 5,10-methyleen-tetrahydrofolaat genereert en vormt een belangrijk instappunt voor de mitochondriale één-koolstofvoorziening binnen het SGOC-netwerk9. SHMT2 is aberrant opgereguleerd in meerdere maligniteiten en is geassocieerd met verhoogde proliferatie, invasie, therapeutische resistentie en adaptatie aan oxidatieve stress10,11,12,13. SHMT2 kruist ook met inflammatoire signalering via het BRISC-complex, hoewel een direct door SHMT2 gestuurd immuunmechanisme in LUAD nog moet worden vastgesteld14,15. Bijgevolg is een geïntegreerde evaluatie vereist om te bepalen of SHMT2 een klinisch betekenisvol metabool fenotype in LUAD markeert en hoe dit zich verhoudt tot kenmerken van de immuunmicro-omgeving en de voorspelde respons op immunotherapie.
De bidirectionele wisselwerking tussen tumormetabolisme en antitumorimmuniteit is centraal in de hedendaagse kankerbiologie16. Tumorcellen kunnen de immuuncompetentie ondermijnen door competitieve uitputting van voedingsstoffen, accumulatie van immunomodulerende metabolieten en metabool-epigenetische koppeling die de differentiatie en effectorprogramma's van immuuncellen herprogrammeert7,16,17. Een verhoogd één-koolstofmetabolisme kan methyleringsafhankelijke programma's en de metabole fitheid in T-cellen beïnvloeden, maar de richting en omvang van deze effecten zijn afhankelijk van het celtype en de context van de voedingsstoffen17. Adaptieve immuunregulatie strekt zich ook uit buiten de T-cellen: B-cellen, antilichaamresponsen, antigeenpresentatie en tertiaire lymfoïde structuren (TLS) zijn geassocieerd met de effectiviteit van immunotherapie18. Deze waarnemingen vormen de motivatie voor een gelaagde analyse waarmee een metabole kandidaat binnen bulk-tumor-, single-cell- en functionele contexten kan worden geplaatst, zonder er vanuit te gaan dat concordantie tussen verschillende platforms op zichzelf causaliteit bewijst.
In tegenstelling tot een ontwerp dat uitsluitend op metabolomics is gebaseerd, waarbij veranderde metabolieten worden geïdentificeerd zonder hun cellulaire bron of fenotypische relevantie vast te stellen, en in tegenstelling tot een ontwerp dat uitsluitend op bulk-transcriptomics is gebaseerd, waarbij padactiviteit kan worden afgeleid zonder metabolietveranderingen direct waar te nemen, integreert de huidige workflow gepaarde-weefselmetabolomics, bulk- en single-cell transcriptomics en in vitro functionele assays. Overeenstemming tussen deze lagen ondersteunt de prioritering van kandidaten en vermindert de afhankelijkheid van een enkel analytisch platform; desalniettemin blijft het resulterende bewijs associatief voor immuunregulatie, tenzij dit wordt gevalideerd in immuun-coculturen of in vivo systemen.
Gepaarde weefselmetabolomics van LUAD en aangrenzend normaal longweefsel werd eerst gebruikt om met glycine geassocieerde metabole verstoringen te identificeren. Vervolgens werden transcriptomische en klinische data van de TCGA geïntegreerd om SHMT2 te evalueren, een mitochondriaal SGOC-enzym dat werd ondersteund door pathway-relevantie, tumor-upregulatie, prognostische associatie en experimentele hanteerbaarheid. Profilering van de immuunmicro-omgeving, single-cell mapping en in vitro functionele validatie stelden vervolgens een meerlaags, hypothese-genererend kader vast dat metabolische veranderingen, enzymdysregulatie, cellulaire distributie en het tumorcel-fenotype omvat. Vanuit een praktisch perspectief vereist deze workflow vers bevroren gepaarde weefsels. Metabolietidentificatie via massaspectrometrie is semikwantitatief; kandidaat-metabolieten moeten onafhankelijk worden gevalideerd. Voorspellingen voor immunotherapie (TIDE/TCIA) en inferenties over druggevoeligheid (oncoPredict) zijn op het transcriptoom gebaseerde computationele schattingen die geen vervanging vormen voor klinische validatie in real-world ICI-behandelde cohorten en moeten worden geïnterpreteerd als hypothese-genererend.
Protocol
Deze studie is goedgekeurd door de Institutional Review Board van het Second Affiliated Hospital van Nanchang University (CDEFYYLK 3-05). Van alle patiënten is voorafgaand aan de monstername schriftelijke geïnformeerde toestemming verkregen, in overeenstemming met de Verklaring van Helsinki. Ruwe gegevens zijn geëxporteerd en geanalyseerd met behulp van de software en webbronnen die vermeld staan in de Tabel met Materialen.
Collectie van klinisch weefsel
Gepaarde tumorweefsels en bijbehorende normale longweefsels van verre locaties werden verzameld bij patiënten die tussen januari en juni 2024 een chirurgische resectie ondergingen en pathologisch waren gediagnosticeerd met invasief longadenocarcinoom. De monsters werden door de opererend chirurg uitgesneden, binnen 5 min na resectie verwerkt, onmiddellijk gesnap-frozen in vloeibare stikstof en bewaard tot aan de analyse. Geanonimiseerde clinicopathologische kenmerken zijn opgenomen in Aanvullende Tabel 1.
Interne extractieve electrosprayionisatie-massaspectrometrie (iEESI-MS) voor het onderscheiden van LUAD van normaal longweefsel
Weefselmonsters (1 mm3) werden geanalyseerd met iEESI-MS met behulp van een hybride lineaire ionenvanger-elektrostatische orbital-trap massaspectrometer in positieve-ionenmodus. Methanol-extractiesolvent (100%) werd toegediend bij 3.0 µL/min met een bias van +5 kV. De iEESI-MS1 het scanbereik was m/z 50–2.000. iEESI-MS2 gebruikte botsingsgeïnduceerde dissociatie met een genormaliseerde botsingsenergie van 25–35%, een isolatievenster van m/z 2,0 en een dynamische exclusietijd van 30 s. Dagelijkse externe kalibratie volgens de standaardprocedure van het instrument hield een massa-afwijking <5 ppm. Na mediaannormalisatie, log₂ na transformatie en autoscaling werd OPLS-DA uitgevoerd met 200 permutatietesten. Metabolieten werden geannoteerd met behulp van HMDB, en pathway-enrichment werd uitgevoerd met behulp van KEGG-annotaties.
Verwerking van massaspectrometriegegevens en identificatie van metabolieten
Ruwe MS-gegevens werden genormaliseerd via mediaan-normalisatie, gevolgd door log₂-transformatie en autoscaling (centrering van het gemiddelde en deling door de standaarddeviatie van elke variabele). Orthogonale partial least squares discriminant analysis (OPLS-DA) werd gebruikt om discriminerende m/z-kenmerken te identificeren. Kenmerken werden als differentieel beschouwd wanneer VIP > 1.0, |log₂(FC)| > 0.58 en p < 0,05. De differentiële kenmerken werden onderworpen aan MS2-analyse en geannoteerd met behulp van de Human Metabolome Database. Vervolgens werd KEGG-gebaseerde pathway-enrichment gebruikt om gewijzigde metabole routes te identificeren en route-relevante enzymen te prioriteren. De geannoteerde differentiële metabolieten zijn opgenomen in Aanvullende Tabel 2.
Op TCGA gebaseerde analyses van SHMT2-expressie, overleving en clinicopathologische associaties
RNA-seq expressieprofielen en de bijbehorende klinische annotaties voor TCGA-LUAD werden op 18 december 2025 gedownload van de Genomic Data Commons; tumor (n = 542) en normaal (n = 59). Waarden van Fragments per kilobase of transcript per million mapped reads (FPKM) werden getransformeerd als log2(FPKM + 1). Alleen monsters met volledige overlevingsinformatie werden opgenomen in de prognostische analyses. De expressiewaarden van SHMT2 in tumor- en normaalweefsel werden vergeleken met de Wilcoxon rank-sum test. Patiënten werden verdeeld in SHMT2-hoog en SHMT2-laag groepen op basis van de mediane expressiewaarde. De algehele overleving werd geëvalueerd via Kaplan-Meier analyse en een log-rank test. Associaties met het tumor-node-metastasis (TNM) stadium, leeftijd en geslacht werden beoordeeld met chi-kwadraat of Wilcoxon tests, afhankelijk van de geschiktheid. Tijdsonafhankelijke receiver operating characteristic (ROC) curves werden gegenereerd voor de overleving na 1, 3 en 5 jaar. Alle statistische tests waren tweezijdig.
Analyse van differentiële expressie en functionele verrijking (GO/KEGG)
Differentieel tot expressie gebrachte genen (DEGs) tussen de SHMT2-hoog en SHMT2-laag groepen werden geïdentificeerd met een false-discovery rate < 0,05 en |log₂(FC)| ≥ 1. De resultaten werden gevisualiseerd als een volcano plot en een heatmap van de top 40 DEGs met rijgewijze z-score normalisatie. Gene Ontology (GO) en KEGG-verrijkingsanalyses maakten gebruik van een aangepaste p < 0,05. Menselijke genannotaties werden in december 2025 verkregen van Ensembl.
Immuuninfiltratie, voorspelling van immuuntherapierespons en afleiding van druggevoeligheid
Scores voor de tumormicro-omgeving, waaronder de ImmuneScore, StromalScore en ESTIMATEScore, werden berekend met ESTIMATE. De samenstelling van immuuncellen werd afgeleid met CIBERSORT met de LM22-referentieset (gedownload op 5 december 2025), 1.000 permutaties en het behoud van monsters met een deconvolutie p < 0,05. Groepsgewijze vergelijkingen werden uitgevoerd tussen SHMT2-hoge en SHMT2-lage tumoren. Spearman-correlaties tussen SHMT2 en genen gerelateerd aan immuuncheckpoints werden gevisualiseerd als een correlatiematrix. Immunophenoscores werden verkregen uit TCIA, en TIDE werd gebruikt voor aanvullende voorspelling van de respons op immunotherapie. De gevoeligheid voor geneesmiddelen werd afgeleid met oncoPredict, getraind op de GDSC-release van december 2023, om IC50-waarden te schatten. Groepsverschillen werden bepaald met Wilcoxon-testen en continue associaties met Spearman-correlaties.
Single-cell RNA-seq analyse van LUAD
Single-cel transcriptomische data19 werden op 20 december 2025 gedownload van de Gene Expression Omnibus en geanalyseerd. Cellen met 200–6.000 gedetecteerde features en < 10% mitochondriale transcripten werden behouden. Counts werden genormaliseerd met LogNormalize met een schaalfactor van 10.000; de top 2.000 variabele genen werden geselecteerd en alle genen werden geschaald. Voor de principal-component analyse werden de eerste 20 componenten gebruikt, UMAP maakte gebruik van dimensies 1–20 en voor de clustering werd een resolutie van 0,5 gehanteerd. Celtypen werden geannoteerd met behulp van de Human Primary Cell Atlas referentie. Celtype-proporties werden vergeleken tussen tumor- en normaalmonsters, en Spearman-correlatiematrices werden gegenereerd. SHMT2-distributies werden onderzocht over de geannoteerde celtypen. Celcyclusfasen werden afgeleid met cyclone en gevisualiseerd met ridge plots.
Celcultuur
BEAS-2B-, H1299- en A549-cellen werden gekweekt bij 37 °C in een bevochtigde incubator ingesteld op 5% CO2 en ongeveer 95% relatieve vochtigheid, met gebruik van de media en supplementen die zijn gespecificeerd in de Tabel met Materialen.
Kwantitatieve real-time reverse transcription PCR (RT-qPCR)
Totaal RNA werd geëxtraheerd met gebruik van een fenolgebaseerd RNA-extractiereagens. Het geëxtraheerde RNA werd omgezet in cDNA middels cDNA-synthese met een reverse-transcriptie mastermix. De reverse-transcriptie werd uitgevoerd in een 20 µL systeem met verwijdering van genomisch DNA bij 42 °C gedurende 2 min, omgekeerde transcriptie bij 50 °C gedurende 15 min, en beëindiging bij 85 °C gedurende 5 s. Kwantitatieve PCR werd uitgevoerd met een op DNA-bindende kleurstof gebaseerde qPCR-mastermix op een real-time PCR-systeem met gebruik van 95 °C gedurende 3 min, gevolgd door 40 cycli van 95 °C gedurende 10 s en 60 °C gedurende 30 s, en een smeltcurve-stap van 95 °C gedurende 15 s, 60 °C gedurende 60 s, en 95 °C gedurende 15 s. Alle reacties werden in drievoud uitgevoerd. De relatieve expressie werd berekend met behulp van de 2−ΔΔCt methode met GAPDH als het huishoudgen. Voorraadoplossingen van de primers werden bereid bij 10 µM in dubbelgedestilleerd water en bewaard bij -20 °C in het donker. De primersequenties zijn vermeld in Aanvullende tabel 3.
Western blotting
Totaal cellulair eiwit werd geëxtraheerd met radioimmunoprecipitatie-assaybuffer op ijs gedurende 30 min en gecentrifugeerd bij 12,000 x g gedurende 15 min bij 4 °C. Eiwitten werden gescheiden via 12% natriumdodecylsulfaat-polyacrylamidegelelektroforese en overgebracht op 0.22 µm polyvinylideenfluoridmembranen. Membranen werden geblokkeerd met 5% (w/v) vetarme melk in Tris-gebufferde zoutoplossing met 0.1% Tween 20 (TBST) gedurende 2 u bij kamertemperatuur en overnacht geïncubeerd bij 4 °C met anti-SHMT2 (1:1,000) en anti-GAPDH (1:2,000) primaire antilichamen verdund in 5% vetarme melk‑TBST. Na drie wasbeurten van elk 8 min met TBST (20 mM Tris-HCl, 150 mM NaCl, 0.1% Tween-20) werden de membranen 1 u bij kamertemperatuur geïncubeerd met mierikswortelperoxidase-geconjugeerde secundaire antilichamen (1:5,000). Signalen werden ontwikkeld met een enhanced chemiluminescence substraat, bereid door gelijke volumes van oplossing A en B te mengen, 2 min bij kamertemperatuur in het donker te incuberen en vastgelegd met een chemiluminescentie-beeldvormingssysteem.
HPA-immunohistochemische validatie
De expressiepatronen van het SHMT2-eiwit in normaal longweefsel en LUAD werden geëvalueerd met behulp van de HPA. Er is in de HPA gezocht op “SHMT2”, waarna representatieve immunohistochemie (IHC)-beelden en bijbehorende pathologische annotaties werden gedownload voor vergelijking. Om bias door antilichaamspecificiteit te minimaliseren, kregen antilichamen met hogere validatieniveaus in de HPA voorrang. Waar beschikbaar werden IHC-resultaten van meerdere antilichamen kruislings vergeleken (HPA020543 en HPA020549).
SHMT2-knockdown in LUAD-cellen
Om de tumorcel-intrinsieke rol van SHMT2 bij LUAD te onderzoeken, werd SHMT2-knockdown uitgevoerd in H1299- en A549-cellen met behulp van shRNA. Het shRNA werd gedragen door een door een H1-promotor aangestuurde, puromycineselecteerbare lentivirale vector; verpakkingsplasmiden werden gecotransfecteerd tijdens de virusproductie. sh-SHMT2 was gericht op de coderende regio van het menselijke SHMT2, terwijl sh-NC een gescrambelde negatieve controle was. De geprepareerde virale stocks hadden een titer van ≥ 1 x 10⁸ transducerende eenheden/mL en werden bewaard bij -80 °C. Cellen werden geïnfecteerd met de geprepareerde sh-SHMT2- of sh-NC-lentivirale deeltjes zoals beschreven in de Tabel van Materialen. Na 48 u werd de knockdown-efficiëntie beoordeeld via RT-qPCR en western blotting. Alleen cellen met bevestigde SHMT2-silencing werden gebruikt voor proliferatie-, migratie- en kolonievormingassays.
Celproliferatie-assay
Celproliferatie werd geëvalueerd met behulp van de CCK-8 assay. Getransfecteerde H1299- en A549-cellen werden in 96-wells platen gezaaid met 5 x 10³ cellen per well in sextuplicate. Op dag 1, 2, 3, 4 en 5 werd 10 µL CCK-8 reagens aan elke well toegevoegd (10% van het volume van het kweekmedium) en 2 h geïncubeerd bij 37 °C. De absorbentie werd gemeten bij 450 nm en gebruikt als readout voor de celviabiliteit.
Wondgenezingsassay
Celmigratie werd beoordeeld met behulp van een wound-healing assay. Getransfecteerde H1299- en A549-cellen werden gezaaid in 6-wells platen en gekweekt tot een confluentie van 90–95%. Met een steriele 200 µL pipetpunt werd een lineaire wond aangebracht, waarna losgekomen cellen werden verwijderd door voorzichtig wassen met fosfaatgebufferde zoutoplossing. De cellen werden vervolgens onderhouden in serumvrij medium of medium met een laag serumgehalte, en het wondoppervlak werd na 0 h en 24 h gefotografeerd met een omgekeerde microscoop. De wondsluiting werd gekwantificeerd met de beeldanalyse-software die vermeld staat in de Tabel met Materialen en berekend als het percentage reductie ten opzichte van het initiële wondoppervlak.
Kolonievormingsassay
Voor de analyse van kolonievorming werden getransfecteerde H1299- en A549-cellen gezaaid in 6-well platen met 800 cellen per well en gedurende ongeveer 10–14 dagen gekweekt tot er zichtbare kolonies waren gevormd, waarbij de kweek microscopisch werd gemonitord. Kolonies werden gefixeerd met 4% paraformaldehyde gedurende 30 min bij kamertemperatuur en gekleurd met 0,1% kristalviolet gedurende 15 min bij kamertemperatuur. Kolonies bestaande uit meer dan 50 cellen werden geteld onder een lichtmicroscoop.
Statistische analyse voor in vitro experimenten
Alle in vitro experimenten werden onafhankelijk ten minste drie keer uitgevoerd. Gegevens worden gepresenteerd als het gemiddelde ± standaarddeviatie. Voor vergelijkingen tussen twee groepen werd de Student's t-test gebruikt, waarbij p < 0,05 als statistisch significant werd beschouwd.
Resultaten
Weefselmetabolomica onthult uitgebreide metabole remodellering in LUAD met een prominente verrijking van glycine-geassocieerde pathways
Gepaarde tumor- en aangrenzende normale longweefsels van 23 patiënten met LUAD werden geanalyseerd via directe iEESI-MS; patiëntkenmerken en annotaties van differentiële metabolieten zijn opgenomen in Aanvullende Tabel 1 en Aanvullende Tabel 2. Na log2-normalisatie vertoonde OPLS-DA een duidelijke scheiding tussen tumor- en normale metabole profielen (R2X = 0,824, R2Y = 0,968, Q2 = 0,757) (Figuur 1A). De betrouwbaarheid van het model werd verder ondersteund door 200-permutatietests, met intercepts van R2 = 0,789 en Q2 = −0,451 (Figuur 1B). Aan de hand van vooraf vastgestelde criteria — variable importance in projection (VIP) > 1, |log2(FC)| > 0,58 en p < 0,05 — werden 45 differentiële m/z-kenmerken geïdentificeerd (Figuur 1C). MS/MS-acquisitie en HMDB-annotatie leverden zes veranderde endogene metabolieten op, waaronder glycine, serine en butanon (Aanvullende Tabel 2). KEGG-verrijking identificeerde 11 pathways, waarbij het metabolisme van glycine, serine en threonine tot de meest prominente behoorden (Figuur 1D), wat wijst op glycine-gerelateerde metabole remodellering bij LUAD.
TCGA-LUAD bevestigt de upregulatie van SHMT2 in tumoren en associeert een hoge expressie met een slechte prognose
SHMT2 werd geprioriteerd op basis van de convergentie van vier criteria: de directe positie bij het mitochondriale instappunt van het SGOC-metabolisme, een significante tumor-geassocieerde upregulatie in TCGA-LUAD, de associatie met de algehele overleving en de geschiktheid voor experimentele perturbatie. RNA-seq data van TCGA-LUAD toonden een significant hogere log2(FPKM + 1) SHMT2-expressie in tumoren dan in normaal longweefsel (Figuur 2A). Kaplan-Meier-analyse met gebruik van de mediaan als afkapwaarde liet zien dat een hoge SHMT2-expressie geassocieerd was met een slechtere algehele overleving (Figuur 2B). Exploratieve clinicopathologische analyses suggereerden verder associaties met het tumorstadium en de lymfekliyerstatus (Figuur 2C), terwijl tijdsafhankelijke ROC-analyse AUC-waarden > 0,70 opleverde na 1, 3 en 5 jaar (Figuur 2D).
Tumoren met een hoge SHMT2-expressie vertonen transcriptionele programma's die verrijkt zijn voor celcyclusprogressie en de SGOC-metabole as
Om de biologische programma's die geassocieerd zijn met SHMT2 af te bakenen, werden TCGA-LUAD-tumoren op basis van de mediane SHMT2-expressiewaarde verdeeld in SHMT2-hoge en SHMT2-lage groepen voorafgaand aan de differentieel-expressieanalyse (Figuur 3A). Een heatmap van de 40 meest differentieel tot expressie gekomen genen toonde duidelijke groepsspecifieke expressiepatronen (Figuur 3B). GO-verrijking identificeerde celcyclusprogressie, chromosoomsegregatie en mitotische deling (Figuur 3C), wat de analytische basis vormde voor het beschrijven van een SHMT2-hoog proliferatief transcriptioneel fenotype. KEGG-verrijking benadrukte tevens het glycine-, serine- en threoninemetabolisme (Figuur 3D), wat wijst op gecoördineerde SGOC-geassocieerde transcriptie in plaats van een geïsoleerde verandering in SHMT2.
Hoge SHMT2-expressie is geassocieerd met een immuun-benadelige micro-omgeving, een verminderd voorspeld voordeel van immunotherapie en afwijkende patronen van druggevoeligheid
Profilering van de tumormicro-omgeving met behulp van ESTIMATE onthulde lagere ImmuneScore- en StromalScore-waarden in de SHMT2-hoge groep (p < 0,001) (Figuur 4A). CIBERSORT-deconvolutie suggereerde lagere proporties memory B-cellen, rustende memory CD4 T-cellen, monocyten en rustende mestcellen, samen met hogere fracties van geactiveerde memory CD4 T-cellen en folliculaire helper T-cellen (Figuur 4B). Correlatieanalyse identificeerde bovendien positieve associaties van SHMT2 met BTLA, TNFSF15 en CD28 en negatieve associaties met CD160 en TNFSF14 (Figuur 4C). Complementaire transcriptoomgebaseerde voorspelling met behulp van TIDE en TCIA-afgeleide immunophenoscores wees op een lager voorspeld voordeel van immunotherapie in SHMT2-hoge tumoren (p < 0,05) (Figuur 4D). Deze schattingen zijn niet afgeleid van een klinisch behandelde LUAD-cohort en bewijzen daarom geen feitelijke behandelingsresistentie.
De gevoeligheid voor geneesmiddelen werd computationeel afgeleid in plaats van experimenteel gemeten. SHMT2-hoge tumoren hadden lagere voorspelde IC50-waarden voor een glycogen synthase kinase-3 remmer en selumetinib, maar een lagere voorspelde gevoeligheid voor talazoparib en een PLK1-remmer (Figuur 4E–H). Een verminderde voorspelde gevoeligheid voor negen aanvullende middelen, waaronder cytarabine, irinotecan en palbociclib, wordt getoond in Aanvullende Figuur 1A–I. Deze bevindingen zijn kandidaat-hypotheses en stellen geen klinische of farmacologische effectiviteit vast.
Single-cellanalyse onthult een onderscheidende cellulaire samenstelling in LUAD en identificeert B-cellen als de dominante SHMT2-expresserende populatie
Om de cellulaire distributie van SHMT2 binnen de tumoromgeving te onderzoeken, werden de LUAD single-cell RNA-seq data geanalyseerd. UMAP-clustering identificeerde B-cellen, endotheelcellen, epitheelcellen, T-cellen en andere belangrijke compartimenten (Figuur 5A). De celtype-proporties verschilden tussen tumorweefsel en aangrenzend normaal weefsel (Figuur 5B–C), en de proporties van B- en T-cellen waren positief gecorreleerd (p < 0,001) (Figuur 5D). De expressie van SHMT2 was relatief verrijkt in het B-celcompartiment, maar was ook detecteerbaar in epitheelcellen (Figuur 5E). Omdat transcriptdetectie alleen geen cel functie of maligne status vaststelt, worden deze resultaten geïnterpreteerd als een lokalisatiehypothese. De intrinsieke rol van SHMT2 in tumorcellen werd afzonderlijk onderzocht in LUAD-cellijnen.
Single-cel analyse van de celcyclus werd uitgevoerd door genormaliseerde G1-, S- en G2/M-scores over verschillende celtypen te berekenen. De G1-scores waren geconcentreerd rond nul, terwijl de S- en G2/M-scores bredere distributies vertoonden (Aanvullende figuur 2) en een uitgesproken heterogeniteit in celtype (Figuur 5F). Deze bevindingen wijzen op heterogeniteit in de proliferatieve status binnen de LUAD-micro-omgeving en zijn in overeenstemming met de celcyclus- en mitotische signaturen die zijn geïdentificeerd in bulk GO/KEGG-analyses.
Experimentele validatie bevestigt SHMT2-overexpressie en demonstreert dat SHMT2-knockdown maligne fenotypes in LUAD-cellen onderdrukt
Om de bio-informatische bevindingen te valideren en de tumorcel-intrinsieke rol van SHMT2 te evalueren, werd de expressie eerst onderzocht in normale bronchiale epitheelcellen (BEAS-2B) en LUAD-cellijnen (H1299 en A549), in overeenstemming met de detectie in bulk TCGA-data en epitheelcellen in de single-cell analyse (Figuur 5E). RT-qPCR toonde hogere SHMT2 mRNA-niveaus aan in H1299- en A549-cellen dan in BEAS-2B-cellen (Figuur 6A), en western blotting bevestigde een hogere eiwitexpressie (Figuur 6B–C). Representatieve HPA-immunohistochemische beelden toonden eveneens een sterkere SHMT2-kleuring in LUAD dan in normaal longweefsel (Figuur 6D). Om de biologische functie van SHMT2 in LUAD verder te onderzoeken, werd SHMT2 in H1299- en A549-cellen uitgeschakeld met behulp van shRNA. RT-qPCR-analyse bevestigde dat de SHMT2 mRNA-expressie aanzienlijk was verminderd in de sh-SHMT2-groepen vergeleken met de sh-NC-groepen in beide cellijnen (Figuur 6E). Overeenkomstig hiermee demonstreerde western blotting een effectieve downregulatie van de SHMT2-proteinexpressie na knockdown (Figuur 6F–G).
Functionele assays toonden aan dat knockdown van SHMT2 het maligne fenotype van LUAD-cellen significant beïnvloedde. CCK-8-assays onthulden dat het uitschakelen van SHMT2 de proliferatiecapaciteit van zowel H1299- als A549-cellen merkbaar remde, waarbij het verschil na verloop van tijd prominenter werd (Figuur 6H). Wound-healing-assays toonden verder aan dat depletie van SHMT2 het migratievermogen van beide LUAD-cellijnen significant verminderde in vergelijking met controlecellen (Figuur 6I). Op soortgelijke wijze demonstreerden colony-formation-assays dat knockdown van SHMT2 het clonogene potentieel van H1299- en A549-cellen significant verlaagde (Figuur 6J). Gezamenlijk geven deze bevindingen aan dat SHMT2 de proliferatie, migratie en colony-forming-capaciteit van LUAD-cellen bevordert, wat de pro-tumorigenische rol van SHMT2 in LUAD ondersteunt.
DATABESCHIKBAARHEID:
Alle ruwe gegevens ter ondersteuning van de bevindingen van deze studie, inclusief de gegevens ten grondslag aan de figuren, zijn openbaar beschikbaar in Zenodo via https://doi.org/10.5281/zenodo.20676134.
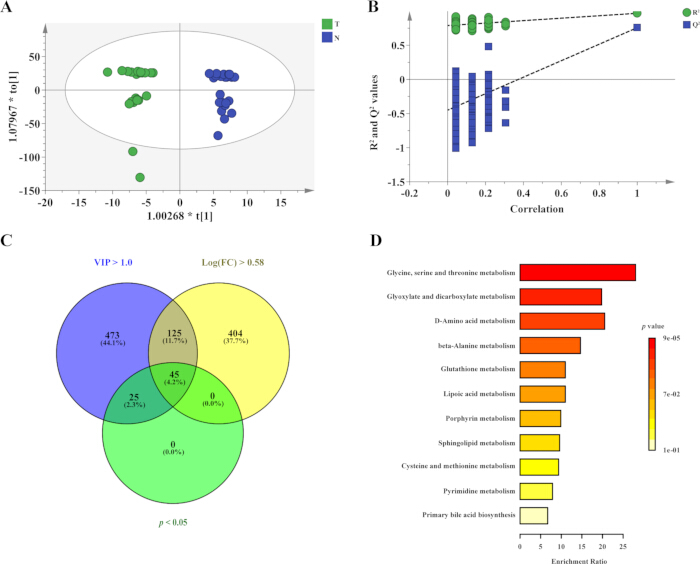
Figuur 1: Weefselmetabolomics onthult glycine-gerelateerde metabole herprogrammering bij LUAD. (A) OPLS-DA scoreplot die de scheiding tussen LUAD-weefsels (T, groen) en gepaarde aangrenzende normale weefsels (N, blauw) laat zien. (B) Permutatietest die de stabiliteit en de voorspellende prestatie van het OPLS-DA-model evalueert op basis van R2 en Q2 waarden. (C) Venn-diagram dat de overlap toont van differentiële kenmerken gescreend op VIP-score > 1,0, |log2(FC)| > 0,58 en p < 0,05. Er werden vijfenvijftig kenmerken behouden. (D) KEGG-gebaseerde verrijkingsanalyse van metabolietsets van differentiële metabolieten. De lengte van de staaf geeft de verrijkingsratio aan en de kleurintensiteit vertegenwoordigt de p waarde. Afkortingen: VIP = variable importance in projection; FC = fold change. Klik hier om een grotere versie van deze figuur te bekijken.
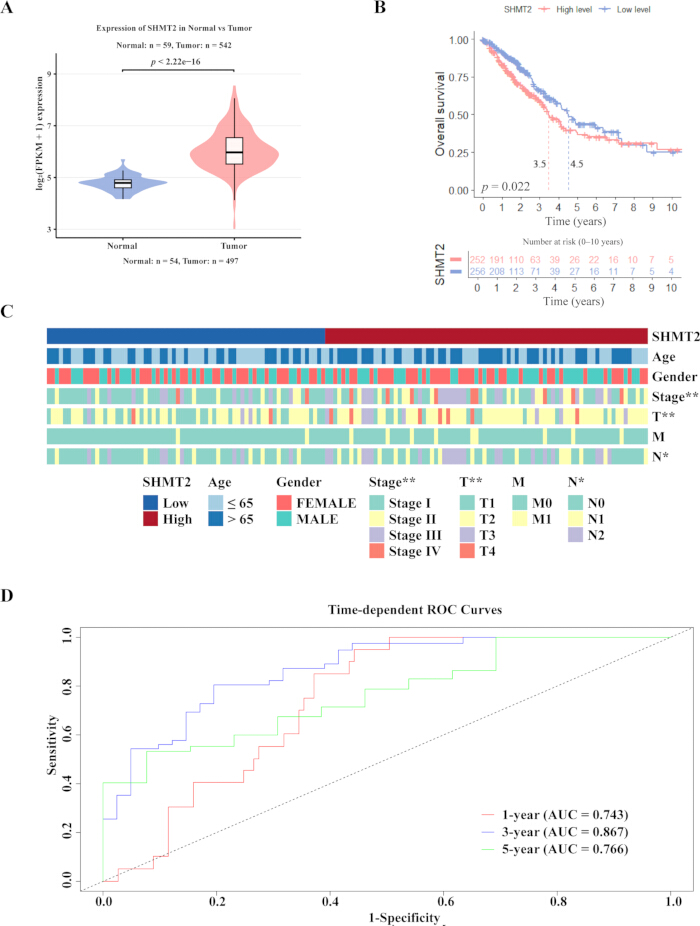
Figuur 2: SHMT2 is upgereguleerd in LUAD en voorspelt een ongunstige prognose in TCGA-LUAD. (A) Violinplot die de SHMT2 expressie vergelijkt tussen normaal longweefsel (n = 59) en LUAD tumoren (n = 542) met behulp van TCGA-LUAD RNA-seq data. (B) Kaplan-Meier overall-survival curves voor patiënten verdeeld op basis van de mediaan van de SHMT2 expressiewaarde. SHMT2-high is in roze weergegeven en SHMT2-low is in blauw weergegeven. (C) Heatmap die de associaties tussen SHMT2 expressie en clinicopathologische kenmerken laat zien, waaronder leeftijd, geslacht, overall pathologisch stadium (Stadia I–IV), primair tumorstadium (T1–T4), regionaal lymfeknooppunktstadium (N0–N2) en distant metastasestadium (M0–M1). * geeft statistisch significante verschillen aan tussen de SHMT2-high en SHMT2-low groepen (*p < 0.05; **p < 0.01; Chi-kwadraat toets). (D) Tijdgevoelige ROC-curves die de prognostische prestatie van SHMT2 expressie evalueren voor het voorspellen van de overall survival na 1, 3 en 5 jaar bij patiënten met LUAD. De bijbehorende AUC's zijn in het paneel weergegeven. Afkortingen: SHMT2 = serine hydroxymethyltransferase 2; FPKM = fragments per kilobase of transcript per million mapped reads; ROC = receiver operating characteristic; AUC = area under the curve. Klik hier om een grotere versie van deze figuur te bekijken.
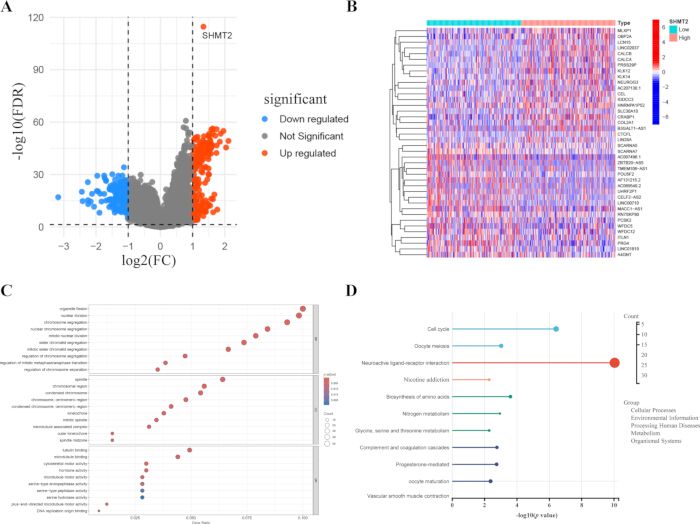
Figuur 3: Transcriptomische profilering van SHMT2-hoog versus SHMT2-laag tumoren benadrukt SGOC/één-koolstofmetabolisme en proliferatieve programma's. (A) Volcano plot die differentieel tot expressie gekomen genen tussen SHMT2-hoog en SHMT2-laag LUAD-tumoren toont. Opgereguleerde genen zijn in het rood weergegeven, neergereguleerde genen in het blauw en niet-significante genen in het grijs. (B) Heatmap van representatieve DEGs met ongesuperviseerde hiërarchische clustering. (C) Gene Ontology verrijkingsanalyse van differentieel tot expressie gekomen genen. De grootte van de bubbel geeft het aantal genen aan, de kleur representeert de gecorrigeerde p-waarde en de x-as geeft de genratio aan. (D) KEGG-route verrijkingsanalyse van differentieel tot expressie gekomen genen. De grootte van de stip representeert het aantal genen en de x-as geeft de −log₁₀(p-waarde) aan. Afkortingen: SHMT2 = serine hydroxymethyltransferase 2; FDR = false discovery rate; FC = fold change. Klik hier om een grotere versie van deze figuur te bekijken.
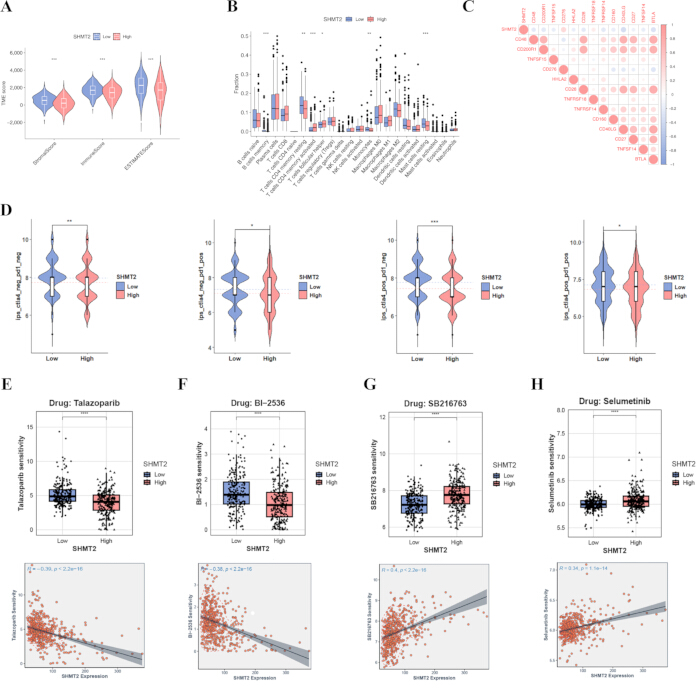
Figuur 4: SHMT2-expressie is geassocieerd met de immuuncontextuur van de tumor, de voorspelde respons op immunotherapie en druggevoeligheid. (A) Vergelijking van de TME-score, ESTIMATE-score, stromale score, immuunscore en tumorzuiverheid tussen de groepen met een hoge en lage SHMT2-expressie. (B) Vergelijking van de immuuncelinfiltratie geschat door CIBERSORT tussen tumoren met een lage en hoge SHMT2-expressie. (C) Spearman-correlatiematrix tussen SHMT2 en genen gerelateerd aan immuuncheckpoints. De grootte van de cirkel weerspiegelt de sterkte van de correlatie en de kleur representeert de Spearman’s ρ (positief naar negatief). (D) Vergelijkingen van de immunophenoscore onder vier instellingen voor immuuncheckpoint-blokkade (CTLA4-/PD-1-, CTLA4-/PD-1+, CTLA4+/PD-1-, CTLA4+/PD-1+), wat wijst op een verminderd voorspeld voordeel in tumoren met een hoge SHMT2-expressie. (E) Voorspelde gevoeligheid voor Talazoparib in de groepen met een hoge en lage SHMT2-expressie, weergegeven als geschatte IC₅₀-waarden (boven) en de correlatie tussen SHMT2-expressie en de voorspelde druggevoeligheid (onder). (F) Voorspelde gevoeligheid voor BI-2536 in de groepen met een hoge en lage SHMT2-expressie, weergegeven als geschatte IC₅₀-waarden (boven) en de correlatie tussen SHMT2-expressie en de voorspelde druggevoeligheid (onder). (G) Voorspelde gevoeligheid voor S63845 in de groepen met een hoge en lage SHMT2-expressie, weergegeven als geschatte IC₅₀-waarden (boven) en de correlatie tussen SHMT2-expressie en de voorspelde druggevoeligheid (onder). (H) Voorspelde gevoeligheid voor Selumetinib in de groepen met een hoge en lage SHMT2-expressie, weergegeven als geschatte IC₅₀-waarden (boven) and de correlatie tussen SHMT2-expressie en de voorspelde druggevoeligheid (onder). Afkortingen: SHMT2 = serine hydroxymethyltransferase 2; TME = tumor microenvironment; ESTIMATE = Estimation of STromal and Immune cells in MAlignant Tumor tissues using Expression data; IC₅₀ = half-maximale inhibitiestroom/concentratie. Klik hier om een grotere versie van deze figuur te bekijken.
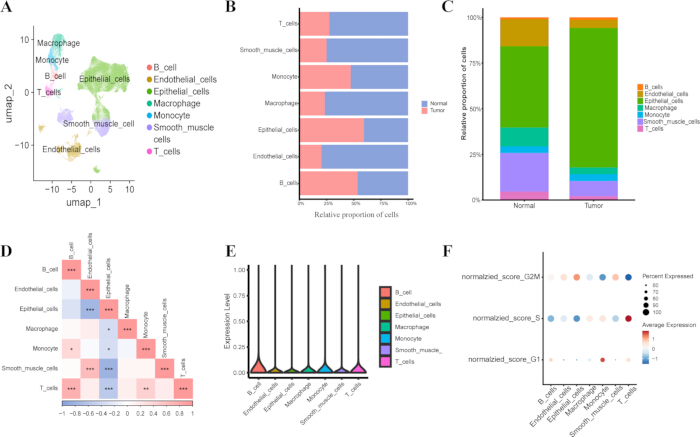
Figuur 5: Single-cell landschap onthult gewijzigde cellulaire samenstelling, SHMT2-expressiebias en celcyclus-heterogeniteit in LUAD. (A) UMAP-visualisatie van publiek beschikbare single-cell transcriptomen van LUAD en aangrenzend normaal longweefsel, gekleurd per geannoteerd celtype. (B) Relatieve celtype-proporties in normale en tumorale monsters, weergegeven als horizontale gestapelde balken. (C) Totale cellulaire samenstelling weergegeven als verticale gestapelde balken. (D) Spearman-correlatie-heatmap van celtype-proporties; rood duidt op een positieve en blauw op een negatieve correlatie (*p < 0,05, **p < 0,01, ***p < 0,001). (E) Vioolplots van SHMT2-expressie over de belangrijkste celtypes. (F) Dot-plot die G1-, S- en G2/M-fase celcyclus-scores over de geïdentificeerde celtypes toont; de grootte van de stip geeft het percentage cellen aan en de kleur de gemiddelde celcyclus-score. Afkortingen: UMAP = Uniform Manifold Approximation and Projection. Klik hier om een grotere versie van deze figuur te bekijken.
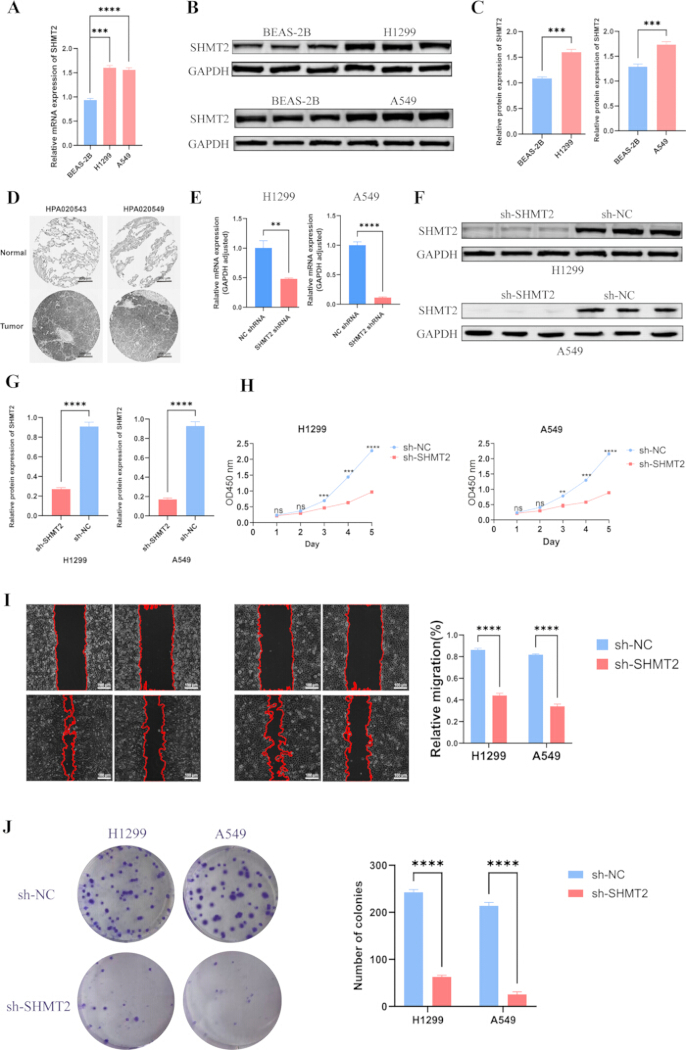
Figuur 6: Experimentele en histologische validatie van SHMT2-expressie en functionele effecten van SHMT2-knockdown in LUAD-cellen. (A) RT-qPCR-analyse van SHMT2 mRNA-expressie in normale bronchiale epitheelcellen (BEAS-2B) en LUAD-cellijnen (H1299 en A549). (B) Western blot-analyse van SHMT2-eiwitexpressie in BEAS-2B-, H1299- en A549-cellen, met GAPDH als loading control. (C) Densitometrische kwantificering van SHMT2-eiwitexpressie genormaliseerd naar GAPDH in H1299- en A549-cellen ten opzichte van BEAS-2B. (D) Representatieve immunohistochemie (IHC, x20) beelden van SHMT2 in normaal longweefsel en LUAD-weefsels uit de HPA met gebruik van antilichamen HPA020543 en HPA020549. (E) RT-qPCR-validatie van de efficiëntie van de SHMT2-knockdown in H1299- en A549-cellen getransfecteerd met sh-SHMT2 of sh-NC. (F) Western blot-analyse van SHMT2-eiwitexpressie na SHMT2-knockdown in H1299- en A549-cellen. (G) Densitometrische kwantificering van SHMT2-eiwitniveaus genormaliseerd naar GAPDH na SHMT2-knockdown. (H) Cell Counting Kit-8 (CCK-8) assays die de effecten van SHMT2-knockdown op de celproliferatie in H1299- en A549-cellen tonen. (I) Wound-healing assays (x200) die een verminderd migratievermogen tonen na SHMT2-knockdown in H1299- en A549-cellen; het rechterpaneel toont de kwantificering van de relatieve migratie. (J) Colony formation assays die een verminderd clonogeen vermogen tonen na SHMT2-knockdown in H1299- en A549-cellen; het rechterpaneel toont de kwantificering van het aantal kolonies. Gegevens worden gepresenteerd als het gemiddelde ± SD van ten minste drie onafhankelijke experimenten. *p < 0.05, **p < 0.01, ***p < 0.001, ****p < 0.0001. Afkortingen: sh-NC = short hairpin RNA negatieve controle; sh-SHMT2 = short hairpin RNA gericht tegen SHMT2. Klik hier om een grotere versie van deze figuur te bekijken.
Aanvullende figuur 1: SHMT2-expressie is omgekeerd geassocieerd met de voorspelde druggevoeligheid in TCGA-LUAD. De voorspelde drugrespons werd afgeleid voor TCGA-LUAD-monsters en vergeleken tussen SHMT2-lage en SHMT2-hoge tumoren, gedefinieerd door de mediaan. Voor elke verbinding toont het bovenste paneel de groepsgewijze verschillen in een responsscore gebaseerd op de IC50 (halfmaximale inhiberende concentratie) (lagere waarden duiden op een grotere voorspelde gevoeligheid), en het onderste paneel toont de associatie tussen de continue SHMT2-expressie en de voorspelde gevoeligheid met een gefitte lijn voor lineaire regressie en een 95% betrouwbaarheidsinterval. Groepsvergelijkingen werden uitgevoerd met een tweezijdige Wilcoxon-rangsomtoets, en correlaties worden gerapporteerd als de Spearman r met bijbehorende p-waarden (* p < 0,05, ** p < 0,01, *** p < 0,001). (A) Cytarabine. (B) GDC0810. (C) P22077. (D) Irinotecan. (E) AZD4547. (F) Palbociclib. (G) VE821. (H) I-BRD9. (I) Oxaliplatine.Klik hier om dit bestand te downloaden.
Aanvullende figuur 2: Ridge plot-visualisatie van de distributies van celcyclusfase-scores over celtypen met single-cell resolutie.Ridge plots tonen genormaliseerde distributies van celcyclusscores over de belangrijkste celtypen, waaronder B-cellen, T-cellen, epitheelcellen, macrofagen, monocyten, endotheelcellen en gladde spiercellen. (A) G1-fasescores. (B) S-fasescores. (C) G2/M-fasescores. Verschillen in de vorm van de distributie en de positie van de piek duiden op heterogeniteit in proliferatieve toestanden tussen celpopulaties binnen de LUAD-micro-omgeving.Klik hier om dit bestand te downloaden.
Aanvullende tabel 1: Geanonimiseerde clinicopathologische kenmerken van de 23 patiënten met LUAD die zijn opgenomen in de gepaarde weefselmetabolomica. Variabelen omvatten patiëntnummer, geslacht, leeftijd, stadium van de primaire tumor (T), stadium van de regionale lymfeklieren (N) en het algehele pathologische stadium. Klik hier om dit bestand te downloaden.
Aanvullende Tabel 2: Differentiële metabolieten geïdentificeerd in LUAD versus gepaarde aangrenzende normale weefsels. De tabel vermeldt het HMDB-toegangsnummer, de naam van de metaboliet, de molecuulformule, de VIP-score, log₂(FC) en de p-waarde voor elke differentiële metaboliet. Afkortingen: HMDB = Human Metabolome Database; VIP = variable importance in projection; FC = fold change. Klik hier om dit bestand te downloaden.
Aanvullende Tabel 3: Primersequenties gebruikt voor kwantitatieve reverse transcriptie-PCR (RT-qPCR). De tabel bevat het doelgen, de primerrichting (forward of reverse) en de primersequentie (5′–3′) die zijn gebruikt voor de genexpressieanalyse.Klik hier om dit bestand te downloaden.
Discussie
Deze studie maakte gebruik van een sequentieel kader bestaande uit metabolomische ontdekking, prioritering van enzymen, transcriptomische interpretatie, beoordeling van de immuuncontext, lokalisatie op single-cell-niveau en functionele validatie van tumorcellen. De analyses identificeren glycine-gerelateerde en SGOC metabole remodellering in LUAD en associëren SHMT2 met ongunstige uitkomsten en een lager computationeel voorspeld voordeel van immunotherapie. Deze prioritering is sterker dan wanneer men vertrouwt op een enkele omics-laag, maar stelt geen immuun-causaal mechanisme vast.
SHMT2 vormt een belangrijk mitochondriaal instappunt voor de omzetting van serine naar glycine en de generatie van één-koolstofeenheden. De TCGA-LUAD-analyse toonde een tumor-geassocieerde upregulatie van SHMT2 aan en koppelde een hoge expressie aan een slechtere overleving en ongunstige clinicopathologische kenmerken. Deze bevindingen komen overeen met studies die SHMT2 associëren met de overleving, proliferatie, invasie en therapieresistentie van kankercellen20,21,22,23. Aanvullend werk heeft SHMT2 verbonden met epigenetische regulatie en heeft geleid tot de ontwikkeling van selectieve één-koolstofenzymremmers24,25. Analyse van differentiële expressie en verrijking plaatste SHMT2 verder binnen een gecoördineerd SGOC- en celcyclusprogramma, in plaats van als een geïsoleerde verandering op genniveau. Overeenstemming tussen de verrijking van metabolietpaden en SHMT2-geassocieerde transcriptie versterkt daarom de prioritering van kandidaten, hoewel dit over de omics-lagen heen correlatief blijft.
De associatie tussen SHMT2-hoge tumoren en een immuun-benadelde context kan worden verklaard via drie niet-exclusieve routes. Ten eerste kan een verhoogde vraag van tumorcellen naar serine, glycine, folaat-gekoppelde een-koolstofeenheden en substraten van de methioninecyclus de nutriëntenverdeling veranderen en de metabole fitheid van naburige lymfocyten verminderen. Ten tweede kan de door SHMT2 ondersteunde productie van NADPH, glutathion en nucleotiden de overleving van tumorcellen onder oxidatieve stress en nutriëntentekort verbeteren, waardoor de stress-geassocieerde signalen die in de micro-omgeving worden afgegeven, veranderen. Ten derde kunnen de een-koolstofstroom en de beschikbaarheid van S-adenosylmethionine invloed hebben op methylatie-afhankelijke programma's in zowel maligne als immuuncellen26,27,28,29. Deze mechanismen zijn biologisch plausibel, maar de huidige bulk- en single-cell-analyses hebben lokale metabolieten, cytokinesecretie of immuuncelfuncties niet direct gemeten. Bijgevolg moet het lagere TIDE/TCIA-voorspelde voordeel bij SHMT2-hoge tumoren worden geïnterpreteerd als een hypothese die SGOC-activiteit koppelt aan een immuun-benadeling, en niet als bewijs dat SHMT2 klinische resistentie tegen immunotherapie veroorzaakt.
Analyse op single-cellniveau biedt aanvullende structurele resolutie. Analyse van publiek beschikbare single-cell RNA-seq data toonde een veranderde cellulaire samenstelling aan in tumorweefsel vergeleken met normaal longweefsel, evenals een positieve associatie tussen de proporties B- en T-cellen, wat consistent is met gecoördineerde adaptieve immuniteit30. SHMT2-expressie was relatief verrijkt in B-cellen, maar bleef detecteerbaar in epitheelcellen. Deze observatie is relevant omdat B-cellen en tertiaire lymfoïde structuren antigeenpresentatie, lokale antilichaamresponsen en de respons op immuuncheckpointblokkade kunnen ondersteunen18,31,32,33; het identificeert echter niet het verantwoordelijke B-celsubtype en stelt niet vast of SHMT2 in B-cellen gunstig of nadelig is. Bulk- en single-cell resultaten convergeerden daarnaast naar celcyclusactiviteit: termen gerelateerd aan mitose en chromosoomsegregatie waren verrijkt in SHMT2-hoge tumoren, en S- en G2/M-fasescores varieerden per celtype. Omdat het mitochondriale één-koolstofmetabolisme nucleotideprecursoren levert, ondersteunen deze bevindingen een plausibel verband tussen SHMT2-geassocieerde SGOC-activiteit en proliferatieve behoefte.
Xi et al. identificeerden een TP63-RAC2-programma dat de efferocytose van macrofagen verbeterde, M2-achtige polarisatie bevorderde en slokdarmkanker herstructureerde richting immunosuppressie34, wat een direct voorbeeld geeft van communicatie tussen tumor en macrofagen. Jiang et al. brachten SATB2 bij pancreaskanker in verband met proliferatie en migratie van tumorcellen alsook veranderde T-celcytotoxiciteit35, wat gelijktijdige tumor-intrinsieke en immuuneffecten illustreert. Daarentegen toonden Liu et al. aan dat TRIM29 glioblastoom aanstuurde via NEFL-degradatie en PI3K/AKT-activatie36; dit primair tumor-intrinsieke mechanisme waarschuwt ertegen om elke ongunstige immuunassociatie toe te schrijven aan cytokinesignalering. Zhai et al. identificeerden WDR54-gemedieerde amplificatie van NF-κB-signalering bij hepatocellulair carcinoom37, wat een cytokine-responsieve inflammatoire knoop benadrukt die maligne gedrag kan koppelen aan signalering in de micro-omgeving. Yin et al. gebruikten co-cultuur en in vivo experimenten om aan te tonen dat PLAU samenwerkte met perineurale interacties geassocieerd met nerve-growth-factor bij hoofd- en halskanker38, waarmee werd gedemonstreerd dat oplosbare en extracellulaire factoren niet-immuun stromale crosstalk kunnen organiseren. Ten slotte vatten Liu et al. de dubbele, contextafhankelijke rollen van cytokine-gestuurde JAK/STAT-signalering samen: aanhoudende IL-6/STAT3- en IFN-gerelateerde signalering kunnen PD-L1-expressie, suppressieve myeloïde toestanden en T-celuitputtping bevorderen, terwijl correct getimede signalering ook vereist is voor antigeenpresentatie en antitumor-immuniteit39. Collectief bieden deze studies een biologische rationale om te testen of SGOC-herprogrammering de status van cytokinen, macrofagen, stroma of lymfocyten wijzigt, maar geen enkele studie stelt een SHMT2-specifieke cytokinenetwerk in LUAD vast. De huidige TIDE/TCIA-bevindingen definiëren daarom een testbare richting voor mechanistisch onderzoek.
Redoxregulatie biedt een bijzonder relevante mechanistische context. DeNicola et al. toonden aan in niet-kleincellige longkanker dat NRF2 de expressie van PHGDH, PSAT1 en SHMT2 reguleert via ATF4, wat de productie van glutathion en nucleotiden ondersteunt en dit programma koppelt aan een slechte prognose40. Onlangs toonden Zhang et al. aan dat cellen van oesofageaal adenocarcinoom die HER2-remming overleefden, NRF2 accumuleerden; knockdown van NRF2 verhoogde de cytotoxiciteit van lapatinib, terwijl aanhoudende NRF2-expressie de gevoeligheid verminderde en leidde tot NRF2-afhankelijkheid41. In die laatste studie werd remming van SHMT2 niet direct getest, maar samen suggereren deze bevindingen dat SHMT2 mogelijk functioneert als onderdeel van een door NRF2 ondersteund redox- en biosynthetisch programma. In LUAD zou deze hypothese getest moeten worden door stratificatie van de KEAP1/NFE2L2-status en door vast te stellen of perturbatie van SHMT2 selectief de hoeveelheid reactieve zuurstofcomponenten verhoogt of de behandelingsgevoeligheid herstelt in NRF2-actieve modellen.
Vergeleken met analyses die uitsluitend gebaseerd zijn op metabolomics of transcriptomics, koppelt de geïntegreerde workflow een metaboliet-signaal op weefselniveau aan pathway-relevante genexpressie, celtype-distributie en een perturbatie-fenotype. Dit ontwerp verbetert de prioritering van kandidaten en kan worden geschaald door publieke transcriptomische of single-cell cohorten te gebruiken, maar elke laag introduceert specifieke bronnen van variabiliteit. Snel en uniform invriezen van het weefsel is cruciaal, omdat vertraging na excisie de abundantie van kleine moleculen kan veranderen. Massaspectrometrische drift, een onstabiel totaal-ion-signaal of zwakke permutatieprestaties moeten leiden tot herkalibratie, beoordeling van de signaalkwaliteit en heranalyse vóór de interpretatie van de metabolieten. Bulk-analyses vereisen vooraf gespecificeerde groeperingen en filterdrempels, terwijl conclusies uit single-cell data moeten worden getest over redelijke instellingen voor kwaliteitscontrole en clustering-resolutie. In vitro validatie vereist een overeenkomend celpassagegetal, vergelijkbare confluentie, een uniforme wondbreedte en bevestigde SHMT2-knockdown vóór de fenotype-assays. Deze controlepunten verbeteren de reproduceerbaarheid, maar elimineren geen cohort-, platform- of modelspecifieke effecten.
Verschillende beperkingen beïnvloeden de interpretatie. De cohort voor weefselmetabolomics was bescheiden en de geïdentificeerde metabolieten vereisen gerichte kwantitatieve validatie. Het voordeel van immunotherapie en de druggevoeligheid werden afgeleid uit transcriptoomgebaseerde modellen in plaats van gemeten in een cohort dat met ICI was behandeld of in een farmacologisch experiment. De single-cell dataset suggereert een B-celgebiaste SHMT2-expressie, maar maakt geen onderscheid tussen B-cel subtypes, ruimtelijke organisatie of SHMT2-afhankelijke immuunfuncties. De in vitro experimenten stellen een fenotype van tumorcelgroei en -migratie vast na genetische knockdown, maar stellen geen cytokine-gemedieerd immuunmechanisme of therapeutische veiligheid vast. Toekomstige studies zouden tumoren moeten stratificeren op basis van de KEAP1/NFE2L2-status, de SGOC-flux en cytokinesecretie moeten kwantificeren, en SHMT2-perturbatie moeten combineren met immuun-cocultuur, ruimtelijke profilering, farmacologische selectiviteitsstudies en in vivo validatie.
Samenvattend is SHMT2 geassocieerd met SGOC metabole remodellering, een ongunstige prognose, proliferatieve transcriptionele programma's, een immuun-ongunstige tumorcontext en een lagere computationeel voorspelde responsiviteit op immunotherapie bij LUAD. Single-cell analyse suggereerde een relatieve verrijking van SHMT2-expressie in B-celpopulaties, terwijl in vitro knockdown de proliferatie, migratie en clonogene groei in LUAD-cellen verminderde. Deze bevindingen ondersteunen SHMT2 als een kandidaat-biomarker voor verdere validatie en bieden een testbaar kader voor het bestuderen van metabool-immuuninteracties.
Openbaarmakingen
De auteurs verklaren dat er geen concurrerende belangen zijn.
Dankbetuigingen
De auteurs danken de patiënten en hun families voor hun deelname aan dit onderzoek. De auteurs erkennen tevens de bijdragers aan de TCGA-, GEO- en HPA-databanken voor het publiekelijk beschikbaar stellen van hun gegevens. Dit onderzoek werd gefinancierd door het Key Research and Development Program van de provincie Jiangxi (subsidienummer 20223BBG71009) en de National Natural Science Foundation of China (subsidienummers 81860379 en 82160410).
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| A549-cellen | CCL-185 | ATCC | |
| anti-GAPDH-antilichaam | M1310-2 | Huaan Biotechnology | |
| anti-SHMT2-antilichaam | D197021 | Sangon Biotech | |
| BEAS-2B-cellen | CRL-9609 | ATCC | |
| Cell Counting Kit-8 (CCK-8) | K1018 | APExBIO | |
| Database: TCGA / GDC | geraadpleegd op 2025-12-18 | National Cancer Institute (NCI) | |
| Database: GEO | geraadpleegd op 2025-12-20 | NCBI | |
| Database: HMDB | geraadpleegd op 2025-12-12 | Human Metabolome Database | |
| Database: KEGG | geraadpleegd op 2025-12-11 | Kanehisa Laboratories | |
| Database: Human Protein Atlas | Protein Atlas | ||
| Database: GDSC | release 2023-12 | Sanger Institute | |
| Database: Ensembl | 2025-12 | EMBL-EBI | |
| Database: TCIA | geraadpleegd op 2025-12-10 | The Cancer Immunome Atlas | |
| H1299-cellen (NCI-H1299) | CRL-5803 | ATCC | |
| HRP-geconjugeerd secundair antilichaam | D110087 | Sangon Biotech | |
| HiScript II Q Select RT SuperMix | KR116 | Tiangen Biotech | |
| LightCycler 480 System | 5015278001 | Roche | |
| Magere melk | Algemeen laboratoriumreagens | BD (of zoals gebruikt) | |
| PVDF-membraan, 0,22 µm | GVHP00010 (of algemeen laboratoriumreagens) | MilliporeSigma (of zoals gebruikt) | |
| R-pakket: pRoloc | 1.40.0 | Bioconductor | |
| R-pakket: TCGAbiolinks | 2.26.0 | Bioconductor | |
| R-pakket: survival | 3.4-0 | CRAN | |
| R-pakket: survminer | 0.4.9 | CRAN | |
| R-pakket: timeROC | 1.0.4 | CRAN | |
| R-pakket: DESeq2 | 1.38.1 | Bioconductor | |
| R-pakket: ggplot2 | 3.4.4 | CRAN | |
| R-pakket: pheatmap | 1.0.12 | CRAN | |
| R-pakket: clusterProfiler | 4.6.2 | Bioconductor | |
| R-pakket: org.Hs.eg.db | 3.16.0 | Bioconductor | |
| R-pakket: estimate | 1.0.13 | Bioconductor / GitHub | |
| R-pakket: CIBERSORT | 1 | (zelfstandig R-script) | |
| R-pakket: corrplot | 0.92 | CRAN | |
| R-pakket: TIDE | 0.3.0 | R-pakket | |
| R-pakket: oncoPredict | 1.1.1 | CRAN / GitHub | |
| R-pakket: GEOquery | 2.66.0 | Bioconductor | |
| R-pakket: Seurat | 4.3.0 | CRAN | |
| R-pakket: SingleR | 1.10.0 | Bioconductor | |
| R-pakket: scran | 1.26.0 | Bioconductor | |
| SYBR Green qPCR Master Mix (Universal) | HY-K0501A | MedChemExpress (MCE) | |
| TRIzol Universal Reagent | DP424 | Tiangen Biotech |
Referenties
- Siegel RL, et al. Cancer statistics, 2025. CA Cancer J Clin. 2025;75(1):10-45.
- Lim ZF, Ma PC. Emerging insights of tumor heterogeneity and drug resistance mechanisms in lung cancer targeted therapy. J Hematol Oncol. 2019;12(1):134.
- Wang M, Herbst RS, Boshoff C. Toward personalized treatment approaches for non-small-cell lung cancer. Nat Med. 2021;27:1331-1340.
- Passaro A, et al. Managing resistance to immune checkpoint inhibitors in lung cancer: treatment and novel strategies. J Clin Oncol. 2022;40:598-609.
- Faubert B, Solmonson A, DeBerardinis RJ. Metabolic reprogramming and cancer progression. Science. 2020;368:eaaw5473.
- Wei S, et al. Targeting serine-glycine-one-carbon metabolism as a vulnerability in cancers. Biomark Res. 2023;11:48.
- Kao KC, Vilbois S, Tsai CH, Ho PC. Metabolic communication in the tumour-immune microenvironment. Nat Cell Biol. 2022;24(11):1574-1583.
- Wong C, Qian Y, Yu J. Interplay between epigenetics and metabolism in oncogenesis: mechanisms and therapeutic approaches. Oncogene. 2017;36:3359-3374.
- Xu M, Pei DS. Serine hydroxymethyltransferase 2: a novel target for human cancer therapy. Invest New Drugs. 2021;39:1671-1681.
- Zeng Y, et al. Roles of mitochondrial serine hydroxymethyltransferase 2 (SHMT2) in human carcinogenesis. J Cancer. 2021;12(19):5888-5894.
- Liberati FR, et al. RNA-mediated inhibition of mitochondrial SHMT2 impairs cancer cell proliferation. Cell Death Discov. 2025;11:369.
- Fu R, et al. SHMT proteins: an emerging set of serine hydroxymethyltransferase in cancer. Cell Signal. 2025;135:111977.
- Zhang Y, et al. SHMT2 promotes cell viability and inhibits ROS-dependent, mitochondrial-mediated apoptosis via the intrinsic signaling pathway in bladder cancer cells. Cancer Gene Ther. 2022;29(10):1514-1527.
- Wens M, et al. Metabolic control of BRISC-SHMT2 assembly regulates immune signalling. Nature. 2019;570:460-464.
- Ivashkiv LB. IFNγ: signalling, epigenetics and roles in immunity, metabolism, disease and cancer immunotherapy. Nat Rev Immunol. 2018;18:545-558.
- De Martino M, Rathmell JC, Galluzzi L, Vanpouille-Box C. Cancer cell metabolism and antitumour immunity. Nat Rev Immunol. 2024;24:654-669.
- Qi Y, et al. One-carbon metabolism shapes T cell immunity in cancer. Trends Endocrinol Metab. 2024;35:961-974.
- Huang D, et al. The single-cell immunogenomic landscape of B and plasma cells in early-stage lung adenocarcinoma. Cancer Discov. 2022;12:2545-2563.
- Dolgalev I, et al. Inflammation in the tumor-adjacent lung as a predictor of clinical outcome in lung adenocarcinoma. Nat Commun. 2023;14:6479.
- Han T, et al. Phosphorylated SHMT2 regulates oncogenesis through m6A modification in lung adenocarcinoma. Adv Sci (Weinh). 2024;11:e2307834.
- Lee GY, et al. Comparative oncogenomics identifies PSMB4 and SHMT2 as potential cancer driver genes. Cancer Res. 2014;74:3114-3126.
- Bernhardt S, et al. Proteomic profiling of breast cancer metabolism identifies SHMT2 and ASCT2 as prognostic factors. Breast Cancer Res. 2017;19:112.
- Yang G, Tan J, Guo J, Wu Z, Zhan Q. Exosome-mediated transfer of circ_0063526 enhances cisplatin resistance in gastric cancer cells via regulating the miR-449a/SHMT2 axis. Anticancer Drugs. 2022;33(10):1047-1057.
- Parsa S, et al. The serine hydroxymethyltransferase-2 (SHMT2) initiates lymphoma development through epigenetic tumor suppressor silencing. Nat Cancer. 2020;1:653-664.
- Cuthbertson CR, et al. A review of small-molecule inhibitors of one-carbon enzymes: SHMT2 and MTHFD2 in the spotlight. ACS Pharmacol Transl Sci. 2021;4:624-646.
- Reina-Campos M, Scharping NE, Goldrath AW. CD8+ T cell metabolism in infection and cancer. Nat Rev Immunol. 2021;21:718-738.
- Bacigalupa ZA, Landis MD, Rathmell JC. Nutrient inputs and social metabolic control of T cell fate. Cell Metab. 2024;36:10-20.
- Li S, et al. Metabolic regulation of immunity in the tumor microenvironment. Cell Rep. 2025;44(11):116463.
- Ouyang Y, et al. S-adenosylmethionine: a metabolite critical to the regulation of autophagy. Cell Prolif. 2020;53(11):e12891.
- Wang R, et al. The interaction of innate immune and adaptive immune system. MedComm. 2024;5(10):e714.
- Teillaud JL, et al. Tertiary lymphoid structures in anticancer immunity. Nat Rev Cancer. 2024;24:629-646.
- Fridman WH, et al. B cells and tertiary lymphoid structures as determinants of tumour immune contexture and clinical outcome. Nat Rev Clin Oncol. 2022;19:441-457.
- Lauss M, Donia M, Svane IM, Jönsson G. B cells and tertiary lymphoid structures: friends or foes in cancer immunotherapy? Clin Cancer Res. 2022;28(9):1751-1758.
- Xi Y, et al. Macrophage efferocytosis mediated by the TP63-RAC2 pathway promotes immunosuppressive remodeling in esophageal cancer. Cell Rep Med. 2026;7(1):102529.
- Jiang G, et al. SATB2 plays a critical role in pancreatic cancer cell proliferation, migration and T cell cytotoxicity. Cancer Genet. 2025;296-297:53-64.
- Liu Y, et al. TRIM29 promotes glioblastoma progression via ubiquitinating NEFL and activating the PI3K/AKT signaling pathway. Cancer Genet. 2025;296-297:88-99.
- Zhai H, et al. WDR54 enhances NF-κB signaling to promote progression of hepatocellular carcinoma. Cancer Genet. 2025;298-299:302-314.
- Yin H, et al. PLAU serves as a prognostic biomarker correlated with perineural invasion in HNSCC. Cancer Genet. 2025;294-295:145-155.
- Liu Z, et al. JAK inhibition in PD-1 immunotherapy and tumor microenvironment. Front Immunol. 2026;17:1790936.
- DeNicola GM, et al. NRF2 regulates serine biosynthesis in non-small cell lung cancer. Nat Genet. 2015;47(12):1475-1481.
- Zhang W, et al. NRF2-mediated persistent adaptation of oesophageal adenocarcinoma cells to HER2 inhibition. Oncogene. 2025;44(33):2929-2941.