Deze studie vergelijkt de gezondheidsgerelateerde kwaliteit van leven tussen langdurige overlevers van borstkanker met en zonder lymfoedeem en onderzoekt klinische factoren die geassocieerd zijn met slechtere resultaten met betrekking tot de kwaliteit van leven.
Een abonnement op JoVE is vereist om deze inhoud te bekijken. Log in of start vandaag met uw gratis proefperiode.
Onderzoeksartikel
Gezondheidsgerelateerde kwaliteit van leven en bijbehorende factoren bij langetermijnoverlevers van borstkanker met en zonder lymfoedeem: een crosssectionele studie
In dit artikel
Samenvatting
Samenvatting
Borstkankergerelateerd lymfoedeem is een veelvoorkomende langetermijncomplicatie van de behandeling van borstkanker die overlevers nog lang na de actieve behandeling kan blijven beïnvloeden. Deze studie vergeleek de gezondheidsgerelateerde kwaliteit van leven tussen langetermijnoverlevers van borstkanker met en zonder lymfoedeem en onderzocht factoren die geassocieerd zijn met een slechtere kwaliteit van leven in een ziekenhuisgebaseerde cross-sectionele studie. Vrouwen die minstens 5 jaar eerder een definitieve operatie voor borstkanker hadden ondergaan, werden geworven vanuit de poliklinische en follow-updiensten van het Shaoxing People's Hospital. De lymfoedeemstatus werd bepaald aan de hand van vooraf gedefinieerde criteria op basis van symptoomduur en objectieve metingen van de bovenste ledematen. De gezondheidsgerelateerde kwaliteit van leven werd beoordeeld met de Functional Assessment of Cancer Therapy-Breast (FACT-B), de EQ-5D-5L en de EQ visuele analoge schaal (EQ-VAS). Klinische, behandelgerelateerde en symptoomgerelateerde variabelen werden verzameld voor aangepaste analyses. Van de 268 langetermijnoverlevers van borstkanker werden er 69 geclassificeerd als zijnde met lymfoedeem en 199 als zijnde zonder lymfoedeem. Deelnemers met lymfoedeem hadden lagere borstkankerspecifieke en generieke scores voor de gezondheidsgerelateerde kwaliteit van leven dan degenen zonder lymfoedeem. In aangepaste analyses bleven de lymfoedeemstatus en pijn onafhankelijk geassocieerd met lagere totale FACT-B-scores. Deze bevindingen geven aan dat lymfoedeem geassocieerd blijft met een slechtere gezondheidsgerelateerde kwaliteit van leven bij langetermijnoverlevers van borstkanker en ondersteunen voortgezette symptoomgerichte surveillance tijdens de overlevingsperiode.
Inleiding
Borstkanker blijft de meest gediagnosticeerde maligniteit bij vrouwen, en voortdurende verbeteringen in detectie en behandeling hebben geleid tot een groeiende populatie die de initiële ziekteperiode overleeft1. Naarmate de overleving verbetert, verschuift de klinische focus noodzakelijkerwijs van recidieven en mortaliteit naar de langetermijncondities die het dagelijks leven na de behandeling beïnvloeden. Sommige van deze condities zijn al duidelijk tijdens de actieve zorg, terwijl andere later ontstaan, in de loop van de tijd aanhouden en steeds belangrijker worden naarmate de overleving zich uitstrekt over jaren in plaats van maanden.
Lymfoedeem gerelateerd aan borstkanker behoort tot deze laatste categorie. Het is een chronische behandelgerelateerde aandoening die zich kort na de operatie kan ontwikkelen of klinisch manifest kan blijven tot vele jaren later, in het bijzonder bij vrouwen die zijn blootgesteld aan uitgebreidere axillaire behandeling of regionale bestraling2. De gerapporteerde frequentie varieert sterk per studie, mede omdat casusdefinities verschillen en omdat verschillende diagnostische benaderingen geen volledig overlappende patiëntenpopulaties identificeren3. In deze studie combineerde de diagnostische classificatie de duur van de symptomen met gestandaardiseerde bilaterale omtrek- en geschatte ledemaatvolumemetingen, waarbij alternatieve oorzaken van armzwelling werden uitgesloten. Hoewel deze variabiliteit vergelijkingen tussen studies bemoeilijkt, maskeert het niet het onderliggende klinische punt dat lymfoedeem een van de meest hardnekkige lasten blijft voor overlevers na een borstkankerbehandeling.
De aandoening is bovendien niet gelijkmatig verdeeld over de overlevers. Een hogere bodymassindex, axillaire lymfeklierdissectie, nodale bestraling en multimodale behandeling zijn herhaaldelijk geassocieerd met een verhoogd risico op lymfoedeem4. Gegevens uit langetermijnfollow-up suggereren verder dat deze last niet simpelweg met de tijd verdwijnt; in plaats daarvan blijft een aanzienlijk deel van de overlevers meerdere jaren na de diagnose last hebben van armzwelling of aanverwante symptomen5. De gevolgen reiken verder dan de fysieke manifestaties. Doorlopende beheerskosten, de behoefte aan compressie, kliniekbezoeken, werkonderbrekingen en de toegang tot behandeling kunnen leiden tot bredere praktische, financiële en sociale lasten6.
Dit is klinisch van belang omdat lymfoedeem nauw samenhangt met de gezondheidsgerelateerde kwaliteit van leven. Er is aangetoond dat vrouwen met lymfoedeem als gevolg van borstkanker een slechtere kwaliteit van leven rapporteren dan vrouwen zonder lymfoedeem, met name op gebieden die gerelateerd zijn aan het fysieke functioneren, dagelijkse activiteiten en behandelingsgerelateerd ongemak7. Deze last gaat vaak gepaard met vermoeidheid, wat het functionele herstel en de algemene gezondheidsperceptie verder kan verslechteren bij overlevingspopulaties die al kampen met morbiditeit van de bovenste ledematen8. Onder Chinese borstkankeroverlevers is er ook steeds meer aandacht voor lymfatische pijn en de daarmee samenhangende symptoomlast, wat suggereert dat de geleefde ervaring van lymfoedeem verder gaat dan alleen zichtbare zwelling9.
Ondanks deze bevindingen blijft er een belangrijke kennislacune bestaan. Een groot deel van de literatuur heeft zich gericht op incidentie en risicovoorspelling, of op gemengde populaties overlevers zonder onderscheid te maken tussen langetermijnoverlevers en personen die zich relatief dicht bij de behandeling bevinden. Eerdere studies bij Chinese vrouwen suggereerden dat lymfoedeem na borstkankerbehandeling geassocieerd was met een slechtere kwaliteit van leven, maar bewijs met betrekking tot langetermijnoverlevers van borstkanker uit ziekenhuisgebaseerde cross-sectionele studies blijft beperkt10. Deze lacune is klinisch relevant omdat langetermijnoverlevers vaak minder acutebehandelingstoxiciteit ervaren, maar nog steeds te maken hebben met chronische functionele beperkingen, eisen aan zelfmanagement en een cumulatieve overlevingslast.
De huidige studie was daarom ontworpen om de gezondheidsgerelateerde kwaliteit van leven te vergelijken tussen langetermijnoverlevers van borstkanker met en zonder borstkankergerelateerd lymfoedeem in een ziekenhuisgebaseerde Chinese dwarsdoorsnedestudie, en om de factoren te onderzoeken die geassocieerd zijn met een verslechtering van de kwaliteit van leven in deze populatie.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Protocol
Deze monocentrische cross-sectionele studie werd uitgevoerd in het Shaoxing People’s Hospital via de polikliniek voor borstchirurgie, de follow-upkliniek voor overlevers en het follow-upregister van het ziekenhuis. Het protocol werd vóór aanvang van de werving goedgekeurd door de institutionele ethische commissie van het Shaoxing People’s Hospital (goedkeuringsnummer JX20250291). Alle deelnemers gaven schriftelijke geïnformeerde toestemming vóór insluiting. De studie werd uitgevoerd in overeenstemming met de Verklaring van Helsinki en de lokale regelgeving met betrekking tot onderzoek met menselijke deelnemers.
Studieopzet en setting
De studie was ontworpen om de gezondheidsgerelateerde kwaliteit van leven te vergelijken bij langetermijnoverlevers van borstkanker met en zonder borstkankergerelateerd lymfoedeem, en om factoren te onderzoeken die geassocieerd zijn met een verminderde kwaliteit van leven. Voor deze studie werd langetermijnoverleving operationeel gedefinieerd als overleving van 5 jaar of langer na definitieve borstkankerchirurgie. De werving vond plaats van januari 2023 tot december 2024 in het Shaoxing People’s Hospital. In aanmerking komende overlevers werden geïdentificeerd via poliklinische schema's en de follow-up database van het ziekenhuis. Alle 268 deelnemers voltooiden één fysiek studiebezoek, en geen enkele deelnemer onderging een tweede klinisch studiebezoek. Wanneer verduidelijking van een ontbrekend antwoord op de vragenlijst of verificatie van een dossiervariabele vereist was, was een aanvullend telefonisch contact toegestaan binnen 14 dagen; deze administratieve verduidelijking hield geen herhaalde klinische beoordeling in en vormde geen aanvullend studiebezoek. De groepclassificatie werd bepaald op basis van de klinische beoordeling op de studiedag samen met de dossiercontrole en werd niet hergedefinieerd tijdens de follow-up contactperiode. De workflow van de studie wordt weergegeven in Figuur 1.
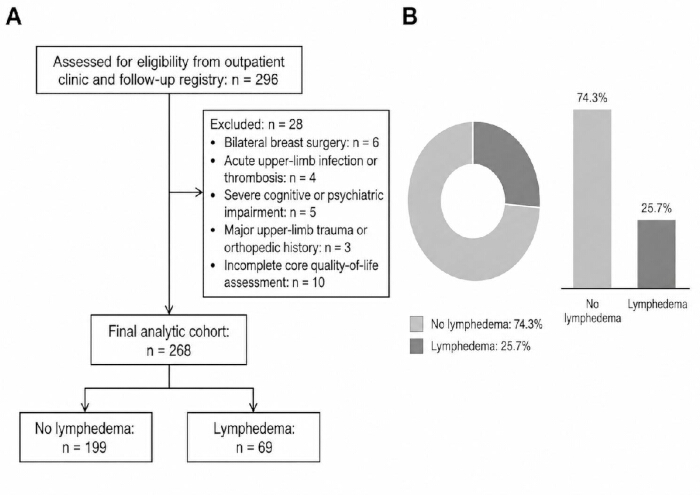
Figuur 1. Studiestroom en uiteindelijke analytische groepering. (A) Stroomdiagram dat de screening van deelnemers, de beoordeling van de geschiktheid, de redenen voor uitsluiting en de opname in de uiteindelijke analytische cohort weergeeft. In totaal werden 296 deelnemers beoordeeld op geschiktheid, 28 werden uitgesloten en 268 deelnemers werden opgenomen in de uiteindelijke analyse. (B) Verdeling van de deelnemers in de uiteindelijke analytische cohort, bestaande uit 199 deelnemers zonder borstkankergerelateerd lymfoedeem (BCRL; 74,3%) en 69 deelnemers met BCRL (25,7%). De groepsindeling was gebaseerd op de vooraf gedefinieerde studiecriteria waarin de duur van de symptomen en een objectieve beoordeling van de bovenste ledematen waren gecombineerd.Klik hier om een grotere versie van deze figuur te bekijken.
Identificatie van deelnemers en screening op geschiktheid
Deelnemers kwamen in aanmerking indien het vrouwen waren in de leeftijd van 18–75 jaar met pathologisch bevestigd unilateraal primair borstkanker, die de primaire kankerbehandeling hadden voltooid, ten minste 5 jaar eerder een definitieve borstoperatie hadden ondergaan, geen bewijs hadden van lokale recidieven, metastasen op afstand of een tweede primaire maligniteit in de afgelopen 6 maanden, in staat waren de vragenlijsten zelfstandig of met neutrale leesondersteuning in te vullen en schriftelijke geïnformeerde toestemming hadden gegeven. Deelnemers werden uitgesloten indien zij een bilaterale borstoperatie hadden ondergaan, bekend waren met primair lymfoedeem, ernstig trauma aan de bovenste ledematen of orthopedische chirurgie hadden gehad die het armvolume beïnvloedde, acute cellulitis hadden op het moment van beoordeling, diepveneuze trombose in de bovenste extremiteit hadden, ernstig cardiaal of renaal oedeem vertoonden, schildkliergerelateerd oedeem hadden of een andere medische aandoening hadden die waarschijnlijk armzwelling zou veroorzaken onafhankelijk van de borstkankerbehandeling. Deelnemers werden daarnaast uitgesloten indien zij in de afgelopen 3 maanden een grote ingreep aan de bovenste ledematen hadden ondergaan of de kernbeoordelingen niet konden voltooien vanwege ernstige cognitieve of psychiatrische stoornissen. De screening werd in twee fasen uitgevoerd. Een onderzoeksassistent raadpleegde eerst het elektronisch medisch dossier voor de voorlopige geschiktheid. De definitieve bevestiging werd vervolgens ter plaatse gedaan door een borstchirurg of een opgeleide gespecialiseerd verpleegkundige. Wanneer er een verschil bestond tussen de dossierbeoordeling en de directe beoordeling, werd de klinische beoordeling ter plaatse gebruikt voor de definitieve beslissing over de geschiktheid.
Planning van de steekproefomvang
Voor de primaire multivariabele analyse werd de gezondheidsgerelateerde kwaliteit van leven als afhankelijke variabele gebruikt. De studie specificeerde vooraf 12 kandidaatpredictoren. Als planningsregel werd een minimum van 15 evalueerbare deelnemers per predictor gehanteerd, wat resulteerde in een minimale analytische steekproef van 180 deelnemers. Rekening houdend met onvolledige vragenlijsten, uitsluitingen na screening en ontbrekende covariabele gegevens, werd het wervingsdoel vastgesteld op minimaal 210 deelnemers. De uiteindelijke analyseset bestond uit deelnemers die de groepclassificatie en ten minste één kernuitkomst voor de kwaliteit van leven hadden voltooid.
Groepsclassificatie voor borstkankergerelateerd lymfoedeem
Deelnemers werden toegewezen aan ofwel de lymfoedeemgroep of de niet-lymfoedeemgroep op basis van objectieve armmetingen, de duur van de symptomen en de uitsluiting van alternatieve oorzaken van zwelling. De groepsindeling werd voltooid vóór de scoreberekening van de vragenlijsten. In het studieprotocol was de classificatie vooraf vastgelegd op basis van de aanwezigheid of afwezigheid van BCRL. Objectieve metingen werden gebruikt om de casusstatus te bevestigen en waren niet bedoeld om formele stadia van mild, matig of ernstig lymfoedeem vast te stellen.
Voorbereiding voor de meting
Deelnemers rustten 10 min in zittende positie voorafgaand aan de meting. Intensieve inspanning van de bovenste ledematen werd vermeden gedurende de voorafgaande 12 h. Intensieve oedeemgerichte behandeling, waaronder manuele lymfedrainage, werd niet uitgevoerd binnen 2 h voor de meting. Deelnemers die routinematig compressiemouwen gebruikten, werden gevraagd deze ten minste 2 h voor de beoordeling te verwijderen, wanneer dit klinisch toelaatbaar was. Indien dit niet mogelijk was, werd de reden gedocumenteerd. Een eenmalige meting op de studiedag overruled een vastgestelde klinische voorgeschiedenis van persisterend lymfoedeem in het medisch dossier niet.
Procedure voor omtreksmeting
De bilaterale armomtrek werd door twee getrainde onderzoeksverpleegkundigen gemeten met een niet-rekbare flexibele meetlint en genoteerd tot op 0,1 cm nauwkeurig. De deelnemers werden beoordeeld in een ontspannen rechtopstaande positie, waarbij beide armen natuurlijk naast de romp rustten en de ellebogen licht gestrekt waren. De omtrek werd gemeten op vijf vooraf gedefinieerde overeenkomstige niveaus ten opzichte van het olecranon: de polsplooi, 10 cm distaal van het olecranon, het niveau van het olecranon, 10 cm proximaal van het olecranon en 15 cm proximaal van het olecranon. Elk niveau werd tweemaal gemeten. Als het verschil tussen de twee metingen groter was dan 0,5 cm, werd onmiddellijk een derde meting verricht. De uiteindelijke waarde was het gemiddelde van de twee dichtst bij elkaar liggende metingen. De metingen werden uitgevoerd tijdens vaste klinische tijdvensters (08:30–11:30 of 14:00–16:30).
Diagnostische drempelwaarde voor lymfoedeem
Borstkankergerelateerd lymfoedeem werd gediagnosticeerd na het uitsluiten van acute infectie, veneuze trombose, recidive van kanker en systemische oorzaken van oedeem. Een deelnemer werd geclassificeerd als zijnde getroffen door lymfoedeem wanneer zwelling-gerelateerde symptomen gedurende ten minste 3 maanden waren aangehouden en een van de volgende objectieve criteria aanwezig was: een omtreksverschil van 2,0 cm of meer tussen de aangedane en de contralaterale arm op één of meer vooraf gedefinieerde overeenkomstige meetpunten, of een geschatte toename van het ledemaatvolume van 10% of meer in de aangedane arm ten opzichte van de contralaterale zijde11. Het ledemaatvolume werd geschat op basis van de vijf omtrekswaarden door vier afgeknotte kegelsegmenten te construeren en de segmentvolumes op te tellen12. Deelnemers met een eerdere ziekenhuisdiagnose van borstkankergerelateerd lymfoedeem bleven in de lymfoedeemgroep als huidige symptomen of tekenen nog steeds aanwezig waren, zelfs wanneer de zwelling tijdens het studiebezoek gedeeltelijk onder controle was. De vooraf gespecificeerde casusdefinitie vereiste dat zwelling-gerelateerde symptomen gedurende ten minste 3 maanden aanhielden. Het protocol stelde geen aparte analytische groep voor vroeg lympfoedeem vast of behield deze niet voor personen met recentere zwelling; daarom kon de beschikbare dataset geen vergelijking met een subgroep voor vroeg lympfoedeem ondersteunen.
Bevestiging van symptomen
Na de armmeting legde de beoordelaar zwaarte, spanning, gevoelloosheid, een verminderde bewegingsvrijheid en moeilijkheden bij het dragen van mouwen of armbanden of het uitvoeren van routinematige armactiviteiten vast. Ook het begin en de duur van de symptomen werden genoteerd. Voor de beschrijvende analyse werd een ongewogen symptoomtelscore berekend op basis van vijf vooraf vastgestelde bevindingen: zwaarte, spanning, gevoelloosheid, verminderde bewegingsvrijheid en moeilijkheden bij het dragen van mouwen of armbanden of het uitvoeren van routinematige armactiviteiten. Elke bevinding werd gecodeerd als afwezig (0) of aanwezig (1), wat resulteerde in een totaalscore van 0–5. De symptoomlast werd gecategoriseerd als laag (0–1), matig (2–3) of hoog (4–5). Deelnemers met symptomen, maar zonder objectieve bevindingen die voldeden aan de vooraf gedefinieerde diagnostische drempelwaarde, werden in de primaire analyse niet geclassificeerd als zijnde lymphedeem. Deze classificatie op basis van de symptoomtel werd uitsluitend gebruikt voor verkennende beschrijvende analyse en mag niet worden geïnterpreteerd als een gestandaardiseerde klinische maat voor de ernst van lymphedeem.
Verzameling van klinische en sociodemografische gegevens
Klinische gegevens werden geëxtraheerd uit het elektronisch medisch dossier en indien nodig geverifieerd bij de deelnemer. Variabelen omvatten leeftijd, burgerlijke staat, opleiding, werkgelegenheid, verzekeringsstatus, aangedane zijde, pathologisch stadium, type borstoperatie, axillaire lymfeklierdissectie, sentinel lymph node biopsie, chemotherapie, radiotherapie, endocriene therapie, doelgerichte therapie en tijd sinds de operatie. Lengte en gewicht werden ter plaatse gemeten. Lengte werd genoteerd op 0.1 cm nauwkeurig en gewicht op 0.1 kg nauwkeurig. De bodymassindex werd berekend als gewicht gedeeld door lengte in het kwadraat (kg/m2). Categorieën voor de bodymassindex volgden de Chinese classificatie voor volwassenen: <18.5 kg/m2 voor ondergewicht, 18.5–23.9 kg/m2 voor een normaal gewicht, 24.0–27.9 kg/m2 voor overgewicht en ≥28.0 kg/m2 voor obesitas13. De tijd sinds de operatie werd berekend vanaf de datum van de definitieve borstkankeroperatie tot de datum van het studiebezoek en werd in maanden genoteerd. Bij onenigheid tussen de herinnering van de deelnemer en het medisch dossier is het medisch dossier gebruikt. Gedetailleerde informatie over de huidige behandeling gericht op lymfoedeem, inclusief het gebruik van compressie, manuele lymfedrainage, deelname aan rehabilitatie en behandelduur, is niet systematisch vastgelegd en is daarom niet opgenomen als analytische covariaat.
Beoordeling van de gezondheidsgerelateerde kwaliteit van leven
Gezondheidsgerelateerde kwaliteit van leven was de primaire uitkomstmaat van de studie. Een specifiek instrument voor borstkanker en een generiek instrument voor de gezondheidstoestand werden in het Chinees afgenomen. De vragenlijsten werden ingevuld in een rustige ruimte na de klinische beoordeling. Indien nodig werd neutrale leesondersteuning geboden. Beoordelaars mochten tijdens het afnemen van de vragenlijsten geen commentaar leveren op de ernst van de symptomen, de waarschijnlijke groepsindeling of de verwachte antwoorden.
FACT-B
De primaire borstkankerspecifieke uitkomstmaat was de Functional Assessment of Cancer Therapy-Breast (FACT-B), versie 4. De schaal bevat 37 items, die elk worden gescoord van 0 tot 4. Items met een omgekeerde score werden opnieuw gecodeerd volgens de FACIT-scorehandleiding14. De totale score varieert van 0 tot 148, waarbij hogere scores wijzen op een betere gezondheidsgerelateerde kwaliteit van leven. Wanneer meer dan 50% van de items binnen een subschaal was ingevuld, werd de score van de subschaal naar rato berekend volgens de FACIT-scorerichtlijnen. Wanneer de voltooiing onder deze drempelwaarde viel, werden de subschaalscore en elke afhankelijke totaalscore als ontbrekend behandeld. In deze studie is de gevalideerde vereenvoudigde Chinese versie van de FACT-B gebruikt15.
EQ-5D-5L en EQ-VAS
De algemene gezondheidstoestand werd beoordeeld met de EQ-5D-5L, die vijf dimensies bevat met elk vijf responsniveaus: mobiliteit, zelfverzorging, gebruikelijke activiteiten, pijn/ongemak en angst/depressie. De deelnemers vulden daarnaast de EQ visuele analoge schaal (EQ-VAS) in, gescoord van 0 tot 10016. De EQ-5D-5L utility-index werd berekend met behulp van de Chinese waardenset17. Indien een EQ-5D-5L dimensie ontbrak, werd de utility-index niet berekend. Ontbrekende EQ-VAS responsen werden enkel voor die variabele als ontbrekend geregistreerd. Er werd gebruikgemaakt van het officieel ontwikkelde Chinese EQ-5D-5L beschrijvingssysteem18.
Beoordeling van covariabelen die potentieel geassocieerd zijn met de kwaliteit van leven
Aanvullende variabelen werden verzameld om de symptoomlast, psychologische status, fysieke activiteit en sociale steun in kaart te brengen.
Pijnintensiteit:
Pijn in de aangedane arm, oksel of de ipsilaterale borstwand gedurende de voorafgaande 7 dagen werd beoordeeld met een numerieke schaal van 11 punten, variërend van 0 (geen pijn) tot 10 (ergste denkbare pijn). Voor descriptieve analyses werd pijn gecategoriseerd als mild (1–3), matig (4–6) en ernstig (7–10), waarbij een score van 0 afzonderlijk werd gerapporteerd.
Angst- en depressiesymptomen:
De Hospital Anxiety and Depression Scale (HADS) werd gebruikt om angst- en depressieve symptomen te beoordelen19. Elke subschaal loopt van 0 tot 21. Scores van 0–7 werden geclassificeerd als normaal, 8–10 als borderline abnormaal, en 11 of hoger als een indicatie voor een klinisch relevante symptoomlast. Continue scores werden gebruikt in de primaire regressiemodellen. De gevalideerde Chinese versie voor kankerpopulaties werd toegediend20.
Lichamelijke activiteit:
De International Physical Activity Questionnaire-Short Form (IPAQ-SF) werd gebruikt om de lichamelijke activiteit gedurende de voorafgaande 7 dagen te beoordelen21. De totale activiteit werd berekend in metabolisch equivalent (MET)-minuten/week met behulp van het standaard score-algoritme. Activiteit onder de 600 MET-min/week werd geclassificeerd als onvoldoende. Waarden van 600 MET-min/week of hoger werden geclassificeerd als het voldoen aan het basis aanbevolen niveau. Onwaarschijnlijke antwoorden werden eenmaal met de deelnemer gecontroleerd. Niet opgeloste inconsistenties werden als missend behandeld. De Chinese short-form versie heeft een aanvaardbare betrouwbaarheid en validiteit aangetoond22.
Sociale steun:
Sociale steun werd beoordeeld met behulp van de Social Support Rating Scale (SSRS)23. De totale scores variëren van 12 tot 66, waarbij hogere scores wijzen op een grotere waargenomen steun. Voor de beschrijvende presentatie werd de steun gecategoriseerd als laag (<23), matig (23–44) en hoog (>44). Continue scores werden behouden voor de regressieanalyse. De SSRS is oorspronkelijk ontwikkeld voor gebruik in Chinese populaties; daarom was een aparte citatie voor een vertaalde versie niet vereist.
Implementatie in het veld en kwaliteitscontrole
Alle onderzoekverpleegkundigen ontvingen gestandaardiseerde training voorafgaand aan de formele werving. De training omvatte de benadering van deelnemers, geïnformeerde toestemming, anatomische positionering, de techniek voor armmeting, het afnemen van vragenlijsten en de procedures voor gegevensinvoer. Voorafgaand aan de formele inschrijving werd een pilotstudie met 10 deelnemers voltooid; deze pilotgevallen werden uitgesloten van de uiteindelijke dataset. Papieren vragenlijsten werden direct na voltooiing gecontroleerd. Onbeantwoorde items werden geïdentificeerd met een neutrale prompt, waarbij deelnemers zelf mochten beslissen of ze deze alsnog wilden beantwoorden. Sturende prompts waren niet toegestaan. Alle gegevens werden onafhankelijk ingevoerd door twee medewerkers. Vervolgens werden geautomatiseerde en handmatige controles uitgevoerd op scorebereiken, onmogelijke waarden, inconsistenties in de behandelgeschiedenis, abnormale omtrekwaarden en datumconflicten. Vermoedelijke fouten werden opgelost door de oorspronkelijke papieren formulieren en medische dossiers te raadplegen. Indien de correcte waarde niet kon worden bevestigd, bleef de oorspronkelijke invoer behouden en werd deze gemarkeerd. Tijdens de vroege wervingsfase werden gepaarde dubbele armmetingen wekelijks geëvalueerd om systematische meetdrift tussen beoordelaars op te sporen.
Statistische analyse
De analyseset omvatte alle deelnemers met een voltooide groepclassificatie en ten minste één kernuitkomstmaat voor de kwaliteit van leven. Normaal verdeelde continue variabelen werden samengevat als gemiddelde ± standaarddeviatie en vergeleken met behulp van de t-toets voor onafhankelijke steekproeven. Niet-normaal verdeelde continue variabelen werden samengevat als mediaan en interkwartielafstand en vergeleken met behulp van de Mann–Whitney U-toets. Categorische variabelen werden samengevat als aantallen en percentages en vergeleken met behulp van de Pearson chi-kwadraat-toets of de exacte toets van Fisher, naar gelang van de situatie. De primaire uitkomstmaten waren de totale FACT-B score, de EQ-5D-5L nutindex en de EQ-VAS score. Groepsverschillen tussen deelnemers met en zonder lymfoedeem werden eerst onderzocht. Vervolgens werd een multivariabele lineaire regressie uitgevoerd met de totale FACT-B score als primaire afhankelijke variabele. De vooraf gespecificeerde kandidaat-predictoren waren leeftijd, bodymassindex, tijd sinds de operatie, axillaire lymfeklierdissectie, radiotherapie, chemotherapie, lymfoedeemstatus, pijnscore, HADS-angstscore, HADS-depressiescore, fysieke activiteit en sociale steun. Variabelen met P < 0.10 in univariabele analyses kwamen in aanmerking voor opname in het multivariabele model. Klinisch relevante variabelen konden worden behouden, ongeacht de univariabele drempelwaarde. Multicollineariteit werd beoordeeld vóór de definitieve modelpassing, waarbij een variantie-inflatiefactor groter dan 5 werd beschouwd als bewijs voor relevante collineariteit. Alle toetsen waren tweezijdig, en P < 0.05 werd beschouwd als statistisch significant. Wanneer het aandeel ontbrekende gegevens voor variabelen die vereist waren in een specifiek model minder dan 5% bedroeg, werd een complete-case analyse gebruikt. Wanneer een belangrijke covariaat een ontbrekend percentage van 5% of meer had, werd multiple imputatie via chained equations uitgevoerd met 20 geïmputeerde datasets, en werden schattingen samengevoegd volgens de regels van Rubin. Uitkomstvariabelen werden niet geïmputeerd24.
Databeheer en vertrouwelijkheid
Het identificatiebestand van de deelnemers en de analytische dataset werden apart bewaard. Het identificatiebestand was wachtwoordbeveiligd en uitsluitend toegankelijk voor de hoofdonderzoeker en de aangewezen datamanager. De analyse-dataset bevatte enkel studiecodes, groepclassificaties, meetresultaten, vragenlijstscores en gedeïdentificeerde klinische variabelen. Elektronische bestanden werden opgeslagen op een ziekenhuisserver met gecontroleerde toegang en werden gedurende ten minste 5 jaar na voltooiing van de studie bewaard. Er werden geen identificeerbare gegevens buiten de instelling vrijgegeven zonder aanvullende ethische goedkeuring.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Resultaten
Studiecohort en groepclassificatie
In totaal werden 268 langetermijnoverlevers van borstkanker opgenomen in de definitieve analyse na voltooiing van de groepclassificatie en de beschikbaarheid van ten minste één kernuitkomst met betrekking tot de gezondheidsgerelateerde kwaliteit van leven. Hiervan voldeden 69 deelnemers (25,7%) aan de vooraf gedefinieerde criteria voor borstkankergerelateerd lymfoedeem, terwijl 199 deelnemers (74,3%) werden geclassificeerd als niet-lymfoedeem...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Discussie
De huidige studie wees uit dat borstkanker-gerelateerd lymfoedeem geassocieerd was met een slechtere gezondheidsgerelateerde kwaliteit van leven bij borstkankersurvivors op de lange termijn. Dit patroon werd waargenomen bij zowel de borstkankerspecifieke maatstaf, de generieke nutgebaseerde maatstaf als de schaal voor zelfbeoordeelde gezondheid, en was dus niet beperkt tot één enkel uitkomstinstrument. Eerdere studies hebben eveneens aangetoond dat de last van lymfoedeem vele jaren na de behandeling van borstkanker kan a...
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Openbaarmakingen
Belangenverstrengeling:
De auteurs verklaren dat zij geen belangenverstrengeling hebben.
Dankbetuigingen
De auteurs erkennen de ondersteuning van het Zhejiang Province Traditional Chinese Medicine Science and Technology Project (No. 2024ZL1136), het Zhejiang Medicine and Health Science and Technology Project (No. 2024KY1704) en het Zhejiang Medicine and Health Science and Technology Project (No. 2024KY467). De auteurs danken tevens de Afdeling Borst- en Schildklierchirurgie van het Shaoxing People's Hospital voor de ondersteuning tijdens het uitvoeren van deze studie.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| EQ-5D-5L vragenlijst met EQ-VAS, Chinese versie | EuroQol Research Foundation | EQ-5D-5L, Chinese (China), papieren zelfinvulversie | Generiek instrument voor gezondheidstoestand bestaande uit het vijfdimensionale beschrijvende systeem en de EQ visuele analoge schaal (EQ-VAS). De geregistreerde Chinese (China) versie is toegediend en de utility-indexscores zijn berekend met de Chinese EQ-5D-5L waardenset. |
| FACIT score-richtlijnen | FACIT.org / FACITtrans, LLC | FACT-B Versie 4 score-sjabloon, herzien op 11 juni 2013 | Gebruikt voor reverse scoring, prorating van geschikte onvolledige subschalen en het berekenen van FACT-B domein- en totaalscores volgens de score-instructies van Versie 4. |
| FACT-B vragenlijst, Chinese versie | FACIT.org / FACITtrans, LLC | FACT-B, Versie 4, Vereenvoudigd Chinees | Op borstkanker gerichte vragenlijst voor gezondheidsgerelateerde kwaliteit van leven bestaande uit 37 items. De Vereenvoudigde Chinese Versie 4 is consistent gebruikt voor alle deelnemers. |
| Flexibel omtrekmeetlint | seca GmbH & Co. KG | seca 201 | Niet-rekbaar flexibel omtrekmeetlint met millimeterverdeling. Gebruikt voor dubbele bilaterale omtrekmatingen van de bovenste ledematen op vooraf gedefinieerde overeenkomstige anatomische niveaus. |
| Hospital Anxiety and Depression Scale (HADS), Chinese versie | GL Assessment / Mapi Research Trust | HADS, Chinese versie | Instrument met veertien items bestaande uit subschalen voor angst en depressie van elk zeven items. De Chinese versie is consistent gebruikt voor alle deelnemers. |
| International Physical Activity Questionnaire-Short Form (IPAQ-SF), Chinese versie | IPAQ Research Committee | IPAQ-SF, Chinees, korte zelfadministratieformulier, laatste 7 dagen; scoreprotocol herzien november 2005 | Chinese korte-vorm vragenlijst voor fysieke activiteit over de afgelopen 7 dagen. MET-min/week is berekend met het gestandaardiseerde IPAQ-scoreprotocol. |
| Draagbare stadiometer | seca GmbH & Co. KG | seca 213 | Draagbare vrijstaande stadiometer gebruikt om de staande lengte tot op 0,1 cm nauwkeurig te meten. |
| Social Support Rating Scale (SSRS), Chinese versie | Xiao Shuiyuan, oorspronkelijke ontwikkelaar | SSRS, Chinese schaal met 10 items, 1994 | Chinees instrument voor sociale steun bestaande uit 10 items die objectieve steun, subjectieve steun en benutting van steun dekken. De scoring volgde de oorspronkelijke methode beschreven door Xiao Shuiyuan. |
| Spreadsheet-software | Microsoft Corporation | Microsoft Excel voor Microsoft 365 | Gebruikt voor onafhankelijke dubbele data-entry, bereikcontrole, identificatie van inconsistenties en datareconciliatie voorafgaand aan de statistische analyse. |
| Digitale vloerweegschaal | seca GmbH & Co. KG | seca 813 | Digitale vlakke weegschaal met een capaciteit van 200 kg en een verdeling van 100 g. Gebruikt om het lichaamsgewicht tot op 0,1 kg nauwkeurig te meten. |
| Statistische analyse-software | IBM Corporation | IBM SPSS Statistics, Versie 29.0 | Gebruikt voor beschrijvende statistiek, vergelijkingen tussen groepen, multivariabele lineaire regressie, beoordeling van multicollineariteit, complete-case analyses en statistische datacontroles. |
Referenties
- Giaquinto AN, et al. Breast cancer statistics 2024. CA Cancer J Clin. 2024;74(6):477-95.
- Sharifi N, Ahmad S. Breast cancer-related lymphedema: a critical review on recent progress. Surg Oncol. 2024;56:102124.
- Hing JX, et al. Defining breast cancer-related lymphedema (BCRL) prevalence and risk factors: a pragmatic approach to lymphedema surveillance. Ann Acad Med Singap. 2024;53(2):80-9.
- Matsumoto A, et al. Database study of risk factors for breast cancer-related lymphedema: a statistical analysis of 2359 cases over 10 years. Surg Today. 2025;55:685-92.
- Ren Y, et al. Burden of lymphedema in long-term breast cancer survivors by race and age. Cancer. 2022;128(23):4119-28.
- Yarmohammadi H, Soltanipur M, Shahrabi Farahani M, Hosseini SE, Sheikhi Z. Financial burden of lymphedema among breast cancer survivors in Iran: a qualitative study. J Med Vasc. 2024;49(5-6):203-10.
- Turgay T, Günel Karadeniz P, Maralcan G. Quality of life for women with breast cancer-related lymphedema: the importance of collaboration between physical medicine and rehabilitation and general surgery clinics. Arch Breast Cancer. 2021;8(2):119-26.
- Acikgoz Orhan S, Ozsaker E. Lymphedema, fatigue, and quality of life in breast cancer survivors with axillary lymph node dissection. Lymphat Res Biol. 2025;23(2):107-14.
- Shen A, et al. When obesity meets lymphedema: interaction effects on lymphatic pain among Chinese breast cancer survivors. Clin Breast Cancer. 2026;26(2):36-44.
- Mak SS, et al. Lymphedema and quality of life in Chinese women after treatment for breast cancer. Eur J Oncol Nurs. 2009;13(2):110-5.
- Armer JM, et al. Lymphedema symptoms and limb measurement changes in breast cancer survivors treated with neoadjuvant chemotherapy and axillary dissection: results of American College of Surgeons Oncology Group (ACOSOG) Z1071 (Alliance) substudy. Support Care Cancer. 2019;27(2):495-503.
- Brorson H, Höijer P. Standardised measurements used to order compression garments can be used to calculate arm volumes to evaluate lymphoedema treatment. J Plast Surg Hand Surg. 2012;46(6):410-5.
- Group of China Obesity Task Force. Body mass index reference norm for screening overweight and obesity in Chinese adults. Zhonghua Liu Xing Bing Xue Za Zhi. 2004;25(2):97-102.
- Brady MJ, et al. Reliability and validity of the Functional Assessment of Cancer Therapy-Breast quality-of-life instrument. J Clin Oncol. 1997;15(3):974-86.
- Wan C, et al. Validation of the simplified Chinese version of the FACT-B for measuring quality of life for patients with breast cancer. Breast Cancer Res Treat. 2007;106(3):413-8.
- Herdman M, et al. Development and preliminary testing of the new five-level version of EQ-5D (EQ-5D-5L). Qual Life Res. 2011;20(10):1727-36.
- Luo N, et al. Estimating an EQ-5D-5L value set for China. Value Health. 2017;20(4):662-9.
- Luo N, et al. Developing the Chinese version of the new 5-level EQ-5D descriptive system: the response scaling approach. Qual Life Res. 2013;22(4):885-90.
- Zigmond AS, Snaith RP. The Hospital Anxiety and Depression Scale. Acta Psychiatr Scand. 1983;67(6):361-70.
- Li Q, et al. The Chinese version of hospital anxiety and depression scale: psychometric properties in Chinese cancer patients and their family caregivers. Eur J Oncol Nurs. 2016;25:16-23.
- Craig CL, et al. International physical activity questionnaire: 12-country reliability and validity. Med Sci Sports Exerc. 2003;35(8):1381-95.
- Macfarlane DJ, Lee CC, Ho EYK, Chan KL, Chan DTS. Reliability and validity of the Chinese version of IPAQ (short, last 7 days). J Sci Med Sport. 2007;10(1):45-51.
- Xiao SY. Theoretical basis and research application of the Social Support Rating Scale. J Clin Psychiatry. 1994;4(2):98-100.
- Sterne JAC, et al. Multiple imputation for missing data in epidemiological and clinical research: potential and pitfalls. BMJ. 2009;338:b2393.
- Jørgensen MG, Toyserkani NM, Hansen FG, Bygum A, Sørensen JA. The impact of lymphedema on health-related quality of life up to 10 years after breast cancer treatment. NPJ Breast Cancer. 2021;7:70.
- Anbari AB, Wanchai A, Armer JM. Breast cancer-related lymphedema and quality of life: a qualitative analysis over years of survivorship. Chronic Illn. 2021;17(3):257-68.
- Togawa K, et al. Self-reported symptoms of arm lymphedema and health-related quality of life among female breast cancer survivors. Sci Rep. 2021;11:10701.
- Qiu JM, et al. Lymphatic pain in breast cancer survivors: an overview of the current evidence and recommendations. Women Child Nurs. 2024;2(2):33-8.
- Chachaj A, et al. Physical and psychological impairments of women with upper limb lymphedema following breast cancer treatment. Psychooncology. 2010;19(3):299-305.
- Boyages J, et al. Axillary treatment and chronic breast cancer-related lymphedema: implications for prospective surveillance and intervention from a randomized controlled trial. JCO Oncol Pract. 2023;19(12):1116-24.
- Che Bakri NA, et al. Impact of axillary lymph node dissection and sentinel lymph node biopsy on upper limb morbidity in breast cancer patients: a systematic review and meta-analysis. Ann Surg. 2023;277(4):572-80.
- Li H, et al. Analysis of the risk factors of breast cancer-related lymphedema and construction and evaluation of a prediction model. Lymphat Res Biol. 2023;21(6):565-73.
- Rafn BS, Christensen J, Larsen A, Bloomquist K. Prospective surveillance for breast cancer-related arm lymphedema: a systematic review and meta-analysis. J Clin Oncol. 2022;40(9):1009-26.
- Shah C, Asha W, Vicini F. Current diagnostic tools for breast cancer-related lymphedema. Curr Oncol Rep. 2023;25(3):151-4.
- Wong HCY, et al. Multinational Association of Supportive Care in Cancer (MASCC) clinical practice guidance for the prevention of breast cancer-related arm lymphoedema (BCRAL): international Delphi consensus-based recommendations. EClinicalMedicine. 2024;68:102441.
Toegang beperkt. Log in of start een proefperiode om deze inhoud te bekijken.
Herprints en machtigingen
Dit artikel is gepubliceerd
Video binnenkort beschikbaar