Deze review synthetiseert klinisch en translationeel bewijs over recente vorderingen in de pathologische classificatie en behandeling van intracranieel chordoom, inclusief chirurgische benaderingen, radiotherapie en gerichte therapieën.
Reviewartikel
Nieuwe vooruitgang in de pathologische classificatie en behandeling van intracraniale chordomen
In dit artikel
Samenvatting
Samenvatting
Chordoom is een zeldzame maligne bottumor met een jaarlijkse incidentie van ongeveer 0,08 per 100.000 personen volgens de Surveillance, Epidemiology, and End Results (SEER) database, waarbij intracranieel chordoom verantwoordelijk is voor ongeveer een derde van alle chordoomgevallen. De zeldzaamheid ervan heeft geleid tot een beperkt begrip van de ziekte, in het bijzonder van ongebruikelijke pathologische subtypen, en er is geen universele consensus bereikt over de pathologische classificatie en optimale behandelstrategieën. Intracranieel chordoom wordt daarnaast gekenmerkt door de moeilijkheid om een gross total resection te bereiken, resistentie tegen conventionele radiotherapie en chemotherapie, en een hoog recidiefpercentage, wat het klinische management bemoeilijkt. Deze narratieve review synthetiseert klinische studies en translationeel onderzoek naar de pathologische classificatie en behandeling van intracranieel chordoom, met de nadruk op chirurgische benaderingen, radiotherapie en doelgerichte therapieën. Een gedetailleerdere karakterisering van pathologische subtypen, samen met ontwikkelingen in de neuro-endoscopische chirurgie, protonentherapie, koolstofionen-radiotherapie en moleculair doelgerichte behandeling, heeft de beschikbare benaderingen voor ziekteclassificatie en management uitgebreid. Evaluatie van deze ontwikkelingen biedt een actueel overzicht van de huidige strategieën en de resterende uitdagingen bij de diagnose en behandeling van intracranieel chordoom.
Inleiding
Chordoom is een zeldzame, lokaal agressieve maligne bottumor die voortkomt uit resten van notochordaal weefsel. Volgens de Surveillance, Epidemiology, and End Results (SEER)-database is de jaarlijkse incidentie ongeveer 0,08 per 100.000 personen, wat overeenkomt met 1%–4% van de primaire maligne bottumoren1,2. Chordomen komen voornamelijk voor in het axiale skelet, waaronder de clivus, de wervelkolom en de sacrococcygeale regio. Intracraniële chordomen maken ongeveer 27%–42% van alle chordomen uit en zijn over het algemeen langzaam groeiende tumoren met een lage incidentie van metastasen1,3,4,5,6,7. Echter, resistentie tegen conventionele radiotherapie en chemotherapie, samen met de moeilijkheid om een volledige chirurgische resectie te bereiken, draagt bij aan een recidiefpercentage van ongeveer 30%–51%8,9,10,11,12,13,14,15.
Chordoomtumoren worden pathologisch geclassificeerd in drie subtypen: conventioneel of klassiek chordoom, slecht gedifferentieerd chordoom en gededifferentieerd chordoom. Conventioneel chordoom is geassocieerd met een relatief gunstige prognose en wordt primair behandeld via volledige chirurgische resectie wanneer dit haalbaar is. Daarentegen vertonen slecht gedifferentieerde en gededifferentieerde chordomen een agressiever gedrag en slechtere klinische uitkomsten, waardoor multimodale behandeling kan zijn vereist, waaronder chirurgie, radiotherapie en doelgerichte therapie. Pathologische classificatie speelt daarom een belangrijke rol bij de keuze van de behandeling en het klinische beheer. Deze review onderzoekt recente vorderingen in de pathologische karakterisering en behandeling van intracranieel chordoom, met nadruk op de relatie tussen het pathologische subtype en de therapeutische strategie.
Review en perspectief
1. Classificatie
- Conventioneel/klassiek chordoom
Conventioneel chordoom is het meest voorkomende pathologische subtype16,17. Microscopisch gezien bestaat de tumor primair uit epithelioïde cellen ingebed in een myxoïde stroma, gerangschikt in lobuli die gescheiden worden door fibreuze septa11. Deze epithelioïde cellen bevatten karakteristiek vacuolair cytoplasma en worden aangeduid als fysalifore of vacuolaire cellen, een kenmerk dat voor het eerst werd beschreven door de Duitse patholoog Rudolf Virchow in 185718. Bepaalde chordomen vertonen zowel een vacuolaire cytomorfologie als een hyaliene kraakbeenmatrix en zijn histologisch vergelijkbaar met chondrosarcoom; deze tumoren worden aangeduid als chondroïde chordomen6,19. Chondroïde chordoom werd voorheen geclassificeerd als een onafhankelijk pathologisch subtype, maar is opgenomen in het conventionele chordoom in de nieuwste classificatie van tumoren van het bot en weke delen van de Wereldgezondheidsorganisatie (WHO). Hoewel eerdere studies suggereerden dat de prognose voor chondroïde chordoom gunstiger was dan voor conventioneel chordoom, wijzen recentere studies op minimale prognostische verschillen tussen beide20,21,22,23. Goed gedifferentieerd conventioneel chordoom kan histologisch lijken op een benigne notochordale celtumor (BNCT), die een gunstigere prognose heeft en over het algemeen geen chirurgische interventie vereist, waardoor een zorgvuldige differentiatie essentieel is. Conventioneel chordoom heeft de gunstigste prognose van de drie chordoomsubtypes, met een mediane algehele overleving van 4–7 jaar en een overlevingspercentage na 10 jaar van ongeveer 40%–60%12. - Slecht gedifferentieerd chordoom
Slecht gedifferentieerd chordoom is een zeer zeldzaam subtype. In de jaren 80 en 90 rapporteerden Sibley, Coffin en collega's maligne tumoren aan de schedelbasis bij kinderen waarin de karakteristieke vacuolaire cellen van chordoom ontbraken, maar die immunohistochemische kenmerken vertoonden die consistent waren met chordoom, waaronder positiviteit voor cytokeratine, vimentine en S-100 proteïne24,25. Bijgevolg bleef de classificatie als een apart pathologisch subtype gedurende een lange periode controversieel, en werden in de literatuur heterogene termen gebruikt zoals cellulair chordoom en atypisch chordoom24,25,26,27,28,29. Slecht gedifferentieerd chordoom werd formeel erkend als een apart subtype in de 2020 WHO Classification of Tumours of Soft Tissue and Bone. Microscopisch vertonen de tumorcellen rhabdoïde en zegelring-kenmerken, ontbreken de karakteristieke vacuolaire cellen van conventioneel chordoom en vertonen zij zelden een mucineuze matrix30,31,32. Dit subtype is geassocieerd met een aanzienlijk slechtere prognose dan conventioneel chordoom. In een studie van Hoch et al. overleden 5 van de 6 patiënten met slecht gedifferentieerd chordoom, wat overeenkomt met een mortaliteitspercentage van 83%; 2 patiënten ontwikkelden longmetastasen en de enige overlevende patiënt ontwikkelde metastasen in de cervicale lymfeklieren33. De gemiddelde algehele overleving wordt gerapporteerd in een bereik van ongeveer 9–53 maanden32,34,35. - Gededifferentieerd chordoom
Gededifferentieerd chordoom is een ander zeldzaam pathologisch subtype dat voornamelijk volwassenen treft. Histopathologisch worden deze tumoren gekenmerkt door een bifasische morfologie, waarbij klassieke vacuolaire chordoomcellen coexistenteren met een hooggradige sarcomateuze component bestaande uit spoelcellen of pleomorfe cellen. De twee componenten behouden duidelijke grenzen, terwijl ze transitiezones vertonen die de progressie van chordomateuze naar sarcomateuze differentiatie illustreren36. Immunohistochemisch lijkt de conventionele component op conventioneel chordoom, terwijl de sarcomateuze component een verlies van Brachyury-expressie vertoont en negatief is voor cytokeratine37. Heffelfinger et al. noemden deze sarcomateuze transformatie "dedifferentiatie", en in daaropvolgende studies werd algemeen de term "gededifferentieerd chordoom" overgenomen6,38,39,40. Termen zoals sarcomatoïde chordoom en anaplastisch chordoom zijn ook gebruikt. Omdat "anaplastisch chordoom" in sommige studies verwees naar slecht gedifferentieerd chordoom, wordt het voortgezette gebruik van deze overlappende termen niet aanbevolen41. Gededifferentieerd chordoom vertoont het meest agressieve klinische gedrag en de slechtste prognose van de chordoomsubtypes, met een mediane algehele overleving na diagnose die over het algemeen minder dan 24 maanden bedraagt38,42.
2. Immunohistochemie en moleculaire biologie
Het Brachyury-gen behoort tot de T-box (TBX) genfamilie, en het door dit gen gecodeerde eiwit is belangrijk voor de ontwikkeling van de notochord43,44,45. De expressie van Brachyury is sterk beperkt tot de embryonale notochord en het chordoom, wat zorgt voor een hoge sensitiviteit en specificiteit als diagnostische marker22,43,45,46. Brachyury is daarom een belangrijke immunohistochemische marker om chordoom te onderscheiden van andere tumoren. De expressie ervan levert bovendien moleculair bewijs dat de notochordale oorsprong van het chordoom ondersteunt. Enkele studies hebben gesuggereerd dat Brachyury-negatieve chordomen geassocieerd zijn met een slechtere prognose dan Brachyury-positieve tumoren46. Deze associatie is echter slechts in een beperkt aantal studies gerapporteerd en vereist verdere validatie.
SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1 (SMARCB1) is een kerncomponent van het switch/sucrose-non-fermentable (SWI/SNF) chromatine-remodelleringscomplex. Verlies van dit tumorsuppressorgen is sterk geassocieerd met de ontwikkeling van atypische teratoïde en rhabdoïde tumoren34,47. SMARCB1 blijft over het algemeen behouden in chordoomsubtypen anders dan slecht gedifferentieerd chordoom en kan daarom helpen bij het onderscheiden van slecht gedifferentieerd chordoom van andere subtypen34,48. Chordomen brengen daarnaast kenmerkend cytokeratine tot expressie, en de meeste brengen epitheliaal membraanantigeen (EMA) en S100-proteïne tot expressie21,46,49,50. Deze immunohistochemische markers helpen om chordoom te onderscheiden van andere tumoren. De pathologische subtypen en immunohistochemische kenmerken van chordoom zijn samengevat in Tabel 1.
| Type | Hoogrisicopopulatie | Pathologische kenmerken | Immunohistochemie/Moleculaire Biologie | Prognose |
| Conventioneel chordoom | Volwassenen | Vacuolenbevattende cellen zijn aanwezig | Positief voor Brachyury, cytokeratine, S100-eiwit en SMARCB1 | Meest gunstig van de drie subtypes |
| Slecht gedifferentieerd chordoom | Kinderen en adolescenten | Afwezigheid van karakteristieke vacuolige cellen | Verlies van SMARCB1 | Gemiddeld |
| Gededifferentieerd chordoom | Volwassenen | Bevat zowel vacuolair chordoomcellen als een sarcomateus component van hoge graad | De conventionele component vertoont gelijkenissen met een conventioneel chordoom; de gededifferentieerde component vertoont verlies van Brachyury en is negatief voor cytokeratine | Slecht |
Tabel 1: Pathologische subtypen en immunohistochemische kenmerken van chordoom. Samenvatting van de pathologische subtypen van chordoom en hun belangrijkste immunohistochemische kenmerken. SMARCB1, SWI/SNF-gerelateerde, matrix-geassocieerde, actine-afhankelijke regulator van chromatine, subfamilie B, lid 1.
3. Therapie
- Chirurgische therapie
Chirurgische resectie blijft de primaire behandelmethode voor intracraniaal chordoom. Intracraniale chordomen ontstaan vaak in de clivus, waar kritieke neurale en vasculaire structuren een volledige tumorresectie technisch uitdagend maken. De mate van resectie is een belangrijke prognostische factor.51Bijgevolg blijft maximale veilige resectie een hoofddoel van het chirurgisch beheer.
Chirurgische benaderingen kunnen breed worden gecategoriseerd als anterieur, lateraal en posterieur52,53,54Gegevens van het Beijing Tiantan Hospital geven aan dat ongeveer 60% van de intracraniale chordomen ontstaat in het bovenste tweederde deel van de clivus.55Veel intracraniële chordomen kunnen daarom worden bereikt via een ventrale transnasale transsfenoidale route, waardoor tumorresectie mogelijk is met behoud van de omliggende anatomische structuren. Transsfenoidale chirurgie kan worden uitgevoerd met behulp van endoscopisch-geassisteerde of microscopisch-geassisteerde technieken. Een systematische review door Komotar et al. analyseerde de uitkomsten bij 766 patiënten met een intracranieel chordoom en rapporteerde een hoger percentage bruto totale resectie (GTR) bij endoscopische endonasale chirurgie (EES) dan bij traditionele open chirurgie (61,0% tegenover 48.1%)56De gerapporteerde incidenties van zenuwletsel, lekkage van cerebrospinale vloeistof (CSF) en meningitis na EES waren respectievelijk 1,3%, 5,0% en 0,9%, vergeleken met 24,2%, 10,7% en 5,9% na open chirurgie.56De mortaliteits- en recidiefcijfers waren in de EES-cohorten eveneens lager dan in de cohorten met open chirurgie (4,7% t.o.v. 21,6% en 16,8% t.o.v. respectievelijk 40%)56Er werden geen statistisch significante verschillen gerapporteerd voor pneumonie, sepsis, diabetes insipidus, wondinfectie of hydrocefalie.56Vrije vettransplantaten kunnen helpen bij het herstellen van durale defecten, het verminderen van CSF-lekkage en het vormen van een fysieke barrière langs durale defecten.55.
De beperkingen van EES hebben voornamelijk betrekking op de locatie van de tumor, de mate van infiltratie en de tumoromvang. Hoewel chordomen vaker in de bovenste en middelste clivus zijn gelokaliseerd, bevindt ongeveer een derde zich in de onderste clivus.9,55De lagere clivus bevindt zich aan het distale uiteinde van de transsfenoidale benadering, wat een volledige resectie kan bemoeilijken. Er is gerapporteerd dat de percentages residu-tumor en recidieven na chirurgie hoger zijn bij chordoom van de lagere clivus dan bij tumoren van de bovenste en middelste clivus.8In dergelijke gevallen kan een far-laterale benadering worden overwogen. Tumorinfiltratie beïnvloedt eveneens de keuze van de benadering. Wanneer een tumor zich bilateraal voorbij de clivus uitstrekt, kunnen de operatieruimte en het gezichtsveld die beschikbaar zijn via een endoscopische benadering beperkt zijn. Daarom zijn er alternatieve benaderingen beschreven. Een orbitofrontale craniotomie is aanbevolen voor tumoren die zich lateraal ten opzichte van de nervus opticus uitstrekken, terwijl far-laterale of posterieure transpetreuze benaderingen kunnen worden overwogen voor tumoren die zich lateraal ten opzichte van de arteria carotis uitstrekken.57Tumorgrootte is een andere belangrijke factor. Chordomen met een diameter groter dan 4 cm of een volume dat 80 cm³ overschrijdt3 kunnen moeilijk volledig te resecteren zijn met alleen EES en kunnen gecombineerde chirurgische benaderingen vereisen58.
EES is daarom een belangrijke chirurgische optie voor chordomen van de bovenste en middelste clivus. Voor tumoren in de onderste clivus, tumoren met een excessieve omvang of tumoren met uitgebreide bilaterale invasie, dient de chirurgische aanpak te worden geïndividualiseerd op basis van anatomische en biologische kenmerken. Bewijs waarin chirurgische benaderingen worden vergeleken, blijft beperkt vanwege de zeldzaamheid van chordomen en het ontbreken van grote gerandomiseerde gecontroleerde studies. Naast enkele meta-analyses is de grootste single-center serie gerapporteerd door het Beijing Tiantan Hospital. Verschillen tussen studies in de definities van de uitgebreidheid van de resectie en de residuele tumor beperken bovendien de directe vergelijking van de resultaten. Grotere multicenterstudies met gestandaardiseerde definities van de uitkomsten zijn daarom noodzakelijk om de relatieve voordelen en beperkingen van verschillende chirurgische benaderingen te verhelderen. - Radiotherapie
Conventionele radiotherapie heeft een beperkte effectiviteit bij intracraniale chordomen. Protonentherapie (PBT) en koolstofionradiotherapie (CIRT) zijn geassocieerd met een verminderde recidiefkans en verbeterde overlevingsuitkomsten.23,32Deze op deeltjes gebaseerde benaderingen produceren een geconcentreerde energiedepositie nabij het einde van het stralingspad, bekend als de Bragg-piek, waardoor een therapeutische dosis aan de tumor kan worden toegediend terwijl de stralingsbelasting voor aangrenzende normale weefsels wordt verminderd.59,60,61PBT en CIRT zijn geëvalueerd bij populaties met spinale, sacrale en intracraniële chordomen62,63,64,65,66,67Een systematische review en meta-analyse door Rodrigues et al. gerapporteerde 5-jaarsoverlevingspercentages (OS) van 83% voor PBT en 89% voor CIRT, en 5-jaars progressievrije overlevingspercentages (PFS) van respectievelijk 84% en 81%67PBT en CIRT vereisen gespecialiseerde faciliteiten en grote deeltjesversnellers, wat hun beschikbaarheid beperkt. Gestandaardiseerde radiotherapieprotocollen, inclusief de selectie van de modaliteit en de dosisvoorschriften, zijn nog niet vastgesteld. Eerdere studies hebben regelmatig populaties met extracraniaal chordoom geëvalueerd, terwijl bewijs dat specifiek betrekking heeft op intracraniaal chordoom relatief beperkt blijft.67,68,69Deze factoren blijven de bredere toepassing en directe vergelijking van benaderingen voor deeltjestherapie beperken. - Farmacotherapie
- Doelgerichte therapieën
Doelgerichte therapieën die zijn geëvalueerd bij chordoom omvatten remmers van de platelet-derived growth factor receptor (PDGFR), epidermal growth factor receptor (EGFR) en vascular endothelial growth factor receptor (VEGFR).
Imatinibmesylaat is een tyrosinekinase-remmer (TKI) die zich richt op PDGFR en is uitgebreid bestudeerd bij chordoom70,71De gerapporteerde percentages van partiële respons (PR) variëren van 0%–5%, de percentages van stabiele ziekte (SD) van 69%–74% en de percentages van progressieve ziekte (PD) van 26%–28%; de mediane PFS bedraagt ongeveer 9 maanden en de OS varieert van ongeveer 30–35 maanden.72,73,74Imatinib is ook geëvalueerd in combinatie met remmers van het mammalian target of rapamycin (mTOR), zoals everolimus of sirolimus, en met cyclofosfamide.75,76,77Dasatinib, een andere PDGFR-remmer, is eveneens geëvalueerd bij chordoom. In een fase 2-studie met 32 patiënten was de mediane PFS 6,3 maanden, met 2-jaarse en 5-jaarse OS-percentages van respectievelijk 43% en 18%.78.
EGFR-remmers die zijn geëvalueerd bij chordoom omvatten erlotinib, lapatinib en cetuximab. Het klinische bewijs voor erlotinib blijft beperkt. In een studie met vijf patiënten die erlotinib-monotherapie ontvingen en werden geëvalueerd volgens de Response Evaluation Criteria in Solid Tumors (RECIST), behaalde één patiënt een PR en behaalden vier patiënten een SD.74Erlotinib is ook geëvalueerd in combinatie met cetuximab, linsitinib en andere middelen79,80,81,82,83,84Een fase II-studie door Stacchiotti et al. evalueerden monotherapie met lapatinib en rapporteerden respectievelijk percentages van 40% PR, 50% SD en 10% PD, met een mediane PFS van 8 maanden en een mediane OS van 25 maanden85Cetuximab, gefitinib en andere EGFR-remmers zijn ook gerapporteerd bij chordoom, hoewel het beschikbare bewijs beperkt blijft en verder onderzoek vereist is86,87.
Sorafenib is een TKI die gericht is op VEGFR en PDGFR88,89In een fase 2-studie met 27 patiënten bedroeg het PR-percentage 4%, was het 6-maandse PFS-percentage 85,35%, het 6-maandse OS-percentage 100%, het 9-maandse PFS-percentage ongeveer 73% en het 12-maandse OS-percentage ongeveer 86,5%.89Een andere klinische studie rapporteerde percentages voor PR, SD en PD van respectievelijk 9%, 82% en 9%74Sunitinib en pazopanib zijn aanvullende multitarget TKI's met vergelijkbare farmacologische mechanismen.90,91,92De gerapporteerde percentages voor SD en PD voor sunitinib waren respectievelijk 44% en 56%, terwijl de percentages voor SD en PD voor pazopanib beide 50% waren; bij sommige patiënten werd een PFS van maximaal 15 maanden gerapporteerd.93,94.
Collectief wijzen beschikbare studies op potentiële ziektebeheersende activiteit van therapieën die gericht zijn op PDGFR, EGFR en VEGFR. De bewijslast blijft echter beperkt door kleine steekproefgroottes, casuïstiek en retrospectieve analyses. De grootste fase 2-studie omvatte 56 patiënten, wat de schaarste aan grote systematische klinische studies aantoont. De meeste studies evalueerden bovendien gevorderd chordoom zonder stratificatie naar pathologisch subtype. Bijgevolg blijft de therapeutische activiteit van deze middelen over verschillende pathologische subtypes onvoldoende gedefinieerd. Geselecteerde studies (exclusief casuïstiek) zijn samengevat in Tabel 2Doelgerichte therapieën die zijn geëvalueerd bij chordoom omvatten remmers van de platelet-derived growth factor receptor (PDGFR), epidermal growth factor receptor (EGFR) en vascular endothelial growth factor receptor (VEGFR) (Figuur 1). - Cytotoxische geneesmiddelen
Op camptothecine-gebaseerde middelen en alkylerende middelen zijn eveneens worden geëvalueerd bij chordoom. Een fase II-studie naar oraal 9-nitrocamptothecine bij patiënten met gevorderd of gemetastaseerd chordoom rapporteerde een mediane PFS van 9,9 weken, met PFS-percentages na 3 en 6 maanden van respectievelijk 47% en 33%.95In een kleine retrospectieve serie beschreef Dhall et al. er werden drie patiënten beschreven die postoperatief waren behandeld met cyclofosfamide en etoposide; allen bleven recurrence-vrij tijdens de langetermijnfollow-up, met een mediane follow-up van 9 jaar en een bereik van 6–13 jaar96Een ander rapport beschreef volledige remissie bij een pediatrische patiënt die werd behandeld met vincristine, cyclophosphamide en etoposide; magnetische resonantie-imaging toonde tumorkrimp aan na 3 maanden en geen detecteerbare tumor bij follow-up na 12 en 30 maanden.97Er is ook gemeld dat anthracyclines en cisplatine gedeeltelijke responsen veroorzaken bij sommige patiënten. Deze meldingen betroffen echter grotendeels slecht gedifferentieerd of dedifferentieerd chordoom, en het beschikbare bewijs blijft beperkt. - Overige geneesmiddelen
Palbociclib is een cycline-afhankelijke kinase (CDK)-remmer. CDK's zijn serine/threoninekinasen die betrokken zijn bij de regulatie van de celcyclus en transcriptie. Homozygote deletie van CDKN2A en CDKN2B is gerapporteerd in een subset van chordomen en is geassocieerd met gewijzigde CDK-activiteit en tumorproliferatie.98Palbociclib is geëvalueerd in chordoomcellijnen en patiëntafgeleide xenotransplantaten, en er is tevens een klinische fase 2-studie gestart99,100,101,102.
Onderzochte immunotherapeutische benaderingen omvatten immuuncheckpointremmers, T-celtherapieën, monoklonale antilichamen en vaccintherapieën gericht op Brachyury. De meeste studies bevinden zich nog in een vroeg stadium en het bewijs voor klinisch voordeel is momenteel beperkt.103,104,105,106De onderliggende regulatiemechanismen behoeven bovendien verdere verduidelijking. Deze benaderingen blijven daarom experimentele therapeutische strategieën voor chordoom.
- Doelgerichte therapieën
| Target | Medicijn | Studietype | Steekproefgrootte | PR (%) | SD (%) | PD (%) | PFS | OS |
| PDGFR | Imatinib | Fase 2 | 56 | 2 | 70 | 28 | 9.2 months | 35 months |
| Imatinib | Retrospectieve casusserie | 46 | 0 | 74 | 26 | 9.9 months | 30 months | |
| Imatinib | Retrospectieve studie | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Fase 2 | 32 | NR | NR | NR | 6.3 months | NR | |
| EGFR | Erlotinib | Retrospectieve studie | 5 | 20 | 80 | NR | 4 months | NR |
| Lapatinib | Fase 2 | 18 | 40 | 50 | 10 | 8 months | 25 months | |
| VEGFR | Sorafenib | Fase 2 | 27 | 4 | NR* | NR* | 6-month PFS: 85.35%; 9-month PFS: 73.0% | 6-month OS: 100%; 12-month OS: 86.5% |
| Sorafenib | Retrospectieve studie | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitinib | Fase 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Casusserie | 4 | NR | 50 | 50 | 8.5 months | NR | |
| Afkortingen: PR, Partiële Respons; SD, Stabiele Ziekte; PD, Progressieve Ziekte; PFS, Progressievrije Overleving; OS, Totale Overleving | ||||||||
| Voetnoot: in de studie van Bompas et al.89 werden de mediane PFS en OS niet beschreven. Deze gegevens betreffen de PFS-percentages op 6/9 en 12 maanden | ||||||||
Tabel 2: Geselecteerde studies naar doelgerichte therapie bij chordoom. Samenvatting van geselecteerde studies die doelgerichte therapieën bij chordoom evalueren, inclusief behandelrespons en overlevingsuitkomsten. PR, partiële respons; SD, stabiele ziekte; PD, progressieve ziekte; PFS, progressievrije overleving; OS, algehele overleving.
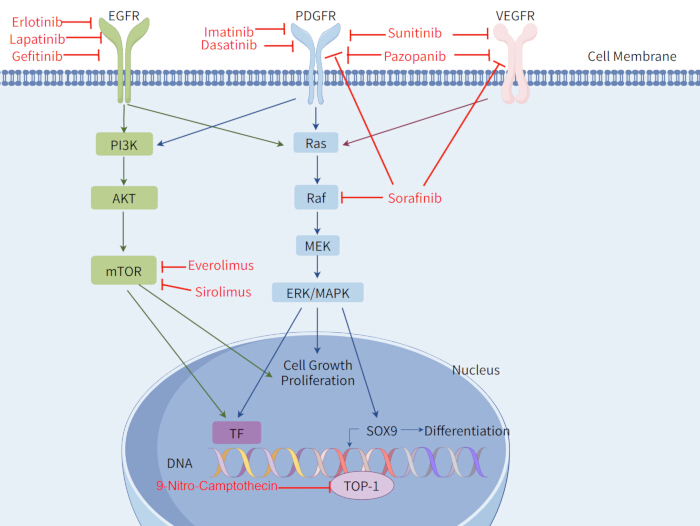
Figuur 1: Therapeutische doelwitten en signaaltransductieroutes gerelateerd aan chordoma. Overzicht van therapeutische doelwitten gerelateerd aan chordoma en de bijbehorende signaaltransductieroutes. EGFR, epidermale groeifactorreceptor; PDGFR, platelet-derived growth factor receptor; VEGFR, vasculaire endotheliale groeifactorreceptor; PI3K, fosfoinositide 3-kinase; AKT, proteïnekinase B; mTOR, mammalian target of rapamycin; Ras, rat sarcoma; Raf, rapidly accelerated fibrosarcoma; MEK, mitogen-geactiveerde proteïnekinasekinase; ERK, extracellular signal-regulated kinase; MAPK, mitogen-geactiveerde proteïnekinase; TF, transcriptiefactor; SOX9, SRY-box transcriptiefactor 9; TOP-1, topoisomerase I. Gemaakt met FigDraw. Klik hier om een grotere versie van deze figuur te bekijken.
Conclusies
Vooruitgang in de pathologische classificatie en behandeling heeft het begrip en het beheer van chordoom verbeterd. De WHO-classificatie van 2020 heeft de taxonomie van chordoom verfijnd door slecht gedifferentieerd chordoom als een aparte entiteit te erkennen. Chirurgische resectie blijft de belangrijkste behandeling voor intracraniaal chordoom. Endoscopische endonasale chirurgie heeft gunstige resultaten laten zien voor tumoren in de bovenste en middelste clivus, waaronder hogere percentages van grove totale resectie en een lagere recidiefkans in observationele studies. Echter, het beschikbare bewijs is grotendeels gebaseerd op retrospectieve studies en gepoolde klinische series, en de keuze voor de chirurgische aanpak moet daarom afhangen van de locatie, de uitgebreidheid en de grootte van de tumor.
Voor niet-resecteerbare, residuele of recidiverende ziekte zijn protonentherapie en koolstofionradiotherapie belangrijke behandelopties die gunstige resultaten hebben laten zien wat betreft progressievrije overleving en algehele overleving. Doelgerichte therapieën, waaronder PDGFR-remmers en andere moleculair doelgerichte middelen, hebben ook activiteit getoond bij gevorderd chordoom, hoewel het ondersteunende bewijs beperkt blijft. Bij de behandeling moet rekening worden gehouden met het pathologische subtype. Conventioneel chordoom is over het algemeen geassocieerd met een gunstigere prognose en wordt primair chirurgisch behandeld, waarbij radiotherapie wordt overwogen afhankelijk van de klinische situatie. Slecht gedifferentieerde en gededifferentieerde chordomen vertonen een agressiever klinisch beloop en vereisen vaak een multimodale behandeling, bestaande uit chirurgie, radiotherapie en systemische therapie.
Er blijven verschillende beperkingen bestaan. Chordoom is zeldzaam en veel beschikbare studies bevatten kleine patiëntcohorten. Gestandaardiseerde chemotherapieregimes, inclusief dosis en behandelcyclus, zijn nog niet vastgesteld. Directe vergelijkingen tussen protonentherapie en koolstofionradiotherapie blijven beperkt, en beide benaderingen vereisen gespecialiseerde faciliteiten. Studies naar radiotherapie en systemische behandeling hebben zich bovendien voornamelijk gericht op gevorderde ziektebeelden, met beperkt bewijs voor de vergelijking van behandelresultaten tussen pathologische subtypen. Verdere klinische studies zijn nodig om de rol van deze behandelingen in verschillende chordoom-subtypen te verduidelijken en om de selectie van de behandeling te verbeteren.
Openbaarmakingen
Er zijn geen belangenconflicten gemeld.
Dankbetuigingen
Er is geen specifieke subsidie ontvangen van financieringsinstanties uit de publieke, commerciële of non-profitsectoren.
Referenties
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.