Hier beschrijven we een aanpak om genetisch gemodificeerde embryo's te produceren met behulp van CRISPR-Cas9 genbewerking en somatische celkernoverdracht voor het genereren van schaapmodellen van menselijke ziekten. Deze aanpak is ideaal voor nauwkeurige genbewerking in donorcellen en het produceren van gekloonde embryo's zonder genetisch mosaicisme.
Methodenartikel
Genereren van genetisch gemanipuleerde embryo's met behulp van genbewerking en somatische celkernoverdracht voor de productie van schaapmodellen voor menselijke ziekten
In dit artikel
Samenvatting
Samenvatting
Grote diermodellen zijn waardevolle instrumenten voor het onderzoeken van menselijke ziekten. Schapen, varkens en geiten bootsen vaak de anatomie en fysiologie van menselijke organen en de complexiteit van menselijke ziekten beter na, waardoor hun klinische relevantie groter is in vergelijking met knaagdieren. CRISPR-Cas9 en somatische celkernoverdracht (SCNT) maken de generatie van grote diermodellen mogelijk met grotere precisie, veelzijdigheid en genetische uniformiteit. Het primaire voordeel van deze aanpak, vergeleken met zygote micro-injectie, is de mogelijkheid om in vitro te bevestigen of de gewenste genetische modificatie en potentiële off-target mutaties aanwezig zijn in genbewerkte cellen vóór de productie van dieren. Bovendien elimineert SCNT de kans op genetisch mozaïcisme, wat vaak het gevolg is van zygote micro-injectie. Hier beschrijven we de generatie van genbewerkte ovine cellen via non-homologous end-joining (NHEJ) en homology-directed repair (HDR), gevolgd door de productie van gekloonde embryo's die de mutaties van belang dragen. Genetische modificaties worden geïntroduceerd door gecultiveerde somatische cellen, gewoonlijk foetale fibroblasten, te transfecteren met het CRISPR-Cas9-systeem. De mutatie-efficiëntie in gepoolde cellen wordt beoordeeld via polymerasekettingreactie (PCR) en Sanger-sequencing van bewerkte genen en geanalyseerd met Tracking of Indels by DEcomposition (TIDE)/Tracking of Insertions, Deletions, and Recombination events (TIDER) software. Limiterende verdunning van de gepoolde cellen wordt uitgevoerd om koloniën te verkrijgen die uit één enkele cel zijn afgeleid, welke worden gescreend via PCR en DNA-sequencing van de bewerkte genen. Donorcellen met de gewenste bewerking(en) worden vervolgens uitgebreid en gebruikt voor de generatie van embryo's via SCNT. Na limiterende verdunning en celscreening bevatten 22/114 (19,3%) van de via NHEJ gemodificeerde koloniën knockout (KO) mutaties en bevatten 4/56 (7,1%) van de via HDR gemodificeerde koloniën de F508del mutatie. In totaal werden 370 genetisch gemodificeerde embryo's gecreëerd uit vier koloniën. Deze methoden worden succesvol gebruikt voor nauwkeurige genbewerking in foetale fibroblasten en de generatie van genetisch gemanipuleerde embryo's om ovine modellen van menselijke ziekten te produceren.
Inleiding
Diermodellen zijn essentiële instrumenten voor het begrijpen van de biologische mechanismen van menselijke ziekten en de ontwikkeling van nieuwe therapeutica. In vitro-modellen, zoals cel- of organoïdkweken, reproduceren niet de complexiteit van cellulaire subtypen en cel-celinteracties die in vivo in organen voorkomen1,2. Dieren bieden daarom hele-organisme-modellen met meer gedetailleerde inzichten in interacties op cellulair en systeemniveau, ziekteprogressie en de veiligheid van therapeutica. Knaagdieren zijn praktische modelorganismen vanwege hun lage kosten, korte generatietijd en uitgebreide genetische karakterisering. Echter worden knaagdiermodellen voor menselijke ziekten beperkt door fysiologische en anatomische verschillen met mensen, evenals hun snellere metabolisme en kortere levensduur3,4. Dit wordt aangetoond door het hoge percentage therapieën die in diermodellen zijn getest maar falen in klinische trials, waarvan de meerderheid in knaagdieren is uitgevoerd5,6,7,8. Schapen, varkens, geiten, honden en niet-menselijke primaten zijn gebruikt om modellen te creëren voor een breed scala aan menselijke ziekten, wat kan helpen de klinische translatiegraad voor nieuwe therapieën en geneesmiddelen te verhogen3,9,10,11,12. Deze soorten bieden bovendien vele voordelen ten opzichte van knaagdiermodellen vanwege hun grotere gelijkenis met mensen. Grote diermodellen voor menselijke ziekten leveren dus de meest nauwkeurige beschikbare modellen en spelen een cruciale rol bij het vertalen van dierstudies naar klinische toepassingen.
Clustered regularly interspaced short palindromic repeats (CRISPR)-Cas9 is een veelzijdige en programmeerbare methode voor genetische modificatie van dierlijke cellen en de introductie van precieze ziekteverwekkende mutaties. Genbewerking via CRISPR-Cas9 maakt gebruik van een gids-RNA (gRNA) dat complementair is aan de doellocatie, waardoor het CRISPR-geassocieerde eiwit 9 (Cas9) op een gerichte manier een dubbelstrengs breuk (DSB) kan veroorzaken13. De cellulaire herstelling van DSB's vindt hoofdzakelijk plaats via twee mechanismen: non-homologous end joining (NHEJ) en homology-directed repair (HDR). De NHEJ-route herstelt een DSB door DNA-uiteinden aan elkaar te voegen, een foutgevoelig mechanisme dat kan leiden tot de vorming van willekeurige inserties of deleties (indels) op de breukplaats14. Deze mutaties kunnen het gen uitschakelen (knock-out, KO) door een frameshift-mutatie of een prematuur stopcodon te creëren, waardoor de functie van het gen wordt verstoord. HDR, dat voornamelijk plaatsvindt tijdens de S- en G2-fasen van de celcyclus, is het proces waarbij de cel een DSB herstelt met behulp van een homologe allel als herstelsjabloon15,16. De incorporatie van specifieke inserties, deleties of substituties, bekend als knock-ins (KI), is mogelijk door de introductie van een synthetisch enkelstrengs oligodeoxynucleotide (ssODN) of ander sjabloon-DNA met de gewenste wijziging, dat de cel kan gebruiken om de breuk te herstellen. CRISPR-Cas9 kan ook worden gebruikt voor multiplex-bewerking om meerdere mutaties tegelijkertijd te introduceren voor het modelleren van multigene ziekten3. In vergelijking met eerdere technieken voor genbewerking, zoals zinc-finger nucleasen (ZFN's) of transcription activator-like effector nucleasen (TALEN's), is CRISPR-Cas9 veel eenvoudiger en efficiënter in termen van middelen voor gebruik in grote dierlijke cellen17. Verschillende loci kunnen eenvoudig worden getarget door een nieuw gRNA te ontwerpen, wat heeft geholpen bij het versnellen van de introductie van nieuwe grote diermodellen met behulp van CRISPR-Cas93,13. Er blijven echter verschillende beperkingen bestaan, waaronder de efficiëntie van de CRISPR-Cas9-bewerking, die aanzienlijk kan variëren afhankelijk van de soort, de cellulaire omgeving en de aard van de bewerking18,19. HDR-percentages zijn in het bijzonder lager dan NHEJ-percentages en zijn sterk afhankelijk van het celtype, de genomische loci en het stadium van de celcyclus20,21. Bovendien blijft de introductie van onbedoelde bewerkingen op off-target loci, of zelfs op on-target loci, een probleem22. Desondanks is CRISPR-Cas9 het primaire platform voor genbewerking geworden voor het produceren van genetisch gemodificeerde grote diermodellen.
Somatische celkernoverdracht (SCNT) maakt de creatie van genetisch gemodificeerde embryo's met een hoge precisie en homogeniteit mogelijk. Dit proces, dat in 1997 voor het eerst succesvol bij zoogdieren werd uitgevoerd, omvat de overdracht van een celkern naar een enucleerde oocyte23. SCNT biedt veel voordelen ten opzichte van andere technieken, zoals zygotische micro-injectie, waarbij genetisch materiaal of DNA-bewerkingssystemen direct in de zygote of het vroege embryo worden geïnjecteerd24,25,26. Zygotische micro-injectie brengt het inherente risico op genetische heterogeniteit, of mosaicisme, tussen cellen in het embryo met zich mee, wat kan gebeuren als DNA-replicatie of celdeling plaatsvindt vóór de genetische modificatie27,28,29. De waarde van dergelijke mozaïekembryo's voor diermodellen is verminderd vanwege de moeilijkheid van genotypering en fenotypische karakterisering29. Bij SCNT is de genbewerking losgekoppeld van de embryoproductie; elk gekloond embryo is afgeleid van een enkele cel, waardoor het risico op mosaicisme wordt geëlimineerd en gegarandeerd is dat het embryo genetisch homogeen is30,31,32. Bovendien worden donorcellen in vitro bewerkt en zorgvuldig gescreend om de clonaliteit en de aanwezigheid van de gewenste modificatie te bevestigen voorafgaand aan de SCNT-procedure, wat tijd en middelen bespaart25,26. Dit is vooral belangrijk bij het introduceren van specifieke KIs. Celscreening maakt ook de identificatie van potentiële mutaties op off-target locaties mogelijk, waardoor het risico op genetische verstoring op andere loci wordt verminderd. Deze voordelen adresseren veel van de zorgen die verbonden zijn aan CRISPR-Cas9. Daarom biedt SCNT een grotere controle over de genetica van de resulterende embryo's vergeleken met zygotische micro-injectie, vooral voor complexere bewerkingen zoals multiplex bewerkingen, grote inserties en gehumaniseerde allelen33. Hoewel SCNT wordt beperkt door een lage kloon-efficiëntie, technische vereisten en abnormale epigenetische herprogrammering — waarbij dat laatste kan leiden tot moleculaire en fenotypische verstoringen in klonen, wat potentieel de effecten van genetische modificatie in founder-dieren kan maskeren. Deze epigenetische alteraties worden echter niet doorgegeven aan het nageslacht32,33. Ondanks deze beperkingen maakt de combinatie van SCNT met CRISPR-Cas9 nauwkeurige genoomengineering mogelijk met strikte controle over de embryogenetica, wat de betrouwbare productie van ziekte-modellen in grote dieren zonder mosaicisme ondersteunt. Hier beschrijven we een gedetailleerde aanpak voor genetische modificatie van foetale fibroblasten van schapen (SFF) met behulp van NHEJ of HDR, gevolgd door SCNT voor de productie van gekloonde embryo's, met als uiteindelijke doel het genereren van schaapmodellen voor menselijke ziekten. Deze aanpak is grotendeels toepasbaar op andere vee-soorten, hoewel genbewerking optimalisatie kan vereisen in verschillende celtypen, waarbij dit protocol dient als een nuttig startpunt.
Protocol
Alle dierprocedures zijn goedgekeurd door de Institutional Animal Care and Use Committee (IACUC: #15508 en #10089) aan de Utah State University en zijn uitgevoerd in overeenstemming met de richtlijnen van de National Institutes of Health (NIH). In deze studie werden huisschapen van het Romney-ras (Ovis aries) gebruikt om foetale fibroblasten van schapen te isoleren (Supplementary File 134). Zie Figuur 1 voor een overzicht van het protocol.
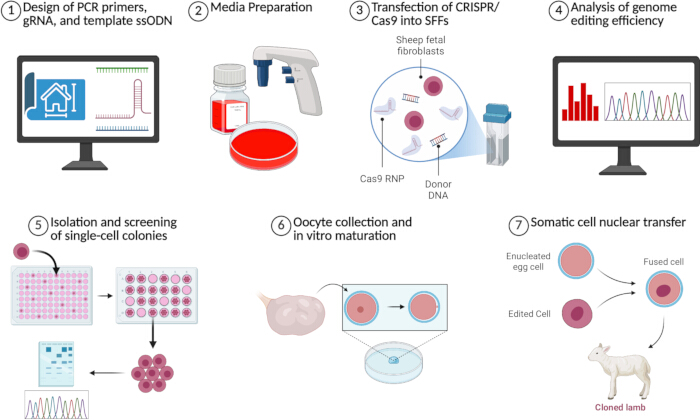
Figuur 1: Overzicht van de CRISPR-Cas9- en SCNT-methoden die worden gebruikt om genetisch gemodificeerde embryo's te genereren. Een samenvatting van elk van de zeven belangrijkste stappen van het protocol is afgebeeld. Gemaakt in BioRender. Perisse, I. (2026). Klik hier om een grotere versie van deze figuur te bekijken.
1. Ontwerp van PCR-primers, gRNA en template ssODN
- Open de te bewerken genomische regio in Benchling (https://www.benchling.com/academic).
- Ontwerp PCR-primers om de genomische regio van interesse te amplificeren en te sequensen.
- Selecteer de te amplificeren doelregio, plus 200 baseparen stroomopwaarts en stroomafwaarts van de doelregio om voldoende afstand te garanderen voor kwaliteitscontrole van de traces en een nauwkeurige analyse van de mutatie-efficiëntie met TIDE-software.
- Klik in de navigatiebalk aan de rechterkant op Primers > Create Primers > Wizard.
- Klik onder Region op Use Selection. Pas onder Amplicon de Size dienovereenkomstig aan en pas eventueel andere parameters naar wens aan.
- Klik op Generate Primers. Selecteer één of meer primerparen met lage penalty-scores om te bestellen.
OPMERKING: Afhankelijk van de in te voeren bewerking wordt aanbevolen primers te ontwerpen die alleen binden aan correct bewerkt DNA, om een snellere screening van positieve kolonies mogelijk te maken.
- Ontwerp gRNA om DNA te bewerken met CRISPR-Cas9.
- Selecteer in Benchling de te bewerken doelregio en klik vervolgens in de navigatiebalk aan de rechterkant op CRISPR > Design and analyze guides.
- Klik op het vervolgkeuzemenu Genome en selecteer of importeer het genoom van het modelorganisme. Pas eventueel andere parameters naar wens aan.
- Klik op Finish > +.
- Klik onder Genome Region op No region set en selecteer of voer de genomische regio in die de doelsite bevat. Klik op Set genome region.
- Selecteer één of meer guides met zowel hoge on-target scores als hoge off-target scores om te bestellen.
- Ontwerp bij het uitvoeren van KI-bewerkingen een ssODN-template.
- Klik in de navigatiebalk aan de rechterkant op CRISPR > Design HR template (ssODN).
- Klik op het vervolgkeuzemenu Genome en selecteer of importeer het genoom van het modelorganisme. Klik op Create.
- Klik op het tabblad SEQUENCE MAP, selecteer de te bewerken basen en maak de gemodificeerde versie van de DNA-sequentie door de gewenste bewerkingen in te typen. Ga terug naar het tabblad DESIGN HR TEMPLATE en klik op Next.
- Pas de Template region aan zodat er aan beide zijden van de bewerking minimaal 50 baseparen aan homologie-armen aanwezig zijn, en klik vervolgens op Next.
- Voer de sequentie van het gRNA dat in stap 1.3.5 is geselecteerd in het vak Guide in om stille mutaties in te voeren die het Protospacer Adjacent Motif (PAM) verstoren. Klik op Next.
- Klik op Copy the template en bestel het gegenereerde ssODN-template.
OPMERKING: De sequenties van PCR-primers, CRISPR-Cas9 gRNA's en template ssODN's die met Benchling zijn ontworpen voor de generatie van een schaapmodel voor cystische fibrose met een knockout (KO) mutatie of de F508del mutatie, worden gepresenteerd in Tabel 1.
2. Bereiding van media
- Bereid het celkweekmedium voor door Dulbecco’s modified Eagle’s medium (DMEM) met een hoog glucosegehalte aan te vullen met 15% foetaal runderserum (FBS) en 1% penicilline-streptomycine (Pen/Strep) (v/v). Warm dit voor gebruik voor in een waterbad bij 37 °C.
- Bereid het vriesmedium voor door DMEM aan te vullen met 45% FBS en 10% dimethylsulfoxide (DMSO).
- Bereid het medium voor de oogst van oocyten voor door M199-medium aan te vullen met 1% Pen/Strep, 0,3% runder-serumalbumine (BSA) fractie V, 1% FBS en 0,06% heparine-natriumzout.
- Bestel media voor in vitro maturatie (IVM) en in vitro kweek (IVC) , welke commercieel verkrijgbaar zijn als serumvrije media geformuleerd voor respectievelijk de maturatie van runder-oocyten en embryokweek.
OPMERKING: Schaaltjes voor post-fusie en IVC worden voorbereid met zeven druppels van 40 µL IVC-medium en afgedekt met embryo-geteste minerale olie. - Bereid het uithongeringsmedium voor cellen voor door DMEM met een hoog glucosegehalte aan te vullen met 0,5% FBS en 1% Pen/Strep (v/v). Warm dit voor gebruik voor in een waterbad bij 37 °C.
- Bereid het medium van synthetische eileidervloeistof aangevuld met HEPES (HSOF) voor zoals eerder beschreven35.
- Bereid het enucleatiemedium voor door 500 µL HSOF-medium aan te vullen met 4,5 mM sucrose en 10 µg/mL cytochalasine B (CB).
- Bereid de injectiemedia voor door 500 µL HSOF-medium aan te vullen met 10 µg/mL cytochalasine B (CB).
OPMERKING: De enucleatie- en injectiemedia worden vers bereid op de dag van SCNT. Eén druppel (200 µL) van elk medium wordt in 100 mm schaaltjes geplaatst en afgedekt met embryo-geteste minerale olie. - Bereid het fusiemedium voor zoals eerder beschreven35. Haal 5–10 mL fusiemedium uit de koelkast (4 °C) en bewaar dit bij kamertemperatuur tot gebruik.
- Bereid het CB-medium voor door IVC-medium aan te vullen met 10 µg/mL CB.
OPMERKING: Een CB-schaaltje wordt voorbereid met zeven druppels van 40 µL CB-medium en afgedekt met embryo-geteste minerale olie. - Bereid het ionomycine-medium voor door het HSOF-medium aan te vullen met 5 µM ionomycine-calciumzout.
- Bereid het activatiemedium voor door IVC-medium aan te vullen met 2 mM 6-dimethylaminopurine (DMAP) en 10 µg/mL cycloheximide (CHX).
OPMERKING: Een activatieschaaltje wordt voorbereid met zeven druppels van 40 µL activatiemedium en afgedekt met embryo-geteste minerale olie.
3. Transfectie van CRISPR-Cas9 in SFF's
- (Condities) Voer alle celkweekprocedures uit in een biologische veiligheidskabinet of een laminaire flowkap. Kweek SFF's in een T-25 fles met celkweekmedium bij 37 °C in 5% CO2, 5% O2 en 90% N2 totdat ze ongeveer 70%–80% confluent zijn vóór transfectie.
- Verwijder al het medium uit de fles en was de cellen één keer met 5 mL Dulbecco's fosfaatgebufferde zoutoplossing (DPBS). Incubeer met 1 mL trypsine-achtig dissociatie-enzym gedurende 5–10 min tot de cellen dissociëren.
- Verdun het trypsine-achtige dissociatie-enzym met een gelijk volume celkweekmedium en centrifugeer de cellen bij 200 × g gedurende 5 min.
- (Timing) Bereid het gRNA: Cas9 ribonucleoproteïne (RNP) complex voor door 2,5 µL van 100 µM gRNA te incuberen met 2,5 µL van 5 µg/µL Cas9-proteïne gedurende 10 min bij kamertemperatuur.
OPMERKING: Cas9 RNP: gRNA-verhoudingen kunnen optimalisatie vereisen, afhankelijk van het celtype, het doelgen en het aantal targets. - Bereid de nucleofectie-oplossing voor door 82 µL nucleofectie-oplossing te mengen met 18 µL supplementoplossing.
- Meng de nucleofectie-oplossing met het RNP-complex en voeg, indien er een ssODN wordt gebruikt, 2 µL van 200 µM ssODN toe; meng vervolgens voorzichtig door te pipetteren.
- Gooi na centrifugatie het supernatant voorzichtig weg en plaats de buis ondersteboven op een pluisvrij weefsel om resterend medium te verwijderen.
OPMERKING: Resterend kweekmedium kan de transfectie-efficiëntie en cellevensvatbaarheid beïnvloeden. Zorg ervoor dat overtollige vloeistof volledig is verwijderd voordat de celpellet wordt geresuspendeerd in de nucleofectie-oplossing. - (Kritiek) Resuspendeer fibroblasten in de nucleofectie-oplossing en breng het mengsel vervolgens over in een 100 µL nucleocuvette, waarbij belvorming wordt vermeden. Tik de nucleocuvette voorzichtig tegen een hard oppervlak zodat het mengsel naar de bodem van de cuvette zakt.
OPMERKING: Bellen in de nucleocuvette kunnen de elektroporatie verstoren. - (Relevante instelling) Elektroporeer de cellen met programma EH-100, of volgens de aanbevelingen van de fabrikant. Laat de cellen 10 min herstellen bij kamertemperatuur.
- Breng de geëlektroporeerde cellen met een transferpipet over in 5 mL vooraf geëquilibreerd celkweekmedium aangevuld met HDR-enhancer bij een eindconcentratie van 1–2 µM, wat bij andere celtypes optimalisatie kan vereisen.
- (Condities) Kweek de cellen in celkweekmedium bij 37 °C in 5% CO2, 5% O2 en 90% N2 gedurende 48 u vóór isolatie van genomisch DNA.
- Verwijder het medium bij de cellen, was één keer met DPBS en voeg 1 mL trypsine-achtig dissociatie-enzym toe.
- Nadat de cellen zijn losgelaten, voegt u 1 mL celkweekmedium toe om het trypsine-achtige dissociatie-enzym te verdunnen.
- Verdeel ongeveer twee derde van de celsuspensie voor cryopreservatie en één derde voor extractie van genomisch DNA in gelabelde 1,5 mL buisjes. Centrifugeer alle buisjes bij 200 × g gedurende 5 min.
- Resuspendeer de celpellet die bestemd is voor cryopreservatie in 500 µL vriesmedium. Breng de geresuspendeerde cellen over in cryovials en plaats deze in een container voor gecontroleerde vriesC-snelheid bij -80 °C, waarbij de tijd dat de cellen in het vriesmedium blijven vóór overdracht naar -80 °C wordt geminimaliseerd.
- Resuspendeer de celpellet die bestemd is voor DNA-extractie in 200 µL DPBS. Extraheer genomisch DNA met een genomic DNA-zuiveringskit volgens de instructies van de fabrikant.
4. Analyse van de efficiëntie van genoommodificatie
- Amplificeer de doelloci uit het geïsoleerde DNA met behulp van een high-fidelity DNA-polymerase en de eerder ontworpen PCR-primers.
- Bevestig de PCR-amplificatie via agarosegel-elektroforese in een 1% agarosegel met een 1 kb DNA-ladder.
- Purificeer de PCR-producten met een PCR-purificatiekit en dien deze in voor Sanger-sequencing.
- Indien er een KO is uitgevoerd, gebruik dan TIDE-software (https://apps.datacurators.nl/tide) om de bewerkings-efficiëntie te beoordelen36. Gebruik chromatogrammen van hoge kwaliteit met een minimaal achtergrondsignaal voor een nauwkeurige analyse van de bewerkings-efficiëntie.
- Open TIDE en geef de naam van het monster op in het vak Title plot. Voer onder Guide sequence de sequentie van het gebruikte gRNA in.
- Klik onder Control Sample Chromatogram op Browse en upload het chromatogram van het onbewerkte controlemonster.
- Klik onder Test Sample Chromatogram op Browse en upload het chromatogram van het bewerkte testmonster.
- Ga naar het tabblad Decomposition om het indel-spectrum en de mutatie-efficiëntie te bekijken. Controleer de R2-waarde in de rechterbovenhoek van het indel-spectrum.
- Als de R2-waarde lager is dan 0,9, vink dan het vak Advanced settings aan onder Parameters en pas de schuifregelaars voor het alignment-venster, het decompositie-venster en de indel-grootte aan totdat de R2-waarde groter is dan 0,9 en een correcte alignment is bereikt.
- Indien er een KI is uitgevoerd, gebruik dan TIDER-software (https://apps.datacurators.nl/tider) om de bewerkings-efficiëntie te beoordelen37.
- Open TIDER. Geef de naam van het monster op in het vak Title plot. Voer onder Guide sequence de sequentie van het gebruikte gRNA in.
- Klik onder Control Sample Chromatogram op Browse en upload het chromatogram van het onbewerkte controlemonster.
- Klik onder Reference Chromatogram op Browse en upload een chromatogram van een referentiemonster met de gewenste bewerking.
OPMERKING: Als een dergelijke sequentie niet bestaat, kan deze worden gegenereerd door PCR-amplificatie met behulp van extra primers die zijn ontworpen om de mutatie in een DNA-sequentie te introduceren38. - Klik onder Test Sample Chromatogram op Browse en upload het chromatogram van het bewerkte testmonster.
- Ga naar het tabblad Decomposition om het indel-spectrum, de mutatie-efficiëntie en de HDR-efficiëntie te bekijken. Controleer de R2-waarde in de rechterbovenhoek van het indel-spectrum.
- Als de R2-waarde lager is dan 0,9, vink dan het vak Advanced settings aan onder Parameters en pas de schuifregelaars voor het alignment-venster, het decompositie-venster, de afstand stroomopwaarts van de breekplaats en de indel-grootte aan totdat de R2-waarde groter is dan 0,9 en een correcte alignment is bereikt.
OPMERKING: (Kritiek) Er kan een nieuwe sequencing vereist zijn als de sequencing-kwaliteit van het bestand slecht is.
5. Isolatie en screening van enkelcelkolonies
- (Condities) Ontdooi en kweek getransfecteerde SFF's in een T-25 fles gedurende de nacht bij 37 °C met 5% CO2, 5% O2 en 90% N2, of totdat de cellen ongeveer 80% confluentie bereiken.
- Verwijder het medium, was de cellen eenmaal met 5 mL DPBS en dissocieer de cellen met 1 mL trypsine-achtig dissociatie-enzym.
- Voeg celkweekmedium toe om het trypsine-achtige dissociatie-enzym te verdunnen en breng de celsuspensie over naar een conische buis van 15 mL. Centrifugeer de cellen bij 200 × g gedurende 5 min.
- Verwijder het supernatant en resuspendeer de celpellet in 1 mL celkweekmedium. Meng voorzichtig maar grondig om een homogene suspensie van enkelcellen te verkrijgen.
- (Kritiek) Bereid een 1:10 verdunning van de celsuspensie en tel vervolgens de cellen met een hemocytometer en Trypan blue.
- Bereken het volume verdunde celsuspensie dat nodig is om ongeveer één cel per putje uit te zaaien.
OPMERKING: Bereid voor vijf 96-wells platen ongeveer 500 cellen voor. - Bereid 10 mL celkweekmedium per 96-wells plaat voor in een conische buis van 50 mL.
- Voeg het berekende volume van de 1:10 verdunde celsuspensie toe aan het kweekmedium en meng goed door voorzichtig te pipetteren en te inverteren.
- Giet de verdunde celsuspensie in een steriel reagentiareservoir.
- Dispenseer 100 µL van de celsuspensie in elk putje van een 96-wells plaat.
- (Condities) Incubeer de platen bij 37 °C in 5% CO2, 5% O2 en 90% N2 gedurende 5 dagen.
- Inspecteer elk putje onder een microscoop en markeer de putjes die één kolonie bevatten. Sluit putjes uit die meer dan één kolonie bevatten.
OPMERKING: Kolonies afgeleid van enkelcellen zijn gewoonlijk rond, compact en morfologisch homogeen. - Plaats de platen terug in de incubator en kweek ze nog 2 dagen onder dezelfde condities.
- Na in totaal 7 dagen kweek in 96-wells platen, verwijder het medium uit de putjes die een enkele groeiende kolonie bevatten. Was elk geselecteerd putje eenmaal met DPBS.
- Voeg 100 µL trypsine-achtig dissociatie-enzym toe aan elk geselecteerd putje en incubeer totdat de cellen loslaten. Voeg 100 µL celkweekmedium toe aan elk putje om het trypsine-achtige dissociatie-enzym te verdunnen.
- Breng het volledige volume uit elk putje over naar één putje van een 24-wells plaat.
- Was de oorspronkelijke 96-wells plaat met extra celkweekmedium en breng het waswater over naar het overeenkomstige putje van de 24-wells plaat om het celherstel te maximaliseren. Breng het uiteindelijke volume in elk putje van de 24-wells plaat aan tot 500 µL met celkweekmedium.
- (Condities) Incubeer de 24-wells platen bij 37 °C in 5% CO2, 5% O2 en 90% N2 gedurende 3 dagen.
- Inspecteer de putjes onder een microscoop en selecteer kolonies die bijna confluent zijn.
- Verwijder het medium uit de putjes die zijn geselecteerd voor collectie, was eenmaal met DPBS en voeg 500 µL trypsine-achtig dissociatie-enzym toe.
- Nadat de cellen zijn losgelaten, voeg 1 mL celkweekmedium toe om het trypsine-achtige dissociatie-enzym te verdunnen.
- Bevries de cellen en isoleer genomisch DNA volgens stappen 3.14–3.16.
- Amplificeer de doelloci via PCR en bevestig het genotype via Sanger-sequencing.
- Identificeer wild-type, KO- en KI-kolonies op basis van de sequencingresultaten. Gebruik TIDE/TIDER-analyse zoals beschreven in stappen 4.4 en 4.5 om HDR-percentages en indel-spectra te schatten voor de validatie van correcte editing en de identificatie van kolonies die niet afgeleid zijn van enkelcellen.
OPMERKING: Off-target analyse kan in deze stap ook worden uitgevoerd (Supplementary File 1). - Breid alleen kolonies uit met het gewenste genotype en een normale cellulaire morfologie voor downstream SCNT-experimenten.
6. Collectie van ovine oocyten en in vitro rijping
- Verzamel schapeneierstokken bij een lokale slachterij en transporteer deze naar het laboratorium in 0,9% zoutoplossing bij 25 °C binnen 4 u na verzameling.
- Rijp de oocyten in vitro.
- Bevrijd cumulus-oocytcomplexen (COC's) uit de eierstokken met een scalpelblad door het oppervlak van de eierstok in te snijden terwijl deze is ondergedompeld in oocytverzamelmedium.
- (Timing) Selecteer COC's met ten minste 1–3 lagen compacte cumuluscellen en een uniform cytoplasma voor IVM. Was de COC's in vers oocytverzamelmedium en kweek ze in vooraf geëquilibreerd IVM-medium, met maximaal 40 COC's per well van 500 µL IVM-medium in een 4-well dish, en incubeer bij 38,5 °C met 5% CO2 gedurende 21–22 u.
- Controleer de rijping van de oocyten.
- Verplaats het gewenste aantal COC's met een 200 µL pipet naar een 1,5 mL microcentrifugebuisje en voeg hetzelfde volume (1:1) 0,6 mg/mL hyaluronidase toe aan de buis.
- Pipetteer de gemengde oplossing herhaaldelijk op en neer totdat alle cumuluscellen zijn verwijderd. Verplaats de oocyten naar een 1 mL HSOF-druppel en was de oocyten door drie aanvullende HSOF-druppels.
- Rol en selecteer de oocyten die een pollichaampje vertonen onder een stereomicroscoop met behulp van een mondpipet of een 10 µL pipet en tip. De acceptabele percentages voor de extrusie van het pollichaampje liggen tussen 50% en 80%.
7. Kernoverdracht van somatische cellen
- Bereid de donorcellen voor vóór SCNT.
- Ontdooi cryobewaarde cellen 3–5 dagen vóór SCNT in een waterbad bij 37 °C gedurende 1–2 min totdat er geen ijs meer in de buis aanwezig is.
- Verwijder de celsuspensie en voeg een gelijk volume celkweekmedium toe aan een centrifugebuis van 15 mL en centrifugeer bij 406 x g gedurende 5 min.
- Verwijder het supernatant en resuspendeer de celpellet in 500 µL celkweekmedium.
- (Condities) Zaai de cellen in verschillende concentraties uit in een 4-well dish in een eindvolume van 500 µL per well en kweek bij 37 °C met 5% CO2, 5% O2 en 90% N2.
- Vervang het celkweekmedium elke 48 u. Nadat de cellen volledige confluentie hebben bereikt, vervang dit 24 u–48 u vóór SCNT door celuithongeringsmedium.
OPMERKING: Celuithongering gedurende meer dan 48 u kan het aandeel apoptose verhogen39,40.
- Bereid de donorcellen voor (dag van SCNT).
- Verwijder het uithongeringsmedium uit de well en was één keer met 500 µL DPBS (-).
- Voeg 250 µL trypsin-achtig dissociatie-enzym toe en incubeer bij 37 °C gedurende 5 min, of totdat de cellen loslaten van de dish.
- Voeg 500 µL celkweekmedium toe om het trypsin-achtig dissociatie-enzym te verdunnen.
- Breng de cellen over naar een centrifugebuis van 15 mL en centrifugeer bij 406 x g gedurende 5 min.
- Verwijder het supernatant en resuspendeer de cellen in 60–80 µL HSOF-medium en bewaar deze bij 4 °C tot gebruik.
- Enucleer de oocyten.
- Bereid houdoppipetten voor door dunwandige glazen capillairen uit te trekken met een micropipet-puller en deze vorm te geven met een microforge om een binnendiameter van 30 µm en een buitendiameter van 100 µm te verkrijgen.
OPMERKING: Beide pipetten kunnen ook worden gekocht bij commerciële leveranciers. - Bereid injectiepipetten voor door dunwandige glazen capillairen uit te trekken met een micropipet, onder een hoek van 45° af te schuinen met een micro-slijper en vorm te geven met een microforge om een binnendiameter van 20–25 µm te verkrijgen. De parameters voor de micropipet-puller, microforge en micro-slijper zijn te vinden in een eerder verslag41.
- Verplaats de oocyten in het metafase II (MII)-stadium die een polaire lichaampje vertonen, naar de druppel enucleatiemedium. Immobiliseer de oocyt met een houdpipet terwijl het polaire lichaampje zich in de 4–5 uur positie bevindt.
OPMERKING: Voor standaardprocedures voor micromanipulatie kan worden verwezen naar het eerdere verslag41. - (Kritiek) Gebruik een afgeschuinde injectiepipet met een scherpe punt om de zona pellucida door te prikken en het polaire lichaampje en 10%–20% van het cytoplasma onder het polaire lichaampje te aspireren.
- Duw het verwijderde cytoplasma in de druppel en laat de oocyt los uit de houdpipet.
- Herhaal stappen 7.3.2–7.3.4 voor alle oocyten totdat ze allemaal zijn geënucleerd. Breng de geënucleerde oocyten terug naar IVM-medium en incubeer bij 38,5 °C en 5% CO2 gedurende 30 min.
- Bereid houdoppipetten voor door dunwandige glazen capillairen uit te trekken met een micropipet-puller en deze vorm te geven met een microforge om een binnendiameter van 30 µm en een buitendiameter van 100 µm te verkrijgen.
- Injecteer donorcellen in geënucleerde oocyten.
- Voeg de bereide celsuspensie toe aan de bodem van de druppel injectiemedium en verplaats de geënucleerde oocyten naar dezelfde druppel.
- Selecteer 1–10 ronde, gezonde cellen en aspireer deze in de injectiepipet.
- Gebruik de houdpipet om een oocyt te immobiliseren en gebruik de injectiepipet om door de zona pellucida te prikken en één cel tussen de zona en het ooplasma te plaatsen.
- Herhaal stappen 7.4.2–7.4.3 voor alle geënucleerde oocyten en verplaats ze naar 2–3 mL HSOF-medium in een dish van 35 mm vóór de celfusie.
- Fuseer geënucleerde oocyten en donorcellen.
- Sluit de kabels van de elektrofusie-pulsgenerator aan op de draden van de microslide-kamer (0,5 mm) en plaats de kamer op de microscooptafel.
- Voeg 600 µL fusiemedium toe aan de kamer.
- (Kritieke/Relevante instelling) Lijn 4–6 cytoplasma-celparen uit tussen de twee draden van de kamer, waarbij de donorcel zich op de 6 of 12 uur positie bevindt. Pas twee DC-elektrische fusiepulsen van 2,0 kV/cm gedurende 40 µs toe.
- Verwijder de cytoplasma-celparen uit de fusiekamer en bewaar ze in een nieuwe dish van 35 mm bevattende 2–3 mL HSOF-medium.
- (Condities) Herhaal stappen 7.5.3–7.5.4 totdat alle geïnjecteerde oocyten het fusieproces hebben ondergaan. Was de koppels in een post-fusie dish en incubeer bij 38,5 °C met 5% CO2, 5% O2 en 90% N2 gedurende 30 min. Vervang het fusiemedium in de kamer elke 15–20 min.
- Activeer en kweek embryo's.
- (Condities) 30 min na fusie worden alle gefuseerde embryo's eerst geïncubeerd in CB-medium bij 38,5 °C met 5% CO2, 5% O2 en 90% N2 gedurende 45 min.
- Daarna worden de koppels geactiveerd in 5 µM ionomycine verdund in HSOF gedurende 5 min, gevolgd door incubatie in activatiemedium gedurende 4 u.
OPMERKING: Ionomycine-medium wordt vers bereid vóór gebruik. Activatie bij 24–26 u na rijping wordt aanbevolen om de ontwikkeling tot volle term te verbeteren. - (Condities) Na activatie worden de gereconstrueerde embryo's gewassen en gekweekt in IVC-medium, met maximaal 40 embryo's per druppel van 40 µL bij 38,5 °C met 5% CO2, 5% O2 en 90% N2 gedurende de nacht of tot aan de embryo-transfer.
Resultaten
De belangrijkste stappen van het protocol zijn samengevat in Figuur 1. We hebben CRISPR-Cas9 en SCNT gebruikt om een schapenmodel voor cystische fibrose (CF) te ontwikkelen dat ofwel een KO-indelmutatie bevat, geproduceerd via NHEJ, of de F508del-mutatie via HDR. Delen van deze resultaten zijn eerder gepubliceerd42,43. We hebben gRNA's en PCR-primers ontworpen voor beide strategieën om Exon 11 van het Cystic Fibrosis Transmembrane Conductance Regulator (CFTR) gen te targeten, gebaseerd op de GenBank-sequentie van het schaap (NC_019461.2.0). Er werd ook een ssODN ontworpen voor KI van de F508del-mutatie, een deletie van drie baseparen die de meest voorkomende mutatie is die CF veroorzaakt bij menselijke patiënten. Figuur 2A toont Exon 11 van CFTR en zowel de KO- als KI-targetingstrategieën, inclusief de relatieve locaties van de gRNA's, PCR-primers en mutaties. SFF's werden eerst geïsoleerd uit een mannelijke en een vrouwelijke foetus van een huiselijk Romney-schaap (O. aries) op dag 45 van de dracht. Transfectie met gRNA 1 voor KO van CFTR werd vervolgens uitgevoerd via electroporatie van het pX330-U6-Chimeric_BB-CBh-hSpCas9 plasmide (Addgene plasmide 42230) zoals eerder beschreven43. Transfectie van CRISPR-Cas9 RNP: gRNA-complexen met gRNA 2 en ssODN 1 werd uitgevoerd via electroporatie voor KI van de F508del-mutatie. TIDE-analyse onthulde dat 46,9% van de cellen in de pool de deletie van 3 nucleotiden (nt) bevatten, met een R2 van 0,96. Het indel-spectrum en de geschatte efficiëntie worden getoond in Figuur 2B. Limiting dilution werd gebruikt om in totaal 170 kolonies afgeleid van enkelvoudige cellen te isoleren, die werden gescreend via PCR en Sanger-sequencing. Er waren 114 kolonies geïsoleerd uit transfectie zonder een ssODN, waarvan er 22 (19,3%) KO-mutaties bevatten. Er waren 56 kolonies geproduceerd door transfectie van het ssODN met de F508del-mutatie, waarvan vier (7,1%) homozygoot waren voor F508del. Twee kolonies met KO-mutaties werden geselecteerd en gebruikt als donorcellen om CFTR-/- embryo's te produceren via SCNT. De KO-mutaties waren respectievelijk deleties van 2 en 7 nt. De resultaten van de Sanger-sequencing van deze kolonies worden getoond in Figuur 2C. Twee kolonies met de F508del-mutatie werden geselecteerd om CFTRF508del/F508del embryo's te produceren, en hun Sanger-sequencing resultaten worden getoond in Figuur 2D. In totaal werden 370 embryo's geproduceerd, waarvan 233 embryo's een KO-mutatie bevatten en 137 de F508del-mutatie (Tabel 2). Voor in vitro ontwikkeling was het blastocyst-percentage van ovine SCNT-embryo's ongeveer 10%–15%. Dit protocol is succesvol geïmplementeerd om het CFTR-gen in SFF te editen en embryo's te produceren voor de generatie van een ovine CF-model.

Figuur 2: Generatie van CFTR -/- en CFTRF508del/F508del SFF-cellen. (A) Schematisch diagram van Exon 11 van het CFTR-gen en de CRISPR-Cas9-doelsequenties die zijn gebruikt om KO-mutaties te introduceren via NHEJ (links) en KI F508del-mutaties via HDR (rechts). De pijlen representeren Forward en Reverse Primer 1 (blauw) en Forward en Reverse Primer 2 (roze) die zijn gebruikt om Exon 11 te amplificeren. (B) Grafiek die het indel-spectrum en de totale geschatte editing-efficiëntie weergeeft op basis van Sanger-sequencinggegevens van gepoolde cellen die zijn getransfecteerd met Cas9: gRNA 2 en ssODN1 voor de introductie van de F508del-mutatie. De frequentie van 3 nt deleties in deze cellen was 46,9%, wat overeenkomt met de F508del-mutatie, met een R2 van 0,96. (C) Sanger-sequencingresultaten voor de CF19F- en CF49-celkolonies die willekeurige biallele KO-mutaties bevatten. Beide kolonies vertonen korte deleties (CF19F, -2 nt; CF49, -7 nt). (D) Sanger-sequencingresultaten voor celkolonies die de F508del-mutatie bevatten, waarbij 'CTT' is verwijderd. Gemaakt in BioRender. Perisse, I. (2026) https://BioRender.com/v74agcd. Klik hier om een grotere versie van deze figuur te bekijken.
| Naam | Mutatie | Sequentie |
| Forward primer 1 | KO | GCATAGCAGCATACCCAA |
| Reverse primer 1 | KO | GTAACCAAACCAGCCCAC |
| gRNA 1 | KO | GGGAGAATTGGAACCTTCAG |
| Forward primer 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| Reverse primer 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
Tabel 1: Sequentie van ontworpen oligos. Sequenties van PCR-primers, CRISPR-Cas9 gRNA's en template ssODN's ontworpen in Benchling en gebruikt voor de generatie van een schaapmodel voor cystische fibrose met ofwel een KO-mutatie of de F508del-mutatie. Een “*” geeft een fosforothioaatmodificatie aan.
| Kolonie | Genotype | Aantal embryo's |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| Totaal | 370 |
Tabel 2: Overzicht van kolonies gebruikt als donorcellen en geproduceerde embryo's. In totaal werden vier kolonies gebruikt om 370 embryo's te produceren met mutaties in het CFTR-gen. Twee kolonies bevatten KO-mutaties en twee bevatten de F508del KI-mutatie. Alle kolonies zijn afgeleid van mannelijke cellen, behalve CF19F, die afkomstig is van een vrouwelijke cellijn.
Aanvullend bestand 1: Protocol voor de isolatie van foetale fibroblasten van schapen en off-target analyse. Klik hier om dit bestand te downloaden.
Discussie
In deze procedure is het ontwerp van effectieve primers, gRNA's en ssODN's cruciaal voor een succesvolle genbewerking. Gebrekkige binding van deze moleculen kan de genbewerking en de identificatie van gewenste kolonies belemmeren, wat de voortgang naar SCNT verhindert. Het wordt aanbevolen om meerdere varianten van elke sequentie aan te schaffen voor testen en optimalisatie voordat men overgaat tot isolatie van enkelcelkolonies. Transfectie van Cas9-plasmiden voor KO in fibroblasten resulteert doorgaans in een suboptimale bewerkings-efficiëntie; het gebruik van Cas9 RNP wordt aanbevolen voor een hogere efficiëntie (70%–90%)44,45,46. Succesvolle limiterende verdunning zou moeten resulteren in een vergelijkbaar aandeel kolonies met een KO. De verwachte bewerkings-efficiëntie voor KI hangt sterk af van het type bewerking dat wordt geïntroduceerd; deleties zijn in onze ervaring doorgaans efficiënter dan inserties of vervangingen. Het aandeel kolonies met de KI-mutatie na limiterende verdunning zal daarom evenzeer variëren. In onze resultaten was de frequentie van kolonies die de F508del-mutatie bevatten (7,1%) veel lager dan de geschatte bewerkingsgraad (46,9%), wat niet ideaal is. Zelfs bij lage percentages correcte bewerkingen in kolonies afgeleid van een enkele cel kunnen nog steeds veel embryo's worden geproduceerd. Echter, hoe hoger de frequentie van bruikbare kolonies, des te minder tijd en middelen er nodig zijn, waardoor optimalisatie belangrijk is. Om een lage genbewerkings-efficiëntie te troubleshooten, dient men ervoor te zorgen dat er geen luchtbellen in de cuvette aanwezig zijn tijdens electroporatie, de Cas9:gRNA-ratio te optimaliseren via titratie, en alternatieve gRNA's of ssODN's te testen. Daarnaast is het gebruik van Cas9 RNP belangrijk voor de bewerkings-efficiëntie, aangezien de resultaten aantonen dat de aflevering van plasmiden leidt tot bewerking met een lagere efficiëntie43. Bij een slechte levensvatbaarheid en koloniegroei tijdens limiterende verdunning kan men overwegen het serumpercentage in het medium te verhogen, groeifactor-supplementen toe te voegen of de zaad-densiteit aan te passen. Zorg voor een nauwkeurige telling van de cellen vóór het uitplaten en meng de celsuspensie grondig.
Als waardevol instrument voor het genereren van diermodellen omvat de SCNT-techniek verschillende kritieke stappen die de ontwikkelingsuitkomsten kunnen beïnvloeden. Ten eerste wordt de kwaliteit van de oocyten doorgaans beïnvloed door de leeftijd van de donor en de seizoenen, aangezien de meeste schapenrassen seizoensgebonden voortplanten. Onze eerdere resultaten toonden echter aan dat het seizoen de in vitro embryo-ontwikkeling niet beïnvloedde wanneer eierstokken/oocyten werden verzameld van prepubertaire schapen afkomstig uit het slachthuis47. Daarnaast was, bij gebruik van adult oocyten, de in vivo ontwikkeling vergelijkbaar met die waargenomen bij prepubertaire oocyten35. De activatietijd van schapen-SCNT-embryo's is cruciaal voor de ontwikkeling tot aan de volledige termijn. Er is aangetoond dat een vroege activatietijd tussen 24–26 h na de rijping het vroege zwangerschapsverlies vermindert en de ontwikkeling tot aan de volledige termijn verhoogt35. Dit kan verband houden met een omgeving met een hoge concentratie maturation-promoting factor (MPF), geassocieerd met vroege activatie, die een verhoogde mate van premature chromosoomcondensatie (PCC) van de somatische kern bevordert, waarvan wordt aangenomen dat dit gunstig is voor de herprogrammering48.
CRISPR-Cas9 biedt veel voordelen ten opzichte van andere genbewerkingstechnieken vanwege de veelzijdigheid, programmeerbaarheid en eenvoud17. Ondanks deze sterke punten zijn er ook beperkingen. De bewerkings-efficiëntie en off-target activiteit van CRISPR-Cas9 kunnen variëren afhankelijk van de soort, het celtype, de genomische loci, het gRNA-ontwerp en de beoogde bewerking, waarbij de efficiëntie vaak is geoptimaliseerd voor knaagdier- of menselijke cellen18,49. Bovendien zijn niet alle bewerkingen richtbaar met behulp van de traditionele NGG PAM van SpCas9. Er bestaan veel strategieën om deze beperkingen te overwinnen, waaronder het optimaliseren van het gRNA-ontwerp en de RNP-aflevering van Cas950. Talrijke Cas-nuclease-varianten zijn ontdekt of ontwikkeld met een hogere bewerkingsactiviteit, een grotere getrouwheid en een breder richtbereik om deze beperkingen aan te pakken. Daarnaast zijn er verschillende alternatieve genoombewerkingssystemen ontwikkeld, waaronder base editors, prime editors en recombinase-gebaseerde editors, waarvan velen steunen op CRISPR-geleide eiwitten50. Recombinase-bewerking is bijzonder nuttig voor het introduceren van grote inserties. Elke van deze strategieën zou potentieel kunnen worden ingezet om de bewerkingsresultaten met dit protocol te verbeteren.
In vergelijking met zygotische microinjectie maakt SCNT een grotere controle over de embryonale genetica mogelijk vanwege de mogelijkheid om donorcellen in vitro te screenen op klonaliteit en zowel on-target als off-target mutaties voorafgaand aan de embryoproductie. Dit maakt bevestiging van de gewenste genetische modificatie mogelijk en elimineert het risico op mosaicisme in de resulterende embryo's24,25,26. Opmerkelijk is dat onder high-MPF-condities G0/G1-donorkernen PCC kunnen ondergaan met een normalere DNA-replicatie, terwijl donorcellen in de S- en G2-fase gevoelig zijn voor DNA-schade en chromosomale afwijkingen51,52. Daarom is de coördinatie van de celcyclusfasen van de donor- en recipiëntcel essentieel voor een succesvolle herprogrammering. Daarnaast kunnen IVM- en IVC-media de ontwikkeling van SCNT-embryo's beïnvloeden. Large offspring syndrome (LOS) komt vaak voor bij in vitro bevruchte en SCNT-embryo's bij runderen en schapen. Een mogelijke bijdragende factor is de aanwezigheid van serum in de media voor oocytenrijping en embryocultuur. Het gebruik van serumvrije media kan daarom de incidentie van LOS bij de productie van SCNT-schapen verlagen en de algehele SCNT-efficiëntie verbeteren. SCNT blijft beperkt door de lage efficiëntie, hoge kosten, gespecialiseerde apparatuur, technische expertise in embryomanipulatie en een groot aantal recipiënten, hoewel er verschillende strategieën zijn ontwikkeld om de kloonefficiëntie te verbeteren door epigenetische herprogrammering te reguleren53. Deze strategieën omvatten epigenoom-modificerende medicijnen of knockdowns van epigenetische regulatoren die DNA-methylering, histonmodificaties of X-chromosoom-inactivatie controleren. Hoewel er beperkt succes is geweest in het vertalen van deze resultaten van muizen naar vee-soorten, zijn verschillende van deze technieken gebruikt om de kloonefficiëntie bij varkens en geiten te verbeteren54,55,56,57.
Desondanks vormen CRISPR-Cas9 en SCNT een effectieve combinatie van technieken voor de productie van genetisch gemodificeerde embryo's. CRISPR-Cas9 is eenvoudiger en beter programmeerbaar dan ZFN's of TALEN's, wat heeft geleid tot de dominantie ervan op het gebied van genbewerking. SCNT verhoogt de precisie van de embryoproductie door genetische screening vóór de kernoverdracht mogelijk te maken en het risico op mosaicisme te elimineren. Naast diermodellen voor ziekten heeft deze methode brede toepassingen in de landbouw en biomedische wetenschappen. Bij vee kan het worden gebruikt om de ziekteresistentie, klimaattolerantie en productiekenmerken te verbeteren25,58. Verder bestaat er potentieel voor dieren om immuun-engineered organen te kweken voor xenotransplantatie naar mensen, of om als bioreactoren te dienen door waardevolle antilichamen, enzymen of therapeutische eiwitten te produceren voor medische of industriële doeleinden33,59. Samenvattend zijn CRISPR-Cas9 en SCNT krachtige benaderingen die nauwkeurige en veelzijdige genoommodificatie mogelijk maken, gekoppeld aan strikte controle over de embryogenetica om grote diermodellen van menselijke ziekten te genereren.
Openbaarmakingen
De auteurs hebben Grammarly (Grammarly Inc.) en ChatGPT (OpenAI) gebruikt om de taal en leesbaarheid van het manuscript te verbeteren, conform het aanvaarde gebruik door wetenschappelijke uitgevers. Deze tools zijn niet gebruikt voor het genereren van originele tekst, onderzoekconcepten, gegevens, afbeeldingen of figuren in dit voorstel. Na het gebruik van deze tools hebben de auteurs de inhoud beoordeeld en indien nodig bewerkt, en dragen zij de volledige verantwoordelijkheid voor deze inhoud.
Dankbetuigingen
Dit werk werd mede gefinancierd door het Utah Agricultural Experiment Station (UTAO1328) en de Cystic Fibrosis Foundation (beurs POLEJA23PO).
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 1 kb DNA ladder | Thermo Fisher Scientific | SM0313 | DNA-groottemarker |
| 15 mL centrifugebuis | Thermo Fisher Scientific | 12-565-269 | |
| 1,5 mL microcentrifugebuis | Thermo Fisher Scientific | 05-408-129 | |
| 4D-Nucleofector Core Unit | Lonza | AAF-1003B | |
| 4D-Nucleofector X Unit | Lonza | AAF-1003X | |
| 4-wells schaal | Nunc | 144444 | |
| 50 mL centrifugebuis | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| 24-wells plaat | Corning | 3524 | Cel-expansie |
| 96-wells plaat | Corning | 3596 | Isolatie van single-cell kolonies |
| Agarose | Thermo Fisher Scientific | BP160-100 | Agarosegelelektroforese |
| Bekerglas (250 mL) | Kimble | 14000-250 | |
| Benchling software | Benchling | https://www.benchling.com/academic | Sequence-alignment en analyse |
| IVC-medium | IVF Bioscience | 71005 | |
| IVM-medium | IVF Bioscience | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-200 | Apparatuur (niet meer leverbaar) |
| BTX microslide kamer | BTX | 450103 | |
| Cas9-proteïne | Integrated DNA Technologies | Custom | CRISPR-Cas9 genoommodificatie |
| Chlorhexidinegluconaat (2%) | Aspen Vet | 11584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| CRISPOR software | CRISPOR | https://crispor.gi.ucsc.edu/ | Software voor off-target voorspelling |
| Cryovial | Thermo Fisher Scientific | 12-565-163N | |
| Cytochalasin B | Sigma-Aldrich | C6762 | |
| Dimethylsulfoxide | Fisher Scientific | BP231-100 | Cryopreservatiereagens |
| DMEM met hoge glucose | Cytiva | SH30022 | Fibroblast-cultuurmedium |
| DNA-zuiveringskit | Thermo Fisher Scientific | K0781 | Zuivering van genomisch DNA uit volbloed |
| DPBS zonder Ca/Mg | Cytiva | SH30256 | Gebruikt voor het wassen van cellen en weefsels |
| Ethanol | Pharco | 111000200CSGL | |
| Foetaal runderserum | Cytiva | SH30396 | Celcultuur-supplement |
| Pincet | Skylar | 66-6112 | |
| Genomisch DNA-zuiveringskit | Qiagen | 69504 | Extractie van genomisch DNA |
| Gentamicine-oplossing | Gibco | 15750-060 | Gebruikt in spoelmedium |
| Guide RNA | Integrated DNA Technologies | Custom | CRISPR guide RNA |
| HDR-enhancer | Integrated DNA Technologies | 10007921 | Verbetert homology-directed repair |
| Hemocytometer | Hausser Scientific | 02-671-10 | Cellentelling |
| Hemostat | Roboz Surgical | RS-7884 | |
| Natriumzout van heparine | Sigma-Aldrich | H3149 | |
| Hot-Start DNA-polymerase | Promega | M5123 | PCR-amplificatie |
| Hyaluronidase | Sigma-Aldrich | H3506 | |
| Ionomycine | Sigma-Aldrich | I0634 | |
| M199-medium | Cytiva | SH30253.01 | |
| Maaszeef (40 mesh) | Sigma-Aldrich | S-0770 | Openingmaat 380 μm |
| Microforge | Narishige | MF-9 | |
| Microgrinder | Narishige | EG-4 | |
| Micropipet-trekker | Sutter Instrument Co | P-87 | |
| Minerale olie | Kitazato/Dibimed | 96014 | |
| Mondpipet | Thermo Fisher Scientific | 13-678-20D | Disposable pasteurpipetten |
| Mr. Frosty vriescontainer | Thermo Fisher Scientific | 15-350-50 | Container voor gecontroleerde vriesnelheid |
| Nucleocuvette | Lonza | V4XP-3032 | Elektroporatiecuvette |
| P3 Primary Cell 4D-Nucleofector X Kit L | Lonza | V4XP-3024 | Bevat nuclefectie-oplossing, supplementoplossing, nucleocuvetten en transferpipetten |
| PCR-zuiveringskit | Qiagen | 28006 | Zuivering van PCR-producten |
| Penicilline-streptomycine | Gibco | 15070-063 | Antibioticasupplement |
| Petrischaal (100 mm) | Nunc | 172958 | |
| Petrischaal (35 mm) | Nunc | 150460 | |
| Reagensreservoir | CELLTREAT | 3054-1003 | |
| Scalpel | MedBlades | MB 2-22 | |
| Schaar | Roboz Surgical | RS-6802 | |
| Enkelstrengs oligodeoxynucleotide donor-template | Integrated DNA Technologies | Custom | HDR donor-template |
| Natriumchloride | Thermo Fisher Scientific | BP358-212 | Voor zoutoplossing |
| Sucrose | Sigma-Aldrich | S1888 | |
| Chirurgische tray | Approved Vendor | 74262 | |
| SYBR Safe DNA-gelkleurstof | Thermo Fisher Scientific | S33102 | DNA-gelkleurstof |
| T-25 flasks | Thermo Fisher Scientific | 156367 | Celcultuurofles |
| T-75 flask | Corning | 430641U | Celcultuurofles |
| Dunwandige glazen capillair | World Precision Instruments | TW100-6 | |
| TIDE/TIDER software | TIDE/TIDER | https://tide.nki.nl/ | Software voor genoommodificatieanalyse |
| Trypanblauw | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | Trypsine-achtig dissociatie-enzym |
Referenties
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
Herprints en machtigingen
Dit artikel is gepubliceerd
Video binnenkort beschikbaar