Deze in silico studie onderzocht of het herstellen van de HNF4α-binding bij de F7-promotor de gemodelleerde F7-transcriptie bij erfelijke FVII-deficiëntie kon verbeteren. Computationele analyses identificeerden belangrijke regulatoire motieven en sterke correlaties in genexpressie. Simulaties voorspelden dat CRISPRa-targeting de F7-transcriptie kan herstellen tot ~87% van de normale niveaus, wat experimentele validatie rechtvaardigt.
Onderzoeksartikel
In Silico CRISPR-herstel van F7 promotoractiviteit bij erfelijke factor VII-deficiëntie
In dit artikel
Samenvatting
Samenvatting
Erfelijke factor VII (FVII)-deficiëntie is geassocieerd met een verminderde expressie van het F7-gen en een verslechterde stolling, en de regulerende mechanismen die de transcriptie van F7 beheersen, zijn nog onvolledig gekarakteriseerd. Deze studie was erop gericht om computationeel te onderzoeken of het herstellen van de voorspelde HNF4α-binding bij de F7-promotor, via modulatie van transcriptiefactoren, correctie van promotormotieven of CRISPR-activatie (CRISPRa)-gemedieerde epigenetische regulatie, theoretisch de voorspelde F7-transcriptie bij erfelijke FVII-deficiëntie zou kunnen versterken. Er werd een volledig in silico pipeline ontwikkeld om het regulerende landschap van de F7-promotor te karakteriseren door behouden bindingsmotieven van transcriptiefactoren te identificeren met behulp van JASPAR-, FIMO- en UCSC Genome Browser-datasets. Leverexpressie-correlaties werden geëvalueerd met behulp van GTEx-transcriptoomgegevens, terwijl chromatine-toegankelijkheid en de regulerende context werden beoordeeld met ENCODE ChIP-seq-, ATAC-seq- en ChromHMM/Segway-annotaties. Er werd een hepatisch regulerend netwerk geconstrueerd in CellDesigner om de voorspelde effecten van HNF4α-verlies op de F7-transcriptie over een periode van 24 h te simuleren. Zes betrouwbare HNF4α-bindingsmotieven werden geïdentificeerd binnen de proximale F7-promotor, waaronder drie regio's die overlappen met bekende ziekte-geassocieerde varianten. Leverexpressie-analyses toonden positieve correlaties aan tussen F7 en HNF4A (r = 0,68) en HNF1A (r = 0,61). Computationele modellering voorspelde dat CRISPRa-targeting van HNF4α-geassocieerde regulerende regio's de gesimuleerde F7-transcriptie onder de gemodelleerde omstandigheden zou kunnen verhogen tot ongeveer 87% van de wild-type niveaus, met de voorspelde targetspecificiteit. Over het algemeen presenteert deze puur computationele studie een geïntegreerd multi-omic kader voor het prioriteren van op de promotor gerichte regulatiestrategieën bij erfelijke FVII-deficiëntie. Door transcriptiefactor-motiefanalyse, chromatine-annotatie, transcriptoomcorrelatie, modellering van regulerende netwerken en CRISPR-guideprioritering te combineren in één uniforme pipeline, genereert de studie experimenteel testbare hypothesen en biedt het een systematische aanpak die verder gaat dan eerdere analyses van enkelvoudige varianten of geïsoleerde experimentele analyses.
Inleiding
Factor VII (FVII) is een vitamine K-afhankelijk serineprotease dat de stollingscascade initieert via de extrinsieke route. Na een vaatbeschadiging vormt geactiveerde FVII (FVIIa) complexen met weefselfactor om de generatie van trombine en de vorming van fibrinestolsels te triggeren. Het F7-gen, gelegen op chromosoom 13q34, codeert voor FVII en komt voornamelijk tot expressie in hepatocyten1. Pathogene varianten in F7 veroorzaken erfelijke factor VII-deficiëntie, een zeldzame autosomaal recessieve bloedingsstoornis met een geschatte incidentie van ongeveer 1 op de 500.000 personen wereldwijd2. De klinische manifestaties variëren sterk en correleren over het algemeen met de residuele circulerende FVII-activiteit3.
Hoewel de meeste gevallen worden toegeschreven aan missense-, nonsense- of splice-site-mutaties binnen de coderende regio van F7, is er ook gemeld dat promoter-varianten de genexpressie verminderen zonder de proteïnestructuur te veranderen4. Zo verstoort de c.-94C>G promoter-variant een kritieke Sp1-bindingsplaats binnen de proximale F7-promoter, wat de binding van transcriptiefactoren belemmert en de F7-transcriptie aanzienlijk vermindert. Daarnaast is aangetoond dat promotormutaties die HNF-4-bindingsplaatsen beïnvloeden de promoteractiviteit verlagen, wat het belang van intacte binding van transcriptiefactoren voor een normale F7-expressie onderstreept5. Er is gemeld dat de c.-61T>G-variant een HNF4-bindingsplaats verstoort, wat illustreert dat verschillende promoter-varianten de F7-transcriptie kunnen belemmeren via verschillende transcriptiefactor-afhankelijke mechanismen6.
De expressie van F7 wordt strikt gereguleerd door transcriptiefactoren die verrijkt zijn in hepatocyten, in het bijzonder Hepatocyte Nuclear Factor 4 alpha (HNF4α) en Liver Factor A1 (HNF1α)7,8,9. HNF4α is een kernreceptor die als homodimeer aan DNA bindt en talrijke hepatische genen reguleert die betrokken zijn bij het metabolisme en de stolling10. HNF4α is een nucleaire transcriptiefactor die leverspecifieke genen activeert via interacties met coactivatoren en chromatineremodelleringscomplexen11. Experimentele studies, waaronder knockout-modellen bij muizen, wijzen erop dat het verlies van HNF4α leidt tot brede hepatische dysfunctie en een verminderde expressie van meerdere stollingsfactoren, waaronder FVII12. Daarnaast is gerapporteerd dat de coöperatieve activiteit van HNF4α de promoteractiviteit in verschillende in de lever tot expressie gebrachte genen versterkt13. Samen suggereren deze waarnemingen dat een verminderde binding van transcriptiefactoren kan bijdragen aan een lagere F7-expressie bij dragers van promotervarianten.
Epigenoom-modulerende benaderingen, zoals CRISPR-activatie (CRISPRa), zijn naar voren gekomen als potentiële instrumenten voor het opreguleren van endogene genexpressie zonder de DNA-sequentie te wijzigen. CRISPRa maakt gebruik van sequentie-specifieke guide RNA's (gRNA's) die katalytisch inactief Cas9 (dCas9) naar geselecteerde genomische loci leiden. Het dCas9-eiwit is gefuseerd aan transcriptionele activatiedomeinen zoals VP64, een tetrameer VP16-activatiedomein van het herpes simplexvirus, of p300, een histonacetyltransferase dat transcriptie bevordert via chromatineremodellering14. Recent werk, waaronder dat van Belali et al., ondersteunt verder de centrale regulatoire rol van HNF4α in coagulatie-gerelateerde gennetwerken, wat de interesse in modulatiestrategieën gestuurd door transcriptiefactoren versterkt15. Eerdere studies hebben aangetoond dat Transcription Activator-Like Effector (TALE)-gebaseerde en CRISPRa-gemedieerde rescue van een verminderde F7-promotoractiviteit mogelijk is16,17,18. Deze studies evalueerden echter individuele strategieën gericht op de promotor, terwijl het huidige werk motiefvoorspelling, chromatinannotatie, transcriptomische correlatie, regulatoire netwerkanalyse en gRNA-prioritisering integreert binnen één enkel computationeel raamwerk voor hypothesevorming. Desalniettemin is de therapeutische relevantie van HNF4α bij de regulatie van de F7-promotor nog onvolledig gekarakteriseerd, met name vanuit een integratief systeemperspectief.
In tegenstelling tot eerdere studies die zich richtten op individuele promoter-varianten of geïsoleerde experimentele waarnemingen, integreert het huidige kader transcriptiefactor-motiefvoorspelling, transcriptomische correlatie, chromatine-toegankelijkheid, regulatoire netwerkanalyse, CRISPR-guide-ontwerp en genoombrede specificiteitsbeoordeling binnen één computationele workflow. Deze geïntegreerde strategie maakt een systematische prioritering van kandidaat-regulatoire interventies mogelijk voorafgaand aan experimentele validatie, waardoor een uitgebreider platform voor hypothesevorming wordt geboden dan analyses die uitsluitend gebaseerd zijn op één enkel datatype.
Protocol
De gebruikte databases staan vermeld in de Tabel met Materialen.
Ophalen van promotersequenties en computationele annotatie
De promoterregio van het menselijke F7-gen (GenBank-accessienummer: NG_009262.1) is opgehaald uit NCBI met behulp van de referentie-genoomassemblage GRCh38/hg38. Alle analyses zijn in silico uitgevoerd binnen een reproduceerbaar computationeel framework. De promoter werd gedefinieerd als −1000 tot +100 bp ten opzichte van de geannoteerde transcriptiestartplaats (TSS), verkregen uit de UCSC Genome Browser (RefSeq-annotatie). De sequentie-extractie is uitgevoerd in FASTA-formaat en kruislings gevalideerd met Ensembl release 109 voor consistentie van de coördinaten. De promotersequentie is computationeel geannoteerd voor transcriptiefactorbindingsplaatsen (TFBS), bekende varianten, CpG-gehalte en GC-samenstelling met behulp van aangepaste Python-scripts (v3.10) en Biopython (v1.81). Alle annotaties zijn computationele voorspellingen en zijn niet experimenteel gevalideerd.
Analyse van transcriptiefactor-bindingsplaatsen (TFBS)
Voorspelde HNF4α- en HNF1α-bindingsmotieven werden geïdentificeerd met behulp van de JASPAR 2022 CORE vertebrate-database met position weight matrices MA0114.4 (HNF4A) en MA0046.2 (HNF1A). De motiefscanning werd uitgevoerd met FIMO (MEME Suite v5.5.0). De workflow omvatte het uploaden van promoter-FASTA-bestanden, de selectie van PWM, promoter-specifieke nucleotide-achtergrondmodellering en het scannen van beide DNA-strengen. De significantie van de motieven werd beoordeeld met een drempelwaarde van p ≤ 1 × 10⁻4, gevolgd door een Benjamini–Hochberg-correctie. De FIMO-outputs werden geëxporteerd als TSV-bestanden, waarbij voorspelde motieven met aangepaste q waarden <0,05 werden behouden. Voorspelde TFBS-coördinaten werden gekruist met ziekte-geassocieerde varianten uit dbSNP build 155 en HGMD Professional (2023.2) met behulp van BEDTools (v2.30). De ziekte-geassocieerde c.-61T>G promoter-variant werd geëvalueerd in de context van de gerapporteerde nabijheid tot een HNF4α-bindingsplaats, wat wijst op een potentiële regulerende rol in de F7-promoteractiviteit. Computationele motiefoverlap werd geïnterpreteerd als een voorspelling en werd niet beschouwd als bewijs voor experimenteel bevestigde TF-disruptie. Geïdentificeerde motieven vertegenwoordigen het voorspelde bindingspotentieel van transcriptiefactoren en niet de experimenteel bevestigde bezetting.
Evolutionaire conservatie en epigenetische annotatie
De evolutionaire conservering van voorspelde regulatoire regio's werd beoordeeld met behulp van PhyloP- en PhastCons-scores uit de UCSC 100-vertebraten-alignment (hg38). Regio's met PhastCons-scores ≥0,7 werden geprioriteerd als geconserveerde regulatoire elementen.
De regulatoire chromatinestatus werd geëvalueerd met behulp van de UCSC Genome Browser en ENCODE-datasets. De hg38-assemblage werd gebruikt met de relevante trackgroepen ingeschakeld, waaronder ENCODE transcriptiefactor ChIP-seq, H3K27ac, H3K4me3, DNase I-hypersensitiviteit, ATAC-seq, ChromHMM en Segway-annotaties. Signaaltracks werden, waar van toepassing, geëxporteerd als BED- en bigWig-bestanden. ENCODE bigWig-datasets werden verwerkt met deepTools (v3.5.1), en signalen van replica's werden gemiddeld voorafgaand aan de verdere analyse. Voorspelde TF-bindingsplaatsen werden vergeleken met beschikbare HNF4α/HNF1α ChIP-seq-pieken met een overlapvenster van ±50 bp. Deze analyses werden gebruikt om het regulatoire potentieel af te leiden en tonen geen functionele binding in vivo aan.
Correlatieanalyse van genexpressie
RNA-seq expressiedata van de lever werden verkregen uit GTEx v8 (226 levermonsters). TPM-genormaliseerde expressiewaarden voor F7, HNF4A en HNF1A werden log2(TPM+1) getransformeerd. Pearson-correlatieanalyse werd uitgevoerd in R (v4.3.1) met de cor.test-functie en tweezijdige toetsing. Meervoudige vergelijkingen werden, waar van toepassing, gecorrigeerd met de Benjamini-Hochberg-methode. Correlaties werden geïnterpreteerd als associatieve relaties en niet als bewijs voor directe regulatoire causaliteit.
Constructie van het regulatoire netwerk
Informatie over eiwitinteracties en regulatoire netwerken werd opgehaald uit STRING v11.5 met een minimale interactie-betrouwbaarheidsscore van 0,7. Door STRING gegenereerde TSV-interactiebestanden werden geïmporteerd in Cytoscape v3.9.1 voor de constructie en visualisatie van het netwerk. Netwerkmodules werden geïdentificeerd met de MCODE-plugin met behulp van de volgende parameters: Degree cutoff = 2; Node score cutoff = 0,2; K-core = 2; Maximum depth = 100.
Significante clusters werden geëxporteerd voor verdere interpretatie. Functionele verrijking werd uitgevoerd met behulp van STRING-verrijkingsanalyse met een false discovery rate (FDR) <0,05. Netwerkanalyses representeren voorspelde en gecureerde biologische relaties en werden gebruikt voor het genereren van hypothesen.
Computationele modellering van transcriptionele activatie
Een dynamisch regulatoir model is geconstrueerd met CellDesigner v4.4 om de voorspelde effecten van HNF4α-modulatie op de transcriptie van F7 te simuleren. Het model is weergegeven in SBML-formaat en gesimuleerd met een deterministische solver op basis van gewone differentiaalvergelijkingen (ODE). Modelinputs omvatten: (1) genormaliseerde expressiewaarden van HNF4A, HNF1A en F7 afgeleid van GTEx-levergegevens; (2) relatieve bindingsaffiniteiten van transcriptiefactoren afgeleid van FIMO-motiefscores (geschaald 0–1); (3) gewichten voor chromatintoegankelijkheid afgeleid van ENCODE ATAC-seq en DNase-seq signaalintensiteit; (4) parameters voor actief chromatine waarin H3K27ac- en H3K4me3-profielen zijn opgenomen.
Simulaties werden uitgevoerd over een periode van 24 h met behulp van adaptieve numerieke integratie, waarbij de resultaten werden vastgelegd op vooraf gedefinieerde intervallen. Knockout-condities werden gemodelleerd door de activiteit van de transcriptiefactor op 0% te stellen. De outputvariabelen omvatten de genormaliseerde abundantie van het F7-transcript, de relatieve activatietoestand van de promotor en de activiteit van de transcriptiefactor. Alle expressie-outputs werden genormaliseerd ten opzichte van het onverstoorde basismodel (100%). Parameters die niet beschikbaar waren in publieke datasets werden geschat via gevoeligheidsgestuurde afstemming en staan vermeld in Aanvullende Tabel 1. Alle modeloutputs vertegenwoordigen computationele voorspellingen onder gedefinieerde aannames en vormen geen experimenteel gemeten biologische responsen.
CRISPRa gRNA-ontwerp voor HNF4α-motieven
De CRISPR-activatie (CRISPRa) targets werden volledig computationeel ontworpen met behulp van Benchling (2024 build) en CRISPOR. De F7 promoterregio (−500 tot +100 bp ten opzichte van de TSS) werd gescand op SpCas9 NGG PAM-sites binnen ±200 bp van HNF4α-motieven met een hoge betrouwbaarheid. Kandidaat-guides werden gefilterd op basis van: (1) Doench 2016 on-target score ≥50; (2) CFD off-target score ≥70; (3) GC-gehalte 40%–60%; (4) Afwezigheid van poly-T sequenties ≥4 bp.
Voorspelde chromatintoegankelijkheid uit ATAC-seq en schattingen van de nucleosoombezetting uit NuPoP werden geïntegreerd om toegankelijke regulatoire regio's te prioriteren. Potentiële CRISPRa-responsen met behulp van dCas9-VP64- en dCas9-p300-architecturen werden computationeel gemodelleerd en geïnterpreteerd als enkel voorspeld activatiepotentieel.
Ontwerp van CRISPR-Cas9 editing voor motiefrestauratie
Om de theoretische haalbaarheid van het corrigeren van een promotorvariant die geassocieerd is met een verstoorde HNF4α-herkenning te evalueren, werd de c.-61T>G-variant geselecteerd als de representatieve HNF4α-geassocieerde regulatoire variant. Twee SpCas9-guide-RNA's, aangeduid als gRNA-L en gRNA-R, werden ontworpen om de c.-61T>G-variant te flankeren en werden onafhankelijk en als een gecombineerde dual-guide configuratie geëvalueerd. Enkelstrengse HDR-reparatietemplates die de referentiepromotorsequentie op de variantpositie bevatten, werden gemodelleerd met homologiearmen van 100 bp. Kandidaat-guides werden computationeel geëvalueerd met CRISPOR en Cas-OFFinder voor de voorspelde specificiteit, terwijl CRISPRscan werd gebruikt om de voorspelde klievingsactiviteit te schatten. ICE-gebaseerde modellering werd vervolgens gebruikt om de theoretische editingresultaten voor de individuele en gecombineerde guide-configuraties te schatten. De gecombineerde gRNA-L/gRNA-R-configuratie werd behandeld als een dual-guide-strategie en niet als een derde onafhankelijke guide. Alle voorspelde editing-efficiënties en resultaten zijn computationele schattingen en stellen geen experimentele HDR-efficiëntie, herstel van HNF4α-binding, correctie van de promotorsequentie in cellen of herstel van F7-transcriptie vast.
Simulatie van epigenetische bewerking en modellering van chromatine-toegankelijkheid
De toegankelijkheid van het chromatine rondom kandidaat-CRISPRa-sites werd geëvalueerd met behulp van ENCODE ATAC-seq- en DNase-seq-datasets van HepG2-cellen. De signaalintensiteit werd gekwantificeerd binnen vensters van 100 bp gecentreerd op elke kandidaat-gidssequentie. ChromHMM (15-toestandsmodel) en Segway-annotaties werden gebruikt om de lokale regulatoire chromatine-toestanden te classificeren.
Er werd een samengestelde activatiescore berekend, integrerend (1) motiefnabijheid, (2) ATAC-seq toegankelijkheid, (3) DNase I hypersensitiviteit, (4) H3K27ac verrijking en (5) H3K4me3 verrijking, om kandidaat CRISPRa-doelwitten te rangschikken. Voorspelde transcriptionele responsen werden gesimuleerd onder gemodelleerde chromatinecondities en geïnterpreteerd als theoretische schattingen.
Evaluatie van off-target risico's voor CRISPRa- en HDR-strategieën
De beoordeling van de genoombrede specificiteit werd uitgevoerd met behulp van CRISPOR CFD-scoring, Cas-OFFinder-enumeratie en CRISPRscan-voorspellingen. Kandidaat-gidsen werden gefilterd om voorspelde off-target interacties te minimaliseren, in het bijzonder binnen transcriptioneel actieve regio's.
Aanvullende exclusiecriteria omvatte: (1) voorspelde off-target sites binnen ±1 kb van geannoteerde TSS-regio's, (2) overlap met gedeelde promoterregio's, (3) overlap met enhancer-elementen, (4) regulatoire regio's geassocieerd met naburige in de lever tot expressie gebrachte genen op basis van ChromHMM- en Segway-annotaties.
Samengestelde specificiteitsscores, waarin gids-efficiëntie, de voorspelde off-target belasting en de chromatinestructuur zijn geïntegreerd, werden berekend om kandidaat-ontwerpen te prioriteren. Deze meerlaagse computationele screeningsstrategie schat de theoretische specificiteit en vervangt geen experimentele genoombrede off-target validatie. Een overzicht van de computationele workflow, inclusief input-datasets, analysetools, filtercriteria en output-controlepunten, wordt gegeven in Aanvullende Tabel 2.
Kritieke computationele parameters
De betrouwbare prestaties van de computationele pipeline waren afhankelijk van verschillende vooraf gedefinieerde parameterinstellingen. Motiefdetectie werd geoptimaliseerd met FIMO (p < 1 × 10⁻4; q < 0,05) met behulp van JASPAR HNF4A- en HNF1A-positiegewichtsmatrices. Chromatine-integratie vereiste consistente hg38-coördinaten en overeenstemmend bewijs uit ENCODE ATAC-seq, DNase-seq, H3K27ac- en H3K4me3-datasets. Regulatoire netwerken werden gegenereerd met behulp van STRING-interacties (confidence ≥0,70) en MCODE-clustering in Cytoscape. Dynamische simulaties werden uitgevoerd in CellDesigner met een deterministische ODE-solver met expressiewaarden afgeleid van GTEx, FIMO-motiefscores en ENCODE-chromatine-toegankelijkheidsgewichten. Kandidaat CRISPRa-guide RNA's (gRNA's) werden geprioriteerd op basis van de Doench 2016 on-target score (≥50), de CFD-specificiteitsscore (≥70), GC-gehalte (40%–60%), minimale voorspelde off-targets en lokalisatie binnen toegankelijk chromatine. De voltooiing van de workflow werd geverifieerd door succesvolle motiefidentificatie, netwerkgeneratie, chromatinennotatie, gRNA-selectie en stabiele simulatie-outputs.
Resultaten
Voorspelling van functionele HNF4α- en HNF1α-bindingsmotieven in de F7-promoter
Computationele motiefscanning met FIMO en de JASPAR 2022-database voorspelde drie HNF4α- en drie HNF1α-bindingsmotieven met een hoge betrouwbaarheid binnen de 1 kb upstream promotorgebied van het F7-gen. De voorspelde motieven bevonden zich in geconserveerde promoterregio's en kwamen overeen met herkenningssequenties van hepatocytenkernfactoren (p < 1 × 10⁻4). Opmerkelijk was dat twee van deze voorspelde motieven zich in de nabijheid bevonden van eerder gerapporteerde mutaties die geassocieerd zijn met erfelijke factor VII-deficiëntie. Het HNF4α-geassocieerde motief bevond zich nabij de c.-61T>G promotervariant. ChIP-seq-tracks van ENCODE (HepG2) toonden een verrijking van HNF4α- en HNF1α-bindingssignalen aan in deze promoterregio's, wat hun vermoedelijke regulatoire relevantie binnen dit computationele kader ondersteunt (Figuur 1).
Correlatie tussen F7 en de expressie van hepatische transcriptiefactoren
Transcriptomische gegevens van GTEx-leverweefselmonsters (n = 226) onthulden een significante positieve correlatie tussen de expressie van F7 en HNF4A (Pearson's r = 0,68, p < 0,001), en tussen de expressie van F7 en HNF1A (r = 0,61, p < 0,01). Deze correlaties bevestigen bekende regulatoire relaties tussen F7, HNF4α en HNF1A17,18. Binnen het computationele raamwerk dienen ze als een interne validatiestap, die ondersteunt dat de pipeline de gevestigde biologie weerspiegelt voordat deze wordt uitgebreid naar promoter-variantcontexten (Figuur 2).
Analyse van het regulatoire netwerk en het chromatinelandschap
Netwerkmodellering met STRING en Cytoscape voorspelde dat HNF4α en HNF1α fungeren als centrale knooppunten binnen een hepatisch transcriptioneel netwerk dat verrijkt is voor stollingsgenen. Epigenomische gegevens van ENCODE bevestigden dat de F7-promotor in HepG2 en primaire levermonsters overlapt met regio's die zijn gemarkeerd door actieve histonmodificaties (H3K4me3, H3K27ac) en open chromatine (Aanvullende Tabel 3 en Figuur 1). Vergelijkende transcriptomische datasets toonden aan dat F7, HNF4A en HNF1A co-expressie vertonen in HepG2, Huh7 en Hep3B, hoewel met variabele expressieniveaus tussen de cellijnen. Waar beschikbaar, waren de promoter-toegankelijkheid en histonprofielen in Huh7 en Hep3B grotendeels consistent met HepG2, wat de consistentie van het actieve promoter-chromatinelandschap over hepatocyt-afgeleide cellijnen ondersteunt (Aanvullende Figuur 1), terwijl niet-hepatische cellijnen (bijv. K562, HeLa) een aanzienlijk verminderde chromatinetoegankelijkheid vertoonden. Deze bevindingen ondersteunen de leverspecifieke regulatie van F7, terwijl ze de variabiliteit tussen hepatische modellen benadrukken (Figuur 3).
Ontwerp van CRISPRa gRNA en gesimuleerde transcriptionele reactivatie
Er werden vier gRNA's ontworpen om de proximale F7-promotor nabij HNF4α-motieven met een hoge score te targeten (Supplementary Table 4). Al deze voldeden aan de vooraf gedefinieerde criteria voor een hoge on-target activiteit (>60) en minimale voorspelde off-target effecten. Simulaties voorspelden dat dCas9-VP64 en dCas9-p300 afzonderlijk de voorspelde F7-expressie verhoogden tot respectievelijk 68% en 76% van de wild-type referentie, terwijl gecombineerde dCas9-VP64+p300 activatie de voorspelde expressie verhoogde tot 87% van de wild-type niveaus (Figure 4B; Supplementary Table 5). Hierbij werd de wild-type promoteractiviteit gedefinieerd als 100% (1,0), en alle gesimuleerde waarden werden genormaliseerd naar deze referentie. Deze resultaten geven aan dat gecombineerde CRISPRa-activatie potentieel kan compenseren voor transcriptionele repressie veroorzaakt door promotormutaties, hoewel de waarden computationele voorspellingen vertegenwoordigen in plaats van experimenteel gemeten expressie. Belangrijk is dat de afhankelijkheid van CRISPRa-gemedieerd F7-herstel van endogene HNF4A-activiteit expliciet werd geëvalueerd via dynamische regulatiesimulaties. CRISPRa verbeterde de F7-transcriptie, maar bleef afhankelijk van functioneel HNF4A; daarom was het voorspelde herstel aanzienlijk verminderd onder omstandigheden van beperkte HNF4A-beschikbaarheid of -functie (Figure 4).
In silico CRISPR-Cas9 HDR-strategie voor motiefherstel
Voor promotervarianten waarvan is gerapporteerd dat ze de HNF4α-herkenning beïnvloeden, werd de c.-61T>G-variant geselecteerd als de representatieve HNF4α-geassocieerde variant, terwijl c.-94C>G afzonderlijk werd behandeld als een bekende Sp1-site-variant en niet als een gevestigde HNF4α-verstorende mutatie. CRISPR-Cas9 HDR-correctiestrategieën werden in silico gemodelleerd voor de HNF4α-geassocieerde variant. Twee gRNA's, aangeduid als gRNA-L en gRNA-R, werden geselecteerd om de variantlocatie te flankeren en werden individueel en in combinatie geëvalueerd. De overeenkomstige enkelstrengs HDR-reparatietemplate bevatte de referentiepromotersequentie met de canonieke HNF4α-bindingsplaats, met homologiearmen van 100 bp. In silico beoordeling met Cas-OFFinder en CRISPRscan werd gebruikt om de voorspelde gidspecifiteit en splitsingsactiviteit te evalueren, terwijl ICE-gebaseerde modellering werd gebruikt om theoretische bewerkingsresultaten te schatten. De voorspelde bewerkingsrendementen varieerden afhankelijk van de gidsconfiguratie, waarbij het gecombineerde gRNA-L/gRNA-R-ontwerp werd geëvalueerd als een dual-guide-strategie in plaats van als een derde onafhankelijk gRNA. Hoewel c.-94C>G werd behouden in de bredere promoteranalyse vanwege de gevestigde regulatoire relevantie, werd het in het HDR-model niet geïnterpreteerd als een variant die het HNF4α-motief verstoort. Deze resultaten vertegenwoordigen computationele voorspellingen van potentiële correctie van de promotersequentie en stellen geen experimentele HDR-efficiëntie, herstel van HNF4α-binding of herstel van wild-type F7-promoteractiviteit vast (Afbeelding 5).
Chromatine-toegankelijkheid en epigenetisch activatiepotentieel
Analyse van ATAC-seq en DNase I-hypersensitiviteitsgegevens in HepG2-cellen voorspelde dat alle CRISPRa-doelplaatsen zich bevonden binnen regio's met een hoge chromatine-toegankelijkheid. Integratie van deze bevindingen met HNF4α ChIP-seq en H3K27ac-verrijking ondersteunde verder het activatiepotentieel van deze plaatsen. Gesimuleerde epigenetische editing voorspelde gunstige resultaten voor chromatine-remodellering en projecteerde een verhoogde rekrutering van transcriptiefactoren na CRISPRa-gemedieerde activatie (Figuur 6).
Beoordeling van de genoombrede specificiteit van gRNA-ontwerpen
In silico CRISPRa gRNA-screening onthulde een hoge sequentiespecificiteit voor zowel CRISPRa- als HDR-benaderingen (Aanvullende Tabel 6). Analyse met CRISPOR en Benchling sloot alle gRNA's uit met een hoge waarschijnlijkheid voor off-targets binnen transcriptioneel actieve promoterregio's. Voor de CRISPRa-ontwerpen gaven ENCODE-afgeleide ATAC-seq- en H3K27ac-gegevens aan dat alle geselecteerde targetsites zich bevonden binnen F7-specifiek open chromatine. Geen enkele kandidaat-gRNA overlapte met enhancerregio's of gedeelde promotorelementen. ChromHMM- en Segway-chromatinestatusannotaties ondersteunden verder de classificatie van deze regio's als actieve promoters die specifiek zijn voor hepatocyten, zonder overlap met naburige co-gereguleerde genpromoters. Een samengestelde computationele specificiteitsscore, waarin off-target sequentieovereenkomst, chromatine-toegankelijkheid en regulatoire annotatie waren geïntegreerd, voorspelde een lage waarschijnlijkheid van onbedoelde transactivatie (0,4%–0,6%) voor de geselecteerde CRISPRa-guides (Figuur 7). Veelvoorkomende problemen in de computationele workflow, hun waarschijnlijke oorzaken en aanbevolen correctieve acties zijn samengevat in Aanvullende Tabel 7 om de reproduceerbaarheid en consistente implementatie te vergemakkelijken.
DATABESCHIKBAARHEID:
De auteurs bevestigen dat alle gegevens ter ondersteuning van de bevindingen van deze studie in het artikel zijn opgenomen en beschikbaar zijn in Zenodo: https://doi.org/10.5281/zenodo.21735831
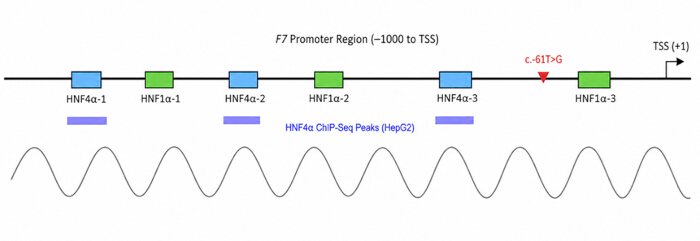
Figuur 1: Voorspelde HNF4α- en HNF1α-bindingsmotieven in de F7-promotor. Schematische weergave van de 1 kb stroomopwaartse promotorregio van het F7-gen, met zes voorspelde bindingsmotieven voor HNF4α en HNF1α (gekleurde vakken). Deze zijn overgelegd aan conservatiescores voor gewervelden (PhyloP) en geannoteerd met bekende ziekte-geassocieerde varianten (rode markering), waaronder de pathogene c.-61T>G-mutatie. HNF4α ChIP-seq-pieken uit HepG2-cellen duiden op verrijking. Klik hier om een grotere versie van deze figuur te bekijken.
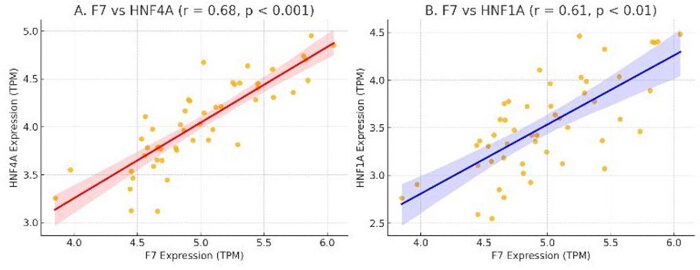
Figuur 2: Correlatie tussen F7 en hepatische transcriptiefactoren. (A) De expressie van F7 vertoont een sterke positieve correlatie met HNF4A (r = 0.68, p < 0.001). (B) De expressie van F7 correleert ook positief met HNF1A (r = 0.61, p < 0.01). Elke stip vertegenwoordigt een levermonster uit de GTEx-dataset. Regressielijnen met 95% betrouwbaarheidsintervallen worden weergegeven. Correlaties zijn associatief en leggen geen directe regulatoire causaliteit vast. Klik hier om een grotere versie van deze figuur te bekijken.
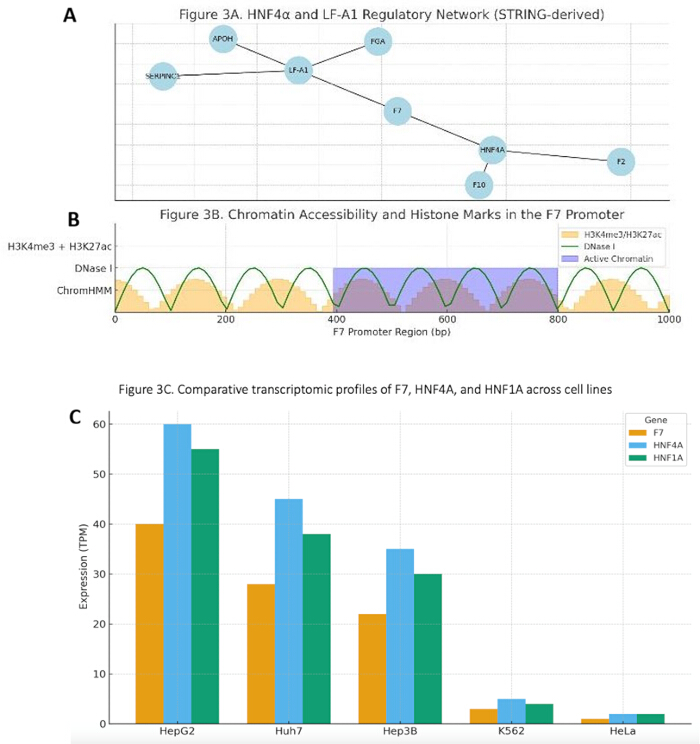
Figuur 3: Verrijking van het hepatische regulatoire netwerk en het chromatine-landschap. (A) Een uit STRING afgeleid transcriptioneel netwerk gecentreerd rond HNF4α toont voorspelde regulatoire associaties met F7 en andere stollingsgerelateerde genen. (B) Browser-tracks in UCSC-stijl illustreren open chromatine (DNase I), histonmodificaties (H3K4me3/H3K27ac) en chromatine-statussegmentatie (ChromHMM) rond de F7-promotor in HepG2-cellen, wat consistent is met een transcriptioneel actieve regio. (C) Vergelijkende transcriptomics tonen co-expressie van F7, HNF4A en HNF1A in hepatische cellijnen (HepG2, Huh7, Hep3B) met variabele niveaus, terwijl niet-hepatische lijnen (K562, HeLa) een verminderde expressie vertonen. De toegankelijkheid van de promotor en de histonprofielen in Huh7 en Hep3B waren grotendeels overeenkomstig met HepG2. Klik hier om een grotere versie van deze figuur te bekijken.
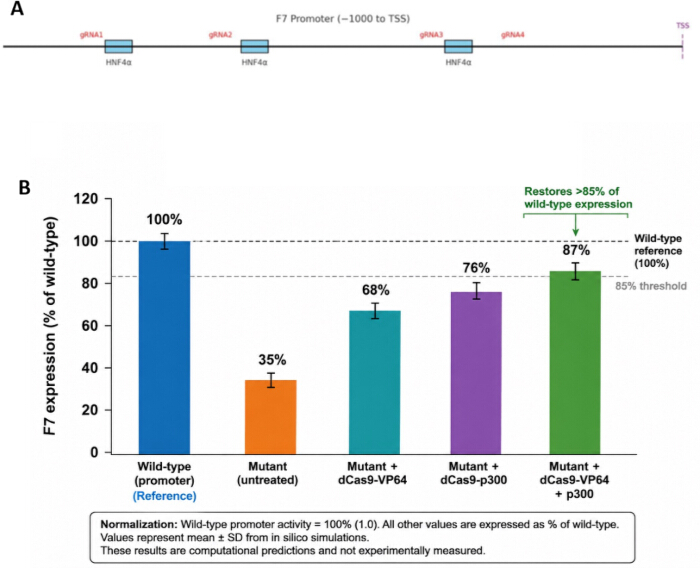
Figuur 4: CRISPRa gRNA-ontwerp en simulatie van transcriptionele activatie. (A) Diagram dat de voorspelde locaties van CRISPRa-guide RNA's (gRNA1–gRNA4) toont ten opzichte van HNF4α-bindingsmotieven en de F7 transcriptiestartplaats (TSS). (B) Gesimuleerde transcriptionele output van F7 onder verschillende CRISPRa-strategieën in wild-type en mutante promotercontexten. De F7-expressie werd genormaliseerd ten opzichte van de wild-type promoter, gedefinieerd als 100% (1,0). In het mutante promotormodel was de voorspelde expressie 35% van het wild-type, stijgend naar 68% met dCas9-VP64, 76% met dCas9-p300, en 87% met gecombineerde dCas9-VP64+p300-activatie, waarmee de drempelwaarde van 85% werd overschreden. De in silico simulaties bevatten epigenomische en transcriptomische input van HepG2-cellen en vertegenwoordigen computationele voorspellingen in plaats van experimenteel gemeten expressie. Klik hier om een grotere versie van deze figuur te bekijken.
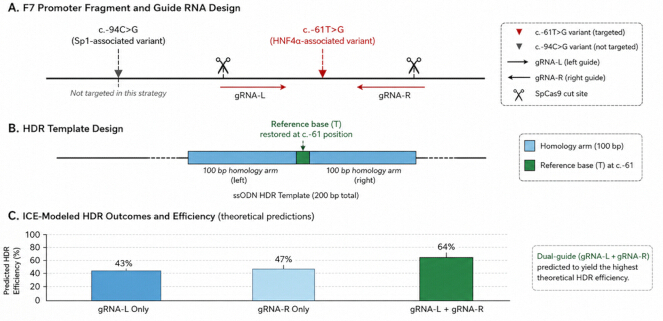
Figuur 5: CRISPR-Cas9 HDR-strategie voor motiefcorrectie. (A) Schema van de F7-promoterregio waarin de c.-61T>G-variant (HNFa-geassocieerd) is aangegeven als doelwit voor correctie. De c.-94C>G-variant (Sp1-geassocieerd) is ter referentie aangegeven, aangezien deze in deze strategie niet als doelwit diende. Twee SpCas9-guide RNA's (gRNA-L en gRNA-R) werden ontworpen om de c.-61T>G-plaats te flankeren. (B) Enkelstrengs HDR (sODN) reparatietemplate bevattend de referentiebase (T) op de c.-61-positie, geflankeerd door homologiearmen van 100-bp. (C) ICE-gemodelleerde voorspellingen van de editing-efficiëntie voor individuele guides en de dual-guide (gRNA-L + gRNA-R) configuratie. De dual-guide-strategie wordt voorspeld de hoogste theoretische HDR-efficiëntie op te leveren. Alle resultaten vertegenwoordigen computationele voorspellingen en tonen geen succesvolle HDR, herstel van HNF4a-binding of herstel van F7-transcriptie aan. Klik hier om een grotere versie van deze figuur te bekijken.
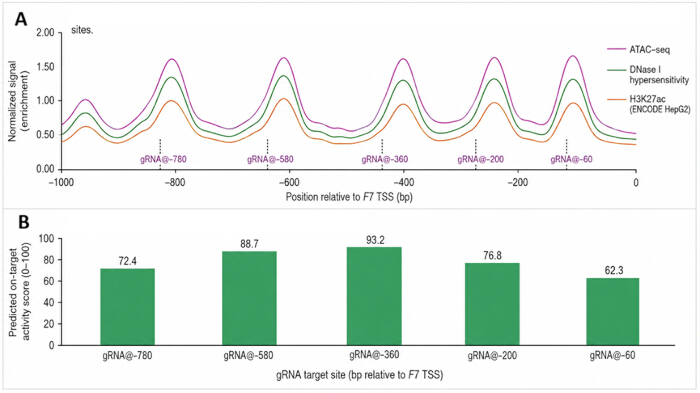
Figuur 6: Chromatine-toegankelijkheid en activatiepotentieel van CRISPRa-doelplaatsen. (A) ATAC-seq, DNase I-hypersensitiviteit en H3K27ac-verrijkingssporen over de 1-kb upstream-regio van de F7-promotor illustreren regio's met verhoogde chromatine-toegankelijkheid en actief regulerend chromatine. Verticale stippellijnen geven de posities van de vijf CRISPRa gRNA-doelplaatsen aan (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 en gRNA@−200). (B) Voorspelde transcriptionele activatiescores voor elk gRNA geven aan dat targeting van toegankelijke en H3K27ac-verrijkte regio's mogelijk een grotere F7-activatie oplevert, met de hoogste voorspelde activiteit bij gRNA@−580. Klik hier om een grotere versie van deze figuur te bekijken.
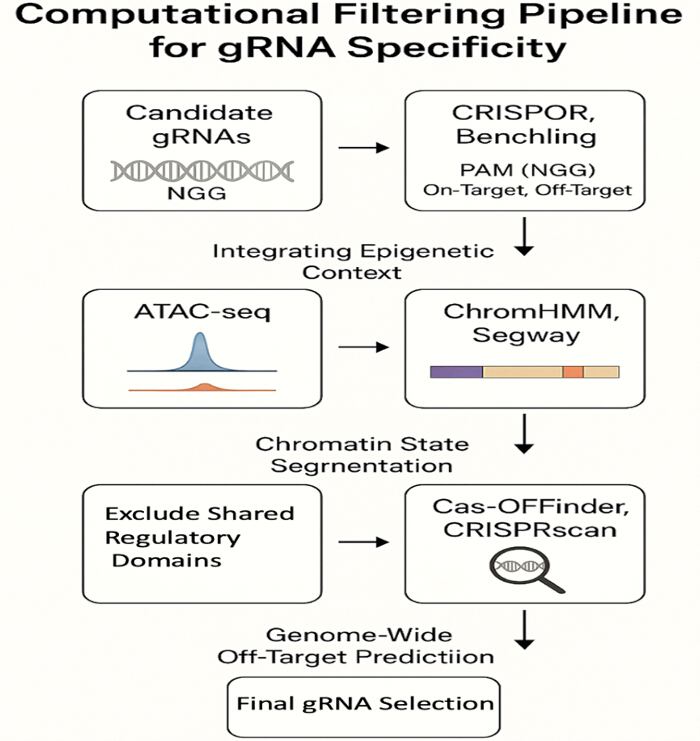
Figuur 7: Computationele filteringspijplijn voor gRNA-specificiteit. Een schematisch overzicht van de in silico pijplijn die is gebruikt om CRISPRa- en HDR-gRNA's met een hoge specificiteit te identificeren. Het proces integreert sequentiegebaseerde filtering (CRISPOR, Benchling), epigenetische context (ATAC-seq, H3K27ac), chromatinestatus-segmentatie (ChromHMM, Segway) en genoombrede off-target voorspellingsinstrumenten (Cas-OFFinder, CRISPRscan) om de voorspelde risico's op transactivatie en splitsing te minimaliseren. Klik hier om een grotere versie van deze figuur te bekijken.
Aanvullende figuur 1: Vergelijkende chromatintoegankelijkheid en promoter-geassocieerde histonmodificatieprofielen bij de F7-promoter in HepG2-, Huh7- en Hep3B-cellen. Genormaliseerde ATAC-seq (A) toegankelijkheid samen met H3K27ac (B) en H3K4me3 (C) verrijking demonstreert breed consistent actief promoterchromatine over de drie hepatocyt-afgeleide cellijnen (D), wat hun gebruik als computationele modellen voor F7-regulerende analyses ondersteunt.Klik hier om dit bestand te downloaden.
Aanvullende tabel 1: Parameters gebruikt in het computationele transcriptionele model. Overzicht van de parameterwaarden die zijn gebruikt in de CellDesigner-gebaseerde simulatie van de transcriptionele regulatie van F7. De parameters omvatten activiteitscoëfficiënten van transcriptiefactoren voor HNF4α en HNF1α, modifiers voor promoter-toegankelijkheid afgeleid van ENCODE-chromatine datasets, transcriptiesnelheidsconstanten en mRNA-degradatieparameters.Klik hier om dit bestand te downloaden.
Aanvullende Tabel 2: Controlepunten van de computationele workflow. Samenvatting van de in silico analysepijplijn, inclusief de computationele tools, inputdatasets, belangrijkste filtercriteria en verwachte outputs bij elke fase van promotorannotatie, voorspelling van transcriptiefactorbindingsplaatsen, selectie van CRISPRa-guides, beoordeling van chromatinetoegankelijkheid, evaluatie van off-target effecten en gesimuleerde genoomredigeringsanalyses. Klik hier om dit bestand te downloaden.
Aanvullende tabel 3: Vergelijkende op ENCODE gebaseerde chromatinetoegankelijkheid en promoter-geassocieerde histonmodificatieprofielen bij de F7 promoter in HepG2-, Huh7- en Hep3B-cellen. Genormaliseerde ATAC-seq toegankelijkheid, H3K27ac- en H3K4me3-verrijking, en ChromHMM promoter-statusannotaties tonen een over het algemeen consistente actieve promoterarchitectuur aan over de drie hepatocyt-afgeleide cellijnen. Waarden vertegenwoordigen computationeel afgeleide samenvattingen die worden gebruikt ter ondersteuning van vergelijkende in silico analyses.Klik hier om dit bestand te downloaden.
Aanvullende Tabel 4: Volledige specificiteits- en off-target analyse van kandidaat CRISPRa guide RNA's die gericht zijn op de F7 promoter. De tabel vat de guide-sequenties, de voorspelde on-target efficiëntie, specificiteitsscores, off-target voorspellingen, chromatine-toegankelijkheid, regulatoire annotaties en de samengestelde rangschikking samen die is gebruikt voor de computationele selectie van de guides. Alle waarden vertegenwoordigen in silico voorspellingen.Klik hier om dit bestand te downloaden.
Aanvullende tabel 5: Voorspelde regulatoire scores zijn gegenereerd met behulp van het computationele raamwerk dat promoter-toegankelijkheid, bezetting door transcriptiefactoren en CRISPRa-activatieparameters integreert. Waarden vertegenwoordigen genormaliseerde in silico schattingen ten opzichte van de wild-type F7-promoter (vastgesteld op 1,0; 100% expressie). Deze simulaties zijn bedoeld voor het genereren van hypothesen en vertegenwoordigen geen experimenteel gemeten transcriptionele activiteit van F7.Klik hier om dit bestand te downloaden.
Aanvullende Tabel 6: Genoombrede off-target analyse en samengestelde specificiteitsscoring voor geselecteerde CRISPRa- en HDR-guide RNA's die zich richten op de F7-promotor. De tabel vat de voorspelde on-target prestaties, specificiteitsmetrieken, off-target profielen, chromatincontext en samengestelde risicoscores samen die zijn gebruikt om de specificiteit van de guides te evalueren en het genoombrede transactivatierisico in silico te schatten.Klik hier om dit bestand te downloaden.
Aanvullende tabel 7: Overzicht van veelvoorkomende problemen in de computationele workflow tijdens de analyse van de F7-promotor en aanbevolen corrigerende maatregelen om reproduceerbaarheid, consistentie van gegevens en betrouwbare in silico-modelleringsresultaten te waarborgen.Klik hier om dit bestand te downloaden.
Discussie
Deze studie presenteert een zuiver computationeel, hypothese-genererend kader voor het onderzoeken van transcriptieregulatie van het F7 gen en voor het prioriteren van kandidaat-promotor-targetingstrategieën bij erfelijke FVII-deficiëntie. Door integratie van motiefanalyse, transcriptomische correlaties, chromatinannotaties en gRNA-prioritering voorspelt de analyse regulerende relaties en haalbaarheid van interventies, in plaats van functionele herstel te demonstreren. De belangrijkste bijdrage van dit onderzoek is de systematische verenging van experimenteel toetsbare doelen binnen het F7 promotor
Mechanistisch ondersteunen de bevindingen een model waarin op levercellen verrijkte transcriptiefactoren HNF4α en HNF1α werken samen om de basale toestand te handhaven F7 transcriptie. De identificatie van geconserveerde, hoge-affiniteits HNF4α motieven die overlappen met ziekteverwekkende promotorvarianten suggereert dat verlies van cis-regulerende bindingscapaciteit een aannemelijke mechanismele bijdrage is aan verminderde F7 transcriptie4,5,10. In hepatiale genetische netwerken, HNF4α fungeert als een pioneer-achtige nucleaire receptor die de toegankelijkheid van de promotor stabiliseert en coactivatorcomplexen reclameert, terwijl HNF1α werkt vaak synergetisch samen om de transcriptie-output te versterken7,11,12. Binnen de beperkingen van de in silico model, verminderde affiniteit voor motieven of gesimuleerde TF-depletie leidde tot verminderde voorspelde F7 transcriptie, in overeenstemming met deze coöperatieve regulerende architectuur.
De sterke lever-specifieke correlatie die wordt waargenomen tussen de expressie van F7, HNF4A en HNF1A ondersteunt, hoewel het niet bewijst, een gedeeld reguleringsprogramma. Belangrijk is dat deze correlaties associatief zijn en geen directe transcriptieregulatie kunnen aantonen. Toch ondersteunt de netwerktopologie die HNF4α/HNF1α aan centrale knooppunten van stollingsgerelateerde modules is mechanistisch consistent met eerder experimenteel wetenschappelijk onderzoek en ondersteunt hun prioritering voor verder onderzoek19,20.
Epigenomische integratie biedt een extra mechanismische laag. De overlap tussen voorspelde HNF4α motieven en actieve chromatine-markeringen (H3K4me3, H3K27ac) suggereert dat de proximale F7 promotor bevindt zich in een permissieve chromatineomgeving in datasets afkomstig van hepatocyten21,22. In de computationele context ondersteunt deze toegankelijkheid het theoretische uitgangspunt dat strategieën voor transcriptieregulatie, zoals CRISPRa, het locus zouden kunnen activeren. Echter, de chromatine-toestand is sterk afhankelijk van het celtype– en afhankelijk van de context, en signalen afgeleid van ENCODE kunnen patiënt-hepatocyten of ziektestaten mogelijk niet volledig weergeven23,24.
Het modelleren van CRISPRa- en HDR-strategieën biedt voorspellend inzicht in mogelijke regulerende knelpunten. Simulaties suggereren dat het richten op hoge-affiniteits-HNF4α motieven kunnen de gemodelleerde toename veroorzaken F7 transcriptie onder bepaalde parameteromstandigheden, terwijl op HDR-gebaseerde motiefcorrectie in theorie de canonieke bindingsarchitectuur zou kunnen herstellen. Mechanistisch gezien wordt verwacht dat CRISPRa functioneert via lokale reclutering van transcriptieco-activatoren (bijv. VP64 of p300), die mogelijk synergetisch werken met endogene hepatocyte transcriptiefactoren wanneer aanwezig10,12,16.
Het model voorspelde een verminderde CRISPRa-reactiviteit wanneer HNF4α de activiteit was verminderd, wat wijst op afhankelijkheid van intacte endogene regulerende circuits. De werkzaamheid van CRISPRa wordt voorspeld af te hangen van intacte hepatiale transcriptiemechanismen. Patiënten met pathogene HNF4A-varianten zullen mogelijk slecht reageren op CRISPRa, omdat dit de endogene transcriptie versterkt in plaats van deze te vervangen. Derhalve is dit kader het meest toepasbaar op patiënten met F7-promotorvarianten en intacte HNF4A-activiteit.
Motiefvoorspellingen bevestigen niet in vivo transcriptiefactorbinding, en chromatine-annotaties afgeleid uit openbare datasets kunnen de regulerende toestand bij patiënten met F7 promotorvarianten. Op dezelfde manier kunnen correlatieanalyses geen onderscheid maken tussen directe en indirecte regulerende relaties.
Het dynamische transcriptiemodel is gebaseerd op parameterschatting en vereenvoudigende aannames met betrekking tot TF-coöperativiteit, chromatinegewichting en transcriptiekinetiek. Hoewel gevoeligheidsgeleide afstelling is toegepast, blijft het model een abstractie van de genregulatie in de lever en kan het niet-lineaire of contextafhankelijke reguleringsgedrag niet volledig weergeven. Kleine wijzigingen in de parameterisatie kunnen de voorspelde omvang van genetische reïncarnatie veranderen. Om de robuustheid van het model te verbeteren, zijn de geschatte coëfficiënten voor transcriptiefactoractiviteit en gewichten voor chromatine-toegankelijkheid, voor zover mogelijk, geselecteerd uit openbaar beschikbare biologische datasets en verfijnd via gevoeligheidsgeleide parameterafstemming. Hoewel de kwalitatieve rangschikking van kandidaat-reguleringsstrategieën stabiel bleef binnen biologisch aannemelijke parameterbereiken, dienen kwantitatieve voorspellingen van transcriptieherstel met voorzichtigheid te worden geïnterpreteerd, aangezien deze nog steeds afhankelijk zijn van modelaannames. De voorspelde herstelpercentages zijn derhalve vooral bedoeld voor vergelijkende prioritering, en niet als nauwkeurige schattingen van biologische effectiviteit.
CRISPR-gids prioritering was gebaseerd op in silico scoringsalgoritmen die de echte bewerkings- of activeringsefficiëntie onvolledig voorspellen. Risicobeoordeling van off-target effecten, hoewel veelzijdig, kan niet worden vervangen door empirische geheel-genoomanalyses zoals GUIDE-seq of Digenome-seq25,26. Bovendien is computationele voorspelling van off-target effecten op zich onvoldoende om de bioschoonheid voor klinische genoombewerking vast te stellen. Hoewel meerdere voorspellingshulpmiddelen zijn geïntegreerd om gids-RNA's te prioriteren, vereist definitieve bioschoonheid genome-brede off-target-assays, transcriptoomprofielbepaling en langetermijn functionele validatie. Toekomstige translationele ontwikkeling dient bovendien tijdelijke CRISPR-toedieningssystemen, dosisoptimalisatie en een uitgebreide toxicologische beoordeling te omvatten om onbedoelde genoom- of epigenoomeffecten te minimaliseren. Evenzo is de HDR-efficiëntie in hepatocyten doorgaans laag in vivo, en de huidige simulaties modelleren geen concurrentie tussen DNA-reparatiewegen of effecten van de celcyclus.
De translationele haalbaarheid blijft onzeker. Efficiënte en veilige levering van hepatocyten met CRISPR-gebaseerde systemen blijft een belangrijke belemmering. AAV-vectoren ondervinden beperkingen qua ladingscapaciteit en immunogeniciteit, terwijl lipid nanoparticle-systemen verder moeten worden geoptimaliseerd wat betreft lever-specifiteit en duurzaamheid27,28. Deze praktische overwegingen zijn niet expliciet gemodelleerd en kunnen de toepasbaarheid in de praktijk aanzienlijk beïnvloeden. Evenzo dient de op HDR gebaseerde promotorcorrectiestrategie te worden beschouwd als een computationeel bewijs van concept, en niet als een klinisch geoptimaliseerde therapeutische aanpak. Hoewel geschatte bewerkingsrendementen van 45%–65% zijn bemoedigend binnen het computationele kader, maar de werkelijke HDR-efficiëntie in rijpe hepatocyten is over het algemeen beperkt omdat homologie-afhankelijke reparatie relatief inefficiënt is in niet-delerende cellen. Daarom kunnen opkomende technologieën zoals prime-editing of base-editing uiteindelijk klinisch praktischere aanpakken bieden voor het corrigeren van promotorvarianten in vivo. Hoewel uit HepG2-afgeleide ENCODE-gegevenssets uitgebreide hepatische annotaties worden geboden, kunnen deze de primaire humane hepatocyten niet volledig nabootsen. De huidige analyses dienen derhalve te worden beschouwd als een eerste computationele prioriteringskader dat validatie behoeft in primaire hepatocyten, leverorganoiden en geschikte diermodellen voordat klinische toepassing overwogen kan worden. De klinische relevantie van partiële F7 upregulatie blijft in dit verband speculatief. Hoewel eerdere klinische observaties suggereren dat bescheiden verhogingen van plasma FVII het risico op bloedingen kunnen verlagen, laat de huidige studie niet zien dat de voorspelde transcriptieveranderingen zouden resulteren in functionele correctie van het eiwit of klinisch voordeel16,17.
Ondanks deze beperkingen heeft het kader een bredere conceptuele waarde. De integrale analysepijplijn laat zien hoe promotorarchitectuur, afhankelijkheid van transcriptiefactoren en chromatinecontext gezamenlijk kunnen worden geanalyseerd om regulerende interventies te prioriteren voor in de lever uitgedrukte genen die worden beïnvloed door niet-coderende varianten29,30,31.
Naast HNF4α en HNF1α, SP1 vertegenwoordigt een belangrijke transcriptieregulator die samenwerkt met levercel-rijke factoren om lever-specifieke chromatine-toegankelijkheid en transcriptieactiviteit te realiseren. Daarom is de regulerende activiteit van de F7 promotor wordt waarschijnlijk gemedieerd via een gecoördineerd netwerk van transcriptiefactoren dat HNF4 betreftα, HNF1α, en SP1 in plaats van via afzonderlijke bindingsgebeurtenissen van factoren alleen. Hoewel HNF4α-geassocieerde regulerende gebieden zijn eerder beschreven; het huidige computationele kader heridentificeert deze regulerende elementen en evalueert hun potentieel voor gerichte herstel via CRISPR-gebaseerde benaderingen.
Dit kader leidt het therapeutisch ontwerp door integratie van voorspelling van transcriptiefactormotieven met op CRISPR gebaseerde targeting. Voorspeld HNF4α regulerende motieven werden gebruikt als kandidaatregio's voor het ontwerp van gRNA voor CRISPR-activatie (CRISPRa), met als doel de endogene F7 transcriptie zonder de genoomsequentie te veranderen. Bovendien kunnen verstoord of suboptimale regulerende motieven worden geprioriteerd voor CRISPR-Cas9-gemedieerde sequentiecorrectie om hun voorspelde bindende vermogen voor transcriptiefactoren te herstellen. Deze toepassingen benadrukken de bruikbaarheid van het model als een precisieplatform voor genoomregulatoire screening, hoewel experimentele validatie noodzakelijk blijft om de regulerende activiteit en therapeutische haalbaarheid te bevestigen. De analysestroom is bedoeld voor F7-promotorvarianten die voorspeld worden de HNF4 te verstorenα of HNF1α binding. De werkvloei integreert promotorsequenties met openbare transcriptomische, epigenomische en ChIP-seq-gegevenssets. Omdat het kader is gebaseerd op lever-specifieke regulerende architectuur, is het het meest toepasbaar op hepatocyten of hepatocyt-afgeleide experimentele systemen en mag het niet worden geëxtrapoleerd naar niet-hepatische weefsels. Bovendien is de voorspellende prestatie van de analysepijplijn afhankelijk van de kwaliteit van beschikbare openbare gegevenssets en kan het daarom patiëntspecifieke epigenetische variatie of ziektegeassocieerde chromatin-hermodellering niet volledig weergeven.
Toekomstige studies zouden ChIP-qPCR of CUT moeten omvatten&RUN om HNF4 te bevestigenα/HNF1α bezettingsgraad van geprioriteerde motieven, functionele CRISPRa-assays in hepatocytafgeleide cellen en metingen op proteïneniveau van FVII-activiteit. Daarnaast allel-specifieke modellen van promotorvarianten zoals c.-61T>G zal nodig zijn om te bepalen of de voorspelde regulerende mechanismen op een mutatie-afhankelijke manier werken.
In vergelijking met conventionele genvervangingstrategieën, die afhankelijk zijn van exogene levering van het F7 coderende sequentie, streeft het voorgestelde CRISPRa-kader naar versterking van de transcriptie van het endogene F7 locus terwijl de natuurlijke genoomregulatie behouden blijft. Eerdere studies toonden TALE- en CRISPRa-gemedieerde herstel van F7-promotoractiviteit aan16,17In tegenstelling daartoe biedt het huidige onderzoek een geïntegreerd computationeel kader voor het prioriteren van promotor-targetende strategieën vóór experimentele validatie. HDR-gemedieerde promotorcorrectie herstelt theoretisch de oorspronkelijke DNA-sequentie, maar is afhankelijk van de relatief inefficiënte homologie-afhankelijke reparatie, met name in rustende hepatocyten. Daarom positioneert het huidige computationele kader CRISPRa als een aanvullende regulerende strategie die voordelig kan zijn bij promotorvarianten die naar verwachting de binding van transcriptiefactoren verstoren, terwijl permanente modificatie van de genoomsequentie wordt vermeden. Deze vergelijkingen zijn bedoeld om kandidaatbenaderingen te prioriteren voor toekomstige experimentele evaluatie, en niet om therapeutische superioriteit vast te stellen.
Ondanks deze mechanistische inzichten moeten verschillende belangrijke beperkingen worden benadrukt. Ten eerste, en het meest kritiek, zijn alle bevindingen afgeleid van computationele analyses en gesimuleerde modellen; er is geen experimentele validatie uitgevoerd. Het ontbreken van experimentele validatie vormt de belangrijkste beperking van dit onderzoek. Alle voorspelde bindingsgebeurtenissen van transcriptiefactoren, CRISPRa-gemedieerde transcriptie-activatie, HDR-efficiënties en beoordelingen van off-target effecten zijn computationele voorspellingen en dienen derhalve te worden geïnterpreteerd als toetsbare hypothesen, en niet als experimenteel bevestigde biologische verschijnselen. Toekomstige onderzoeken dienen deze bevindingen te valideren met behulp van luciferase-promotor-reporterassays, ChIP-qPCR of CUT&Voer RUN-experimenten uit om HNF4 te bevestigenα/HNF1α bezettingsgraad, CRISPRa-activatiestudies in hepatocyt-afgeleide cellijnen of primaire hepatocyten, kwantitatieve PCR en western blot-analyses van F7-expressie, en coagulatietests om de herstelde functionele FVII-activiteit te bepalen.
Kortom, deze studie biedt een computationeel afgeleid, mechanistisch onderbouwd raamwerk dat suggereert dat verstoring van HNF4α/HNF1α regulerende architectuur kan bijdragen aan een verlaging van F7 transcriptie en dat gerichte modulatie van de promotor in theorie de gemodelleerde genactiviteit zou kunnen versterken. Alle conclusies blijven echter voorspellend en afhankelijk van experimentele validatie. Het werk moet het best worden opgevat als een systematische poging tot hypothesevorming, en niet als bewijs van therapeutische werkzaamheid.
Openbaarmakingen
De auteurs verklaren dat er geen belangenverstrengelingen zijn.
Dankbetuigingen
De auteurs zijn dankbaar aan het Decanaat voor Graduate Studies and Scientific Research aan de Universiteit van Bisha voor de ondersteuning van dit werk via het Fast-Track Research Support Program. Bovendien wordt deze studie ondersteund via financiering van het project van de Prince Sattam bin Abdulaziz University met projectnummer (PSAU/2026/R/1448)
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| Benchling | Benchling Inc. | Webplatform | Gebruikt voor het ontwerp van CRISPR-guide RNA en promotersequentieanalyse. |
| Cas-OFFinder | Center for Genome Engineering | Huidige versie | Gebruikt voor genoombrede voorspelling van off-target splitsingsplaatsen van CRISPR-Cas9. |
| CellDesigner | Systems Biology Institute | v4.4 | Gebruikt voor in silico modellering van transcriptionele regulatie en CRISPRa-simulaties. |
| ChromHMM | Broad Institute | Huidige versie | Gebruikt voor segmentatie en annotatie van chromatinetoestanden. |
| CRISPOR | CRISPOR Team | Huidige webversie | Gebruikt om de efficiëntie van guide RNA en de voorspelde off-target activiteit te evalueren. |
| CRISPRscan | CRISPRscan Development Team | Huidige versie | Gebruikt om de voorspelde splitsingsefficiëntie van CRISPR-Cas9 te schatten. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | Platform voor netwerkvisualisatie en -analyse. |
| dbSNP Database | NCBI | Huidige release | Gebruikt om bekende single nucleotide polymorfismen binnen de F7-promoter te identificeren. |
| dCas9-p300 CRISPRa-systeem (computationeel model) | Niet van toepassing | Niet van toepassing | Computationeel gemodelleerde epigenetische activator uitsluitend gebruikt voor simulatie; geen experimenteel reagens gebruikt. |
| dCas9-VP64 CRISPRa-systeem (computationeel model) | Niet van toepassing | Niet van toepassing | Computationeel gemodelleerde transcriptionele activator uitsluitend gebruikt voor simulatie; geen experimenteel reagens gebruikt. |
| ENCODE Project Database | ENCODE Consortium | Huidige release | Bron van ChIP-seq, ATAC-seq, DNase I-hypersensitiviteit en histonmodificatie-datasets. |
| F7-promotersequentie (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | Referentiesequentie van het humane F7-gen gebruikt voor het ophalen en annoteren van de promoter. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Computationele tool gebruikt om de F7-promoter te scannen op voorspelde bindingsplaatsen van transcriptiefactoren. |
| GTEx Portal | GTEx Consortium | Versie 8 (v8) | Bron van levertranscriptomische (TPM) data voor correlatieanalyses. |
| Human Gene Mutation Database (HGMD) | HGMD Professional | Huidige release | Gebruikt om ziekte-geassocieerde promotervarianten te identificeren. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Huidige webversie | Gebruikt om voorspelde CRISPR-bewerkingsresultaten computationeel te modelleren. |
| JASPAR Database | JASPAR Consortium | 2022 Release | Database van bindingsprofielen van transcriptiefactoren gebruikt om HNF4α- en HNF1A-bindingsmotieven te identificeren. |
| MCODE Plugin | Cytoscape | Huidige versie | Gebruikt om sterk verbonden modules in regulatoire netwerken te identificeren. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | Softwarepakket dat motiefontdekking en motiefincidentie-analyse ondersteunt. |
| Pearson-correlatieanalyse | Statistisch algoritme | Niet van toepassing | Gebruikt om associaties tussen de expressie van F7, HNF4A en HNF1A te evalueren. |
| PhastCons Conservation Track | UCSC Genome Browser | 100-Vertebrate Alignment | Gebruikt om geconserveerde genomische elementen te evalueren. |
| PhyloP Conservation Track | UCSC Genome Browser | 100-Vertebrate Alignment | Gebruikt om evolutionaire conservatie op nucleotide-niveau te beoordelen. |
| Segway | Hoffman Laboratory | Huidige versie | Gebruikt voor genoomsegmentatie en regulatoire annotatie. |
| Enkelstrengs HDR-reparatietemplate (computationeel ontwerp) | Niet van toepassing | Niet van toepassing | In silico ontworpen voor herstel van promotermotieven; niet experimenteel gesynthetiseerd. |
| SpCas9 (computationeel model) | Niet van toepassing | Niet van toepassing | Computationeel model gebruikt voor het ontwerp van HDR-guide RNA en bewerkingssimulaties. |
| STRING Database | STRING Consortium | v11.5 | Gebruikt voor het construeren van eiwit–eiwit interacties en genregulatoire netwerken. |
| UCSC Genome Browser | University of California, Santa Cruz | Huidige release | Gebruikt om promoterconservatie, genoomannotatie en epigenomische tracks te evalueren. |
Referenties
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.