Cis-regulerende elementen afgeleid van endogene retrovirussen reguleren de genexpressie in het vroege embryo. Dit protocol beschrijft hun deletie via CRISPR-Cas9 in humane naïeve pluripotente stamcellen om hun rol in genregulatie en peri-implantatie ontwikkelingsprocessen te beoordelen.
Methodenartikel
Genetische deletie van cis-regulerende elementen om de functie van het niet-coderende genoom in menselijke preimplantatiemodellen te ontleden
91 weergaven
⸱
11 september 2026
* These authors contributed equally
In dit artikel
Samenvatting
Samenvatting
Cis-regulerende elementen coördineren genexpressie op een ruimtelijk en temporeel gecontroleerde manier en dragen bij aan de vestiging van verschillende cellulaire toestanden tijdens de ontwikkeling. Een aanzienlijk deel van de transcriptioneel actieve cis-regulerende elementen in primatenembryo's is ontstaan uit oude retrovirale integraties in de kiemlijn. Deze endogene retrovirussen, ook wel long terminal repeat-retrotransposonen genoemd, behouden een intrinsieke regulatoire activiteit en zijn vaak soortspecifiek, waardoor ze sterke kandidaten zijn voor het reguleren van soortspecifieke aspecten van de embryonale ontwikkeling. Ethische en juridische beperkingen voor onderzoek naar menselijke embryo's hebben historisch gezien het directe onderzoek naar genregulatie tijdens de menselijke embryogenese beperkt. Naïeve pluripotente menselijke stamcellen en driedimensionale op stamcellen gebaseerde blastocyste-modellen bieden alternatieve systemen voor het bestuderen van vroege ontwikkelingsprocessen. Dit protocol beschrijft de CRISPR-Cas9-gemedieerde deletie van endogene retrovirus-afgeleide cis-regulerende elementen in naïeve pluripotente menselijke stamcellen. Vooraf samengestelde Cas9- en single-guide RNA-ribonucleoproteïnecomplexen worden toegediend via nucleofectie, gevolgd door single-cell cloning, PCR-gebaseerde genotypering, Sanger-sequencing, expansie, cryopreservatie en beoordeling van de genomische stabiliteit van de bewerkte lijnen. De resulterende wild-type, heterozygote en homozygote of hemizygote deletieklonen bieden een platform voor het onderzoeken van de bijdrage van individuele endogene retrovirus-afgeleide elementen aan genregulatie in menselijke preïmplantatiemodellen. Deze methode maakt directe functionele analyse van soortspecifieke niet-coderende regulatoire sequenties mogelijk en ondersteunt de studie naar transcriptionele mechanismen die betrokken zijn bij de vroege menselijke ontwikkeling.
Inleiding
De nauwkeurige regulatie van genexpressie tijdens de ontwikkeling is essentieel voor de totstandkoming van complexe biologische systemen. Een groot deel van deze regulerende informatie is gecodeerd door cis-regulatorische elementen (CRE's), wat niet-coderende DNA-sequenties zijn die transcriptiefactor-bindingsplaatsen bevatten die de transcriptionele activiteit beheersen1. Tijdens de embryogenese van primaten is een aanzienlijk deel van de actieve CRE's afgeleid van endogene retrovirussen (ERV's), ook wel long terminal repeat (LTR) retrotransposonen genoemd2,3. ERV's zijn ontstaan uit oude retrovirale infecties van de kiemlijn die gefixeerd raakten in de populatie. Gedurende de evolutionaire tijd hebben de meeste ERV-inserties mutaties geaccumuleerd die de open leesramen die virale eiwitten coderen verstoorden, wat vaak leidde tot de vorming van solo LTR's4. Ondanks deze degeneratie behouden veel ERV-afgeleide sequenties een intrinsieke regulatoire activiteit en zijn ze vaak soortspecifiek, waardoor ze sterke kandidaten zijn voor het aansturen van soortspecifieke ontwikkelingsprocessen. ERV's kunnen functioneren als enhancers, promotoren of chromatinewand-elementen en reguleren daarmee genexpressieprogramma's en de driedimensionale genoomorganisatie5,6.
Veel evolutionair jonge ERV-families worden op een stadiumspecifieke manier transcriptioneel actief tijdens de pre-implantatieontwikkeling van zoogdieren. Deze activatie wordt gefaciliteerd door de wijdverspreide DNA-hypomethylering die kenmerkend is voor de vroege embryogenese, waardoor transcriptionele bindingsplaatsen binnen LTR's worden blootgesteld7,8,9,10. Toenemend bewijs wijst erop dat de co-optie van ERV's als CRE's substantieel bijdraagt aan de embryogenese van zoogdieren. Bij muizen worden murine endogenous retrovirus-L-elementen sterk tot expressie gebracht in het tweedelcellige stadium en dragen zij bij aan de zygotische genoomactivatie door als genpromoters te functioneren11. Het muisspecifieke retrotransposon MT2B2 functioneert eveneens als een promoter die de expressie aanstuurt van een geconserveerde CDK2AP1-isovorm die vereist is voor embryonale proliferatie12. Bij mensen kunnen verschillende ERV-families fungeren als enhancers of promoters die de genexpressie van het trofoblast reguleren13. ERV's van de human endogenous retrovirus K (HML-2)-familie, in het bijzonder de LTR5_Hs-subtypen, zijn transcriptioneel actief vanaf het achtcellige stadium tot het blastocyststadium9. LTR5_Hs-elementen kunnen functioneren als enhancers14,15,16,17, en ten minste één mensspecifieke insertie is essentieel voor de pre-implantatieontwikkeling via de activatie van ZNF729, een transcriptiefactor die honderden housekeeping-genpromoters reguleert in menselijke naïeve pluripotente stamcellen (hnPSCs)14. Samen tonen deze bevindingen aan dat ERV's de ontwikkelingsgerelateerde genregulerende netwerken hebben hervormd en mogelijk bijdragen aan soortspecifieke aspecten van de peri-implantatieontwikkeling.
Humaan naïeve pluripotente stamcellen vertonen gelijkenissen met het menselijke preïmplantatie-epiblast wat betreft hun transcriptoom, DNA-methyleringsstatus en, in vrouwelijke cellen, de activatiestatus van het X-chromosoom18. Stabiele propagatie van hnPSCs vereist leukemie-remmende factor, de mitogeen-geactiveerde proteïnekinase-remmer PD0325901, de atypische proteïnekinase C-remmer Gö6983 en remming van de Wnt-signaleringsroute, gezamenlijk aangeduid als PXGL-kweekcondities19. Onder deze condities behouden hnPSCs het vermogen om te differentiëren in trofoblast- en hypoblast-lijnen20,21,22. Ze kunnen ook blastoïden genereren, driedimensionale op stamcellen gebaseerde modellen die belangrijke kenmerken van de menselijke blastocyste nabootsen23,24,25,26,27,28,29. Blastoïden bieden een schaalbaar experimenteel systeem voor het onderzoeken van mensspecifieke kenmerken van de vroege embryogenese, terwijl de ethische en juridische beperkingen die verbonden zijn aan het gebruik van menselijke embryo's worden verminderd. Bijgevolg bieden hnPSCs en blastoïden een waardevol platform voor het functioneel onderzoeken van regulatoire sequenties die betrokken zijn bij de menselijke preïmplantatie- en peri-implantatieontwikkeling.
De technologie van Clustered regularly interspaced short palindromic repeat-associated protein 9 (CRISPR-Cas9) maakt gerichte bewerking van genomische loci in zoogdiercellen mogelijk en wordt op grote schaal gebruikt voor functionele genomische studies30. Het systeem maakt gebruik van een single-guide RNA (sgRNA), doorgaans 17–24 basenparen lang, om Cas9 te leiden naar een complementaire genomische sequentie grenzend aan een protospacer-adjacent motif. Cas9 splitst vervolgens beide DNA-strengen, waardoor een dubbelstrengs breuk ontstaat. Bij afwezigheid van een homologe herstelsjabloon kan herstel via non-homologous end joining leiden tot nucleotide-inserties of deleties30. Wanneer twee sgRNA's worden ontworpen om een CRE te flankeren, kan gelijktijdige splitsing de tussenliggende sequentie verwijderen en een loss-of-function allel van de CRE genereren. Echter blijft de functionele analyse van ERV-afgeleide CRE's in hnPSC's technisch uitdagend, omdat plasmid-gebaseerde aflevering kan leiden tot een lage bewerkings-efficiëntie, onbeschermde sgRNA's gevoelig zijn voor degradatie en conventionele hnPSC-kweek vaak afhankelijk is van feeder-cellen van embryonale muis fibroblasten.
Het huidige protocol pakt deze beperkingen aan door vooraf geassembleerde Cas9-sgRNA ribonucleoproteïnecomplexen in hnPSCs te brengen via nucleofectie31,32. Deze aanpak voorkomt plasmidintegratie, beperkt de duur van de Cas9-activiteit en maakt een efficiënte deletie van ERV-afgeleide CRE's mogelijk. Met deze workflow werden efficiënties voor volledige ERV-deletie van ongeveer 10%–78,9% bereikt, waarbij homo- of hemizygote deleties werden verkregen in gemiddeld 43,6% van de geïsoleerde klonen. De resulterende bewerkte hnPSC-lijnen kunnen worden gebruikt om de bijdrage van individuele ERV-afgeleide regulatoire elementen aan genexpressie en vroege ontwikkelingsfenotypes te onderzoeken (Figuur 1). De nieuwheid van deze methode ligt in de combinatie van ribonucleoproteïne-gebaseerde genoommodificatie met menselijke naïeve pluripotente stamcelmodellen, waardoor directe functionele analyse van soortspecifieke niet-coderende regulatoire elementen tijdens de menselijke pre-implantatieontwikkeling mogelijk is.
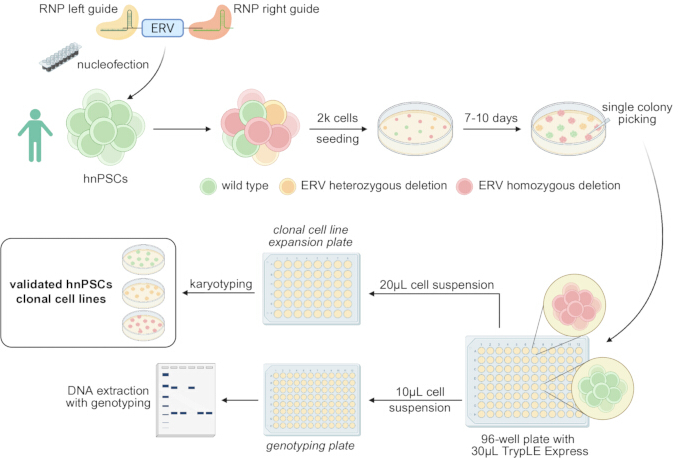
Figuur 1: Overzicht van de ERV-deletieworkflow in humane naïeve pluripotente stamcellen. Cis-regulerende elementen afgeleid van endogene retrovirussen (ERV) worden verwijderd met behulp van gepaarde Cas9-single-guide RNA (sgRNA) ribonucleoproteïnecomplexen, die via nucleofectie in humane naïeve pluripotente stamcellen (hnPSCs) worden gebracht. Na herstel en uitplating bij een lage dichtheid worden individuele kolonies geïsoleerd, uitgebreid, geg genotypeerd en gekaryotypeerd om wild-type, heterozygote en homozygote deletieklonen te identificeren. Klik hier om een grotere versie van deze figuur te bekijken.
Protocol
De PB004 menselijke naïeve pluripotente stamcellijn werd gegenereerd door het herprogrammeren van perifere bloedcellen van vrijwillige donoren die schriftelijke geïnformeerde toestemming hebben verleend, in overeenstemming met de toepasselijke institutionele en nationale richtlijnen, en met goedkeuring van de relevante institutionele ethische commissie (Institute of Medical Science of the University of Tokyo, goedkeuringsnummer 21-68-0409)33. Deze cellen zijn STR-geauthentificeerd en routinematig getest op mycoplasma-infectie. De onderzoeksinstrumenten die in dit protocol zijn gebruikt, worden vermeld in de Tabel met Materialen.
1. Kweken van humane naïeve pluripotente stamcellen
- Bereid de kweekmedia voor
OPMERKING: Begin met humane naïeve pluripotente stamcellen (hnPSCs) die worden onderhouden op geïnactiveerde muis embryonale fibroblast (MEF) feederlagen. Passageer de cellen ten minste één keer na het ontdooien voordat u overgaat tot genoomredigering.
OPMERKING: Warm alleen het volume PXGL-medium op dat direct nodig is tot 37 °C. Warm de volledige voorraad niet herhaaldelijk op.- Bereid N2B27-basismedium en PXGL-medium voor
- Combineer 500 mL high-glucose DMEM/F-12 met 500 mL Neurobasal-medium. Voeg L-glutamine toe tot een eindconcentratie van 2 mM en 2-mercaptoethanol tot een eindconcentratie van 100 µM.
WAARSCHUWING: Hanteer 2-mercaptoethanol volgens de institutionele procedures voor chemische veiligheid. - Voeg 5 mL N2-supplement, 10 mL B27-supplement en 10 mL antibioticum-antimycotische oplossing toe, indien vereist. Filtreer het medium indien nodig door een filtereenheid met een poriegrootte van 0,22 µm of 0,45 µm.
- Bewaar het resulterende N2B27-basismedium bij 4 °C in het donker gedurende maximaal 1 maand.
- Schat het volume PXGL-medium in dat voor 1 week nodig is. Supplenteer het N2B27-basismedium met 1 µM PD0325901, 2 µM XAV939, 2 µM Gö6983 en 10 ng/mL recombinant humane leukemia inhibitory factor.
- Voeg 10 µM Y-27632 toe aan het PXGL-medium bij het ontdooien, passageren, nucleofecteren of uitplaten van hnPSCs als enkelvoudige cellen. Bewaar het PXGL-medium bij 4 °C in het donker gedurende maximaal 1 week.
- Combineer 500 mL high-glucose DMEM/F-12 met 500 mL Neurobasal-medium. Voeg L-glutamine toe tot een eindconcentratie van 2 mM en 2-mercaptoethanol tot een eindconcentratie van 100 µM.
- Bereid het wasmedium voor
OPMERKING: Gebruik tijdens centrifugatie wasmedium dat bovine serumalbumine (BSA) bevat om het verlies van hnPSCs door hechting aan plastic verbruiksartikelen te verminderen.- Voeg BSA toe aan 500 mL DMEM/F-12 om een eindconcentratie van 0,1% te verkrijgen. Bewaar het wasmedium bij 4 °C gedurende maximaal 2 maanden.
- Bereid het MEF-medium voor
- Voeg 50 mL foetaal runderserum, 1 mM natriumpyruvaat en 5 mL gestabiliseerd L-glutamine-supplement toe aan 500 mL high-glucose Dulbecco’s modified Eagle-medium.
- Voeg antibioticum-antimycotische oplossing toe, indien vereist. Filtreer het medium indien nodig door een filtereenheid met een poriegrootte van 0,22 µm of 0,45 µm en bewaar het MEF-medium bij 4 °C gedurende maximaal 1 maand.
- Bereid N2B27-basismedium en PXGL-medium voor
- Bereid de MEF-feederlagen voor
OPMERKING: MEF's bieden groeiondersteuning voor hnPSCs34. Gebruik MEF's die zijn geïnactiveerd door gammapartikels of mitomycine C-behandeling. Genereer de MEF's intern35 of verkrijg ze van een commerciële leverancier. MEF's afgeleid van CD1- of CF1-muizen zijn geschikt voor dit protocol. De hier beschreven experimenten zijn uitgevoerd met gekochte CF1-MEF's.- Bereid het benodigde aantal met MEF's gecoate wells voor 48 u vóór het ontdooien of passageren van de hnPSCs. Coat het weefselkweekoppervlak met 0,05–0,1 mL/cm2 van een 0,1% gelatineloplossing en incubeer 30 min bij 37 °C.
- Aspireer de gelatineloplossing en plaat 2–3 × 10⁴ geïnactiveerde MEF's/cm2 in MEF-medium.
- Incubeer de MEF's gedurende ten minste 48 u bij 37 °C, 95% vochtigheid en 5% CO₂ voordat u ze gebruikt. Vervang het MEF-medium elke 3 dagen wanneer de feederlagen niet onmiddellijk worden gebruikt.
- Gebruik de MEF-feederlagen binnen 7 dagen na het uitplaten. Controleer de feederlagen voordat u de hnPSCs uitplaat en gooi alle wells weg die uitgebreide loslating of verslechtering vertonen.
- Passageer hnPSCs
- Aspireer het PXGL-medium uit de hnPSC-kweek. Voeg 0,05–0,1 mL/cm2 cel-dissociatiereagens toe en incubeer de cellen 5 min bij 37 °C.
- Pipetteer de kolonies voorzichtig enkele keren met een 1.000 µL pipette om een celsuspensie te genereren. Draag de suspensie over naar een conische kolf van 15 mL met 5–10 mL wasmedium en keer de kolf drie keer om.
- Centrifugeer de cellen 3 min bij 250 × g. Aspireer tijdens de centrifugatie het medium uit een voorbereide MEF-feederlaag, was de feederlaag één keer met fosfaatgebufferde zoutoplossing en aspireer de wasoplossing.
- Aspireer het wasmedium van de hnPSC-pellet zonder de pellet te verstoren. Resuspendeer de cellen in PXGL-medium met 10 µM Y-27632 en plaat de cellen op de voorbereide MEF-feederlaag met een split-ratio van 1:3 of 1:4.
- Passageer de cellen elke 3–4 dagen en incubeer ze bij 37 °C, 7% CO₂ en 5% O₂.
2. Identificatie en ontwerp voor de deletie van een cis-regulatief element afgeleid van een endogeen retrovirus
OPMERKING: De volgende procedure is geoptimaliseerd voor cis-regulatoire elementen (CRE's) afkomstig van endogene retrovirussen (ERV), maar kan worden aangepast voor andere gedefinieerde CRE's.
- Identificeer de genomische coördinaten van de ERV
- Selecteer een ERV-kandidaat op basis van de biologische vraag en het beschikbare bewijs voor promoter-, enhancer- of chromatinegrensactiviteit.
- Open de UCSC Genome Browser (geraadpleegd op 15 mei 2026), selecteer de juiste soort en genoomassemblage36 en navigeer naar de sectie Repeats.
- Stel het RepeatMasker-spoor in op Full (spoor laatst bijgewerkt bij UCSC op 18 oktober 2022). Vernieuw de browser en lokaliseer de kandidaat-ERV, die wordt weergegeven als een LTR-retrotransposon.
OPMERKING: RepeatMasker identificeert en classificeert transponeerbare elementen met behulp van gecureerde bronnen zoals RepBase en Dfam37–39. - Selecteer de kandidaat-LTR om de genomische coördinaten weer te geven. Noteer de ERV-coördinaten en de regio's van 100 bp direct stroomopwaarts en stroomafwaarts van het element.
OPMERKING: Voor een LTR5_Hs-element gelegen op chr1:207635112–207636074 in de hg38-assemblage, gebruik chr1:207635012–207635112 om de linker guide te ontwerpen en chr1:207636074–207636174 om de rechter guide te ontwerpen.
- Ontwerp de guide RNA's met Benchling
- Open een Benchling-project (geraadpleegd op 15 mei 2026). Selecteer +, navigeer naar CRISPR en selecteer CRISPR guides.
- Selecteer Import from chromosomal coordinates, selecteer de juiste genoomassemblage en voer de coördinaten in van de regio van 100 bp stroomopwaarts van de ERV.
- Selecteer een single guide als ontwerptype en stel de guidelengte in op 20 bp. Selecteer het protospacer-adjacent motif dat compatibel is met de Cas9-nuclease en gebruik NGG bij gebruik van Streptococcus pyogenes Cas9.
- Schakel Include masked regions in off-target search in onder de geavanceerde instellingen.
OPMERKING: Sluit guide RNA's uit die naar verwachting multicopy repetitieve sequenties targeten. Splijting op meerdere genomische loci kan de celviabiliteit verminderen en de interpretatie bemoeilijken. - Inspecteer de genomische regio in de genoombrowser en bevestig dat de guidesequentie niet overlapt met een nabijgelegen repetitief element. Selecteer Finish.
- Navigeer naar de Sequence map en selecteer de volledige sequentie. Selecteer Design CRISPR, gevolgd door +.
- Selecteer een guide met een hoge voorspelde on-target score en een lage voorspelde off-target score40. Ontwerp de geselecteerde stroomopwaartse guide als de linker guide en herhaal de procedure met de regio van 100 bp stroomafwaarts van de ERV om de rechter guide te verkrijgen.
- Voer een aanvullende in silico off-target analyse uit met COSMID41 (geraadpleegd op 15 mei 2026). Sluit guides uit die naar verwachting coderende genen, andere CRE's of multicopy repetitieve elementen targeten.
- Ontwerp de guide RNA's met CRISPOR
- Open de regio van 100 bp stroomopwaarts van de ERV in de UCSC Genome Browser. Selecteer View, gevolgd door DNA sequence, en selecteer Get DNA om de stroomopwaartse sequentie in FASTA-formaat te verkrijgen.
- Open CRISPOR (versie 5.2)42 en plak de stroomopwaartse sequentie in FASTA-formaat in het veld Stap 1.
- Selecteer de juiste genoomassemblage onder Stap 2 en selecteer hg38 bij het werken met de voorbeeldmenselijke locus. Selecteer het juiste protospacer-adjacent motif onder Stap 3 en dien de sequentie in voor analyse.
- Beoordeel de kandidaat-guides gerangschikt op specificiteitsscore en selecteer een guide met een hoge specificiteitsscore en een geschikte voorspelde efficiëntie.
- Ontwerp de geselecteerde guide als de linker guide. Herhaal stappen 2.3.1–2.3.4 met de regio van 100 bp stroomafwaarts van de ERV om de rechter guide te verkrijgen.
- Verkrijg elke guide als een single-guide RNA waarin de CRISPR RNA is geprehybridiseerd aan de trans-activerende CRISPR RNA.
- Ontwerp PCR-primers voor genotypering
- Breid het genomische interval van de ERV uit met ongeveer 500 bp stroomopwaarts en 500 bp stroomafwaarts.
OPMERKING: Voor de voorbeeldlocus chr1:207635112–207636074, gebruik het uitgebreide interval chr1:207634612–207636574. - Importeer de uitgebreide sequentie in Primer3 (versie 4.1.0)43.
- Stel de minimale, optimale en maximale primerlengtes in op respectievelijk 18, 20 en 25 nucleotiden; de minimale, optimale en maximale smelttemperaturen op respectievelijk 57 °C, 59 °C en 62 °C; en de minimale, optimale en maximale GC-gehaltes op respectievelijk 30%, 50% en 70%.
- Stel het bereik van de productgrootte in om een amplicon te genereren dat de volledige ERV en beide guide-RNA-splijtingsplaatsen omspant. Ontwerp één primer stroomopwaarts en één primer stroomafwaarts van de getargete ERV.
- Bevestig dat de verwachte wild-type en deletieproducten van elkaar kunnen worden onderscheiden via agarose-gelelektroforese. Label het primerpaar als primers 1 en 2, zoals geïllustreerd in Figuur 2A.
- Breid het genomische interval van de ERV uit met ongeveer 500 bp stroomopwaarts en 500 bp stroomafwaarts.
3. Nucleofecteer de gepaarde guide RNA's in hnPSCs
- Bereid 48 uur voor de nucleofectie een 12-wellplaat voor met geïnactiveerde MEF-feederlagen. Bereken het aantal benodigde nucleofectiereacties en gebruik één reactie voor elk paar linker- en rechter-guide.
- Combineer voor elke reactie 3,6 µL nucleofectiesupplement met 16,4 µL nucleofectie-oplossing en laat het mengsel equilibreren op kamertemperatuur.
- Bereid de Cas9-ribonucleoproteïnecomplexen voor de linker- en rechter-guide in afzonderlijke buisjes. Combineer voor elke guide 2,9 µL fosfaatgebufferde zoutoplossing, 0,6 µL 100 µM sgRNA en 0,5 µL 62 µM high-fidelity Cas9-nuclease, en incubeer dit gedurende 10–20 min op kamertemperatuur.
- Zuig tijdens de incubatie van de ribonucleoproteïnen het cultuurmedium van de hnPSCs af, voeg voldoende cel-dissociatiereagens toe om de cellen te bedekken en incubeer gedurende 5 min bij 37 °C.
- Voeg 5 mL wasmedium toe en verzamel de gedissocieerde cellen. Centrifugeer bij 250 × g gedurende 3 min, zuig het supernatant af en resuspendeer het pellet voorzichtig in 2 mL PXGL-medium met 10 µM Y-27632.
- Tel 2–3 × 10⁵ cellen voor elke nucleofectiereactie. Centrifugeer het vereiste aantal cellen bij 250 × g gedurende 3 min, zuig het supernatant volledig af en verwijder resterende vloeistof met een 10 µL pipetpunt zonder het pellet te verstoren.
OPMERKING: Voer geen MEF-depletie uit vóór de nucleofectie. Tel het gedissocieerde mengsel als hnPSCs samen met de resterende MEFs. - Combineer 2 µL van het linker-guide Cas9-complex met 2 µL van het rechter-guide Cas9-complex en meng door vijf keer te pipetteren. Voeg 4 µL van het gecombineerde ribonucleoproteïnemengsel toe aan de 20 µL nucleofectie-oplossing.
- Resuspendeer het hnPSC-pellet in het volledige nucleofectiemengsel zonder bellen te introduceren. Overbreng de suspensie naar één well van een nucleofectie-microcuvette en tik vervolgens voorzichtig tegen de cuvette om te zorgen dat de vloeistof de bodem bedekt.
OPMERKING: Ga direct verder na het resuspenderen van de cellen. Verwerk niet meer dan twee reacties gelijktijdig. - Nuclefect de cellen met behulp van het P3 Primary Cell-programma DN-100. Resuspendeer de genucleofecteerde cellen onmiddellijk in voorverwarmd PXGL-medium met 10 µM Y-27632.
- Plate de cellen in één well van de voorbereide 12-well MEF-feederplaat en beweeg de plaat voorzichtig in een T-vormig patroon om de cellen gelijkmatig te verdelen.
- Incubeer de cellen gedurende ten minste 2 dagen voordat de clonale afleiding wordt gestart. Houd een aparte voorraad niet-bewerkte hnPSCs bij en leid parallel wild-type clonale lijnen af.
4. Afleiden van clonale hnPSC-lijnen
- Bereid een schaal van 10 cm voor met een geïnactiveerde MEF-feederlaag 48 u vóór het uitplaten van enkelcellen.
- Aspireer het cultuurmedium uit de genucleofecteerde en parallelle wild-type hnPSC-culturen. Voeg een cel-dissociatiereagens toe en incubeer de cellen 5 min bij 37 °C.
- Voeg 5 mL wasmedium toe en verzamel de gedissocieerde cellen. Centrifugeer de cellen 3 min bij 250 × g, aspireer het supernatant en resuspendeer de cellen grondig in 400 µL PXGL-medium met 10 µM Y-27632.
OPMERKING: Zorg voor een volledige enkelcel-suspensie. Onvolledige dissociatie kan leiden tot kolonies met gemengde genotypen. - Tel de cellen en plateer ongeveer 2.000 cellen op de voorbereide 10 cm MEF-feeder-schaal in PXGL-medium met 10 µM Y-27632. Verdeel de cellen gelijkmatig om contact tussen ontstaane kolonies te minimaliseren.
- Verdeel de resterende celsuspensie in twee porties. Cryopreserveer één portie als back-up en isoleer genomisch DNA uit de tweede portie voor bulk-populatiegenotypering.
- Cultiveer de ijl geplaatte cellen gedurende 7–10 dagen. Vervang het medium op de eerste dag na het platen niet; vervang op dag 2–4 dagelijks 3 mL medium door 3 mL vers PXGL-medium, en vanaf dag 5 dagelijks de helft van het medium. Controleer de cultuur dagelijks en begin met het plukken van kolonies wanneer ruimtelijk gescheiden enkelcel-kolonies zichtbaar zijn.
OPMERKING: Pas de cultuurperiode aan op basis van de groeisnelheid van de hnPSC-lijn.
5. Voer bulk-genotypering uit van de wild-type en bewerkte populaties
OPMERKING: Gebruik een kit voor extractie van genomisch DNA om genomisch DNA uit de bulkpopulatie te extraheren. Het testen van verschillende DNA-polymerasen kan noodzakelijk zijn om deze PCR's te optimaliseren. Voor de hier beschreven experimenten is routinematig een high-fidelity DNA-polymerase mastermix gebruikt.
- Isoleer genomisch DNA uit de wildtype- en bewerkte bulkcelpopulaties met behulp van een genomisch DNA-extractiekit.
- Amplificeer de gerichte genomische regio via PCR met behulp van primers 1 en 2 en een geschikte DNA-polymerase. Gebruik een high-fidelity DNA-polymerase master mix in een totaal reactievolume van 20 µL, bestaande uit 10 µL 2× master mix, 7 µL H₂O, 0,5 µL 10 µM primer 1, 0,5 µL 10 µM primer 2 en 2 µL genomisch DNA van ongeveer 50 ng/µL. Voor de PCR getoond in Figuur 2, die betrekking heeft op een LTR5_Hs-element gelegen op coördinaten chr1:207635112–207636074 (hg38), waren de primersequenties CCCCTCCAAGATGACCAGTT (primer 1) en GGCCTCGCAAATCTTAACCC (primer 2). De cyclingsparameters waren 98 °C (30 s), 30 cycli van 98 °C (10 s), 64 °C (30 s) en 72 °C (45 s), gevolgd door een finale extensie bij 72 °C gedurende 10 min.
- Voeg genomisch DNA van de wildtypepopulatie toe als controle.
- Scheid de PCR-producten via elektroforese met een 1% agarosegel, gekleurd met een veilige DNA-kleurstof in TAE (Tris-acetaat-EDTA) buffer. Laat de gel lopen op 80 V gedurende ongeveer 45 min. Voeg een DNA-ladder toe in de eerste baan om de bandgroottes te schatten.
- Visualiseer de geamplificeerde DNA-banden met een digitaal gel-imagingsysteem.
- Vergelijk de producten verkregen uit de wildtype- en bewerkte bulkpopulaties. In Figuur 2B amplificeren primers 1 en 2 een band van 1.468 bp uit wildtype-allelen en een band van 500 bp uit bewerkte allelen.
- Bevestig dat het primerpaar onderscheidbare full-length- en deletieproducten genereert voordat u overgaat tot het plukken van kolonies.
- Ontwerp de guide RNA's opnieuw of optimaliseer de nucleofectiecondities wanneer er geen deletieproduct wordt gedetecteerd.
6. Individuele celkolonies selecteren en uitbreiden
OPMERKING: Bepaal het aantal te plukken kolonies op basis van de bulk-populatie PCR. Begin met ten minste 48 bewerkte kolonies wanneer een duidelijk deletieproduct wordt gedetecteerd. Pluk ongeveer acht kolonies uit de parallelle wildtype-populatie. Streef ernaar een overschot aan klonen te verkrijgen (bijvoorbeeld 4 wildtype, 5 homozygote en 3 heterozygote klonen).
- Platen en reagentia voorbereiden
- Bepaal het aantal kolonies dat verwerkt moet worden en bereid het overeenkomstige aantal putjes met een MEF-voederslaag voor in een 48-wellplaat ten minste 48 u vóór het plukken van de kolonies. Aspireer op de dag van het plukken het MEF-medium, was elk putje één keer met fosfaatgebufferde zoutoplossing, aspireer de wasoplossing en voeg PXGL-medium toe met 10 µM Y-27632.
- Voeg 30 µL cel-dissociatiereagens toe aan het vereiste aantal putjes in een 96-wellplaat met ronde bodem. Verdun het extracellulaire matrix-reagens 1:4 in koud DMEM/F-12 en bereid het vereiste aantal putjes in een tweede 96-wellplaat voor met PXGL-medium met 10 µM Y-27632. Voeg het verdunde extracellulaire matrix-reagens toe aan elk putje om een uiteindelijke concentratie van 20 µL/mL te verkrijgen.
OPMERKING: Gebruik deze voedervrije 96-wellplaat voor genotypering om amplificatie van genomisch muis-DNA te voorkomen. - Breng druppels van ongeveer 40 µL wasmedium aan op het binnenoppervlak van een steriel 10 cm petrischaaldeksel. Plaats de dissociatieplaat, expansieplaat, genotyperingsplaat en het schaaldeksel in de biologische veiligheidskabinet.
- Kolonies plukken
OPMERKING: Voer het plukken van kolonies uit onder een microscoop in een biologische veiligheidskabinet. Verwerk kolonies in groepen van acht bij gebruik van een pipet met instelbare tipafstand.- Stel een pipet in op 20 µL en bevestig een steriele pipetpunt. Prime de punt door deze in een druppel wasmedium te dopen en tweemaal te pipetteren.
- Identificeer een ruimtelijk geïsoleerde kolonie die afkomstig lijkt te zijn van een enkele cel. Vermijd kolonies die contact maken met aangrenzende kolonies of zichtbaar gescheiden subkolonies bevatten, en selecteer kolonies die het scala aan groottes en morfologieën vertegenwoordigen die in de cultuur aanwezig zijn.
- Krab voorzichtig onder de kolonie met de geprimede pipetpunt, aspireer de losgekoppelde kolonie en breng deze over naar één putje van de 96-wellplaat met ronde bodem die 30 µL cel-dissociatiereagens bevat. Herhaal dit totdat acht kolonies in één kolom van de plaat zijn overgebracht.
- Incubeer de kolonies in het cel-dissociatiereagens gedurende 5–10 min bij 37 °C. Stel een pipet met instelbare tipafstand in op de afstand voor de 96-wellplaat en dissocieer elke kolonie door ongeveer 15 keer te pipetteren.
- Inspecteer de putjes microscopisch en bevestig dat de kolonies zijn gedissocieerd. Aspireer 20 µL van elke gedissocieerde koloniesuspensie, pas de pipetafstand aan aan het 48-wellplaatformaat en breng de suspensie over naar het overeenkomstige MEF-bevattende putje van de clonale expansieplaat.
- Aspireer de resterende ongeveer 10 µL van elke koloniesuspensie, pas de pipetafstand aan aan het 96-wellplaatformaat en breng de suspensie over naar het overeenkomstige putje van de voedervrije genotyperingsplaat.
- Herhaal de procedure totdat het vereiste aantal geredigeerde en wild-type kolonies is geplukt. Plaats de expansie- en genotyperingsplaten terug in de incubator.
7. Genotype en conserveer de clonale cellijnen
OPMERKING: Gebruik een reagens voor snelle extractie van genomisch DNA in plaats van een kit bij het verwerken van talrijke klonen.
- Genomisch DNA extraheren
- Incubeer de genotyperingsplaat 24–48 u na het plukken van kolonies en bevestig dat er in elke put voldoende gehechte cellen zichtbaar zijn. Aspireer het medium en voeg 20 µL snelle genomische DNA-extractieoplossing toe aan elke put.
- Incubeer de plaat 5 min bij kamertemperatuur en breng het volledige volume uit elke put over naar de overeenkomstige put van een PCR-plaat. Sluit de PCR-plaat af met folie.
- Incubeer de plaat 6 min op 65 °C, gevolgd door 2 min op 98 °C. Gebruik 2–4 µL van het resulterende lysaat direct als DNA-template voor PCR.
- De bewerkte klonen identificeren en valideren
- Amplificeer de gerichte genomische regio met behulp van primers 1 en 2 onder de eerder beschreven PCR- en cycluseringscondities. Voeg DNA van een onbewerkte wildtype-kloon en de bewerkte bulkpopulatie toe als controles.
- Scheid de PCR-producten via agarose-gelelektroforese volgens de condities zoals beschreven in stappen 5.4–5.5. Vergelijk de PCR-bandgroottes van de clonale lijnen met die van de wildtype- en bewerkte bulkpopulatiecontroles, zoals geïllustreerd in Figuur 2C.
- Snijd de relevante PCR-banden uit met een schoon scalpel en zuiver het DNA uit de uitgesneden gelfragmenten met behulp van een kit. Stuur de gezuiverde PCR-producten voor Sanger-sequencing naar een geschikte sequencingprovider, lijn de sequencingresultaten uit met de referentievolgorde en bevestig de deletie-junction en het genotype van elke kloon. Verwerp of evalueer klonen opnieuw die onverwachte PCR-producten of ambigue sequencingresultaten opleveren.
- De gevalideerde klonen expanderen, cryopreserveren en kwaliteitscontroleren
- Identificeer de overeenkomstige putten in de clonale expansieplaat na bevestiging van het genotype. Expandeer ten minste twee onafhankelijk afgeleide bewerkte klonen en meerdere wildtype-klonen die parallel zijn afgeleid via dezelfde single-cell cloning-procedure.
- Cryopreserveer voldoende vials van elke gevalideerde bewerkte en wildtype-kloon voordat downstream-experimenten worden gestart. Bewaar de bewerkte bulkpopulatie als reserve totdat de vereiste clonale lijnen zijn gevalideerd en cryopreserveerd.
- Voer een karyotype-analyse of een andere gevalideerde beoordeling van de genomische stabiliteit uit op de geselecteerde hnPSC-klonen. Bevestig dat de geselecteerde klonen de verwachte hnPSC-morfologie en groeikenmerken behouden voordat ze downstream worden gebruikt.
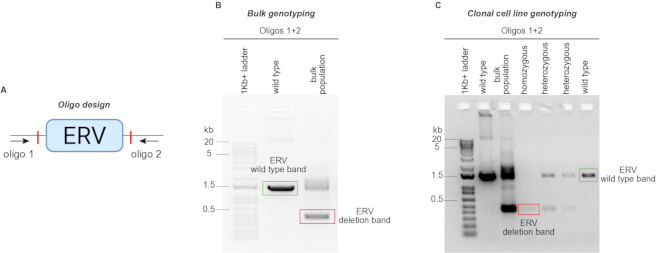
Figuur 2: PCR-gebaseerde beoordeling van ERV-deletie. (A) Ontwerp van de genotyperingsprimers, gepositioneerd stroomopwaarts en stroomafwaarts van de getargete ERV. (B) Representatieve PCR van de bulkpopulatie waarop het volledige wildtype-product en het kleinere deletieproduct te zien zijn. Detectie van het deletieproduct bevestigt een succesvolle editing en helpt bij het bepalen van het aantal kolonies dat wordt geselecteerd voor clonale screening. (C) Representatieve PCR-genotypering van individuele clonale cellijnen voorafgaand aan Sanger-sequencing. Wildtype-klonen produceren het volledige product, heterozygote klonen produceren zowel het volledige als het deletieproduct, en homozygote deletieklonen produceren alleen het kleinere deletieproduct. Klik hier om een grotere versie van deze figuur te bekijken.
Resultaten
De workflow maakt de generatie mogelijk van clonale menselijke naïeve pluripotente stamcellijnen (hnPSC) met gerichte deleties van cis-regulatieve elementen (CRE's) afgeleid van endogene retrovirussen (ERV). Zoals samengevat in Figuur 1, worden gepaarde single-guide RNA's (sgRNA's) ontworpen om de ERV van belang te flankeren, afzonderlijk geassembleerd met Cas9, gecombineerd vóór nucleofectie en afgeleverd in hnPSC's. Na het herstel wordt de bewerkte populatie bij een lage dichtheid uitgeplaat om de vorming en isolatie van kolonies afgeleid van individuele cellen mogelijk te maken.
PCR op de bulkpopulatie geeft een vroege indicatie of de beoogde deletie heeft plaatsgevonden. Primers die buiten de twee sgRNA-splitsingsplaatsen zijn gepositioneerd, amplificeren een groter product van het wildtype-allel en een kleiner product van het deletie-allel (Figuur 2A, B). De detectie van beide producten in de bewerkte bulkpopulatie geeft aan dat de cultuur een mengsel van onbewerkte en bewerkte cellen bevat. Het uitblijven van de detectie van het deletieproduct suggereert een inefficiënte bewerking en geeft aan dat het ontwerp van de gids, de assemblage van het ribonucleoproteïne of de nucleofectiecondities opnieuw moeten worden beoordeeld voordat er op grote schaal kolonies worden gepikt. PCR-genotypering van individuele klonen maakt onderscheid tussen wildtype, heterozygote en homozygote deletiegenotypes (Figuur 2C). Wildtype-klonen produceren alleen het product van volledige lengte, heterozygote klonen produceren zowel producten van volledige lengte als deletieproducten, en homozygote deletieklonen produceren alleen het kleinere deletieproduct. Sanger-sequencing van de PCR-producten bevestigt de verwachte deletiejunctie en de identiteit van het geamplificeerde allel.
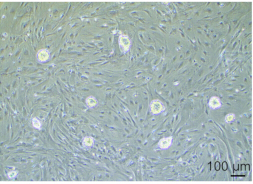
Enkelcelkolonies zijn doorgaans zichtbaar na 7–10 dagen kweken en kunnen worden geïdentificeerd aan hun ruimtelijke scheiding en compacte morfologie (Figuur 3). Kolonies moeten over het gehele bereik van de waargenomen groottes en morfologieën worden geselecteerd, omdat de deletie van een functioneel regulatoir element het proliferatie- of differentiatiegedrag kan veranderen. Kolonies die voortkomen uit overlappende of onvolledig gescheiden cellen moeten worden vermeden, omdat ze gemengde genotypen kunnen bevatten.
 0
Figuur 3: Representatieve morfologie van hnPSC-kolonies vóór het selecteren van kolonies. Bright-field microscopiebeeld van ruimtelijk gescheiden hnPSC-kolonies in het stadium dat wordt gebruikt voor clonale isolatie. Schaalbalk = 100 µm. Klik hier om een grotere versie van deze figuur te bekijken.
Over de geteste ERV-loci varieerden de frequenties van volledige deletie van 10%–78,9% van de geïsoleerde hnPSC-klonen, met gemiddelde en mediane homo- of hemizygote deletiefrequenties van respectievelijk 43,6% en 45,8% (Tabel 1). De waargenomen variatie weerspiegelt waarschijnlijk locus-specifieke verschillen in gidsactiviteit, chromatinetoegankelijkheid, cellijnachtergrond en groeicondities. Parallelle afleiding van wildtype-klonen biedt controles die dezelfde single-cell klonering, expansie en cultuurgeschiedenis hebben ondergaan als de bewerkte lijnen.
| Linkergeleider | Juiste handleiding | Forward PCR-primer | Reverse PCR-primer | Geselecteerde klonen | Wildtype | Hetero zygotische deletie | Com- volledige deletie | On- gewenste her- arrangeren documenten | Effectief | Banden zijn niet duidelijk zichtbaar | % hetero zygoot | % homo zygoot | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zygoot) | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zygoot) | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zygoot) | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zygoot) | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zygoot) | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zygoot | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hemi zygoot) | 4 (Hemi zygoot) | 1 | 15 | 29 | N.v.t. | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hemi zygoot) | 9 (Hemi zygoot) | 0 | 4 | 11 | Geen gegevens beschikbaar | 69.2 | ||||
Tabel 1: Genetische deletie-efficiënties van ERV's. De gegevens worden weergegeven voor ERV's behorend tot de LTR5_Hs-familie. Clonale cellijnen werden gegenereerd om te testen of LTR5_Hs-elementen de expressie van de aangegeven genen reguleren. De tabel bevat de genomische coördinaten van elke ERV, de gebruikte guide-RNA's voor deletie, de PCR-primers die zijn gebruikt voor genotypering en de resultaten van de kloon-genotypering. “Effectief” verwijst naar klonen met interpreteerbare genotyperingsresultaten. Ongewenste herschikkingen verwijzen naar producten die niet overeenkwamen met de verwachte grootten van het wildtype- of deletieproduct. “Banden niet duidelijk zichtbaar” verwijst naar monsters waarbij geen interpreteerbaar PCR-product is verkregen. Deletiepercentages werden berekend met de klonen met interpreteerbare genotyperingsresultaten als noemer. Heterozygote deleties verwijzen naar klonen waarin de ERV in één van de twee allelen is gedeleteerd. Volledige deleties verwijzen naar klonen waarbij de ERV in beide kopieën van het chromosoom is gedeleteerd (homozygote klonen) of in de enige chromosoomkopie in het geval van geslachtschromosomen (hemizygote klonen).
Gevalideerde wild-type, heterozygote en homozygote of hemizygote deletieklonen kunnen vervolgens worden uitgebreid, cryogebewaard en worden beoordeeld op genomische stabiliteit. Deze lijnen bieden een platform voor het onderzoeken van de effecten van individuele ERV-afgeleide CRE's op genexpressie, celproliferatie, lijndifferentiatie en stamcelgebaseerde modellen van de vroege menselijke ontwikkeling.
Discussie
Dit protocol beschrijft een CRISPR-Cas9 ribonucleoproteïne-gebaseerde aanpak voor het deleten van ERV-afgeleide CRE's in hnPSCs. De methode combineert het ontwerp van gepaarde sgRNA's, transiënte levering van vooraf geassembleerde Cas9-sgRNA-complexen, clonale afleiding, PCR-gebaseerde screening, Sanger-sequencing en beoordeling van de genomische stabiliteit. Omdat hnPSCs gevoelig zijn voor dissociatie en verstoringen in de kweek, zijn verschillende stappen cruciaal voor het succes, waaronder het behouden van gezonde feeder-ondersteunde culturen, het gebruik van een volledige single-cell suspensie, het minimaliseren van de tijd tussen resuspensie van de cellen en nucleofectie, en het aanvullen van het medium met Y-27632 tijdens stressvolle manipulaties. De methode vereist daarnaast een zorgvuldige selectie van de guides, omdat ERV's repetitieve sequenties zijn en slecht geselecteerde guides meerdere genomische loci kunnen klieven. De beoordeling van off-target effecten moet daarom repetitieve regio's omvatten en guides uitsluiten met een voorspelde activiteit bij coderende genen, andere CRE's of multicopy transponeerbare elementen.
Genotypering van de bulkpopulatie is een belangrijk beslismoment in de workflow. De detectie van het deletieproduct vóór het plukken van koloniën bevestigt dat splitsing en deletie hebben plaatsgevonden en helpt bij het bepalen van het aantal koloniën dat gescreend moet worden. Wanneer er geen deletieproduct wordt gedetecteerd, is de meest effectieve correctieve maatregel gewoonlijk het herontwerpen van één of beide sgRNA's, in plaats van direct over te gaan tot grootschalige isolatie van koloniën. Een laag herstel na nucleofectie kan het gevolg zijn van een slechte kwaliteit van de startcellen, onvolledige verwijdering van resterend medium uit het celpellet, vertraagde verwerking na resuspensie of overmatige manipulatie van de cellen. Onvolledige dissociatie van enkelcellen kan koloniën genereren die gemengde genotypen bevatten, terwijl een te hoge dichtheid bij het uitplaten kan leiden tot het samensmelten van aangrenzende koloniën. Deze problemen kunnen worden verminderd door grondige maar zachte dissociatie, dun uitplaten en de selectie van goed geïsoleerde koloniën.
De efficiëntie van de volledige ERV-deletie varieerde van 10% – 78,9% over de geteste loci, met een gemiddelde van 43,6%. Dit bereik geeft aan dat de bewerkingsefficiëntie sterk locus-afhankelijk is en mogelijk ook verschilt tussen hnPSC-lijnen en kweekcondities. Celcyclusactiviteit kan de CRISPR-Cas9-bewerkingsefficiëntie beïnvloeden, waardoor verschillen in de proliferatiesnelheid de herwinning van klonen kunnen beïnvloeden30. Daarnaast kan de deletie van een ERV met een essentiële regulatoire rol de proliferatie verminderen, de koloniemorfologie veranderen of de herwinning van homozygote klonen voorkomen. Sommige bewerkte populaties kunnen ook compensatoire genomische veranderingen oplopen die voortgezette groei mogelijk maken. Om deze redenen moeten meerdere onafhankelijk afgeleide klonen worden geanalyseerd, en onverwachte fenotypen moeten worden bevestigd na het opnieuw afleiden of ontdooien van aanvullende klonen. Genotypebevestiging, karyotypeanalyse en vergelijking met parallelle wild-type klonen zijn essentieel vóór de daaropvolgende interpretatie.
Een belangrijke beperking van deze methode is de lage doorvoer. Elke locus vereist een individueel ontwerp van de guide, nucleofectie, isolatie van kolonies, genotypering, sequentiebevestiging en expansie. Bijgevolg is de methode het best geschikt voor gerichte functionele testen van geselecteerde ERV's in plaats van genoombrede screening. Multiplex- of familiebrede manipulatie van ERV's met behulp van dCas9-gebaseerde epigenetische regulatoren kan veel verwante elementen gelijktijdig perturberen14, maar deze aanpak kan bredere off-target effecten veroorzaken en kan niet gemakkelijk identificeren welke individuele insertie verantwoordelijk is voor een fenotype. In tegenstelling hiermee maakt de huidige strategie locus-specifieke deletie mogelijk en laat het toe om moleculaire of ontwikkelingseffecten direct toe te schrijven aan een gedefinieerde ERV-afgeleide CRE.
De methode is bijzonder relevant omdat ERVs uitgebreid hebben bijgedragen aan de evolutie van regulatoire netwerken bij zoogdieren en kunnen functioneren als promotoren, enhancers en andere regulatoire elementen tijdens de vroege ontwikkeling5,6,13,14,44,45,46,47. Voor sommige individuele ERVs is reeds aangetoond dat zij essentiële ontwikkelingsfuncties vervullen12,13,14. De bewerkte hnPSC-lijnen die via dit protocol zijn gegenereerd, kunnen worden gebruikt voor genexpressieanalyse, proliferatie-assays, tweedimensionale lineage-differentiatie en de generatie van menselijke blastoïden of andere op stamcellen gebaseerde embryomodellen14,23. Deze toepassingen dienen te worden uitgevoerd binnen de toepasselijke ethische en regulatoire kaders voor onderzoek naar op menselijke stamcellen gebaseerde embryomodellen48,49,50.
Toekomstige vooruitgang in genoommodificatie, geautomatiseerde kloonverwerking en high-throughput genotypering kunnen een meer systematische evaluatie van individuele ERV-inserties mogelijk maken51. Totdat dergelijke benaderingen routinematig beschikbaar zijn, biedt de huidige methode een reproduceerbaar kader voor het testen van geselecteerde niet-coderende regulatoire elementen met een resolutie op single-locus niveau. Het belangrijkste voordeel is de mogelijkheid om een gedefinieerde genomische deletie te koppelen aan moleculaire en ontwikkelingsfenotypes in een menselijk preimplantatiemodel, waardoor wordt geholpen te verduidelijken hoe soortspecifieke, uit ERV afgeleide sequenties de genregulatieprogramma's tijdens de menselijke embryogenese hebben gevormd.
Openbaarmakingen
Er zijn geen belangenconflicten gedeclareerd.
Dankbetuigingen
Dr. Jaaved Mohammed wordt bedankt voor nuttige discussies over genoomredigering. De Max Planck Foundation wordt bedankt voor de ondersteuning van deze studie en het Fueyo-lab. Merel Wentink heeft een Erasmus+beurs ontvangen (ID 50377).
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 2-Mercaptoethanol | Gibco | 21985023 | Toegevoegd aan N2B27 basismedium. Behandelen volgens de institutionele procedures voor chemische veiligheid. |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | Apparaat gebruikt voor nucleofectie. |
| Agarose Standard, 1 kg | Roth | 3810.4 | Gebruikt voor het bereiden van DNA-elektroforesegels. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nuclease | Integrated DNA Technologies | 1081060 | High-fidelity Cas9-nuclease gebruikt voor het assembleren van ribonucleoproteïnecomplexen. |
| Alt-R synthetisch single-guide RNA | Integrated DNA Technologies | NA | Custom sgRNA's ontworpen om het geselecteerde ERV te flankeren. De gidssequenties zijn te vinden in Tabel 1. |
| Antibiotic-Antimycotic | Gibco | 15240062 | Optionele antimicrobiële supplement voor celkweekmedia. |
| Axiovert 40 CFL Microscoop | Zeiss | 491202-0002-001 | Gebruikt voor routinematige observatie van MEF's en hnPSC's tijdens de kweek. |
| B-27 Supplement, 50× | Gibco | 17504044 | Supplement toegevoegd aan N2B27 basismedium. |
| Bovine Albumin Fraction V, 7,5% oplossing | Gibco | 15260037 | Toegevoegd aan wasmedium om verlies van hnPSC's door adhesie aan plastic verbruiksartikelen te verminderen. |
| C1000 Touch Thermal Cycler met 96-Wells Fast Reaction | Bio-Rad | 1851196 | Apparaat gebruikt voor PCR-amplificatie. |
| CF1 muisembryonale fibroblasten, bestraald | Thermo | A234181 | Geïnactiveerde MEF-feeder-cellen gebruikt ter ondersteuning van de hnPSC-kweek. Een alternatief, intern gevalideerd preparaat kan worden gebruikt. |
| Countess 3 Geautomatiseerde Celteller | Thermo / Invitrogen | AMQAX2000 | Gebruikt voor het tellen van MEF's of hnPSC's. |
| DMEM/F-12 | Gibco | 11330032 | Component van N2B27-medium en wasmedium; ook gebruikt om het extracellulaire matrixreagent te verdunnen. |
| Dulbecco’s fosfaatgebufferde zoutoplossing zonder calcium en magnesium | Gibco | 14190144 | Gebruikt voor het wassen van feeder-lagen. |
| ESGRO Complete Gelatine-oplossing | Sigma-Aldrich | SF008 | Gebruikt voor het coaten van kweekvaten vóór het uitplaten van MEF-feeder-cellen. |
| FBS Supreme | PAN-Biotech | P30-3031 | Gebruikt voor het bereiden van MEF-kweekmedium. |
| Filterunit, 1.000 mL, 0,22 µm poriegrootte | Corning | 431098 | Gebruikt voor steriele filtratie van kweekmedia met een groot volume. |
| Filterunit, 500 mL, 0,22 µm poriegrootte | Corning | 431097 | Gebruikt voor steriele filtratie van kweekmedia. |
| FreSR-S cryopreservatiemedium | STEMCELL Technologies | 5859 | Gebruikt voor het cryopreserveren van hnPSC's. |
| GelDoc gel-imagesysteem | Bio-Rad | 170-8195 | Apparatuur gebruikt om DNA-banden uit elektroforesegels te visualiseren. |
| Geltrex Flex LDEV-Free hESC-Gekwalificeerde Reduced Growth Factor Basement Membrane Matrix | Thermo | A4000046803 | Extracellulaire matrix gebruikt voor het kweken van hnPSC's in afwezigheid van MEF's. |
| Generuler 1 Kb Plus DNA Ladder | Fischer Scientific | 11581625 | Gebruikt om DNA-bandgroottes bij elektroforese te meten. |
| GlutaMAX Supplement | Gibco | 35050061 | Gestabiliseerd L-glutamine supplement gebruikt in MEF-kweekmedium. |
| Gö6983 | Bio-Techne | 2285/10 | Atypische proteïnekinase C-remmer gebruikt voor het bereiden van PXGL-medium. |
| High-glucose Dulbecco’s modified Eagle medium | Gibco | 11965092 | Basaal medium gebruikt voor het bereiden van MEF-kweekmedium. |
| Karyotypering | Life&Brain | NA | Gebruikt om chromosoomafwijkingen te detecteren. |
| L-glutamine | Gibco | 25030081 | Toegevoegd aan N2B27 basismedium. |
| Monarch Spin gDNA Extractie Kit | New England Biolabs | T3010 | Kit voor genomische DNA-extractie uit bewerkte bulkpopulaties. |
| Move It 8-kanaals pipet met verstelbare afstand, 30–300 µL | Eppendorf | 3125000176 | Gebruikt voor het overbrengen van gedissocieerde kolonies tussen de 96-well genotypingplaat en de 48-well expansieplaat. |
| N-2 Supplement, 100× | Gibco | 17502048 | Supplement toegevoegd aan N2B27 basismedium. |
| Neurobasal Medium | Gibco | 21103049 | Component van het N2B27 basismedium. |
| Nikon Zoom Stereo Microscoop | Nikon | SMZ1270 | Gebruikt voor het picken van hnPSC-kolonies. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | Voor DNA-extractie uit gels voorafgaand aan Sanger-sequencing. |
| P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Nucleofectiereagenskit gebruikt voor de aflevering van Cas9-sgRNA ribonucleoproteïnecomplexen. Inclusief cuvetten. |
| PB004 cellijn | Cadeau van Prof. Hiromitsu Nakauchi | NA | STR-geauthenticeerd, getest op Mycoplasma. Gepubliceerd in PMID: 26023098.33 |
| PCR primers | Sigma-Aldrich | NA | Gebruikt voor genotyping van hnPSC-clonen via PCR. Sequenties in Tabel 1. |
| PD0325901 | Selleck Chemicals | S1036 | MEK-remmer gebruikt voor het bereiden van PXGL-medium. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Master mix bevattende DNA-polymerase voor PCR-genotyping. |
| QuickExtract DNA Extractie Oplossing | Biosearch Technologies | QE09050 | Gebruikt voor snelle genomische DNA-extractie uit clonale-cel genotypingplaten. |
| Recombinant humane leukemie remmende factor | Gibco | 300-05-50UG | Toegevoegd aan PXGL-medium. Een gelijkwaardig, intern gevalideerd preparaat kan worden gebruikt. |
| Sanger sequencing | Eurofins | NA | Gebruikt om DNA te sequencen om genotypes te verifiëren. |
| Natriumpyruvaat, 100 mM | Gibco | 11360070 | Toegevoegd aan MEF-kweekmedium. |
| SYBR Safe DNA Gel Kleurstof | Thermo | S33102 | Kleurstof voor DNA-elektroforesegels. |
| TrypLE Express Enzym, 1×, fenolrood | Gibco | 12605036 | Gebruikt om hnPSC's te dissociëren tijdens passaging, nucleofectie-voorbereiding en clonale derivatie. |
| Water, nucleasevrij, Molecular Biology Grade, Ultrapuur | Thermo | J71786.AP | Gebruikt voor de genotyping PCR. |
| XAV939 | Cell Guidance Systems | SM38-50 | Wnt-padremmer gebruikt voor het bereiden van PXGL-medium. |
| Y-27632 | STEMCELL Technologies | 72304 | ROCK-remmer toegevoegd tijdens ontdooien, passaging, herstel na nucleofectie en single-cell plating. |
Referenties
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.