Dit protocol beschrijft de constructie en moleculaire evaluatie van een marker-vrije, multigene recombinante Escherichia coli stam, ontworpen voor de chromosomale integratie van genen die geassocieerd zijn met resistentie tegen en sequestratie van zware metalen.
Methodenartikel
Marker-vrije chromosomale integratie van een multigen-cassette in Escherichia coli voor de ontwikkeling van zwaremetalen-bioremediatie
In dit artikel
Samenvatting
Samenvatting
Zwaremetaalverontreiniging blijft een aanzienlijke milieuautdaging vanwege de persistentie, toxiciteit en bioaccumulatie van metaalverontreinigende stoffen. Genetisch gemodificeerde bacteriën bieden een potentiële benadering voor de sanering van zware metalen; echter kunnen plasmide-gebaseerde expressiesystemen beperkingen opleveren die verband houden met plasmidebehoud en antibioticaselectie. Deze studie beschrijft een protocol voor het construeren van een marker-vrije, multigene recombinante E. coli stam, ontworpen voor de chromosomale integratie van genen die geassocieerd zijn met zwaremetaalresistentie en sequestratie. Er werd een multigene cassette van 4.741 bp ontworpen en gesynthetiseerd, bestaande uit cadD, cadA en metallothioneïne (mt), samen met een lipoprotein outer membrane protein A (Lpp-OmpA) oppervlakte-displaysysteem en een groen fluorescerend proteïne (gfp) reportergen onder controle van de constitutieve pyruvaatdehydrogenase (Ppdh) promotor. Het construct werd gekloond in de pKIKOArsBKm integratievector en geïntroduceerd in E. coli MG1655 middels lambda (λ) Red-gemedieerde recombinatie. De kanamycin-resistentiecassette werd vervolgens verwijderd met behulp van het flippase–flippase recognition target (FLP-FRT) recombinatiesysteem. De assemblage van het construct en de chromosomale integratie werden geëvalueerd via restrictie-enzymanalyse, plasmide-isolatie en polymerasekettingreactie (PCR) amplificatie, terwijl het verlies van antibioticaresistentie werd beoordeeld door antibioticasensitiviteitstesten. Amplificatie van de verwachte cadD, cadA en mt fragmenten uit genomisch DNA, samen met de afwezigheid van detecteerbaar plasmide-DNA, leverde bewijs dat consistent was met de chromosomale integratie van de multigene cassette. Hoewel dit protocol een kader biedt voor het construeren en moleculair evalueren van de recombinante stam, is verdere experimentele validatie vereist voor de definitieve bevestiging van de integratielocus, functionele genexpressie, genetische stabiliteit op lange termijn en de prestaties van zwaremetaalbiosorptie.
Inleiding
Zwaremetaalverontreiniging is een grote milieuprobleem geworden vanwege de persistentie, niet-biologisch afbreekbaarheid en toxiciteit van metaalverontreinigende stoffen. In tegenstelling tot organische verontreinigingen hopen zware metalen zich op in ecosystemen en komen ze via bioaccumulatie en biomagnificatie in de voedselketen terecht, wat ernstige risico's vormt voor het milieu en de menselijke gezondheid. Conventionele saneringstechnologieën, waaronder chemische precipitatie, ionenuitwisseling en membraanfiltratie, worden vaak geassocieerd met hoge operationele kosten, beperkte efficiëntie bij lage metaalconcentraties en de vorming van secundaire verontreinigingen. Bijgevolg hebben biologische saneringsstrategieën toenemende aandacht gekregen als milieuduurzame en kostenefficiënte alternatieven voor de verwijdering van zware metalen1.
Van deze biologische benaderingen is bacteriële biosorptie naar voren gekomen als een veelbelovende technologie voor de sanering van zware metalen. Biosorptie omvat de passieve opname van metaalionen door biologische materialen via fysisch-chemische interacties tussen metaalionen en functionele groepen, zoals carboxyl-, hydroxyl-, amino- en fosfaatgroepen, die aanwezig zijn op het microbiële celoppervlak2. Deze interacties vergemakkelijken de verwijdering van metalen via mechanismen van ionenuitwisseling, complexvorming, coördinatie en precipitatie. Vanwege hun hoge oppervlakte-volumeratio, snelle groei en diverse chemie van het celoppervlak zijn bacteriën bijzonder effectieve biosorbenten. De efficiëntie van bacteriële biosorptie is afhankelijk van meerdere factoren, waaronder de bacteriële soort, de kenmerken van het metaalion, de pH, de temperatuur en de aanwezigheid van concurrerende ionen3. Naast passieve adsorptie kunnen bacteriën zware metalen actief verwijderen via intracellulaire sequestratie, bioaccumulatie, biomineralisatie en andere detoxificatiemechanismen, waardoor hun capaciteit voor metaalverwijdering wordt vergroot4.
Bacteriële adaptatie aan omgevingen die verontreinigd zijn met zware metalen wordt gemedieerd door diverse resistentiemechanismen, waaronder membraangeassocieerde effluxpompen, metaalbindende eiwitten, enzymatische detoxificatiesystemen en oxidatie-reductiepaden die gezamenlijk de intracellulaire metaalhomeostase handhaven. Verschillende operons voor resistentie tegen zware metalen, waaronder de mer, chr, ars en cad systemen, zijn uitgebreid gekarakteriseerd en vormen waardevolle genetische bronnen voor het engineeren van bacteriële biosorbenten. Het mer operon medieert de detoxificatie van kwik door toxisch Hg2⁺ te reduceren tot vluchtig elementair kwik (Hg°)5, terwijl het chr operon chromaatresistentie verleent door Cr6⁺ te reduceren tot het minder toxische Cr3⁺ 6. Op dezelfde manier detoxificeert het ars operon arseenzuur door reductie tot arseniet, gevolgd door actieve efflux7. Het cadA gen, geïdentificeerd in Staphylococcus aureus RN4220 en Bacillus megaterium TWSL_4, codeert voor een P-type ATPase die cadmiumionen actief uit het cytoplasma exporteert, waardoor de intracellulaire toxiciteit wordt verminderd en wordt bijgedragen aan bacteriële metaalresistentie8,9. Metaalbindende eiwitten zoals metallothioneïnen en fytochelatinen verhogen de tolerantie voor zware metalen verder door metaalionen te sequestreren en hun interactie met essentiële cellulaire componenten te voorkomen10.
Recente vorderingen in de synthetische biologie hebben de rationele engineering van bacteriële biosorbenten met verbeterde metaalbindende eigenschappen mogelijk gemaakt. Eerdere studies hebben een verbeterde verwijdering van zware metalen aangetoond door overexpressie van metaalbindende eiwitten in Bacillus subtilis en Pseudomonas putida11, immobilisatie van bacteriële cellen binnen alginaatmatrices of biofilms om de stabiliteit en herbruikbaarheid te verbeteren12, en de introductie van synthetische metaalbindende peptiden in E. coli om de biosorptie van kwik en arseen te verhogen13. Ondanks deze vooruitgang vertrouwen de meeste engineered biosorbenten op plasmid-gebaseerde expressiesystemen die continue antibioticaselectie vereisen en gevoelig zijn voor plasmidinstabiliteit, segregatieverlies, variabele genkopie-aantallen en een verhoogde metabolische belasting. Deze beperkingen verminderen hun geschiktheid voor milieu- en industriële toepassingen waarbij genetische stabiliteit op lange termijn en biosafety cruciaal zijn.
De strategische ontwikkeling van bacteriële biosorbenten vereist daarom de integratie van microbiologie, moleculaire biologie, synthetische biologie en milieutechniek. Vooruitgang in genomics, proteomics en metabolomics heeft ons begrip van bacteriële reacties op zwaremetalenstress verder verbeterd, wat de identificatie van nieuwe genen en regulatoire pathways voor het ontwerpen van verbeterde biosorbenten vergemakkelijkt.
In tegenstelling tot conventionele plasmide-gebaseerde benaderingen, vestigt deze studie een engineeringplatform voor de constructie van een chromosomaal geïntegreerde, marker-vrije, multigene recombinante E. coli stam die genen bevat die geassocieerd zijn met resistentie tegen en sequestratie van zware metalen. De engineeringstrategie combineert λ Red recombineering, FLP-FRT-gemedieerde markerexcisie, een constitutieve multigene cassette en een Lpp-OmpA-gebaseerd surface-display ontwerp. De multigene cassette bevatte cadD (619 bp), cadA (2.564 bp) en metallothioneïne (mt) (154 bp), geselecteerd op basis van hun eerder gerapporteerde rollen bij resistentie tegen zware metalen en metaalsequestratie. De genen werden georganiseerd onder de constitutieve Ppdh promotor, met individuele ribosoombindingsplaatsen, en mt werd gefuseerd met Lpp-OmpA voor de beoogde lokalisatie op het oppervlak. Een stroomafwaarts gfp reportergen werd in het construct opgenomen.
De cassette werd ontworpen voor chromosomale integratie in E. coli MG1655 in plaats van voortdurend onderhoud op een multicopy-plasmide. Deze strategie is gekozen om een engineering-raamwerk vast te stellen dat de afhankelijkheid van plasmide-onderhoud en continue antibioticaselectie kan verminderen. FLP-FRT-gemedieerde excisie van de selecteerbare antibioticaresistentiemarker werd in de workflow opgenomen, en antibioticasensitiviteitstesten werden gebruikt om het resulterende fenotype te beoordelen. De huidige studie richt zich op de assemblage van constructen en de moleculaire evaluatie van de recombinante stam. Genetische stabiliteit op lange termijn, functionele expressie van de geïntegreerde genen, eiwitlokalisatie, verwijdering van zware metalen en milieuprestaties werden niet geëvalueerd en vereisen verdere experimentele validatie.
Dit protocol is bedoeld voor onderzoekers in de moleculaire biologie, microbiële biotechnologie en synthetische biologie die marker-vrije, chromosomaal geïntegreerde multigene bacteriële stammen willen construeren. De methode is bijzonder geschikt voor genetische modificatie op laboratoriumschaal en moleculaire evaluatie van recombinante E. coli stammen die zijn ontworpen voor toekomstig onderzoek naar bioremediatie van zware metalen, in plaats van voor directe toepassing in het milieu.
Protocol
Alle experimenten werden uitgevoerd in overeenstemming met de institutionele biosafety-richtlijnen voor laboratoria en de geldende regelgeving voor de omgang met genetisch gemodificeerde micro-organismen. Alle materialen en software die in de huidige studie zijn gebruikt, staan vermeld in de Tabel met Materialen.
1. Ontwerp en in silico analyse van het multigene construct.
- Selecteer de genen voor resistentie tegen zware metalen.
- Selecteer de genen voor resistentie tegen zware metalen cadD (619 bp), cadA (2.564 bp), en metallothioneïne (mt; 154 bp), eerder geïdentificeerd uit Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4, en Staphylococcus warneri respectievelijk TWSL_6.
- Haal de nucleotidensequenties op van cadD, cadAen mt uit de NCBI GenBank-database met de respectievelijke accessienummers MK900473.1, MK327282.1 en MK900456.1.
OPMERKING: Deze genen zijn geselecteerd op basis van eerdere karakterisering van de bronbacteriestammen voor tolerantie en verwijdering van zware metalen, en de bronnen van de nucleotidevolgordes van elk genetisch element dat in het biosorbent-construct is opgenomen, zijn vermeld in Tabel 1.
- Uitvoeren in silico analyse van de geselecteerde genen en gecodeerde eiwitten.
- Importeer de nucleotidesequenties van cadD, cadAen mt in de software (bijv. SnapGene) en analyseer de coderende sequenties.
- Vertaal de nucleotidensequenties naar de bijbehorende aminozuursequenties met behulp van de ExPASy-translatieserver.
- Dien de voorspelde aminozuursequenties van CadD, CadA en Mt in bij I-TASSER en voorspel de driedimensionale eiwitstructuren en potentiële ligandbindingsplaatsen.
- Analyseer de eiwitsequenties van CadD, CadA en Mt met behulp van de TMHMM Server om transmembraandomeinen te voorspellen.
- Analyseer de eiwitsequenties met de ExPASy TMPRED-server om hydrofobiciteitsprofielen en membraangeassocieerde regio's te voorspellen.
OPMERKING: Noteer de voorspelde ligand-bindende residuen, structurele parameters, transmembraandomeinen en hydrofobiciteitsprofielen voor een latere interpretatie van de voorspelde functies en lokalisatie van de gecodeerde eiwitten.
- Ontwerp de multigenecassette.
- Ontwerp een multigenen-cassette van 4.741 bp die de constitutieve promoter van het pyruvaatdehydrogenase-operon (Ppdh) bevat, cadD, cadA, Lpp-OmpA, mt, en gfp reportergen
- Plaats de geselecteerde genen stroomafwaarts van de constitutieve Ppdh-promotor en voeg een ribosoombindingsplaats (RBS; 5′-AGGAGG-3′) stroomopwaarts van elke coderende sequentie.
- Fuseer de metallothioneïne-sequentie met de Lpp-OmpA-sequentie om de Lpp-OmpA-Mt-component te genereren, ontworpen voor de lokalisatie van metallothioneïne in het bacteriële buitenmembraan.
- Incorporeren gfp stroomafwaarts van de met zware metalen geassocieerde genen als reporter voor de daaropvolgende evaluatie van de expressie van het construct.
- Verifieer de oriëntatie, nucleot depotposities en de algemene organisatie van de genetische elementen in het uiteindelijke construct van 4.741 bp met behulp van SnapGene.
- Synthetiseer en kloneer het multigenenconstruct.
- Dien het gefinaliseerde multigen-construct van 4.741 bp in voor commerciële synthese en klonering in de pET-21a-vector tussen de BamHI- en XhoI-restrictieplaatsen.
- Zodra het recombinante pET-21a-construct is ontvangen, dient het plasmide te worden gereconstitueerd volgens de instructies van de leverancier, waarna men kan overgaan tot transformatie in E. coli BL21(DE3).
OPMERKING: *E. coli* BL21(DE3) werd gebruikt voor de initiële propagatie van het commercieel gesynthetiseerde multigenconstruct geleverd in de pET-21a expressievector. Hoewel BL21(DE3) primair wordt gebruikt voor de expressie van recombinant eiwit, is het genotypisch compatibel met pET-21a en werd het in deze studie succesvol toegepast. Als alternatief kunnen specifieke kloneringsstammen zoals E. coli DH5α of TOP10 kan worden gebruikt voor de initiële plasmidpropagatie, aangezien expressie van T7 RNA-polymerase in dit stadium niet vereist is.
2. Constructeer de multigene biosorbentcassette.
- Transformeer het gesynthetiseerde construct in E. coli BL21(DE3).
- Ontdooi competente cellen van E. coli BL21(DE3) op ijs.
- Voeg 10–100 ng van het gesynthetiseerde recombinante pET-21a-plasmide dat het biosorbent-construct bevat toe aan 50 µL competente E. coli BL21(DE3)-cellen. Meng de inhoud voorzichtig zonder herhaaldelijk te pipetteren.
- Incubeer de celsuspensie 30 min op ijs.
- Voer een hitte-shock uit bij de cellen op 42 °C gedurende 45 s.
- Koppel de buisjes onmiddellijk over naar ijs en incubeer gedurende 2 min.
- Voeg 500 µL voorverwarmd (37 °C), steriel SOC-medium (Super optimal medium with catabolic repressor) zonder antibiotica toe. Incubeer de cultuur 1 h bij 37 °C onder schudden (180 rpm) om herstel mogelijk te maken.
- Spreid 100 µL van de getransformeerde cultuur uit over LB (Luria-Bertani) agarplaten die ampicilline bevatten (100 µg/mL). Incubeer de platen 16–18 h bij 37 °C.
- Verifieer positieve transformanten die het recombinante plasmide bevatten.
- Selecteer een goed geïsoleerde enkele kolonie van de selectieve agarplaat en inoculeer deze in 5 mL LB-bouillon met ampicilline (100 µg/mL).
- Incubeer de cultuur 16-18 h bij 37 °C onder schudden (180 rpm).
- Isoleer plasmide-DNA uit de bacteriële cultuur die 16–18 h is gegroeid.
- Breng 5 mL van een 16–18 h gegroeide bacteriële cultuur over in een centrifugebuisje en oogst de cellen door centrifugatie bij 11.000 × g gedurende 1 min. Verwijder het supernatant volledig.
- Resuspendeer het celpellet grondig in 250 µL ijskoude ET-buffer.
- Voeg 250 µL vers bereide lysisbuffer toe en meng voorzichtig door het buisje enkele keren om te keren (niet vortexen). Incubeer het mengsel 5 min op ijs.
- Voeg 300 µL neutralisatieoplossing toe en meng voorzichtig door het buisje enkele keren om te keren (niet vortexen).
- Centrifugeer het mengsel bij 11.000 × g gedurende 10 min en breng het supernatant vervolgens voorzichtig over naar een nieuw microcentrifugebuisje zonder het pellet te verstoren.
- Voeg TE-geëquilibreerd fenol toe aan het verzamelde supernatant in een volumeverhouding van 1:1 en meng grondig. Centrifugeer bij 11.000 × g gedurende 10 min en breng vervolgens de bovenste waterige laag voorzichtig over naar een nieuw microcentrifugebuisje zonder de interface te verstoren.
WAARSCHUWING: Fenol is zeer corrosief en toxisch en kan ernstige chemische brandwonden veroorzaken. Behandel alle fenolbevattende oplossingen in een gecertificeerde chemische zuurkast terwijl u geschikte persoonlijke beschermingsmiddelen draagt. - Voeg absoluut ethanol toe in een volume dat twee keer zo groot is als de teruggewonnen waterige fase, gevolgd door 0,1 volume 0,1 N natriumacetaat. Meng grondig en incubeer 15 min bij −20 °C om DNA-precipitatie mogelijk te maken.
- Centrifugeer het monster bij 11.000 × g gedurende 20 min. Verwijder het supernatant voorzichtig zonder het DNA-pellet los te maken.
- Spoel het DNA-pellet met 70% (v/v) ethanol en centrifugeer om het DNA opnieuw te pelletteren. Verwijder de ethanol voorzichtig en laat het pellet aan de lucht drogen.
- Los het gedroogde DNA-pellet op in 20 µL TE-buffer of nucleasevrij water.
PAUZEPUNT: Bewaar het geïsoleerde plasmide-DNA bij −20 °C totdat het nodig is voor restrictie-enzymvertering en verificatie van het recombinante plasmide.
- Bevestig het geïsoleerde plasmide via restrictie-enzymvertering.
- Bereid een restrictieverteringsreactie van 50 µL voor in een steriel microcentrifugebuisje met 500 ng plasmide-DNA, 5 µL 10× restrictie-enzymbuffer, 10 U van zowel BamHI als XhoI, en nucleasevrij water tot een eindvolume van 50 µL.
OPMERKING: BamHI en XhoI zijn gekozen omdat deze restrictieplaatsen zijn gebruikt om de gesynthetiseerde biosorbent-gen cassette in de pET-21a-vector te kloneren.
- Bereid een restrictieverteringsreactie van 50 µL voor in een steriel microcentrifugebuisje met 500 ng plasmide-DNA, 5 µL 10× restrictie-enzymbuffer, 10 U van zowel BamHI als XhoI, en nucleasevrij water tot een eindvolume van 50 µL.
- Incubeer het reactiemengsel 1 h bij 37 °C.
- Scheid en analyseer de verteerde DNA-fragmenten via agarosegelelektroforese om de aanwezigheid en de verwachte grootte van de biosorbent-gen cassette te verifiëren.
- Bereid een 1% (w/v) agarose-oplossing met 100 mL 1× TAE-buffer.
- Verwarm de agarose-suspensie in een magnetron tot de agarose volledig is opgelost en de oplossing helder is. Koel de gesmolten agarose af tot ongeveer 60 °C.
- Voeg 10× DNA Safe Stain toe aan de afgekoelde gesmolten agarose om een eindconcentratie van 1× te bereiken. Meng voorzichtig om te voorkomen dat er luchtbellen ontstaan.
- Giet het agarose-mengsel in een gelgietplaat met een geschikte kam. Verwijder zichtbare luchtbellen en laat de gel volledig uitharden bij kamertemperatuur.
- Plaats de gestolde gel in de elektroforesekamer en voeg voldoende 1× TAE-runbuffer toe om de gel te bedekken. Verwijder de kam voorzichtig.
- Meng 5 µL van elk DNA-monster met 1 µL 6× DNA-laadbuffer en breng het mengsel aan in individuele putjes.
- Voer elektroforese uit bij 100 V gedurende 40 min of totdat een adequate scheiding van de DNA-fragmenten is bereikt.
- Visualiseer de DNA-banden met een UV-transilluminator en leg het gelbeeld vast met een geschikt gel-documentatiesysteem.
WAARSCHUWING: Ultraviolette straling kan oog- en huidletsel veroorzaken. Gebruik het beschermingsschild en geschikte UV-beschermingsmiddelen bij het bedienen van de UV-transilluminator.
OPMERKING: Voeg een niet-verteerd plasmide-monster toe als controle om volledige restrictie-enzymvertering op de agarosegel te verifiëren.
- Conserveer de bevestigde recombinante stam.
- Inoculeer een bevestigde recombinante kolonie in 5 mL LB-bouillon met ampicilline (100 µg/mL) en incubeer 16–18 h bij 37 °C onder schudden (180 rpm).
- Meng de 16–18 h gegroeide cultuur met steriel glycerol om een uiteindelijke glycerolconcentratie van 15% (v/v) te verkrijgen.
- Verdeel de glycerolstock in steriele cryovials en bewaar deze bij −80 °C.
PAUZEPUNT: Bewaar glycerolstocks bij −80 °C voor langetermijnconservering voordat u overgaat tot chromosomale integratie.
3. Kloneren van de biosorbent-cassette in de chromosomale integratievector (pKIKOArsBKm) en integratie in het genoom van de gastheer (E. coli MG1655)
- Kloon de biosorbens-gen cassette in de pKIKOArsBKm-integratievector.
- Digereer het recombinante pET-21a-plasmide dat de biosorbent-gen cassette bevat en de pKIKOArsBKm-integratievector afzonderlijk met SacI en BamHI.
- Bereid een 50 µL restrictiedigestiereactie met 500 ng plasmide-DNA, 1× restrictie-enzymbuffer, elk 1 U SacI en BamHI, en nucleasevrij water tot een eindvolume van 50 µLIncubeer het reactiemengsel bij 37 °C gedurende 1 u.
- Scheid de met restrictie-enzymen gediestte DNA-fragmenten via agarosegelelektroforese, zoals beschreven in stap 2.2.6.
- Snij de banden uit die overeenkomen met de biosorbent-gen cassette van 4.741 bp en de gelineariseerde pKIKOArsBKm-vector. Breng elk uitgesneden gelstukje over in een vooraf gewogen microcentrifugebuisje.
OPMERKING: Minimaliseer de blootstelling van de doel-DNA-fragmenten aan UV-licht tijdens de visualisatie en excisie. - Purificeer de uitgesneden biosorbente-gen cassette en de gelineariseerde pKIKOArsBKm-vector uit de agarosegel.
- Weeg de buis met het gelsegment en bereken de massa van de uitgesneden agarose door het gewicht van de lege buis eraf te trekken.
- Voeg 1 toe× TE-buffer met een volume dat gelijk is aan vijf keer de massa van het gelfragment, gebruikmakend van een ratio van 5 µL TE-buffer per 1 mg agarose (bijv. voeg 500 µL van TE-buffer aan een gelplakje van 100 mg).
- Incubeer de buis in een waterbad bij 65 °C totdat de agarose volledig is gesmolten. Laat het monster afkoelen tot kamertemperatuur voordat u voortgaat met de fenolextractie.
- Volg stappen 2.2.3.6–2.2.3.10 om de fenolextractie en DNA-precipitatie van de doel-DNA-fragmenten uit te voeren.
PAUZEPUNT: Bewaar het gezuiverde DNA bij −20 °C totdat het nodig is voor daaropvolgende klonering of ligatie.
- Ligeer de gezuiverde biosorbent-gen cassette in de gelineariseerde pKIKOArsBKm-vector met behulp van T4 DNA-ligase bij een massaverhouding tussen insert en vector van ongeveer 3:1.
- Bereid een 10 µL ligatiereactie bevattende 150 ng van de gezuiverde biosorptie-gen cassette, 49,2 ng van de gelineariseerde pKIKOArsBKm-vector, 1 µL van 10X T4 DNA-ligasebuffer en 3 U T4 DNA-ligase. Voeg nucleasevrij water toe tot een eindvolume van 10 µLwaarbij een massaverhouding tussen insert en vector van ongeveer 3:1 wordt aangehouden.
- Meng de reactie voorzichtig door te pipetteren en incubeer 16–18 uur bij 4 °C.
- Transformeren 5 µL van het ligatiereactiemengsel in E. coli Pir1 cellen
- Ontdooien *E. coli* Pir1 competente cellen op ijs.
- Toevoegen 5 µL van het ligatiereactiemengsel naar 50 µL van E. coli Pir1-competente cellen. Meng de inhoud voorzichtig zonder herhaaldelijk te pipetteren.
- Houd de celsuspensie 30 min. op ijs.
- Onderwerp de cellen aan een hitteshock bij 42 °C gedurende 45 s.
- Plaats de buisjes onmiddellijk terug op ijs en houd ze daar gedurende 2 min.
- Toevoegen 500 µL van steriele, voorverwarmde (37 °C) SOC-medium zonder antibiotica. Laat de cellen 1 uur herstellen bij 37 °C met schudden op 180 rpm.
- Plaat 100 µL van het transformatiemengsel op LB-agar met kanamycin (50 µg/mL) met behulp van een steriele spreider. Incubeer de platen bij 37 °C gedurende 16–18 u.
- Selecteer goed geïsoleerde kanamycin-resistente recombinante kolonies van de LB-agarplaten.
- Bevestig de aanwezigheid van het recombinante integratieplasmid door middel van plasmidisolatie zoals beschreven in stap 2.2.3, gevolgd door agarosegelelektroforese zoals beschreven in stap 2.2.6.
PAUZEPUNT: Bewaar de voltooide ligatiereactie bij −20 °C totdat deze nodig zijn voor de daaropvolgende transformatie en verificatie van het recombinante pKIKOArsBKm-construct.
- Digereer het recombinante pET-21a-plasmide dat de biosorbent-gen cassette bevat en de pKIKOArsBKm-integratievector afzonderlijk met SacI en BamHI.
- Transformeer het ligatieproduct dat het recombinante pKIKOArsBKm-construct bevat in *E. coli* MG1655.
- Bereiden λ Red-recombinatiegastheercellen.
- Chemisch competente cellen bereiden *E. coli* MG1655-cellen.
- Selecteer een goed geïsoleerde enkele kolonie van E. coli MG1655 van een LB-agarplaat en ent dit in 5 mL LB-bouillon. Incubeer de cultuur bij 37 °C gedurende 16–18 u onder schudding.
- Overbreng 0,5 mL van de overnight-kweek naar 50 mL steriel Super Optimal Broth (SOB)-medium. Incubeer de kweek bij 37 °C onder schudden bij 180 rpm totdat de OD₆₀₀ bereikt 0,35–0,45.
- Snel de cultuur overbrengen naar een ijsbad en volledig afkoelen.
- Overbreng de gekoelde cultuur naar een steriele, vooraf gekoelde centrifugebuis van 50 mL en centrifugeer bij 10,000 × g gedurende 10 min bij 4 °C.
- Verwijder het supernatant voorzichtig en resuspendeer de celpellet voorzichtig in 20 mL ijskoud gedeïoniseerd water.
- Centrifugeer de celsuspensie bij 10.000 × g gedurende 10 min bij 4 °CVerwijder voorzichtig het supernatant.
- Resuspendeer de celpellet voorzichtig in 2 mL ijskoude 0,1 M calciumchloride en bewaar de suspensie gedurende 30 min op ijs.
- Centrifugeer de suspensie bij 10.000 × g gedurende 5 min bij 4 °Cverwijder vervolgens voorzichtig het supernatant.
- Resuspendeer het uiteindelijke celpellet voorzichtig in 1 mL ijskoude 0,1 M CaCl2.₂Doseren 80 µL aliquots van de chemisch competente E. coli MG1655-cellen in steriele, vooraf gekoelde microcentrifugebuizen. Gebruik de chemisch competente E. coli MG1655-cellen onmiddellijk gebruiken voor transformatie of de aliquots bewaren bij −80 °C tot gebruik.
- Transformeer chemisch competente *E. coli* MG1655-cellen met de λ Red recombinatieplasmid pKD46 met behulp van de heat-shock transformatieprocedure.
- Voeg 100 ng pKD46-plasmid toe aan 80 µL van een gekoelde microcentrifugebuis met chemisch competente E. coli MG1655-cellen. Meng de inhoud voorzichtig zonder herhaaldelijk te pipetteren.
- Incubeer de cel-suspensie 30 min. op ijs.
- Stel de cellen bloot aan een hitteshock bij 42 °C gedurende 45 s.
- Breng de buisjes onmiddellijk over naar ijs en houd ze daar gedurende 2 min.
- Toevoegen 500 µL van steriel SOC-medium zonder antibiotica. Incubeer de cultuur bij 30 °C onder schudding (180 rpm) gedurende 1 uur om herstel mogelijk te maken.
- Verspreiding 100 µL van de getransformeerde cultuur op LB-agarplaten met ampicilline (100 µg/mL). Incubeer de platen 16–18 u bij 30 °C.
OPMERKING: Behoud E. coli MG1655(pKD46) bij 30 °C tot gebruik in stap 3.2.2 om het temperatuurgevoelige pKD46-plasmide te behouden.
- Chemisch competente cellen bereiden *E. coli* MG1655-cellen.
- Elektrocompetente cellen voorbereiden *E. coli* MG1655(pKD46)-cellen.
- Inoculeer 1 mL van een 16–18 uur lang gegroeide E. coli MG1655(pKD46)-cultuur in een Erlenmeyercolf met 250 mL LB-bouillon aangevuld met ampicilline (100 µg/mL) en incubeer de cultuur bij 30 °C onder schudden bij 180 rpm tot de OD₆₀₀ bereikt 0,35–0,40.
- Voeg filtergesteriliseerde 10% (w/v) L-arabinose toe tot een eindconcentratie van 0,1% (w/v) om de expressie van de λ Red-recombinatie-eiwitten.
OPMERKING: Voeg voor een cultuur van 250 mL 2,5 mL L-arabinose 10% (w/v) toe om een uiteindelijke concentratie van ongeveer 0,1% (w/v) te verkrijgen. - Incubeer de geïnduceerde cultuur nog 15 min bij 30 °C met schudden bij 180 rpm.
- Plaats de Erlenmeyerfles met de cultuur in een ijsbad en incubeer gedurende 40 min.
- Overbreng de gekoelde cultuur naar vooraf gekoelde centrifugebuisjes en verzamel de cellen door te centrifugeren bij 1.800 × g gedurende 15 min bij 4 °CVerwijder voorzichtig het supernatant.
- Resuspendeer het celpellet voorzichtig in 30 mL ijskoud 10% (v/v) glycerol en centrifugeer vervolgens bij 3.000 × g gedurende 5 min bij 4 °C.
- Verwijder het supernatant en herhaal de wasstap beschreven in stap 3.2.2.6 nog twee keer, zodat er in totaal drie wasbeurten met ijskoud 10% (v/v) glycerol zijn uitgevoerd. Gooi na de laatste wasbeurt het supernatant voorzichtig weg en resuspendeer het pellet in 200 µL van ijskoud 10% (v/v) glycerol.
- Dispenseer de elektrocompetente cellen E. coli MG1655(pKD46)-cellen in 50 µL verdeel in aliquots en bewaar de cellen op ijs tot aan de elektroporatie.
OPMERKING: Gebruik de vers bereide elektrocompetente cellen onmiddellijk voor elektroporatie. Verdeel de cellen anders in aliquots in steriele microcentrifugebuisjes en vries deze in bij −80 °Cen ontdooi op ijs voor volgend gebruik.
- Lineariseer het recombinante integratieconstruct dat is verkregen in stap 3.1.5.
- Verteer het recombinante pKIKOArsBKm-plasmide dat de biosorbent-gencassette bevat met het restrictie-enzym NotI om het integratieconstruct te lineariseren.
- Bevestig de volledige digestie van het recombinante plasmide via agarosegelelektroforese zoals beschreven in stap 2.2.6.
- Zuiver het gelineariseerde DNA-fragment uit het digestiemengsel door middel van fenolextractie en DNA-precipitatie, zoals beschreven in stappen 2.2.3.6–2.2.3.10.
- Elektroporeer het gelineariseerde integratieconstruct in elektrocompetente E. coli MG1655(pKD46).
- Voeg ongeveer 250 ng van het gezuiverde gelineariseerde DNA uit stap 3.2.3.3 toe aan 50 µL van vers bereide elektrocompetente E. coli MG1655(pKD46)-cellen. Meng voorzichtig en breng het cel-DNA-mengsel over in een vooraf gekoelde electroporatiecuvet.
- Elektroporeer de cellen bij 1,8 kV, 600 Ω, en 25 µF met behulp van een electroporator.
- Voeg onmiddellijk toe 500 µL voeg SOC-medium toe aan de electroporatiecuvette en resuspendeer de cellen voorzichtig.
- Overbreng de herstelde celsuspensie naar een steriele microcentrifugebuis en laat de cellen 1 uur herstellen bij 37 °C onder schudding bij 180 rpm.
- Verspreiding 100 µL van de herwonnen cel-suspensie op LB-agarplaten aangevuld met kanamycin (50 µg/mL) en incuberen gedurende 16-18 u bij 37 °C.
- Screen de recombinante kolonies op chromosomale integratie.
- Select individuele kanamycin-resistente kolonies en inoculeer deze elk in een aparte buis met 10 mL LB-bouillon met kanamycin bij een eindconcentratie van 50 µg/mL.
- Kweek de culturen gedurende 16–18 u bij 37 °C met schudden op 180 rpm.
- Overbreng 5 mL van elke cultuur naar een aparte steriele buis en isoleer het plasmide-DNA zoals beschreven in stap 2.2.3.
- Analyseer het geïsoleerde DNA via agarosegelelektroforese, zoals beschreven in stap 2.2.6.
- Identificeer monsters waarin geen plasmide-DNA detecteerbaar is via agarosegel-elektroforese en bewaar deze monsters voor een nadere evaluatie van chromosomale integratie.
- Isoleer genomisch DNA uit de resterende 5 mL van elke cultuur die in stap 3.2.5.3 is bewaard, en gebruik het geïsoleerde genomisch DNA als template voor PCR-amplificatie van de cadD, cadA, en mt genen zoals beschreven in stap 3.2.7.
- Overbreng 5 mL van de gedurende 16–18 uur gekweekte bacteriële cultuur naar een steriele centrifugebuis en pellet de cellen door te centrifugeren bij 11.000 × g gedurende 10 min bij 4 °CGooi het supernatant weg.
- Resuspendeer de celpellet voorzichtig in 5 mL steriele fosfaatgebufferde zoutoplossing (PBS). Centrifugeer bij 11.000 × g gedurende 10 min bij 4 °Cverwijder vervolgens het supernatant volledig.
- Resuspendeer de gewassen celpellet in 100 µL van lysozymoplossing (50 mg/mL) en incubeer de suspensie bij 37 °C gedurende 1 u.
- Voeg toe 500 µL voeg 5 M guanidinethiocyanaatoplossing toe aan de met lysozym behandelde cellen. Meng voorzichtig en incubeer 10 min bij kamertemperatuur.
WAARSCHUWING: Guanidinthiocyanaat is schadelijk en kan toxische gassen afgeven wanneer het wordt gemengd met zuren of bleekmiddel. Draag geschikte persoonlijke beschermingsmiddelen en hanteer guanidine-bevattende oplossingen volgens de institutionele procedures voor chemische veiligheid. - Plaats het monster 10 min op ijs en voeg vervolgens ... toe 250 µL van ijskoud 7,5 M ammoniumacetaat terwijl u voorzichtig mengt. Houd het mengsel nog 10 min op ijs.
- Voeg TE-geéquilibreerd fenol toe aan het lysaat in een verhouding van 1:1 (v/v). Vortex grondig en centrifugeer bij 10.000 × g gedurende 15 min.
WAARSCHUWING: Fenol en chloroform zijn toxisch en corrosief. Hanteer fenol in een gecertificeerde chemische zuurkast terwijl u geschikte persoonlijke beschermingsmiddelen draagt. - Breng de bovenste waterige laag voorzichtig over naar een nieuwe steriele microcentrifugebuis zonder de interfase te verstoren.
- Voeg 0,1 volume natriumacetaatoplossing en 2 volumes absolute ethanol toe aan de teruggewonnen waterige fase. Meng voorzichtig door omkeren en incubeer vervolgens bij −20 °C gedurende 20 min.
- Centrifugeer het monster bij 10.000 × g gedurende 15 min. Verwijder voorzichtig het supernatant zonder de DNA-pellet te verstoren.
- Spoel het DNA-pellet met 100 µL van 70% (v/v) ethanol.
- Centrifugeer bij 10.000 × g verwijder gedurende 10 min het resterende ethanol en laat het DNA-pellet 10 min aan de lucht drogen bij kamertemperatuur.
- Resuspendeer het gedroogde DNA-pellet in 20–50 µL van TE-buffer of nucleasevrij water.
PAUSEERPUINT: Bewaar het geïsoleerde genomische DNA bij −20 °C totdat ze nodig zijn voor verdere moleculaire analyse.
- Evalueer chromosomale integratie door middel van genspecifieke PCR en plasmide-DNA-analyse.
- Bereid apart voor 25 µL PCR-reactiemengsels voor amplificatie van de cadD, cadAen Omdat u geen brontekst heeft verstrekt, kan ik geen vertaling uitvoeren. Voer aub de Engelse tekst in die u naar het Nederlands vertaald wilt hebben. genen
- Voeg voor elke reactie de overeenkomstige forward- en reverse-primers toe tot een eindconcentratie van 0.4 µM elk, samen met 1× PCR-buffer, 200 µM van elke dNTP, 1,5 mM MgCl2₂, 100 ng genomisch DNA geïsoleerd in stap 3.2.6, en Taq DNA-polymerase met een concentratie van 0,2 U/µLVoeg nucleasevrij water toe tot een eindvolume van de reactie van 25 µL.
- Amplificeer de doelgenen via PCR met behulp van het volgende cyclusprogramma: begin met denaturatie bij 95 °C gedurende 5 min; voer 35 cycli van denaturatie uit bij 94 °C gedurende 30 s, annealing gedurende 30 s bij de genspecifieke temperatuur vermeld in Tabel 2en extensie bij 72 °C gedurende 1 min; voer vervolgens een laatste extensie uit bij 72 °C gedurende 5 min.
- Analyseer de PCR-producten via agarosegel-elektroforese zoals beschreven in stap 2.2.6, samen met een 1 kB DNA-ladder als moleculaire groottemarkering.
- Evalueer de PCR-producten door hun migratie te vergelijken met de 1 kb DNA-ladder en identificeer de banden die overeenkomen met de verwachte amplicon-groottes van 619 bp voor cadD, 2.564 bp voor cadA, en 154 bp voor Omdat er geen brontekst is verstrekt, kan ik geen vertaling produceren. Voer a.u.b. de Engelse tekst in die u vertaald wilt hebben naar het Nederlands..
OPMERKING: De afwezigheid van detecteerbaar plasmid-DNA in combinatie met amplificatie van het verwachte cadD, cadA, en mt fragmenten van genomisch DNA leveren bewijs dat de biosorbent-gen cassette chromosomaal is geïntegreerd.
- Bereid apart voor 25 µL PCR-reactiemengsels voor amplificatie van de cadD, cadAen Omdat u geen brontekst heeft verstrekt, kan ik geen vertaling uitvoeren. Voer aub de Engelse tekst in die u naar het Nederlands vertaald wilt hebben. genen
- Bereiden λ Red-recombinatiegastheercellen.
4. Verwijder de kanamycin-resistentiemarker.
- Bereid elektrocompetente recombinante E. coli MG1655-cellen voor met de biosorbent-gencassette.
- Inoculeer een recombinante E. coli MG1655-kolonie die de chromosomaal geïntegreerde biosorbent-cassette draagt, bevestigd in stap 3.2.7, in 5 mL LB-bouillon aangevuld met kanamycin (50 µg/mL).
- Incubeer de cultuur bij 37 °C onder schudden bij 180 rpm totdat de OD₆₀₀ 0,4–0,6 bereikt.
- Kruis de cultuur direct nadat de OD₆₀₀ 0,4–0,6 bereikt is over naar ijs en incubeer 15 min op ijs.
- Oogst de cellen door centrifugatie bij 4.000 × g gedurende 10 min bij 4 °C en verwijder het supernatant.
- Was het celpellet tweemaal met ijskoud gedeïoniseerd water, gevolgd door één wasbeurt met ijskoud 10% (v/v) glycerol.
- Resuspendeer het uiteindelijke celpellet in 50 µL ijskoud 10% (v/v) glycerol.
OPMERKING: Houd de cellen en alle oplossingen gedurende de gehele wasprocedure ijskoud om de elektrocompetentie te behouden.
- Elektroporatie van het helperplasmid pCP20
- Voeg 50 ng van het pCP20-helperplasmid toe aan 50 µL elektrocompetente cellen. Meng voorzichtig en breng het mengsel over naar een vooraf gekoelde electroporatiecuvette.
- Elektroporeer de cellen met de volgende instellingen: 2,5 kV, 600 Ω en 25 µF.
- Voeg onmiddellijk 1 mL SOC-medium toe aan de cuvette en resuspendeer de cellen voorzichtig.
- Breng de herstelde cellen over naar een steriele cultuurbuis en incubeer bij 30 °C onder schudden bij 180 rpm gedurende 1 u.
- Spreid 100 µL van de herstelde cultuur uit over LB-agarplaten aangevuld met ampicilline (100 µg/mL). Incubeer de platen 16–18 u bij 30 °C.
- Selecteer goed geïsoleerde enkelvoudige kolonies om de positieve recombinanten te bevestigen.
- Bevestig de aanwezigheid van het pCP20-plasmid door plasmidisolatie zoals beschreven in stap 2.2.3, gevolgd door agarosegelelektroforese zoals beschreven in stap 2.2.6.
OPMERKING: Houd de getransformeerde cellen bij 30 °C om het temperatuurgevoelige pCP20-plasmid te behouden.
- Exicie van de kanamycin-resistentiecassette.
- Inoculeer een bevestigde ampicilline-resistente kolonie uit stap 4.2 in antibioticavrije LB-bouillon en incubeer 16–18 u bij 42 °C onder schudden bij 180 rpm om de expressie van FLP-recombinase te induceren en het temperatuurgevoelige pCP20-plasmid te elimineren.
- Spreid de 16–18 u gegroeide cultuur afzonderlijk uit op LB-agarplaten zonder antibioticum, met kanamycin (50 µg/mL) en met ampicilline (100 µg/mL). Incubeer elke plaat 16–18 u bij 37 °C.
- Identificeer kolonies die alleen groeien op antibioticavrije LB-agar, maar niet groeien op platen met kanamycin of ampicilline. Selecteer deze kolonies als vermoedelijke marker-vrije recombinanten.
- Purificeer de marker-vrije recombinanten door een enkelvoudige kolonie opnieuw uit te strijken op verse antibioticavrije LB-agarplaten.
PAUSEERPUNT: Bewaar gezuiverde marker-vrije recombinante stammen als glycerolstocks bij −80 °C totdat ze nodig zijn voor downstream moleculaire bevestiging of functionele karakterisering.
5. Analyseer de GFP-expressie van het geconstrueerde gehele-cel biosorbent met fluorescentiemicroscopie.
- Bereid bacteriële culturen voor voor blootstelling aan zware metalen.
- Inoculeer 5 µL van een 16–18 uur gegroeide cultuur van recombinant marker-vrije E. coli MG1655 met het chromosomaal geïntegreerde biosorbent-construct uit stap 4.3.4 in LB-bouillon bevattend Cd2⁺, Zn2⁺, of Pb2⁺ met eindconcentraties van 1, 5, 10, 50, 100, 500, of 1000 ppm.
- Bereid voor de zware metaaloplossingen eerst steriele 2.000 ppm stockoplossingen van Cd2⁺, Zn2⁺ en Pb2⁺ door respectievelijk cadmiumchloride (CdCl₂), zinkchloride (ZnCl₂) en loodnitraat [Pb (NO₃)₂] van analytische kwaliteit op te lossen in steriele LB-bouillon.
- Steriliseer elke stockoplossing door filtratie via een 0,22 µm membraanfilter. Bewaar de steriele stockoplossingen bij 4 °C tot gebruik.
- Bereid verse werkoplossingen door elke stockoplossing te verdunnen met steriele LB-bouillon tot eindconcentraties van metaalionen van 1, 5, 10, 50, 100, 500 en 1.000 ppm.
OPMERKING: Bereid elke metaaloplossing afzonderlijk om neerslag of interacties tussen verschillende metaalionen te voorkomen.
- Bereid vier controlecondities: wild-type E. coli MG1655 gekweekt onder dezelfde condities als de recombinante stam, marker-vrije recombinante E. coli MG1655 met de chromosomaal geïntegreerde multigene cassette gekweekt in LB-bouillon zonder toegevoegde zware metalen als de recombinante controle zonder metaal, een GFP-exprimerende E. coli JM109-stam bevattend het pQBIT-GFP-T7-plasmide als de GFP-positieve biologische controle, en niet-geïnoculeerde LB-bouillon bevattend de overeenkomstige concentraties zware metalen als de abiotische controle.
- Incubeer alle culturen 16–18 uur bij 37 °C onder schudden bij 180 rpm.
- Inoculeer 5 µL van een 16–18 uur gegroeide cultuur van recombinant marker-vrije E. coli MG1655 met het chromosomaal geïntegreerde biosorbent-construct uit stap 4.3.4 in LB-bouillon bevattend Cd2⁺, Zn2⁺, of Pb2⁺ met eindconcentraties van 1, 5, 10, 50, 100, 500, of 1000 ppm.
- Bereid microscoopdiactjes voor.
- Pipetteer 1 µL van elke bacteriële cultuur op een apart schoon glazen microscoopdiactje. Verspreid de cultuur om een dunne, gelijkmatige cellaag te vormen en laat het uitstrijkje volledig aan de lucht drogen.
- Verkrijg fluorescentiebeelden.
- Observeer de voorbereide monsters met een fluorescentiemicroscoop bij 600× vergroting, uitgerust met een FITC-filterset (excitatiegolflengte, 460–490 nm).
- Leg fluorescentie- en bijbehorende lichtveldbeelden vast met identieke microscoopinstellingen voor alle recombinante monsters en controles.
OPMERKING: Houd voor alle monsters dezelfde belichtingstijd, gain, verlichtingsintensiteit en vergroting aan om een directe vergelijking van de GFP-fluorescentie-intensiteit tussen behandelingen mogelijk te maken.
WAARSCHUWING: Vermijd langdurige blootstelling van de monsters aan excitatielicht om GFP-fotobleking te minimaliseren.
Resultaten
In-silico ontwerp van het multigene biosorbent-construct
De ontworpen multigene biosorbentiecassette had een totale lengte van 4.741 bp en bestond uit de constitutieve Ppdh promoter, gevolgd door de zwaremetalen-resistentiegenen cadD, cadA en mt, gerangschikt als een polycistronisch operon. Individuele ribosoombindingsplaatsen (RBS) werden stroomopwaarts van elke coderende sequentie ingebouwd om een efficiënte translatie te faciliteren, terwijl een gfp reportergen stroomafwaarts van de biosorbentiegenen werd toegevoegd om de expressie van het construct te kunnen monitoren (Figuur 1).
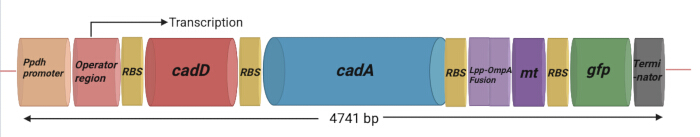
Figuur 1: Ontwerp en organisatie van het multigen-construct. De multigen-cassette van 4.741 bp werd ontworpen met de constitutieve pyruvaatdehydrogenase- (Ppdh) promoter, gevolgd door een operatorregio om de expressie van genen geassocieerd met zwaremetalenresistentie en sequestratie aan te sturen. Het construct bevat de zwaremetalenresistentiegenen cadD en cadA, het metallothioneïnegen (mt), een lipoprotein outer membrane protein A (Lpp-OmpA) oppervlakte-displaycomponent gefuseerd aan mt voor de beoogde lokalisatie op het celoppervlak, en het gfp-reportergen. Individuele ribosoombindingsplaatsen (RBS; 5′-AGGAGG-3′) werden stroomopwaarts van de respectievelijke coderende sequenties ingevoegd om translatie binnen de multigen-cassette te ondersteunen. Een terminatorsequens bevindt zich stroomafwaarts van gfp. De volledige cassette werd ontworpen als een construct van 4.741 bp voor daaropvolgende klonering en chromosomale integratie in E. coli. Afkortingen: Ppdh = pyruvaatdehydrogenase-promotor; RBS = ribosoombindingsplaats; Lpp-OmpA = lipoprotein–outer membrane protein A; mt = metallothioneïne; gfp = gen voor groen fluorescent eiwit; bp = basenparen; E. coli = Escherichia coli. Klik hier om een grotere versie van deze figuur te bekijken.
Om extracellulaire metaalsequestratie te vergemakkelijken, werd het mt-gen gefuseerd met het Lpp-OmpA-anker van het buitenmembraan om oppervlakkelokalisatie van het metallothioneïne-eiwit mogelijk te maken. Op basis van het ontwerp van het construct werden CadD en CadA gericht op het binnenmembraan als transmembraan metaaltransporteiwitten, terwijl het Lpp-OmpA-Mt-fusie-eiwit werd gericht op het buitenmembraan. Het GFP-reportereiwit werd ontworpen voor cytoplasmatische expressie om de monitoring van de expressie van biosorbent-genen te vergemakkelijken (Figuur 2).
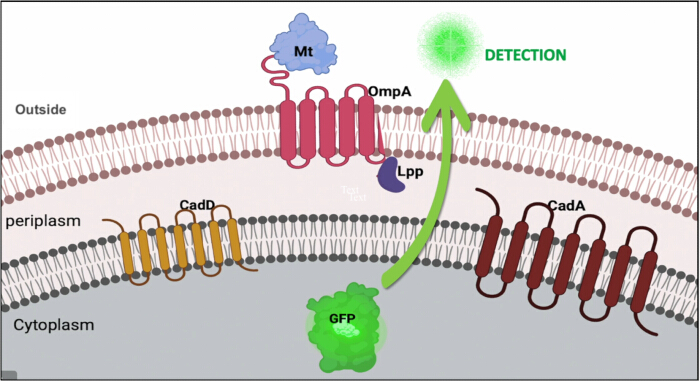
Figuur 2: Voorspelde lokalisatie van eiwitten tot expressie gebracht vanuit het multigene biosorbent-construct.CadD en CadA werden ontworpen voor lokalisatie in het binnenmembraan, de fusie van het lipoprotein buitenmembraaneiwit A (Lpp-OmpA)-metallothioneïne was gericht op het buitenmembraan, en groen fluorescent eiwit werd opgenomen als cytoplasmatisch reportereiwit. Afkortingen: Lpp-OmpA = lipoprotein–buitenmembraaneiwit A; Mt = metallothioneïne; GFP = groen fluorescent eiwit. Klik hier om een grotere versie van deze figuur te bekijken.
De bronnen van de nucleotidevolgordes van elk genetisch element dat in het biosorbente-construct is opgenomen, zijn vermeld in Tabel 1.
| Genetisch element in het biosorbensconstruct | Positie in het construct (bp) | Bron/Referentie |
| Ppdh | 7-74 | Gao et al. 2002.14 |
| Operator | 75-92 | Operatorregio van cad D van Staphylococcus epidermidis stam TWSL_22 : NCBI Gene Bank acc regimen nr.: MK900473.1 |
| cadD | 97-716 | NCBI Gene Bank accesienummer: MK900473.1 |
| cadA | 770-3334 | NCBI Gene Bank accesienummer: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| mt | 3755-3909 | NCBI Gene Bank-accessienummer: MK900456.1 |
| gfp | 3960-4679 | TPMV_P-EGFP_H-His6 vector, NCBI Gene Bank accesienummer: MF379627.1 |
| Terminator | 4684-4741 | Terminatorregio van het cadAC-operon van Bacillus megaterium stam TWSL-4 : NCBI Gene Bank accession nr: MK327282.1 |
Tabel 1: Bronnen van nucleotide-sequenties voor de genetische elementen in het biosorbent-construct. De tabel vat de genetische elementen samen die zijn opgenomen in het multigene-construct van 4.741 bp, inclusief hun sequentiebronnen, accessionnummers of referenties en de nucleotideposities binnen het genconstruct. Afkortingen: Ppdh = pyruvaatdehydrogenase-promotor; Lpp-OmpA = lipoproteïne-outer membraaneiwit A; mt = metallothioneïne; gfp = gen voor groen fluorescent eiwit; NCBI = National Center for Biotechnology Information; bp = basenparen.
Transformatie en verificatie van het gesynthetiseerde construct in E. coli BL21(DE3)
Het recombinante pET-21a-plasmide dat de biosorbent-gen cassette bevat, is succesvol geverifieerd door restrictie-enzymdigestie (Figuur 3A). Dubbele digestie met BamHI en XhoI leverde twee DNA-fragmenten op die overeenkwamen met de pET-21a-vectorbackbone (5.331 bp) en de biosorbent-gen cassette (4.741 bp), wat consistent is met de verwachte grootte van het construct. Hoewel de twee DNA-fragmenten een beperkte scheiding vertoonden op de 1% agarosegel vanwege hun vergelijkbare grootte, waren beide fragmenten duidelijk te onderscheiden, wat de integriteit van het recombinante construct bevestigt.
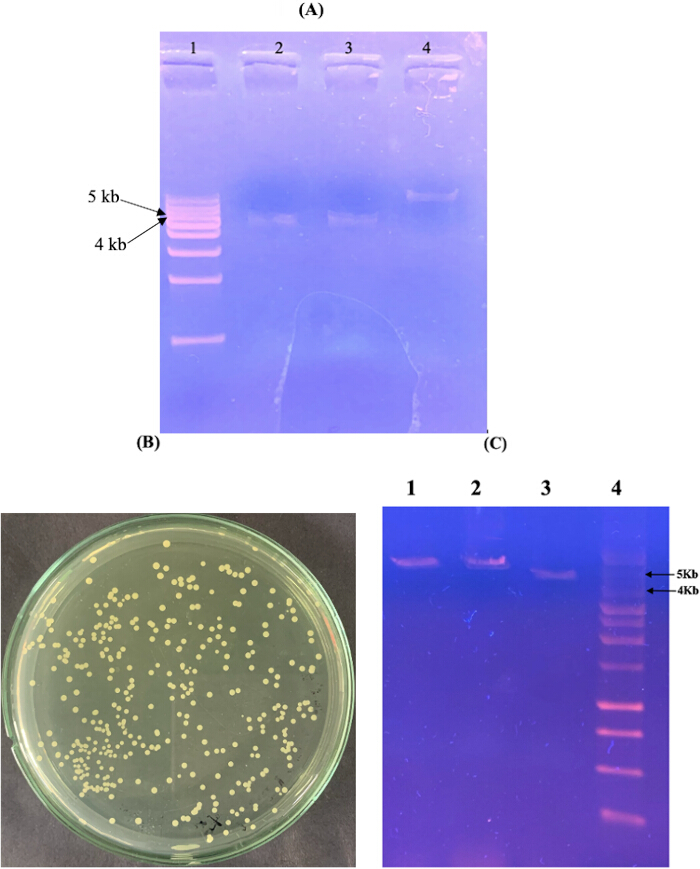
Figuur 3: Constructie en verificatie van het recombinante biosorbent-plasmide. (A) Restrictie-enzymanalyse van het gesynthetiseerde biosorbent-construct gekloneerd in de pET-21a expressievector. Baan 1, 1 kb DNA-ladder; banen 2–3, dubbel gedigesteerd recombinant plasmide met de pET-21a vector-backbone (5,331 bp) en de biosorbent-gencassette (4,741 bp); baan 4, ongedigesteerd recombinant plasmide. (B) Ampicilline-resistente E. coli BL21(DE3) transformanten die het recombinante biosorbent-plasmide dragen. (C) Restrictie-enzymanalyse van plasmiden geïsoleerd uit representatieve transformanten. Baan 1, BamHI-gedigesteerd plasmide; baan 2, XhoI-gedigesteerd plasmide; baan 3, BamHI/XhoI dubbel gedigesteerd plasmide; baan 4, 1 kb DNA-ladder. Afkortingen: DNA = deoxyribonuclezinezuur; bp = baseparen; kb = kilobasen; E. coli = Escherichia coli. Klik hier om een grotere versie van deze figuur te bekijken.
Na de transformatie van het recombinante plasmide in E. coli BL21(DE3) werden succesvol ampicilline-resistente kolonies verkregen (Figuur 3B). Plasmide-DNA geïsoleerd uit representatieve transformanten werd vervolgens geanalyseerd via restrictie-enzymvertering. Vertering met BamHI, XhoI, en de gecombineerde dubbele vertering genereerden de verwachte restrictieprofielen, wat de succesvolle propagatie van het recombinante biosorbens-plasmide in E. coli BL21(DE3) bevestigde (Figuur 3C).
Evaluatie van de chromosomale integratie van de biosorbens-gen cassette in E. coli MG1655
De biosorbent-gencassette is succesvol gekloneerd in de chromosomale integratievector pKIKOArsBKm. Recombinante klonen werden aanvankelijk geselecteerd op LB-agar aangevuld met kanamycin (50 µg/mL) (Figuur 4A). Restrictie-enzymanalyse bevestigde de succesvolle klonering van de biosorbent-cassette in de integratievector (Figuur 4B). Linearisatie van het recombinante plasmide met NotI leverde het verwachte DNA-fragment van ongeveer 8,9 kb op, terwijl dubbele digestie met BamHI en SacI de biosorbent-cassette van 4,7 kb vrijmaakte van de vectorbackbone van 4,2 kb, wat de correcte insertie van het construct in pKIKOArsBKm bevestigt. Het ongedigeste plasmide vertoonde de verwachte nicked en supercoiled conformaties.
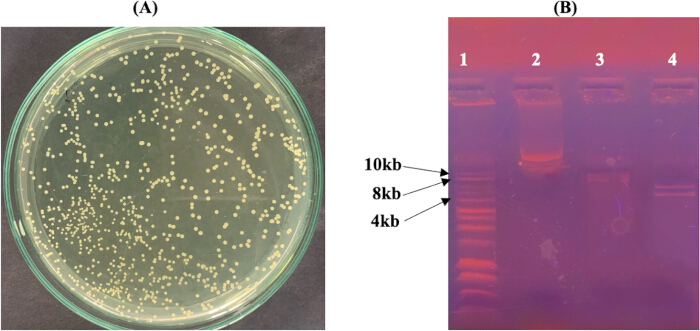
Figuur 4: Constructie van de recombinante chromosomale integratievector met de biosorbent-gen cassette. (A) Kanamycine-resistente E. coli Pir1-kolonies die het recombinante pKIKOArsBKm-plasmide dragen. (B) Restrictie-enzymanalyse van recombinant pKIKOArsBKm. Baan 1, 1 kb DNA-ladder; baan 2, onverteerd recombinant plasmide; baan 3, NotI-gelineariseerd plasmide (~8.9 kb); baan 4, BamHI/SacI dubbel-verteerd plasmide waarin de 4.2-kb vectorbackbone en de 4.7-kb biosorbent-cassette zichtbaar zijn. Afkortingen: DNA = deoxyribonuclezuur; kb = kilobasen; E. coli = Escherichia coli. Klik hier om een grotere versie van deze figuur te bekijken.
Het gelineariseerde recombinante pKIKOArsBKm-construct werd vervolgens geïntroduceerd in electrocompetente E. coli MG1655(pKD46)-cellen om λ Red-gemedieerde chromosomale integratie te faciliteren. Na selectie op medium met kanamycine werden genomisch DNA en plasmid-DNA geïsoleerd uit representatieve recombinante kolonies om de succesvolle integratie te verifiëren.
Zoals getoond in Figuur 5, genomisch DNA werd geïsoleerd uit representatieve recombinante kolonies (baan 1), terwijl er na plasmidisolatie geen detecteerbaar plasmid-DNA werd waargenomen (baan 2). PCR-amplificatie met gebruik van de gen-specifieke primers beschreven in Tabel 2 gegenereerde amplicons van de verwachte grootten voor cadD (619 bp), cadA (2.564 bp), en mt (154 bp) uit de genomische DNA-preparatie (banen 4–6). Samen leverden de afwezigheid van detecteerbaar plasmid DNA en de detectie van de drie doelgenen in de genomische DNA-preparatie bewijs dat consistent is met chromosomale integratie van de multigene biosorbenscassette in E. coli MG1655.
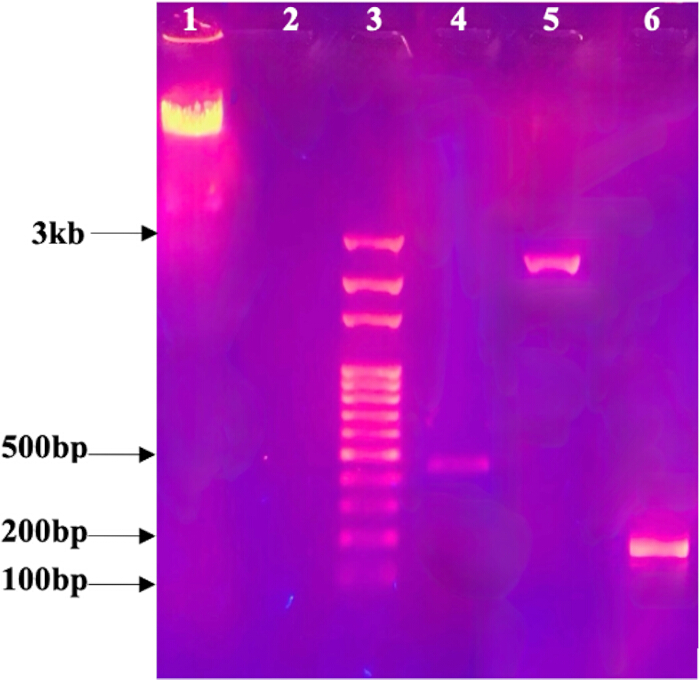
Figuur 5: Moleculaire evaluatie van de recombinante E. coli-stam met de biosorbent-gen cassette. Baan 1, genomisch DNA geïsoleerd uit recombinante E. coli MG1655; baan 2, plasmidisolatie uit de bijbehorende recombinante kolonie, die de afwezigheid van detecteerbaar plasmid-DNA laat zien; baan 3, 100 bp DNA-ladder; baan 4, PCR-amplificatie van cadD (619 bp); baan 5, PCR-amplificatie van cadA (2.564 bp); baan 6, PCR-amplificatie van mt (154 bp). Afkortingen: DNA = deoxyribonuclezuur; PCR = polymerasekettingreactie; bp = baseparen; mt = metallothioneïne; E. coli = Escherichia coli. Klik hier om een grotere versie van deze figuur te bekijken.
| Doel-DNA-sequentie | Primer-naam | Oligonucleotidevolgorde (5’→3’) | *Teen (℃) | Verwachte grootte van het PCR-product (bp) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| Het is niet mogelijk om een vertaling te maken omdat er geen brontekst is verstrekt. Voer a.u.b. de Engelse tekst in die u vertaald wilt hebben naar het Nederlands. | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Tabel 2: Details van de primers voor amplificatie van cadD, cadA, en mt. De tabel bevat de forward- en reverse-primersequenties die zijn gebruikt voor PCR-amplificatie van cadD, cadA, en mt, samen met de bijbehorende annealingtemperaturen en de verwachte amplicongroottes. *Tan- Annealingtemperatuur voor elk primerpaar toegepast in de PCR.
Evaluatie van de excisie van de kanamycin-resistentiemarker uit recombinante E. coli MG1655
Na transformatie met het pCP20-helperplasmide werden ampicilline-resistente kolonies geïsoleerd op LB-agar aangevuld met ampicilline (100 µg/mL). Plasmide-DNA dat overeenkwam met pCP20 werd aangetoond na plasmide-isolatie uit representatieve transformanten (Afbeelding 6).
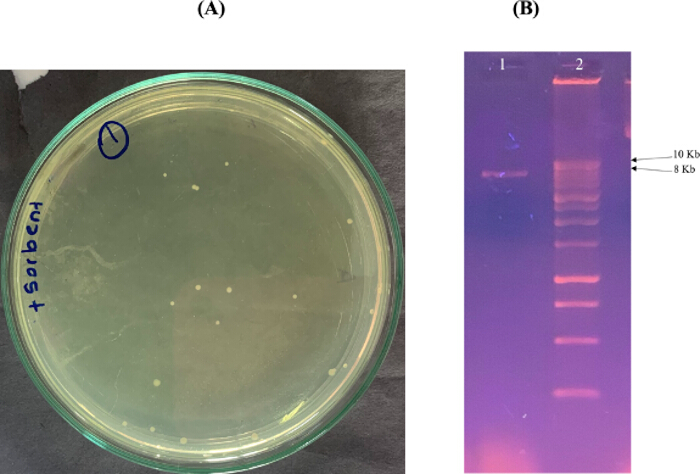
Figuur 6: Bevestiging van pCP20-transformatie in recombinante E. coli MG1655 met de chromosomaal geïntegreerde biosorptiecassette. (A) Ampicilline-resistente transformanten na introductie van het pCP20-helperplasmide. (B) Agarosegelelektroforese die de aanwezigheid van het pCP20-plasmide bevestigt. Baan 1, geïsoleerd pCP20-plasmide (~9,3 kb); baan 2, 10 kb DNA-ladder. Afkortingen: DNA = deoxyribonuclezuur; kb = kilobasen; E. coli = Escherichia coli. Klik hier om een grotere versie van deze figuur te bekijken.
Na de FLP-recombinase-gemedieerde excisie van de marker en de temperatuurbehandeling voor het verwijderen van pCP20, werden de recombinante kolonies geëvalueerd via antibiotica-gevoeligheidstesten. Zoals getoond in Figuur 7, groeiden de geteste kolonies op antibioticavrije LB-agar, maar groeiden ze niet op LB-agar aangevuld met kanamycin (50 µg/mL) of ampicilline (100 µg/mL). Dit fenotype van antibiotica-gevoeligheid was consistent met het verlies van kanamycin-resistentie en het verlies van ampicilline-resistentie na de procedure voor marker-excisie en plasmid-curing.
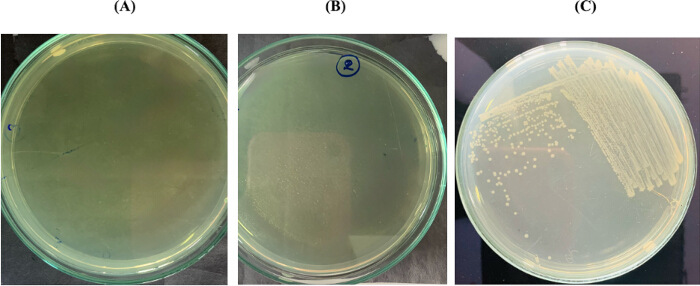
Figuur 7: Bevestiging van flippase-gemedieerde excisie van de kanamycine-resistentiemarker en verwijdering van het pCP20-helperplasmid. (A) Geen bacteriële groei op Luria-Bertani agar aangevuld met kanamycine (50 µg/mL). (B) Geen bacteriële groei op LB agar aangevuld met ampicilline (100 µg/mL). (C) Normale bacteriële groei op antibioticavrije LB agar, wat de cellevensvatbaarheid na excisie van de marker bevestigt. Afkortingen: LB = Luria-Bertani; E. coli = Escherichia coli. Klik hier om een grotere versie van deze figuur te bekijken.
Fluorescentiemicroscopische analyse van recombinant E. coli MG1655 met het biosorbent-construct
Recombinante E. coli MG1655, gegenereerd via de procedure voor chromosomale integratie, werd geëvalueerd op detecteerbare groene fluorescentie na blootstelling aan Cd2⁺, Zn2⁺ en Pb2⁺ bij concentraties variërend van 1 tot 1.000 ppm. Er werd geen detecteerbare groene fluorescentie waargenomen in de recombinante cellen bij enige van de geteste metaalconcentraties. Er werd geen fluorescentiesignaal gedetecteerd in de vier controlemonsters.
Discussie
Het hier gepresenteerde protocol beschrijft een workflow voor het construeren van een chromosomaal geïntegreerde, marker-vrije, multigene recombinante E. coli stam die genen bevat die geassocieerd zijn met resistentie tegen en sequestratie van zware metalen. De methode combineert de assemblage van een multigene cassette, klonering in de pKIKOArsBKm-integratievector, λ Red-gemedieerde chromosomale integratie, FLP-FRT-gemedieerde excisie van de selecteerbare marker, moleculaire evaluatie van recombinante kolonies en fluorescentiemicroscopie. De aanpak is ontworpen om het behoud van het uiteindelijke construct op een multicopy-plasmide te vermijden en om een recombinante stam te genereren zonder de kanamycin-resistentiemarker.
Verschillende stappen zijn cruciaal voor de succesvolle uitvoering van dit protocol. Tijdens de λ Red-gemedieerde integratie zijn het handhaven van het temperatuurgevoelige pKD46-plasmide bij 30 °C vóór de recombinatie en het induceren van de λ Red-recombinatie-eiwitten met L-arabinose belangrijk voor een efficiënte recombineering16,17. De bereiding van electrocompetente E. coli MG1655(pKD46)-cellen vereist daarnaast dat de cellen en wasoplossingen op lage temperatuur worden gehouden en dat residuele zouten vóór de electroporatie worden geminimaliseerd. Het recombinante pKIKOArsBKm-construct moet volledig gelineariseerd en gezuiverd zijn vóór electroporatie, aangezien lineair DNA dient als substraat voor λ Red-gemedieerde recombinatie. Er is eerder gerapporteerd dat het pKIKO-integratiesysteem relatief grote DNA-inserten kan accommoderen en een efficiënte chromosomale integratie ondersteunt18,19. Na selectie moeten kandidaatkolonies worden geëvalueerd met behulp van zowel plasmide- als genomische DNA-preparaten. In de huidige studie leverde de afwezigheid van detecteerbaar plasmide-DNA, samen met de amplificatie van cadD, cadA, en mt uit het genomische DNA-preparaat, bewijs dat consistent was met chromosomale integratie. Deze assays alleen stellen echter niet definitief de precieze genomische integratiegebeurtenis vast. Junction-specifieke PCR, sequencing over de integratiegrenzen of whole-genome sequencing zou in toekomstige toepassingen van het protocol een directere bevestiging van de integratieplaats kunnen bieden.
Marker-excisie is een ander cruciaal onderdeel van de methode. Het FLP-FRT-recombinatiesysteem biedt een manier om selecteerbare antibioticaresistentiemarkers te verwijderen na genoomengineering16,20. Na de introductie van het temperatuurgevoelige pCP20-helperplasmide worden transformanten bij 30 °C onderhouden en vervolgens geïncubeerd bij 42 °C om FLP-gemedieerde marker-excisie en het verlies van pCP20 te bevorderen. De kolonies moeten vervolgens worden geëvalueerd op antibioticavrije media, media met kanamycin en media met ampicilline. Groei op antibioticavrij medium, samen met de afwezigheid van groei op media met kanamycin en ampicilline, biedt een praktische screeningsbenadering om kandidaat marker-vrije kolonies te identificeren na de excisie- en curing-procedure. Indien er antibioticaresistente kolonies overblijven, kunnen aanvullende zuivering van enkelvoudige kolonies en temperatuurafhankelijke curing vereist zijn voordat verdere karakterisering plaatsvindt. De hier gebruikte strategie voor chromosomale integratie verschilt van conventionele plasmid-gebaseerde expressiemethoden.
Plasmidsystemen kunnen hogere genkopie-aantallen bieden en kunnen daarom voordelig zijn wanneer een sterke expressie van recombinant eiwit is vereist. Echter, plasmidgebaseerde systemen kunnen worden beïnvloed door plasmidsegregatie, variabel kopie-aantal, metabole belasting en afhankelijkheid van selectieve druk voor het behoud van het plasmid. Chromosomale integratie elimineert de noodzaak om de uiteindelijke biosorptiecassette als een extrachromosomaal plasmid te behouden en is in dit protocol gekozen om een persistentere genetische configuratie te bieden. Vorige studies hebben chromosomale integratie beschreven als een aanpak om het genetisch behoud tijdens de celdeling te verbeteren21,22. De genetische stabiliteit op lange termijn van de recombinante stam die in de huidige studie is gegenereerd, is echter niet direct geëvalueerd. Daarom moet een verbeterde genetische stabiliteit niet worden beschouwd als een experimenteel aangetoond resultaat van dit protocol. Het multigene ontwerp is een andere eigenschap van de methode. In plaats van het introduceren van een enkel metaal-geassocieerd gen, combineert de cassette cadA, cadD en metallothioneïne (mt) met een Lpp-OmpA surface-display ontwerp en een gfp reporter. Vorige strategieën voor recombinante bacteriële biosorbenten waren gewoonlijk gericht op individuele metaalbindende eiwitten of resistentiedeterminanten11,13,23,24. De hier gebruikte modulaire configuratie maakt het mogelijk om meerdere genetische componenten in één chromosomale integratieworkflow op te nemen. Het protocol zou dus kunnen worden aangepast voor andere multigene constructen door de genen, promoter, reporter of surface-display componenten te wijzigen op basis van de beoogde toepassing. Desalniettemin kan een toenemende cassettegrootte en het aantal tot expressie gebrachte genen de recombinatie-efficiëntie, transcriptie, translatie en de cellulaire metabole belasting beïnvloeden, wat in overweging moet worden gebracht bij het aanpassen van de methode.
Een belangrijke beperking van de huidige studie is dat de functionele expressie van de gemanipuleerde cassette niet werd aangetoond onder de geteste experimentele omstandigheden. Er werd geen detecteerbare GFP-fluorescentie waargenomen na blootstelling van de recombinante cellen aan Cd2⁺, Zn2⁺ of Pb2⁺. Bijgevolg stellen de huidige gegevens geen functionele expressie van de volledige multigen-cassette vast en tonen zij geen biosorptie van zware metalen aan door de recombinante stam. Chromosomale integratie resulteert over het algemeen in lagere genkopie-aantallen dan multicopy-plasmidsystemen, en recombinante expressie kan bovendien worden beïnvloed door de genomische insertieplaats en de promoteractiviteit22,25. Cellulaire reacties op zware metaalstress kunnen daarnaast de heterologe genexpressie beïnvloeden26,27. Deze factoren vormen mogelijke overwegingen in plaats van experimenteel vastgestelde verklaringen voor de afwezigheid van detecteerbare fluorescentie in de huidige studie. Bij het toepassen van dit protocol zou de afwezigheid van detecteerbare fluorescentie moeten leiden tot een evaluatie van de kweekcondities, de blootstellingscondities aan metalen, de promoteractiviteit en de reporterexpressie. Onafhankelijke metingen van transcriptie en eiwitproductie zouden helpen om onvoldoende expressie te onderscheiden van beperkingen in de fluorescentiedetectie. Gelijktijdige expressie van meerdere recombinante eiwitten kan bovendien extra metabole eisen stellen aan de gastheer, in het bijzonder onder stressvolle kweekcondities28.
Deze mogelijkheden vereisen directe experimentele evaluatie voordat de oorzaak van de afwezigheid van detecteerbare GFP-fluorescentie kan worden vastgesteld. Het protocol kent daarnaast beperkingen bij het karakteriseren van de uiteindelijke recombinante stam. Genspecifieke PCR en de afwezigheid van detecteerbaar plasmide-DNA leveren bewijs dat consistent is met chromosomale integratie, maar bepalen niet de precieze sequentie van de integratieplaats of de genetische stabiliteit op lange termijn. Antibiotica-gevoeligheid biedt een praktische screening na excisie van de marker, maar kan worden aangevuld met moleculaire analyse van de FRT-bevattende regio wanneer een directere bevestiging vereist is. Bovendien biedt fluorescentiemicroscopie een kwalitatieve beoordeling van detecteerbare GFP-fluorescentie, maar dit is geen vervanging voor kwantitatieve metingen van transcriptie of eiwitovervloed. Kwantitatieve reverse-transcriptie PCR, eiwitanalyse, kwantitatieve fluorescentiemetingen en bevestiging op basis van sequencing zouden daarom de karakterisering van stammen die met dit protocol zijn gegenereerd, kunnen versterken.
Verdere optimalisatie en functionele karakterisering zijn vereist voordat de gemodificeerde stam kan worden geëvalueerd als een functionele biosorbent voor zware metalen. Directe metingen van de metaalopname of -verwijdering zijn noodzakelijk om de biosorptieprestaties vast te stellen. De eiwitexpressie en lokalisatie moeten ook experimenteel worden geverifieerd, in het bijzonder voor de Lpp-OmpA-metallothioneïne-fusie. Experimenten met langdurige passage zouden nodig zijn om te bepalen of chromosomale integratie de verwachte genetische stabiliteit biedt onder relevante kweekcondities. Marker-vrije genoommodificatie kan vervolgens ook volgende ronden van chromosomale aanpassing vergemakkelijken zonder accumulatie van meerdere selecteerbare markers, wat mogelijkheden biedt voor verdere ontwikkeling van multigene constructen15,27.
Over het geheel genomen biedt dit protocol een methodologisch kader voor het construeren en evalueren van een chromosomaal geïntegreerde, marker-vrije, multigene recombinante bacteriële stam. Het modulaire ontwerp kan worden aangepast voor andere combinaties van metaal-geassocieerde genen, reportersystemen of toepassingen in de synthetische biologie. Het huidige werk vestigt de workflow voor engineering en screening; functionele expressie, genetische stabiliteit op lange termijn, eiwitlokalisatie en de prestaties van zware metaalbiosorptie moeten nog experimenteel worden gevalideerd voordat conclusies kunnen worden getrokken met betrekking tot milieu- of bioremediatie-toepassingen.
Openbaarmakingen
De auteurs hebben geen belangenconflicten te verklaren.
Dankbetuigingen
Dit werk werd ondersteund door een onderzoekssubsidie, AP/3/2/2018/CG/33, Universiteit van Colombo.
Materialen
| Naam | Bedrijf | Catalogusnummer | Opmerkingen |
|---|---|---|---|
| 0,22 μm membraanfilter | ThermoFisher Scientific | 596-3320 | Geen |
| 1 kb DNA-marker | Promega Corporation | G5711 | Geen |
| 10 kb DNA-ladder | N/A | N/A | Moleculaire groottemarker gebruikt voor Figuur 6 |
| 100 bp DNA-ladder | N/A | N/A | Moleculaire groottemarker gebruikt voor Figuur 5 |
| 10X T4 DNA-ligasebuffer | Promega Corporation | C1263 | Geen |
| 6× DNA-laadbuffer | N/A | N/A | Gebruikt voor agarosegelelektroforese |
| Agarose | Molecular Designs | A113-3 | Geen |
| Ammoniumacetaat | N/A | N/A | Bereid als 7,5 M oplossing voor extractie van genomisch DNA |
| Ampicilline | ThermoFisher Scientific | J60977.14 | Geen |
| BamHI restrictie-enzym | New England BioLabs | R0136S | Geen |
| Cadmiumchloride | ThermoFisher Scientific | 219141000 | Geen |
| Calciumchloride | ThermoFisher Scientific | 012316.A7 | Geen |
| Centrifuge | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Geen |
| Gedeïoniseerd water | ThermoFisher Scientific | 751-610 | Geen |
| DNA Safe Stain | Molecular Designs | C138 | Geen |
| dNTP-mix | Promega Corporation | U1511 | Geen |
| Elektroforeseapparatuur | BioRad | 1704405 | Geen |
| Elektroporatiecuvet | BioRad | 1652086 | Geen |
| Elektroporator | BioRad | 1652100 | Geen |
| Escherichia coli BL21(DE3) | University of Colombo, Department of Chemistry | N/A | Geen |
| Escherichia coli MG1655 | Department of Life Science and Technology, Institute of Science Tokyo, Yokohama, Japan | N/A | Geen |
| Escherichia coli Pir1 competente cellen | ThermoFisher Scientific | C101010 | Geen |
| Escherichia coli BL21(DE3) competente cellen | ThermoFisher Scientific | C600003 | Geen |
| Escherichia coli JM109 stam bevattend pQBIT-GFP-T7 plasmide | Department of Life Science and Technology, Institute of Science Tokyo, Yokohama, Japan | N/A | Geen |
| ET-buffer | N/A | N/A | Om 1 L ET-buffer te bereiden, los 6,06 g Tris-base en 3,72 g EDTA op in ongeveer 800 mL gedestilleerd water. Stel de pH in op de vereiste waarde met HCl, meng grondig en vul aan tot een eindvolume van 1 L met gedestilleerd water |
| Ethanol | ThermoFisher Scientific | T038181000CS | Geen |
| Ethylendiaminetetraazijnzuur (EDTA) | ThermoFisher Scientific | 17892 | Geen |
| Fluorescentiemicroscoop | Coastal Microscopes | Olympus BX53/ 11679 | Geen |
| Gelelektroforese-apparaat | Bio Rad | 1704405 | Geen |
| Ijsazijnzuur | MilliporeSigma | PHR1748 | Geen |
| Glycerol | MilliporeSigma | G5516 | Geen |
| Guanidine-thiocyanaat | ThermoFisher Scientific | 433941000 | Geen |
| Zoutzuur (HCl) | MilliporeSigma | 1.00317 | Geen |
| Kanamycine | ThermoFisher Scientific | 15160054 | Geen |
| L-Arabinose | ThermoFisher Scientific | 365185000 | Geen |
| Loodnitraat | ThermoFisher Scientific | 211565000 | Geen |
| Luria–Bertani (LB) agar | Molecular Designs | C120 | Geen |
| Luria–Bertani (LB) bouillon | Molecular Designs | C121 | Geen |
| Lysisbuffer | N/A | N/A | Om de lysisbuffer te bereiden, combineer de juiste volumes van 5 M NaOH en 20% (w/v) SDS-stockoplossingen om eindconcentraties van 0,2 N NaOH en 1% (w/v) SDS te verkrijgen. Vul aan tot het vereiste eindvolume met gedestilleerd water en meng grondig. |
| Lysozym | ThermoFisher Scientific | 89833 | Geen |
| Magnesiumchloride (MgCl2) | N/A | N/A | Gebruikt bij een eindconcentratie van 1,5 mM in PCR-reacties |
| Neutralisatieoplossing | N/A | N/A | Bereid de neutralisatiebuffer met 3 M kaliumacetaat en ijsazijnzuur. Stel de oplossing in op het vereiste eindvolume met gedestilleerd water en meng grondig. |
| NotI restrictie-enzym | New England BioLabs | R0189S | Geen |
| pCP20 | Department of Life Science and Technology, Institute of Science Tokyo, Yokohama, Japan | N/A | Geen |
| PCR-machine | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Geen |
| pET-21a plasmide in E. coli BL21(DE3) | University of Colombo, Department of Chemistry | N/A | Geen |
| Fosfaatgebufferde zoutoplossing | MilliporeSigma | P4474 | Geen |
| pKD46 | Creative Biogene | OVT2612 | Geen |
| pKIKOArsBKm | Addgene | 46766 | Geen |
| Kaliumacetaat | MilliporeSigma | 236497 | Geen |
| Restrictie-enzymbuffer | N/A | N/A | Gebruikt voor restrictie-enzymdigestiereacties |
| SacI restrictie-enzym | New England BioLabs | R0156 | Geen |
| Schudincubator | Crystal technology and industries | IS-A6 | Geen |
| Natriumacetaat | ThermoFisher Scientific | A13184.30 | Geen |
| Natriumdodecylsulfaat (SDS) | ThermoFisher Scientific | 15525017 | Geen |
| Natriumhydroxide (NaOH) | MilliporeSigma | 567530 | Geen |
| Super optimale bouillon (SOB) medium | MilliporeSigma | H8032 | Geen |
| Super optimaal medium met catabole repressor (SOC) Medium | ThermoFisher Scientific | J60255.AK | Geen |
| T4 DNA-ligase | Promega Corporation | M1801 | Geen |
| TAE-buffer | ThermoFisher Scientific | B49 | Geen |
| Taq DNA-polymerase | Promega Corporation | M3001 | Geen |
| TE-buffer | MilliporeSigma | 93283 | Geen |
| TE-geëquilibreerd fenol | ThermoFisher Scientific | 15513039 | Geen |
| Tris-base | N/A | N/A | Gebruikt om ET-buffer te bereiden |
| Universele PCR-buffer | Promega Corporation | M7911 | Geen |
| UV-transilluminator | Labexchange | TFX-35M, 021425 | Geen |
| UV/Zichtbare spectrophotometer | Microbiotests | Jenway 6300, TE15 | Geen |
| Waterbad | ThermoFisher Scientific | TSGP05 | Geen |
| XhoI restrictie-enzym | New England BioLabs | R0146S | Geen |
| Zinkchloride | ThermoFisher Scientific | A16281.36 | Geen |
| Primers | |||
| cadD forward primer (SD-EF) | N/A | N/A | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| cadD reverse primer (SE-XHR) | N/A | N/A | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| cadA forward primer (PD-BF) | N/A | N/A | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| cadA reverse primer (PF-XHR) | N/A | N/A | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| mt forward primer (SEmtF) | N/A | N/A | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| mt reverse primer (SEmtR) | N/A | N/A | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Naam software/tool | Versie/Server | URL | Toegangsdatum |
| ExPASy tools | TMPRED Server | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy Translate | ExPASy Translation Tool | https://web.expasy.org/translate/ | N/A |
| I-TASSER | N/A | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | GenBank database | https://www.ncbi.nlm.nih.gov/genbank/ | N/A |
| SnapGene | v.7.1.2 | N/A | N/A |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Referenties
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.