1. Przygotowanie liposomów
- Połącz zapasy chloroformu lipidów w odpowiednich proporcjach, aby naśladować zewnętrzną błonę mitochondrialną.
- Przygotować 25 mg mieszaniny lipidów. Używamy wcześniej ustalonej mieszaniny lipidów, które naśladują błony mitochondrialne, składającej się ze stosunku molowego fosfatydylocholiny jaja kurzego (PC) 48:28:10:10:4, fosfatydyloetanoloaminy jaja kurzego (PE), fosfatydyloinozytolu wątroby bydlęcej (PI), syntetycznej 1,2-dioleoilo-sn-glicero-3-fosfo-L-seryny (DOPS) i syntetycznego 1',3'-bis[1,2-dioleoilo-sn-glicero-3-fosfo]-glicerolu (TOCL). Przykładowe obliczenia przedstawiono w tabeli 1.
- Przed otwarciem doprowadź wszystkie zapasy lipidów do temperatury pokojowej, ponieważ ograniczy to kondensację. Ponieważ większość laboratoriów nie ma precyzyjnego sposobu pomiaru stężenia lipidów, każda woda wchłonięta przez materiał chloroformowy zmieni stężenie lipidów, a tym samym stosunek lipidów użytych w teście.
- Ponieważ zapasy lipidów są dostępne w szklanych ampułkach, należy przenieść wymaganą ilość lipidów do szklanej fiolki za pomocą strzykawki o pojemności 1 ml. Dodać 2 mg ditiotreitolu (DTT) do fiolki, aby zapobiec utlenianiu lipidów. Pracuj szybko, ponieważ odparowanie chloroformu zmieni stężenie lipidów.
- Przenieść pozostały lipid do oddzielnej szklanej fiolki i wyposażyć ją w przegrodę PFTE. Dodać 2 mg naziemnej telewizji cyfrowej do fiolki, owinąć parafilmem i przechowywać w temperaturze -20 °C, aby zapobiec utlenianiu lipidów. Spróbuj zużyć lipidy w ciągu 3 miesięcy od przeniesienia do fiolek. Aby zapobiec potencjalnemu zanieczyszczeniu zapasów chloroformu przez spływ markera, należy przenieść naklejki z oryginalnych ampułek do szklanych fiolek, a nie etykietować je markerem.
- Odparować chloroform pod bardzo delikatnym strumieniem azotu, jednocześnie obracając szklaną fiolkę w sposób ciągły ręcznie w dygestorio, zasadniczo działając jak ręczny rotovap. Obracać fiolkę ręcznie ze stałą prędkością (20-40 obr./min), aby utrzymać ruch lipidów. Celem jest odparowanie całego chloroformu i uzyskanie równomiernej powłoki lipidów na całej szklanej fiolce.
ostrożność: Chloroform jest neurotoksyczny i ten krok należy wykonać w dygestorium.
- Podłącz świeżą pipetę Pasteura do rurki z azotem. Nie dopuścić do wydostania się lipidów z fiolki lub na pipetę Pasteura. Skieruj końcówkę na dno fiolki tak, aby powietrze odbijało się od dna i wypychało lipidy w górę w kierunku środka fiolki. Uzyskać równomierną powłokę na całej fiolce, unikając gromadzenia się w rogach lub przy nasadce. Cały proces trwa około 5 minut.
- Gdy mieszanina zgęstnieje w "kulkę" lipidów, wprowadź ją do środka fiolki, zmieniając kąt nachylenia fiolki. Gdy kulka zacznie się zmniejszać, lekko zwiększ strumień azotu, aby rozproszyć kulkę, upewniając się, że żaden z lipidów nie wydmuchuje się z fiolki.
- Usuń pozostały chloroform w próżni.
- Umieść szklaną fiolkę na domowej pompie próżniowej lub membranowej pompie próżniowej na 1 godzinę, aby usunąć większość pozostałości chloroformu. Próżnie te na ogół nie są wystarczająco silne, aby usunąć cały chloroform, ale lepiej tolerują niewielkie ilości rozpuszczalnika niż próżnie obrotowe.
- Umieścić fiolkę w silnym podciśnieniu (<1 mTorr) na 12-16 godzin, aby usunąć wszystkie pozostałości chloroformu. Należy pamiętać, aby uniknąć uderzenia fiolką podczas tego procesu.
- Ponownie zawiesić lipidy w 1,25 ml buforu liposomowego (50 mM HEPES KOH pH 7,5, 15% glicerolu, 1 mM DTT). Ponieważ zaczęliśmy od 25 mg lipidów, daje to stężenie 20 mg/ml. Całkowicie zawiesić lipidy bez widocznych kawałków. Jeśli lipidy zgromadzą się w rogu fiolki, może to być długotrwały proces.
- Energicznie obracać fiolkę, aż próbka stanie się mlecznie gładka. Okazuje się, że jeśli odparowanie chloroformu zostało przeprowadzone prawidłowo poprzedniej nocy, proces ten trwa około 5-10 minut.
- Aby zapewnić całkowite ponowne zawieszenie lipidów, obracaj się na kole w temperaturze pokojowej przez 3 godziny z prędkością ~80 obr./min. Wyjmować fiolkę z koła raz na godzinę na 1 minutę wirowania, aby zapewnić równomierne mieszanie.
- Ostrożnie przenieś lipidy do czystej probówki mikrowirówkowej o pojemności 1,5 ml. Wykonaj 5 cykli zamrażania i rozmrażania przy użyciu ciekłego azotu do zamrożenia i bloku grzewczego o temperaturze 30 °C do rozmrożenia. Ten krok pomaga przekształcić pęcherzyki wieloblaszkowe w pęcherzyki jednowarstwowe.
- Wytłacz lipidy.
- Podczas cykli zamrażania i rozmrażania przygotuj mini-ekstruder. Zmontuj mini-ekstruder z 10 mm wspornikami filtrów i membraną poliwęglanową o pożądanej wielkości porów (używamy 200 nm). Rozmiar filtra będzie miał wpływ na rozmiar liposomu, co z kolei wpłynie na stężenie białek wymaganych do rekonstytucji (krok 2.3).
- Umieść mini-ekstruder na płycie grzejnej i podnieś temperaturę ekstrudera do 60 °C.
- Pobrać lipidy do gazoszczelnej szklanej strzykawki o pojemności 1 ml i ostrożnie umieścić na jednym końcu mini-ekstrudera. Umieść pustą gazoszczelną strzykawkę po drugiej stronie mini-ekstrudera. Pozwól, aby lipidy zrównoważyły się z temperaturą stojaka wytłaczarki przez 5-10 minut.
- Przenieść lipidy do alternatywnej strzykawki, delikatnie naciskając tłok napełnionej strzykawki. Wcisnąć roztwór z alternatywnej strzykawki do oryginalnej strzykawki. Powtórz ten proces w przód iw tył 15 razy, tak aby przy 15przejściu lipidy kończyły się w naprzemiennej strzykawce. Monitoruj głośność w każdym przejściu, aby upewnić się, że nie ma wycieków.
- Przygotować porcje lipidów do jednorazowego użytku, błyskawicznie zamrozić w ciekłym azocie i przechowywać w temperaturze -80 °C. Liposomy są stabilne w temperaturze -80 °C przez kilka miesięcy. Rekonstytucje wymagają jednorazowo 10 μl liposomów (krok 2.3.4), dlatego wygodnie jest przygotować 10 μl lub 20 μl podwielokrotności.
2. Rekonstrukcja białka Msp1 i Model TA
- Przygotować bufor do rozpuszczenia: 50 mM HEPES pH 7,5, 200 mM octan potasu, 7 mM octan magnezu, 2 mM DTT, 10% sacharoza, 0,01% azydek sodu, 0,2-0,8% Deoxy Big Chaps (DBC).
- Zoptymalizuj warunki rekonstytucji dla nowej partii liposomów. Stężenie DBC i biokulek wymagane do optymalnej rekonstytucji różni się w zależności od partii użytych liposomów. Aby ograniczyć zmienność między przygotowaniami, użyj tej samej partii DBC dla wszystkich eksperymentów. Zmieniając wiele DBC, powtórz proces optymalizacji.
- Wykonaj serię rekonstytucji z różnymi stężeniami DBC (0,2% - 0,8%) i biogranulek (25 mg - 100 mg) za każdym razem, gdy przygotowywana jest nowa partia liposomów. Ważne jest, aby nie obniżać DBC poniżej krytycznego stężenia miceli (CMC) wynoszącego ~0,12%. Po zoptymalizowaniu warunków zalecamy zebranie wszystkich danych przy użyciu tych samych warunków przygotowania i rekonstytucji liposomów.
- Oznaczyć skuteczność różnych warunków rekonstytucji przy użyciu testu ekstrakcji opisanego w kroku 3.
- Przygotuj biokulki w końcowym stężeniu 250 mg/ml.
- Odważyć 2,7 g suszonych biokulek i ponownie zawiesić w probówce wirówkowej o pojemności 50 ml ze 100% metanolem (około 45 ml) w celu zwilżenia kulek. Początkowo zwilż biokulki w metanolu, aby zapobiec uwięzieniu powietrza w porach kulek. Po zanurzeniu w metanolu utrzymuj biokulki mokre, ponieważ powietrze uwięzione przez biokulki zmieni ich zdolność do wchłaniania detergentu.
- Usuń metanol, myjąc kulki 8 razy około 45 ml ultraczystej wody (18,2 mΩ), zwanej dalej ddH2O. Kulki granulek przez wirowanie z prędkością 3,200 x g przez 1 minutę. Zdekantować ciecz i ponownie zawiesić w ddH2O.
- Po umyciu zawiesić w 10 mlddH2O z 0,02% azydkiem sodu i przechowywać w temperaturze 4 °C. Biokulki można przechowywać w temperaturze 4 °C przez kilka miesięcy. Ten zapas wynosi 250 mg/ml, ponieważ zakłada się, że ~0,2 g jest tracone podczas etapów prania.
- Oblicz wielkość liposomu i pożądaną liczbę cząsteczek białka TA i Msp1 na liposom. W ten sposób określone zostanie stężenie białka Msp1 i TA wymagane do rekonstytucji.
- Najpierw oblicz liczbę cząsteczek lipidów na liposom jednopłytkowym (N całkowita) za pomocą równania
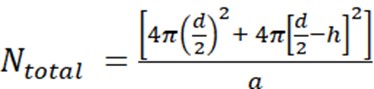
Gdzie D to średnica liposomu, H to grubość dwuwarstwy, a A to obszar grupy czołowej lipidów.
- Zmierz średnicę liposomu za pomocą DLS. W naszym przykładzie uzyskano wartość 70 nm dla średnicy liposomu (d).
- Należy przyjąć wartość 5 nm dla h i 0,71 nm2 dla a, która jest wielkością grupy głównej dla fosfatydylocholiny. W tej konkretnej sytuacji suma N wynosi 37 610.
- Następnie oblicz stężenie molowe lipidu M Lipid, używając średniej masy cząsteczkowej lipidów w mieszaninie. W tym przykładzie stężenie lipidów wynosi 20 mg/ml (krok 1.4), a średnia masa cząsteczkowa lipidów wynosi 810 g/mol (tabela 1). Daje to wartość 0,0247 M dla M Lipid.
- Następnie oblicz stężenie molowe liposomów, MLiposomy, używając równania
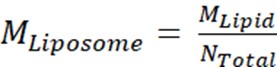
gdzie MLipid jest molowym stężeniem lipidów z etapu 2.3.2, a Nogółem jest całkowitą liczbą lipidów na liposom obliczoną w kroku 2.3.1. W tym przykładzie podstawowe stężenie liposomów 20 mg/ml wynosi około 660 nM.
- Obliczyć ilość białka Msp1 i TA potrzebną do reakcji rozpuszczenia 100 μl.
nuta: Końcowe stężenie lipidów w rozpuszczonej wodzie wynosi 2 mg/ml, co odpowiada 10-krotnemu rozcieńczeniu liposomu. Daje to końcowe stężenie liposomów 66 nM. Końcowe stężenie Msp1 wynosi 792 nM, co daje średnio 12 całkowitych kopii (2 funkcjonalne heksamery) na liposom. Końcowe stężenie białka TA wynosi 660 nM, co daje średnio 10 kopii na liposom.
- W probówce do PCR wymieszaj oczyszczone Msp1, białko TA i liposomy w buforze do rekonstytucji. Kolejność dodawania to bufor, białka i liposomy na końcu. Całkowita objętość wynosi 100 μl. Pozostaw mieszaninę na lodzie na 10 minut. Oczyść białko Msp1 i TA.
- Użyj dobrze scharakteryzowanego modelowego białka TA His-Flag-Sumo-Sec22 jako substratu kontroli pozytywnej podczas pierwszego ustalania testu. Ten konstrukt ma znacznik His do łatwego oczyszczania, znacznik 3x-Flag do wykrywania przez western blot, domenę Sumo dla zwiększenia rozpuszczalności oraz TMD białka ER-TA Sec22 do rekonstytucji i rozpoznawania przez Msp1.
- Upewnić się, że roztwory podstawowe zarówno białka Msp1, jak i białka TA mają około 100 μM, aby zminimalizować wpływ N-dodecylu β-D-maltozydu (DDM) z oczyszczania białka na rozpuszczenie. Oczyszczony Msp1 to 20 mM HEPES pH 7,5, 100 mM chlorek sodu, 0,1 mM chlorowodorek tris(2-karboksetylo)fosfiny (TCEP), 0,05% DDM, podczas gdy oczyszczone białko TA to 50 mM Tris pH 7,4, 150 mM chlorek sodu, 10 mM chlorek magnezu, 5 mM β-merkaptoetanol, 10% glicerol, 0,1% DDM. Roztwory podstawowe zawierające około 100 μM białka TA i monomeru Msp1 zapewniają, że składniki te będą stanowić < 5% końcowej objętości rozpuszczonej, co spowoduje rozcieńczenie DDM poniżej CMC.
- Dodaj żądaną ilość biokulek do próbki, aby usunąć detergent.
- Przytnij końcówkę końcówki pipety p200 do średnicy około 1/8 cala, aby koraliki zmieściły się w końcówce. Dokładnie wymieszaj rurkę z biokulkami, aby uzyskać jednolitą mieszaninę, a następnie szybko zdejmij pokrywkę i odpipetuj objętość, zanim biokulki osiądą. Przenieś biokulki do pustej probówki PCR.
- Po zakończeniu 10-minutowej inkubacji na lodzie należy użyć nieodciętej końcówki pipety, aby usunąć cały płyn z biokulek. Następnie przenieś rozpuszczoną zawartość 100 μl do probówki z biokulkami. Należy to zrobić szybko, aby biokulki nie zatrzymywały powietrza, co spowoduje unoszenie się kulek na wodzie.
- Pozostawić rozpuszczony materiał do obracania się na kole z prędkością ~80 obr./min przez 16 godzin w temperaturze 4 °C.
- Usuń odtworzony materiał z biokulek. Wykonaj szybkie obracanie w pikofudze, aby granulować biokulki, a następnie użyj nieodciętej końcówki pipety, aby przenieść odtworzony materiał do czystej probówki do PCR. Powtórz ten proces 1-2 razy, aż w próbce nie pozostaną żadne biokulki. Rozpuszczać na lodzie.
- Wstępnie oczyścić odtworzony materiał w celu usunięcia wszelkich białek, które nie zdołały się rozpuścić w liposomach.
- Przygotuj bufor ekstrakcyjny: 50 mM HEPES pH 7,5, 200 mM octan potasu, 7 mM octan magnezu, 2 mM DTT, 100 nM chlorek wapnia.
- Zrównoważyć kolumny wirowe glutationu z buforem ekstrakcyjnym zgodnie ze wskazówkami producenta. Zwykle obejmuje to 3 rundy przemywania 400 μl buforu, a następnie odwirowanie przy 700 x g przez 2 minuty w temperaturze pokojowej w celu usunięcia buforu.
- Dodać 5 μM każdego białka opiekuńczego (GST-SGTA i GST-kalmoduliny) do odtworzonego materiału. Te białka opiekuńcze będą wiązać się z TMD wszelkich białek, które nie zdołały się rozpuścić w liposomach. Oczyszczanie białek opiekuńczych zostało opisane wcześniej.
nuta: Te białka opiekuńcze są dostępne na rynku, ale wolimy oczyszczać je we własnym zakresie, aby kontrolować koszty i jakość. Oba białka mają 20 mM Tris pH 7,5, 100 mM chlorku sodu i 0,1 mM TCEP i mają stężenie wyjściowe około 160 μM. SGTA rozpoznaje substraty o wysoce hydrofobowym TMD, podczas gdy Calmodulina wiąże TMD o umiarkowanej hydrofobowości. Razem ten koktajl opiekuńczy może rozpoznać szeroką gamę substratów.
- Dodać 100 μl buforu ekstrakcyjnego do odtworzonego materiału, zwiększając objętość do 200 μl. Dodać to do zrównoważonych kolumn wirowych glutationu. Należy pamiętać, że kolumny wirowe glutationu zapewniają najwyższy odzysk próbki, gdy objętość wstępnego oczyszczania wynosi 200 – 400 μL.
- Zatkaj kolumny wirujące i obracaj z prędkością ~80 obr./min w 4 °C przez 30 minut, aby umożliwić chaperony związanie się z żywicą.
- Obracać kolumny w temperaturze 700 x g przez 2 minuty w temperaturze pokojowej. Przepływ to wstępnie oczyszczony materiał, który jest pozbawiony zagregowanych białek. Utrzymuj materiał na lodzie i przystąp bezpośrednio do testu ekstrakcji.
3. Test ekstrakcji
- Przygotuj probówki do analizy SDS PAGE. Każda reakcja będzie miała 4 probówki: INPUT (I), FLOW THROUGH (FT), WASH (W) i ELUTE (E).
- Dodać 45 μL próbki ddH2O do probówki WEJŚCIOWEJ, 40 μL ddH2O do probówki FLOW THROUGH i 0 μL do probówek WASH i ELUTE.
nuta: Najlepszy stosunek sygnału do szumu w tym teście uzyskuje się, gdy próbki WASH i ELUTE są 5-krotnie skoncentrowane w stosunku do próbek WEJŚCIOWYCH i PRZEPŁYWOWYCH. Ze względu na rozcieńczenia podczas testu, wymaga to pobrania 5 μl próbki dla próbki WEJŚCIOWEJ, 10 μl próbki dla próbki FLOW THROUGH i 50 μL próbki dla próbek WASH i ELUTE.
- Dodaj 16,6 μl 4x bufor ładujący SDS PAGE do każdej probówki. Całkowita objętość każdej próbki wynosi 50 μL przed buforem ładującym SDS PAGE. Ostateczna objętość wynosi 66,6 μL (50 μL próbki + 16,6 μL 4x SDS PAGE Loading Buffer).
- Zmontuj test ekstrakcji.
- Przygotować reakcję ekstrakcji zawierającą 60 μL wstępnie oczyszczonych proteoliposomów, 5 μM GST-SGTA, 5 μM GST-Kalmoduliny i 2 mM ATP. Połącz wszystkie odczynniki z wyjątkiem ATP, który jest używany do zainicjowania reakcji. Doprowadzić do końcowej objętości 200 μl za pomocą buforu ekstrakcyjnego.
nuta: Ponieważ do każdego testu ekstrakcji używa się 60 μl próbki, jedna rekonstytucja może być użyta do trzech różnych testów ekstrakcji. Przeprowadzić kontrole dodatnie i ujemne (+ATP i -ATP) na materiale z tej samej rekonstytucji.
- Test ekstrakcji wstępnej na ciepło w bloku grzewczym o temperaturze 30 °C przez 2 minuty.
- Rozpocząć test ekstrakcji, dodając ATP do końcowego stężenia 2 mM i uruchomić timer.
- Wykonaj 5-sekundowy obrót w pikofuge, aby wymieszać ATP z reakcją. Inkubować reakcję w temperaturze 30 °C przez 30 minut.
- Podczas inkubacji pobrać 5 μl reakcji i dodać do probówki INPUT. Czas realizacji tego jest elastyczny.
- Podczas tego okresu inkubacji należy zrównoważyć jedną kolumnę spinową glutationu dla każdej próbki w teście ekstrakcji.
- Wykonaj ściąganie na białkach opiekuńczych, aby odizolować wydobyty materiał.
- Po zakończeniu 30-minutowej inkubacji dodać 200 μl buforu ekstrakcyjnego do probówki, aby uzyskać całkowitą objętość do 400 μl. Dodać do zrównoważonej żywicy glutationowej i pozostawić do związania na kole w temperaturze 4°C przez 30 minut.
- Obracać kolumny o gramaturze 700 x g przez 2 minuty w temperaturze pokojowej, aby zebrać przepływ. Weź 10 μl na probówkę FLOW THROUGH. Próbka ta zawiera substraty, które są nadal zintegrowane z dwuwarstwą lipidową.
- Przemyć żywicę dwukrotnie 400 μl buforu ekstrakcyjnego, odrzucając przepływ. Przy trzecim praniu utrzymuj przepływ i pobierz 50 μl na probówkę WASH.
- Przygotować 5 ml buforu elucyjnego, dodając zredukowany glutation do końcowego stężenia 5 mM w buforze ekstrakcyjnym. Za każdym razem przygotuj ten bufor na świeżo.
- Dodać 200 μl buforu elucyjnego do kolumny wirowej. Inkubować w temperaturze pokojowej przez 5 minut. Wirować w 700 x g przez 2 minuty w temperaturze pokojowej do elucji. Utrzymuj przepływ. Powtórzyć proces po raz drugi, tak aby całkowita objętość elucji wynosiła 400 μl.
- Pobrać 50 μl próbki z próbki wymywania i dodać ją do probówki ELUTE.
szt.
pkt.
szt.
pkt.
pkt.
pkt.
pkt.
szt.
szt.
)
.
szt.
pkt.
| lipid | Mol % | Mw | Śr. MW | μmol w 25 mg | mg w 25 mg | Zapas chloru (mg/mL) | μL dla 25 mg |
| komputer osobisty | 48% | 770 | 369,6 | Godzina 14,82 | Godzina 11.41 | 25 | 456,4 pkt. |
| Pe | 28% | 746 | Nr kat. 208,88 | 8,64 | O godz. 6.45 | 25 | 258,0 |
| pi | 10% | Nr 902 | Nr 90,2 | Pytanie 3,09 | Godzina 2,78 | 10 | 278,5 |
| DOPS (Zdjęcia) | 10% | 810 | Rozdział 81 | Pytanie 3,09 | Godzina 2,50 | 10 | 250,1 |
| TOCL (spis treści | 4 proc | 1502 | 60.08 | Rozdział 1,23 | 1,85 | 25 | 74,2 |
| Conc. Corr Avg MW | 809.76 |
| μmol w 25 mg | 30.87 |
Tabela 1: Przykładowe obliczenia do przygotowania liposomów. Kluczowymi celami tej tabeli są obliczenie skorygowanej o stężenie średniej masy cząsteczkowej mieszaniny lipidów oraz objętości każdego zapasu lipidów wymaganego do wytworzenia liposomów. MW i koncentracja zapasów pochodzą z etykiet produktów. Lipidy i % moli są wybierane przez użytkownika.
