Podczas pracy z pożywkami i odczynnikami używanymi do hodowli mikroorganizmów, należy stosować technikę aseptyczną, aby zminimalizować zanieczyszczenie. Do izolacji, namnażania lub oznaczania liczby bakterii i fagów rutynowo stosuje się różne metody posiewu, z których wszystkie obejmują procedury utrzymujące sterylność materiałów eksperymentalnych.
Artykuł metodologiczny
Aseptyczne techniki laboratoryjne: metody galwanizacji
W tym artykule
Podsumowanie
Streszczenie
Mikroorganizmy są obecne na wszystkich powierzchniach nieożywionych, tworząc wszechobecne źródła możliwego skażenia w laboratorium. Sukces eksperymentu zależy od zdolności naukowca do sterylizacji powierzchni roboczych i sprzętu, a także zapobiegania kontaktowi sterylnych narzędzi i roztworów z powierzchniami niesterylnymi. W tym miejscu przedstawiamy etapy kilku metod posiewu rutynowo stosowanych w laboratorium do izolacji, rozmnażania lub liczenia mikroorganizmów, takich jak bakterie i fagi. Wszystkie pięć metod obejmuje technikę aseptyczną, czyli procedury, które utrzymują sterylność materiałów eksperymentalnych. Opisane procedury obejmują (1) powlekanie smugami kultur bakteryjnych w celu wyizolowania pojedynczych kolonii, (2) posiewanie i (3) posiewanie w celu wyliczenia żywotnych kolonii bakteryjnych, (4) miękkie nakładki agarowe w celu wyizolowania faga i zliczenia blaszek oraz (5) posiewanie replik w celu przeniesienia komórek z jednej płytki na drugą w identycznym wzorze przestrzennym. Procedury te mogą być wykonywane na stanowisku laboratoryjnym, pod warunkiem, że obejmują niepatogenne szczepy mikroorganizmów (poziom bezpieczeństwa biologicznego 1, BSL-1). W przypadku pracy z organizmami BSL-2 manipulacje te muszą odbywać się w komorze bezpieczeństwa biologicznego. Zapoznaj się z aktualnym wydaniem Raportu o bezpieczeństwie biologicznym w laboratoriach mikrobiologicznych i biomedycznych (BMBL) oraz z kartami charakterystyki substancji zakaźnych (MSDS) dla substancji zakaźnych, aby określić klasyfikację zagrożenia biologicznego, a także środki ostrożności i urządzenia zabezpieczające wymagane dla danego mikroorganizmu. Szczepy bakteryjne i zapasy fagów można uzyskać od badaczy, firm i kolekcji utrzymywanych przez określone organizacje, takie jak American Type Culture Collection (ATCC). Zaleca się stosowanie szczepów niepatogennych podczas nauki różnych metod posiewu. Postępując zgodnie z procedurami opisanymi w niniejszym protokole, uczniowie powinni być w stanie:
● Wykonuj procedury galwaniczne bez zanieczyszczania mediów.
● Izolować pojedyncze kolonie bakteryjne metodą powlekania smugowego.
● Stosuj metody powlekania i rozsiewania w celu określenia stężenia bakterii.
● Wykonuj miękkie nakładki agarowe podczas pracy z phage.
● Przenieś komórki bakteryjne z jednej płytki na drugą za pomocą procedury posiewu repliki.
● Biorąc pod uwagę zadanie eksperymentalne, wybierz odpowiednią metodę powlekania.
Protokół
1. Przygotowanie bezpiecznego i sterylnego miejsca pracy
- Należy zapoznać się ze wszystkimi zasadami laboratoryjnymi i środkami ostrożności dotyczącymi pracy z mikroorganizmami. Niezależnie od klasyfikacji zagrożenia biologicznego, wszystkie materiały, które miały kontakt z mikroorganizmami, są uznawane za odpady zakaźne i muszą zostać zdekontaminowane przed utylizacją. Należy przestrzegać wytycznych dotyczących bezpieczeństwa dostarczonych przez instytucjonalne działy BHP (Environmental Health and Safety), przygotowując odpowiednie pojemniki na odpady w celu natychmiastowej i prawidłowej utylizacji potencjalnie skażonych materiałów (zagrożeń biologicznych).
- Wszystkie instrumenty, roztwory i pożywki należy wysterylizować przed użyciem ich do procedur wysiewania.
- Należy uprzątnąć wszystkie zbędne materiały z obszaru roboczego na blacie laboratoryjnym.
- Obszar roboczy należy oczyścić środkiem dezynfekującym, aby zminimalizować możliwość kontaminacji.
- Należy przygotować palnik Bunsena i pracować powoli, ostrożnie i rozważnie w obrębie sterylnego pola utworzonego przez prąd wstępujący płomienia.
- W przypadku pracy z organizmami BSL-2, stanowisko pracy należy przygotować w komorze z laminarnym przepływem powietrza. Wewnątrz komory nie wolno używać palnika Bunsena, ponieważ ciepło płomienia zakłóca przepływ powietrza niezbędny do jej prawidłowego funkcjonowania.
- Wszystkie materiały niezbędne do przeprowadzenia procedury należy rozmieścić na blacie laboratoryjnym w pobliżu pola sterylnego. Należy upewnić się, że wszystkie materiały są prawidłowo oznakowane. Organizacja obszaru roboczego w celu maksymalizacji wydajności pracy i uniknięcia zbędnych ruchów zminimalizuje czas ekspozycji materiałów eksperymentalnych na zanieczyszczenia przenoszone drogą powietrzną.
- Palnik Bunsena należy ustawić po prawej stronie blatu.
- Szalki z agarem lub szalki Petriego należy umieścić po lewej stronie.
- Kultury komórkowe, probówki, kolby i butelki należy ułożyć w centrum blatu.
- Należy poluzować zakrętki probówek, kolb i butelek, aby można było je łatwo otworzyć jedną ręką podczas późniejszych manipulacji.
- Przed pracą z mikroorganizmami należy dokładnie umyć ręce mydłem antyseptycznym i ciepłą wodą.
2. Procedura wysiewu metodą smugową: Izolacja kolonii bakteryjnych z wykorzystaniem metody kwadrantowej
Procedura posiewu metodą kreskową służy do izolowania czystych kultur bakterii, czyli kolonii, z populacji mieszanych poprzez proste oddzielenie mechaniczne. Pojedyncze kolonie składają się z milionów komórek rosnących w skupisku na lub wewnątrz szalki z agarem (Rysunek 1). Kolonia, w przeciwieństwie do pojedynczej komórki, jest widoczna gołym okiem. Teoretycznie wszystkie komórki w kolonii pochodzą od jednej bakterii początkowo naniesionej na szalkę, dlatego określa się je mianem klonu lub skupiska genetycznie identycznych komórek.
- Bakterie występują w różnych kształtach i rozmiarach. Na przykład pojedyncze komórki Escherichia coli mają kształt pałeczek o średniej długości 2 μm i szerokości 0.5 μm, podczas gdy komórki Streptococcus są sferyczne o średniej średnicy 1 μm. Niektóre bakterie (takie jak E. coli) występują jako pojedyncze komórki, podczas gdy inne tworzą charakterystyczne wzory asocjacji. Streptococcus rosną na przykład w parach lub tworzą łańcuchy bądź skupiska komórek. Przyjmuje się zazwyczaj, że pojedyncza kolonia powstaje z jednej komórki podlegającej podziałowi przez rozdział binarny; jednak założenie to nie jest prawdziwe w przypadku bakterii, które naturalnie występują w parach, łańcuchach lub skupiskach bądź dzielą się za pomocą innych mechanizmów. Alternatywnie, jeśli na płytkę wysieje się zbyt wiele bakterii, może dojść do nakładania się komórek, co zwiększa prawdopodobieństwo, że dwie lub więcej bakterii da początek temu, co sprawia wrażenie pojedynczej kolonii. Aby uniknąć tych komplikacji przy opisie lub enumeracji kultur bakteryjnych rosnących na podłożu stałym, kolonie określa się mianem jednostek tworzących kolonie (cfu).
W procedurze posiewu smugowego mieszaninę komórek rozprzestrzenia się po powierzchni półstałego, agarowego medium odżywczego w szalce Petriego w taki sposób, aby coraz mniejsza liczba komórek bakteryjnych była osadzana w szeroko rozdzielonych punktach na powierzchni medium, co po inkubacji prowadzi do rozwoju kolonii. W niniejszej instrukcji opisana zostanie metoda kwadrantowa izolacji pojedynczych kolonii z mieszaniny komórek.
- Posiewy metodą kreskowania można wykonywać za pomocą kilku różnych narzędzi (Rysunek 2). Metalową pętlę można wykorzystywać wielokrotnie; służy ona do kreskowania rutynowych szczepów laboratoryjnych. W handlu dostępne są jednorazowe pętle plastikowe, które częściej stosuje się podczas pracy ze szczepami BSL-2 w komorze z laminarnym przepływem powietrza. Wielu naukowców preferuje używanie jednorazowych, wstępnie sterylizowanych drewnianych patyczków lub płaskich wykałaczek do kreskowania. Stanowią one niedrogą alternatywę dla plastikowych pętli i mogą być szczególnie użyteczne przy pracy z próbkami środowiskowymi, takimi jak gleba, która prawdopodobnie zawiera bakterie przetrwalnikujące.
- Jednorazowe, wstępnie sterylizowane patyczki i wykałaczki nie wymagają wypalania palnikiem Bunsena, co zapobiega niepotrzebnemu aerozolowaniu bakterii przetrwalnikujących oraz kontaminacji krzyżowej powierzchni laboratoryjnych lub szalek agarowych przez przetrwalniki.
- Oznacz krawędź dna (nie pokrywki) szalki z agarem, podając co najmniej swoje nazwisko, datę, rodzaj pożywki oraz rodzaj organizmu, który ma zostać wysiany na pożywkę.
- Przed wykonaniem posiewu szalki muszą być całkowicie suche, bez kondensacji na pokrywce i ogrzane do temperatury pokojowej. Jeśli szalki są przechowywane w temperaturze 4 °C, wyjmij je kilka godzin lub nawet dzień wcześniej. Rozłóż je w niewielkich, przesuniętych stosach po nie więcej niż 2-3 szalki i pozwól im wyschnąć.
- Próbka, z której zostanie wykonany posiew, może być zawiesiną komórek w pożywce płynnej lub istniejącą kolonią z innej szalki z agarem. Na początek zaleca się, aby do zaszczepienia pojedynczej szalki używać tylko jednej próbki. Aby zaoszczędzić czas i materiały, jedną szalkę można wykorzystać do wielu próbek, ale dopiero po nabyciu biegłości w kreskowaniu pojedynczej próbki na szalce.
- W pierwszym kwadrancie próbkę pobiera się i rozprowadza na około jednej czwartej powierzchni pożywki, wykonując szybkie, gładkie ruchy w przód i w tył (Panel A Rysunku 3). Podnieś dno odwróconej szalki z blatu. Przesuwaj pętlę, patyczek lub wykałaczkę wielokrotnie w przód i w tył po powierzchni agaru od krawędzi do centrum szalki.
- Jeśli inokulum jest zawiesiną komórek, pobierz jedną pętlę za pomocą pętli metalowej lub 5 to 10 μl za pomocą mikropipety. Przed pobraniem alikwotu do posiewu należy zamieszać zawiesinę komórek lub poddać ją wirowaniu w vortexie. Podczas tego kroku stosuj technikę aseptyczną, wypalając nie tylko pętlę, ale także krawędź butelki lub probówki przed i po pobraniu inokulum. Ponadto nie dotykaj ścianek probówki lub butelki pętlą ani końcówką mikropipety. W przypadku pipetowania inokulum, nanieś zawiesinę komórek w odpowiednim miejscu na szalce, a następnie użyj pętli, patyczka lub wykałaczki, aby rozprowadzić ją w pierwszym kwadrancie szalki.
- Jeśli inokulum jest kolonią z innej szalki, delikatnie dotknij kolonii pętlą, patyczkiem lub wykałaczką, a następnie rozprowadź ją w pierwszym kwadrancie szalki. Upewnij się, że pętla metalowa ostygła przed dotknięciem kolonii. Aby sprawdzić, czy pętla nie jest zbyt gorąca, dotknij jej lekko w wyznaczonym obszarze szalki z agarem, w miejscu, w którym nie będzie wykonywane kreskowanie. Z kolonii potrzebnych jest tylko kilka komórek, a nie cała kolonia.
- W przypadku użycia metalowej pętli, wypal ją palnikiem Bunsena przed pobraniem inokulum na szalkę (Panel B Rysunku 3). Zacznij ok. 3-4 cale od pętli, umieszczając drut w czubku niebieskiego stożka, czyli w najgorętszej części płomienia. Metal powinien rozgrzać się do czerwoności. Przesuwaj drut tak, aby płomień zbliżył się do pętli. Taka manipulacja zapobiega aerozolowaniu bakterii pozostałych na pętli z poprzedniego użycia.
- Wypalanie zabija bakterie (choć nie przetrwalniki), a prądy konwekcyjne powstałe z ogrzanego powietrza zapobiegają osadzaniu się innych zanieczyszczeń z powietrza na metalowym drucie podczas kolejnych czynności.
- Używając sterylnej płaskiej wykałaczki, trzymaj jej wąski koniec delikatnie między kciukiem a palcem serdecznym pod kątem 10 do 20° do pożywki i używaj szerokiego końca do kreskowania kwadrantów. W przypadku użycia pętli lub drewnianego patyczka, trzymaj go jak ołówek pod tym samym kątem. Nie naciskaj zbyt mocno, aby pętla, patyczek lub wykałaczka nie wgryzały się w agar.
- Po zakończeniu pierwszego kwadrantu odwróć szalkę i odłóż ją z pokrywką na blat. Wyrzuć patyczek lub wykałaczkę lub ponownie wypal metalową pętlę, zgodnie z opisem w kroku nr 4.
- Obróć szalkę Petriego o 90°, aby wykonać kreskowanie drugiego kwadrantu. Podnieś dno odwróconej szalki z blatu, a następnie dotknij pętlą, patyczkiem lub wykałaczką pierwszego kwadrantu w pobliżu końca ostatniej kreski. Stosując wzór ruchu w przód i w tył, przeciągnij narzędzie przez ostatnią połowę kresek w pierwszym kwadrancie, a następnie przejdź do pustego drugiego kwadrantu. Po wypełnieniu drugiego kwadrantu odwróć szalkę i odłóż ją z pokrywką na blat.
- Pętla, patyczek lub wykałaczka nigdy nie powinny wrócić do pierwszej połowy kresek w pierwszym kwadrancie, gdzie naniesiono większość pierwotnego inokulum.
- Do każdego kwadrantu należy używać nowej pętli plastikowej, drewnianego patyczka lub wykałaczki.
- Powtórz krok nr 6 dwukrotnie dla trzeciego i czwartego kwadrantu.
- Pamiętaj o wyrzuceniu patyczka lub wykałaczki lub ponownym wypaleniu metalowej pętli pomiędzy każdym kwadrantem.
- Unikaj wchodzenia w obszar pierwszego kwadrantu podczas kreskowania czwartego kwadrantu.
- Inkubuj szalkę do góry dnem, aby kondensacja gromadząca się na pokrywce nie skapywała na kolonie.
3. Procedura metody płytowej: Oznaczanie liczby komórek bakteryjnych w próbce mieszanej
Metoda ta jest często stosowana do oznaczania liczby mikroorganizmów w próbce mieszanej, którą dodaje się do stopionej pożywki agarowej przed jej zestaleniem. Proces ten skutkuje równomiernym rozmieszczeniem kolonii w całej objętości stałej pożywki, pod warunkiem wysiania odpowiednio rozcieńczonej próbki. Technika ta jest wykorzystywana do wykonywania posiewów liczbowych, w których sumuje się całkowitą liczbę jednostek tworzących kolonie (CFU) znajdujących się wewnątrz agaru oraz na jego powierzchni na jednej płytce. Posiewy liczbowe stanowią dla naukowców standaryzowany sposób generowania krzywych wzrostu, obliczania stężenia komórek w probówce, z której pobrano próbkę do wysiania, a także badania wpływu różnych środowisk lub warunków hodowli na przeżywalność komórek bakteryjnych lub tempo ich wzrostu.
- Na krawędzi dna (nie na pokrywce) sterylnej, pustej szalki Petri nanieś opis zawierający co najmniej Twoje imię i nazwisko, datę, rodzaj pożywki oraz rodzaj organizmu, który zostanie dodany do stopionego agaru.
- W przypadku wysiewu rozcieńczeń seryjnych, czyli serii powtarzalnych rozcieńczeń prowadzących do systematycznej redukcji stężenia komórek w próbce, należy podać czynnik rozcieńczenia. Przygotowanie rozcieńczeń seryjnych jest konieczne, jeśli liczba komórek w próbce przekracza pojemność szalki z agarem, dla której statystycznie istotny zakres wynosi od 30 do 300 cfu. Jeśli na szalce znajduje się więcej niż 300 cfu, kolonie będą zbyt gęste i będą na siebie nachodzić.
- Pobierz probówkę zawierającą 18 ml stopionej pożywki agarowej.
- Pożywka agarowa powinna zostać rozlana do probórek i wstępnie wysterylizowana w autoklawie. W dniu planowanego eksperymentu agar należy topić w sterylizatorze parowym przez 30 minut, a następnie przenieść do łaźni wodnej o temperaturze 55 °C. Należy stopić tylko taką ilość agaru, jaka jest niezbędna do przeprowadzenia doświadczenia, ponieważ nie nadaje się on do ponownego użycia.
- Na dziesięć minut przed wlewaniem pożywki na szalki, probówki ze stopionym agarem należy przenieść z łaźni wodnej 55 °C do bloku grzejnego na blacie laboratoryjnym ustawionego na 48 °C. Po osiągnięciu tej temperatury agar jest gotowy do wlewania. Jeśli agar będzie zbyt gorący, bakterie w próbce mogą zostać zabite. Jeśli będzie zbyt zimny, po zestaleniu pożywka może być grudkowata.
- Przygotuj próbkę, która powinna być kulturą w bulionie lub zawiesiną komórek otrzymaną poprzez zawieszenie komórek z kolonii w buforze lub soli fizjologicznej.
- Próbki mogą pochodzić z serii rozcieńczeń jednej próbki wyjściowej.
- Objętość próbki przeznaczonej do wysiewu powinna wynosić od 0,1 do 1,0 ml.
- Otwórz pokrywkę pustej szalki Petri i nanieś próbkę na środek szalki (Panel A na Rysunku 4). Zamknij pokrywkę.
- Przez cały czas trwania procedury stosuj techniki aseptyczne.
- Do przeniesienia próbki na szalkę użyj pipety serologicznej lub mikropipety. Kontroluj przepływ próbki, aby nie rozprysnęła się poza obręb szalki.
- Zdejmij korek z probówki ze stopionym agarem i przepal krawędź otwartej probówki w płomieniu palnika Bunsena.
- Otwórz pokrywkę szalki Petri zawierającej próbkę i ostrożnie wlej agar (Panel B na Rysunku 4). Zamknij pokrywkę, a następnie wymieszaj próbkę z agarem, delikatnie obracając szalką okrężnymi ruchami.
- Pozostaw agar do całkowitego zestalenia, a następnie odwróć szalkę do góry dnem w celu inkubacji.
4. Procedura wysiewu powierzchniowego: Tworzenie oddzielnych kolonii bakteryjnych do zliczania na płytkach, namnażania, selekcji lub przesiewania
Technika ta jest zazwyczaj stosowana do rozdzielania mikroorganizmów zawartych w małej objętości próbki, którą rozprowadza się na powierzchni płytki z agarem, co prowadzi do powstania odrębnych kolonii rozmieszczonych równomiernie na powierzchni agaru, pod warunkiem wysiania odpowiedniego stężenia komórek. Poza wykorzystaniem tej techniki do oznaczania liczby żywych komórek na płytkach, w którym zlicza się całkowitą liczbę jednostek tworzących kolonie na pojedynczej płytce i wykorzystuje ją do obliczenia stężenia komórek w probówce, z której pobrano próbkę, metoda wysiewu powierzchniowego jest rutynowo stosowana w eksperymentach dotyczących wzbogacania, selekcji i screeningu. Pożądany wynik w tych trzech rodzajach eksperymentów jest zazwyczaj taki sam jak w przypadku oznaczania liczby kolonii, gdzie na powierzchni agaru tworzy się rozkład odrębnych kolonii. Celem nie jest jednak zapewnienie, aby wszystkie żywe komórki utworzyły kolonie. Zamiast tego powinny urosnąć tylko te komórki w populacji, które posiadają konkretny genotyp. Procedurę wysiewu powierzchniowego można zastosować zamiast metody wysiewu wgłębnego w eksperymentach ilościowych, jeśli celem końcowym jest izolacja kolonii do dalszych analiz, ponieważ w metodzie powierzchniowej kolonie rosną w sposób dostępny na powierzchni agaru, podczas gdy w metodzie wgłębnej zostają one zatopione w agarze.
W niniejszym opracowaniu opisano dwie strategie przeprowadzania procedury wysiewu metodą rozcierania. Pierwsza z nich (Metoda A) polega na użyciu obrotowego stolika oraz szklanego lub metalowego pręta w kształcie kija hokejowego. Druga (Metoda B), nazywana „Metodą Copacabana”, opiera się na wstrząsaniu uprzednio wysterylizowanymi szklanymi koralikami. Obie metody ułatwiają równomierne rozprowadzenie komórek na powierzchni agaru.
Metoda A: Posiewy wylewowe z użyciem obrotowego stołu i szklanego lub metalowego pręta
- Oznakuj krawędź dna (nie pokrywkę) płytki z agarem, podając co najmniej swoje nazwisko, datę, rodzaj pożywki oraz rodzaj organizmu, który zostanie wysiany na podłoże.
- W przypadku wysiewu rozcieńczeń seryjnych podaj czynnik rozcieńczenia.
- Przed wysiewem metodą rozlewania płytki muszą być całkowicie suche, bez kondensacji na pokrywce i ogrzane do temperatury pokojowej. Jeśli płytki są przechowywane w temperaturze 4 °C, należy je wyjąć kilka godzin lub nawet dzień wcześniej. Rozłóż je w niewielkich, przesuniętych stosach nie większych niż 2-3 płytki i pozostaw do wyschnięcia.
- Ustaw płytkę centralnie na tarczy obrotowej (Rycina 5).
- Przygotuj próbkę, która powinna być kulturą w bulionie lub zawiesiną komórek otrzymaną poprzez wymieszanie komórek z kolonii z buforem lub solą fizjologiczną.
- Próbki mogą pochodzić z serii rozcieńczeń pojedynczej próbki.
- Objętość próbki do wysiania powinna wynosić od 0.1 do 0.2 ml.
- Otwórz pokrywkę szalki Petriego i nanieś próbkę na środek agaru. Zamknij pokrywkę.
- Przez cały czas trwania tej procedury stosuj techniki aseptyczne.
- Do przeniesienia próbki na płytkę użyj mikropipety. Kontroluj przepływ próbki, aby nie rozprysnęła się poza płytkę.
- Zanurz szklany lub metalowy pręcik (zwany również rozpylaczem) w zlewce z 70% (v/v) etanolem.
- UWAGA: Nigdy nie zanurzaj gorącego rozpylacza w zlewce z alkoholem.
- Etanol powinien dotykać tylko dolnej części rozpylacza i pierwszego cala trzonka.
- Odsącz i wypal nadmiar etanolu, przeprowadzając go przez płomień palnika Bunsena.
- Płomień powinien przejść przez całą długość rozpylacza i trzonka, które miały kontakt z etanolem, a następnie szybko zgasnąć.
- W przypadku zapalenia się etanolu w zlewce nie panikuj! Przykryj zlewkę szklaną pokrywką, co szybko ugasi ogień.
- Otwórz pokrywkę płytki z agarem, trzymając ją w lewej ręce kciukiem i palcem wskazującym. Schłodź rozpylacz, dotykając go agaru wzdłuż krawędzi przy brzegu.
- Nie dotykaj agaru w miejscu, gdzie naniesiono komórki. Gorący rozpylacz zniszczy komórki.
- Lewą ręką (nadal trzymając pokrywkę płytki z agarem) powoli obracaj tarczę obrotową.
- Choć najlepiej tego unikać, jeśli musisz odłożyć pokrywkę, połóż ją spodem do góry na zdezynfekowanej powierzchni w strefie sterylnej palnika Bunsena. W przypadku pokrywki skierowanej do góry istnieje większe ryzyko kontaminacji spowodowanej ruchem przedmiotów lub rąk, co tworzy prądy powietrza powodujące opadanie mikroorganizmów i cząsteczek kurzu na wewnętrzną powierzchnię pokrywki.
- Prawą ręką delikatnie przyciśnij rozpylacz do powierzchni agaru i stopniowo rozprowadź próbkę równomiernie po całej płytce. Poruszaj rozpylaczem w przód i w tył nad płytką podczas obrotu tarczy.
- Pozostaw próbkę do całkowitego wchłonięcia (przez co najmniej 5 minut) przed odwróceniem płytki i inkubacją.
Metoda B: Posiew powierzchniowy z użyciem szklanych kulek: „Metoda Copacabana”
- Oznacz krawędź dna (nie pokrywkę) płytki z agarem, wpisując co najmniej swoje nazwisko, datę, rodzaj pożywki oraz rodzaj organizmu, który zostanie wysiany na podłoże.
- Podaj czynnik rozcieńczenia w przypadku wysiewania rozcieńczeń seryjnych.
- Otwórz pokrywkę płytki z agarem, trzymając ją w lewej ręce kciukiem i palcem wskazującym. Następnie otwórz szklaną probówkę lub butelkę zawierającą wysterylizowane kuleczki szklane. Prawą ręką wysterylizuj płomieniem krawędź probówki lub butelki, a następnie ostrożnie wsyp 10-12 sterylnych kuleczek szklanych na płytkę z agarem (Rysunek 6). Zamknij pokrywkę płytki i ponownie wysterylizuj płomieniem krawędź probówki lub butelki przed założeniem korka i odstawieniem jej na bok.
- Kuleczki wysypuj ostrożnie z probówki lub butelki z wysokości kilku centymetrów nad agarem, aby nie odbijały się one poza czarenkę Petriego.
- Używaj kuleczek szklanych o średnicy 4 mm. Sterylizuj je w szklanych butelkach lub probówkach w autoklawie w temperaturze 121 °C w cyklu suchym (ustawienie grawitacyjne) przez 30 minut.
- Jedną z zalet stosowania kuleczek zamiast rozprowadzacza jest brak konieczności używania otwartych pojemników z etanolem do wielokrotnej sterylizacji płomieniem.
- Otwórz pokrywkę płytki z agarem i nanieś próbkę na środek agaru. Zamknij pokrywkę.
- Przez cały czas trwania tej procedury stosuj technikę aseptyczną.
- Nanieś od 100 do 150 μl próbki na płytkę. Taka objętość ułatwi równomierne rozprzestrzenienie komórek. Do przeniesienia próbki na płytkę użyj mikropipety. Kontroluj przepływ próbki, aby nie rozprysnęła się poza płytkę.
- Rozprzestrzenij próbkę, delikatnie potrząsając kuleczkami po powierzchni agaru od 6 do 7 razy. Aby zapewnić równomierne rozprzestrzenienie komórek, wykonuj poziome ruchy potrząsania.
- Nie wykonuj ruchów wirowych kuleczkami, w przeciwnym razie wszystkie komórki zgromadzą się przy krawędzi płytki.
- WSKAZÓWKA: Jeśli czynność jest wykonywana prawidłowo, procedura brzmi jak „potrząsanie marakasami”.
- Obróć płytkę o 60°, a następnie ponownie potrząśnij poziomo od 6 do 7 razy.
- Obróć płytkę o kolejne 60° i ponownie potrząśnij poziomo. Na tym etapie powinieneś uzyskać równomierne rozprzestrzenienie komórek na powierzchni agaru.
- Po zakończeniu wysiewania próbka powinna zostać wchłonięta, a powierzchnia agaru powinna być sucha. Wylej zanieczyszczone kuleczki do oznakowanego zlewka zbiorczego zawierającego 10% roztwór podchlorynu sodu.
- Nie wyrzucaj kuleczek do kosza na śmieci! Zużyte kuleczki zostaną wypłukane i poddane autoklawowaniu w celu ich ponownej sterylizacji do dalszego użytku.
- UWAGA: Jeśli powierzchnia agaru nadal jest wilgotna po trzykrotnym potrząsaniu, pozostaw płytkę na kilka minut, aby ciecz została wchłonięta przez agar, a następnie powtórz kroki nr 4-6, aż powierzchnia płytki będzie wydawać się sucha.
- Odwróć płytkę do góry dnem przed inkubacją.
5. Procedura nakładania miękkiego agaru: Tworzenie plam lize w celu izolacji i enumeracji fagów (metoda płytkowa)
Technikę tę powszechnie stosuje się do wykrywania i oznaczania ilościowego bakteriofagów (fagów), czyli wirusów bakteryjnych o rozmiarach od 100 do 200 nm. Do obserwacji pojedynczych cząstek fagów niezbędny jest mikroskop elektronowy. Obecność zakaźnych cząstek fagów można jednak wykryć w postaci plam lizy (plaque) na płytce z agarem (Rysunek 7A). Fagi nie mogą namnażać się poza komórkami bakteryjnymi gospodarza, dlatego ich propagacja i detekcja wymagają zmieszania fagów z komórkami gospodarza przed wysianiem na płytkę. W procedurze nakładania miękkiego agaru niewielką objętość zawiesiny fagowej, zazwyczaj w zakresie od 50 μl do 200 μl, dozuje się do probówki zawierającej około 108 bakterii (komórek gospodarza), które są równomiernie rozproszone w 2,5-3,0 ml miękkiego (0,5 do 0,7% [w/v]), stopionego agaru odżywczego. Otrzymaną mieszaninę wlewa się na powierzchnię twardego (1,5 do 1,9% [w/v]) agaru odżywczego. Płytkę kołysze się w sposób zapewniający pokrycie całej powierzchni twardego agaru przez miękki agar. Następnie płytkę umieszcza się na płaskiej powierzchni do czasu stężenia górnej warstwy agaru, po czym można ją przenieść do inkubatora.
Z czasem w miękkiej pożywce agarowej staje się widoczna zmętniała zawiesina komórek bakteryjnych, nazywana lawonem (Rysunek 7B). Plaki tworzą się, gdy fagi zainfekują jedną z komórek bakteryjnych, zreplikują się w jej wnętrzu, a następnie doprowadzą do lizy komórki, uwalniając nawet 100 fagów potomnych (tzw. wielkość wyrzutu). Nowe cząstki fagów dyfundują do miękkiego agaru, infekując bakterie w obszarze otaczającym zlizowaną komórkę bakteryjną. Po wielu cyklach infekcji i lizy zmętniała zawiesina komórek bakteryjnych w miękkim agarze znika, pozostawiając strefę przejaśnienia zwaną plaką. Każda plaka zawiera ponad 109 cząsteczek fagów, wszystkie genetycznie identyczne z pierwotną zakaźną cząstką faga. Ponieważ plaka powstaje z pojedynczej cząstki faga, można policzyć powstałą liczbę jednostek tworzących plaki (pfu) i obliczyć pierwotne stężenie, czyli miano, zawiesiny fagowej. Ten rodzaj eksperymentu, nazywany testem plackowym, dostarcza naukowcom również ustandaryzowanej metody generowania krzywych wzrostu jednokrokowego, badania swoistości zakresu gospodarzy oraz transdukcji komórek bakteryjnych na potrzeby eksperymentów genetycznych.
- Przygotowanie bakterii wskaźnikowych: Do eksperymentu z nakładką z miękkiego agaru należy przygotować kulturę bakteryjnego szczepu gospodarza znajdującą się w fazie wzrostu wykładniczego. Każdy szczep gospodarza ma własne wymagania wzrostowe. Na każdą płytkę wymagane jest od 0,3 ml do 0,5 ml zawiesiny bakterii wskaźnikowych. W przypadku przygotowania kolby z bakteriami wskaźnikowymi (np. 25 ml), kulturę należy podzielić na mniejsze aliquoty (np. aliquoty po 5 ml rozlane do sterylnych probówek z nakrętkami), aby zminimalizować możliwość kontaminacji krzyżowej. Probówki można przechowywać w lodzie (w temp. 4 °C) aż do momentu użycia w eksperymencie. Stosując technikę aseptyczną, zaszczepić sterylny bulion odżywczy, a następnie inkubować zgodnie ze specyfikacją szczepu bakteryjnego. Pozostałe kultury należy zutylizować na koniec dnia.
- Przygotowanie kolumienek adsorpcyjnych: Umieścić dwie sterylną probówki do mikrocentryfugi w statywie. Opisać wieczko pierwszej probówki jako „Fag”, a wieczko drugiej probówki jako „Kontrola”.
- Typowo rozcieńczenia seryjne przygotowuje się lizaty fagowe i wysiewa je na płytki, w takim przypadku do statywu dodaje się dodatkowe probówki do mikrocentryfugi i opisuje je współczynnikiem rozcieńczenia.
- Zapasy fagów należy przygotowywać na świeżo z pojedynczych plak i przechowywać w temperaturze 4 °CAby rozbić agregaty cząstek fagowych, zapasy należy ogrzać do temperatury pokojowej przed przystąpieniem do eksperymentu.
- Z zapasami fagów należy obchodzić się ostrożnie – nie wolno ich mieszać w wirówce typu vortex ani intensywnie pipetować.
- Dodaj 50 μl próbki faga do pierwszej probówki, a następnie dodać 50 μl buforu fagowego do drugiej probówki, która będzie służyć jako kontrola negatywna w teście plackowym.
- Podczas wszystkich manipulacji z falami i bakteriami należy stosować techniki aseptyczne.
- Następnie dodać 500 μl bakterii wskaźnikowych do każdej rurki adsorpcyjnej.
- Komórki bakteryjne osadzą się na dnie probówki, jeśli będą pozostawione na lodzie lub na blacie przez dłuższy czas. Jeżeli kultura nie zostanie wymieszana przed pobraniem aalikwoty do eksperymentu, do probówki adsorpcyjnej zostanie przeniesiona niewystarczająca liczba komórek bakteryjnych. Aby możliwe było wykrycie plamcowania, w miękkim agarze musi powstać odpowiednia liczba kolonii bakteryjnych (tj. trawnik). Przed przeniesieniem alikwotów do probówek adsorpcyjnych należy użyć wstrząsarki typu vortex, aby delikatnie resuspendować bakterie wskaźnikowe do postaci jednorodnej zawiesiny.
- Wymieszaj komórki bakteryjne z fagami, delikatnie potrząsając probówkami.
- Inkubować mieszaninę fagów i bakterii przez 15–20 minut (nie dłużej niż 30 minut) w temperaturze odpowiedniej dla szczepu wskaźnikowego.
- Przygotuj płytki z miękkim i twardym agarem pożywkowym: Podczas procesu adsorpcji należy przygotować dwie probówki z agarem miękkim (uprzednio stopionym i przechowywanym w temperaturze 55 °C) w bloku grzewczym na stanowisku laboratoryjnym ustawionym na 46-48 °C.
- Roztopiony miękki agar musi być wyrównywany do temperatury bloku grzejnego przez 10–15 minut. Jeśli roztopiony miękki agar będzie pozostawiony dłużej niż przez 15 minut, zacznie krzepnąć, co doprowadzi do powstania grudek podczas wylewania na twardy agar. Jeśli roztopiony miękki agar będzie pozostawiony przez mniej niż 10 minut, będzie zbyt gorący w momencie dodania do mieszaniny fagów i bakterii, co spowoduje śmierć komórek gospodarza przed wysianiem na płytki. W konsekwencji może nie powstać trawnik bakterii, a liczba wykrywalnych plamków będzie niewielka lub nie zostaną one w ogóle wykryte.
- Przygotuj dodatkowe probówki z miękkim agarem, jeśli planujesz wysiewanie rozcieńczeń seryjnych lizatu fagowego.
- Oznakuj krawędź dna (nie pokrywki) dwóch szalek z twardym agarem odżywczym, podając co najmniej swoje imię i nazwisko, datę, rodzaj pożywki oraz napis „Fag” lub „Kontrola” w zależności od odpowiadających im probówek do adsorpcji.
- W przypadku wysiewania rozcieńczeń seryjnych należy dołączyć dodatkowe płytki opisane współczynnikiem rozcieńczenia.
- Szaletki z twardym agarem muszą być całkowicie suche, bez kondensacji pary wodnej na pokrywce i uprzednio ogrzane do temperatury pokojowej przed dodaniem miękkiego agaru. Jeśli szaletki są przechowywane w 4 °Cusuń je kilka godzin lub nawet dzień wcześniej. Rozmieść je w niewielkich, przesuniętych stosach nieprzekraczających 2–3 płytek i pozostaw do wyschnięcia. Nadmierna wilgotność warstwy twardego agaru spowoduje rozcieńczenie agaru miękkiego, co umożliwi łatwiejszą dyfuzję fagów przez agar miękki podczas tworzenia się placków. W konsekwencji rozmiar placków ulegnie zwiększeniu.
- Napełniaj kolumny adsorpcyjne pojedynczo w następujący sposób: Za pomocą mikropipety P1000 w sposób aseptyczny przenieś mieszaninę fagów i bakterii (powinna ona wynosić około 550 μl) do probówki z miękkim agarem, a następnie szybko obracaj ją między dłońmi, aby wymieszać zawartość. NIE potrząsaj probówką, aby nie wprowadzić pęcherzyków powietrza. Trzymając probówkę w lewej dłoni, otwórz prawą dłonią pokrywkę płytki z twardym agarem i natychmiast Wlej całą zawartość probówki na powierzchnię twardej płytki agarowej. Przed zamknięciem pokrywki delikatnie, lecz szybko kołysz płytką, aby rozprowadzić roztopiony miękki agar po całej jej powierzchni, zanim zdąży on zestalić się. Unikaj rozpryskiwania roztopionego miękkiego agaru na ścianki szalki Petriego. Zamknij pokrywkę.
- Powtórz krok nr 9 dla wszystkich rurek adsorpcyjnych, jedna probówka naraz.
- Umieść płytki na płaskiej powierzchni i pozostaw je w spokoju do czasu stężenia agaru miękkiego.
- Zazwyczaj 30 minut jest wystarczające.
- Odwrócić płytki i poddać inkubacji.
- Kilka płytek można ułożyć w stos, zabezpieczyć taśmą, a następnie odwrócić do góry dnem w celu inkubacji.
Po inkubacji można sprawdzić płytki pod kątem obecności placków. Kontrola negatywna powinna wykazywać jedynie wzrost trawnika bakterii (brak otworów wskazujących na placki). Placki różnią się rozmiarem, kształtem i ogólnym wyglądem. Konkretny typ faga można wyizolować z heterogenicznej mieszaniny placków, ostrożnie nakłuwając środek jednego placka sterylnym wykałaczką i przenosząc inokulum do sterylnej probówki do mikrocentryfugi zawierającej od 100 do 1000 μl bulionu lub buforu fagowego. Lizat ten można wysiać na płytki, stosując tę samą procedurę opisaną powyżej. Aby mieć pewność uzyskania czystego faga, konieczne jest przeprowadzenie co najmniej 3 do 6 kolejnych izolacji z pojedynczych placków. Często lizat musi zostać rozcieńczony w szerokim zakresie (10-1 do 10-10), aby znaleźć miano, które pozwoli na uzyskanie niezachodzących na siebie placków na płytce. Liczba ta różni się w zależności od wielkości placka.
6. Procedura przygotowania płytek replikacyjnych: przenoszenie komórek w celu przesiewania mutantów i aukstrofów
Technika ta umożliwia porównanie wzrostu komórek na płytce pierwotnej z ich wzrostem na płytkach wtórnych, co stwarza możliwość przesiewania komórek w celu wyłonienia konkretnego fenotypu selekcjonowalnego. W pierwszej kolejności płytkę pierwotną, zwaną również matką, szczepi się komórkami, stosując metodę posiewu rozlewnego rozcieńczenia w celu uzyskania pojedynczych kolonii lub przenosząc je na płytkę zgodnie z układem przestrzennym wyznaczonym przez siatkę. Następnie komórki z kolonii na płytce pierwotnej przenosi się na płytki wtórne zawierające pożywkę z inhibitorami wzrostu lub pożywkę pozbawioną konkretnego składnika odżywczego. Układ przestrzenny kolonii jest powielany poprzez dociśnięcie kawałka aksamitu do płytki pierwotnej. Komórki bakteryjne przylegają do aksamitu, ponieważ wykazują wobec niego większe powinowactwo niż wobec agaru. Odcisk komórek na aksamicie jest następnie przenoszony na wiele płytek wtórnych, a wzrost komórek odzwierciedla ten sam wzór kolonii, co na płytce pierwotnej. Innymi słowy, proces ten przypomina działanie pieczątki, która powiela wzór wzrostu z jednej płytki na drugą. Technika ta jest korzystna, ponieważ pozwala na jednoczesne przesiewanie stosunkowo dużej liczby kolonii pod kątem wielu fenotypów w ramach jednego eksperymentu.
- Przygotowanie płytki pierwotnej: Na brzegu dna (nie na pokrywce) płytki z agarem należy nanieść opis zawierający co najmniej imię i nazwisko, datę oraz rodzaj pożywki wzrostowej.
- Na dnie płytki należy wyznaczyć siatkę, składającą się z co najmniej dwóch równomiernie rozmieszczonych linii pionowych i co najmniej dwóch równomiernie rozmieszczonych linii poziomych. Powstałe kwadraty należy ponumerować.
- Za pomocą wysterylizowanego wykałaczką należy zaszczepić każdą z sekcji próbką komórek. W przypadku każdej próbki należy dotknąć środka kwadratu. Nie należy pokrywać komórkami całego kwadratu (Rycina 8), w przeciwnym razie podczas inkubacji próbka nadmiernie urośnie i zanieczyści sąsiednie sekcje.
- Każdy kwadrat zostanie zaszczepiony inną próbką, pochodzącą z kultur w bulionie lub z kolonii na innej płytce.
- Płytkę pierwotną, która posłuży do zaszczepienia różnych pożywek wtórnych, należy odwrócić i inkubować.
- Zaszczepianie płytek wtórnych: Należy ułożyć w stos płytkę pierwotną oraz wszystkie płytki wtórne. Markerem należy nanieść znak orientacyjny na boku płytek. Należy upewnić się, że znak znajduje się na dnie każdej płytki, a nie na pokrywce.
- Należy pobrać sterylną tkaninę welurową i umieścić ją na bloku cylindrycznym (Rycina 9). Tkaninę welurową należy zamocować za pomocą uchwytu. Należy zwrócić uwagę na znak orientacyjny na bloku.
- Blok powinien mieć ten sam rozmiar co dno szalki Petriego (średnica 10,2 cm). Powinien być wyposażony w pierścień blokujący, który dociska tkaninę welurową do bloku podczas wykonywania replikacji płytek.
- Tkanina welurowa (kwadrat o wymiarach 15,2 x 15,2 cm) musi być wstępnie wysterylizowana. Należy ułożyć w stos 10 lub 12 czystych kwadratów, zawinąć je w folię aluminiową, a następnie umieścić w autoklawie w temperaturze 121 °C w cyklu suchym (ustawienie grawitacyjne) przez 30 minut. Przed wykorzystaniem w eksperymencie z replikacją płytek należy upewnić się, że są one całkowicie suche, umieszczając je w ciepłym piekarniku na kilka godzin. Należy pamiętać, że kwadraty welurowe mogą wymagać usunięcia kłaczków za pomocą taśmy maskującej przed sterylizacją.
- Kwadraty welurowe mogą być używane ponownie. Po dekontaminacji używanych kwadratów welurowych w autoklawie, należy je wypłukać w czystej wodzie i wysterylizować ponownie w opisany wyżej sposób.
- Blok cylindryczny i zacisk należy dezynfekować między użyciami, krótko płucząc w 70% (v/v) etanolu lub 10% roztworze podchlorynu sodu.
- Należy zdjąć pokrywkę i odwrócić płytkę pierwotną. Znak orientacyjny na płytce należy wyrównać ze znakiem na bloku. Płytkę należy opuścić tak, aby powierzchnia agaru stykała się z tkaniną welurową na bloku cylindrycznym. Należy lekko, ale równomiernie nacisnąć opuszkami palców tył płytki pierwotnej, a następnie ostrożnie unieść płytkę z bloku. Na płytkę należy założyć pokrywkę.
- Odbitkę komórek z płytki pierwotnej na welurze można wykorzystać do zaszczepienia około 7-8 płytek wtórnych, zanim konieczne będzie wykonanie nowej odbitki na świeżym welurze.
- Krok nr 7 należy powtórzyć dla każdej z płytek wtórnych.
- Jako kontrolę dodatnią ostatnia płytka w serii powinna zawierać pożywkę agarową, na której powinny rosnąć wszystkie testowane szczepy. W ten sposób można potwierdzić, że komórki zostały przeniesione na wszystkie płytki wtórne w serii. W przeciwnym razie brak wzrostu na konkretnej pożywce testowej mógłby zostać przypisany niewystarczającemu przeniesieniu komórek, a nie fenotypowi szczepu.
- Aby uniknąć wyników fałszywie dodatnich, płytki wtórne powinny być ułożone od podłoża najmniej do najbardziej sprzyjającego. W przeciwnym razie składniki odżywcze mogłyby zostać przeniesione między płytkami, umożliwiając wzrost komórek na niekorzystnym podłożu.
- Płytki należy odwrócić i inkubować.
- Uwaga: Podczas sprawdzania wzrostu na płytkach wtórnych należy odróżnić wzrost od odcisku. Ten drugi stanowi wynik negatywny.
7. Sprzątanie miejsca pracy
- Wyłącz palnik Bunsena, a następnie uprzątnij wszystkie materiały, w tym kultury na płytkach lub w probówkach, nadmiar pożywek oraz pozostałe odczynniki.
- Nie dopuszczaj do gromadzenia się starych kultur, zarówno na płytkach, jak i w probówkach, na blacie laboratoryjnym lub w miejscach przechowywania. Próbki te, które są powszechnie znanymi źródłami zanieczyszczeń, takimi jak pleśnie i niepożądane gatunki bakterii, należy utylizować niezwłocznie po zaprzestaniu ich użytkowania.
- Umieść zanieczyszczone materiały laboratoryjne (rękawiczki, końcówki do pipet, chusteczki Kimwipes), szkło laboratoryjne (probówki, kolby, butelki) oraz odpady niebezpieczne (kultury bakterii lub roztwory fagów, zużyte płytki) w odpowiednim pojemniku na odpady. Podczas pracy z niepatogennym szczepem E. coli (BSL-1) powstają jedynie niezakaźne odpady niebezpieczne. W przypadku przeprowadzania tych samych procedur z organizmami patogennymi (BSL-2 lub wyższe) powstają zakaźne odpady niebezpieczne. Niezależnie od klasyfikacji zagrożenia biologicznego, odpady niebezpieczne muszą zostać poddane autoklawowaniu lub dezynfekcji przed utylizacją. W celu natychmiastowej i prawidłowej utylizacji materiałów biologicznie niebezpiecznych powstałych podczas eksperymentu należy stosować się do wytycznych opisanych w BMBL (5th Ed.) oraz instrukcji dostarczonych przez instytucjonalny dział BHP (Environmental Health and Safety).
- Oczyść obszar roboczy środkiem dezynfekcyjnym.
- Przed opuszczeniem laboratorium dokładnie umyj ręce mydłem antyseptycznym i ciepłą wodą.
8. Reprezentatywne wyniki
Technika posiewu metodą kreskowania. Przykładowa aplikacja próbki podczas posiewu metodą kreskowania przedstawiona jest na Rysunku 1. Procedura ta służy do izolowania kolonii bakteryjnych z mieszanych kultur komórkowych i jest jedną z najważniejszych technik, którą należy opanować w mikrobiologii i genetyce molekularnej. Każda kolonia reprezentuje populację komórek, które są identyczne genetycznie. W przypadku wielu późniejszych zastosowań niezbędne jest rozpoczęcie pracy z pojedynczą kolonią lub czystą kulturą bakteryjną, uzyskaną poprzez zaszczepienie podłoży komórkami z jednej kolonii. Na przykład, morfologię pojedynczych komórek w obrębie kolonii można zbadać za pomocą mikroskopu świetlnego. Tożsamość genetyczną można określić poprzez sekwencjonowanie genu małej podjednostki rRNA z DNA genomicznego wyizolowanego z kultury komórkowej rozpoczętej od pojedynczej kolonii. Z kolei charakterystykę metaboliczną można opisać, poddając komórki różnym testom biochemicznym i fizjologicznym. Tylko przeprowadzając takie eksperymenty na czystych kulturach, można mieć pewność co do właściwości przypisywanych konkretnemu mikroorganizmowi. Wyniki nie są wówczas zatarte przez możliwość zanieczyszczenia kultury. Błędy techniczne mogą wystąpić, jeśli sterylność narzędzia używanego do rozprzestrzeniania komórek na płytce nie zostanie zachowana przez całą procedurę. Zapomnienie o wypaleniu pętli lub pobraniu nowego wykałaczką między kwadrantami utrudnia uzyskanie pojedynczych kolonii. Niektóre gatunki bakterii nie mogą być izolowane w czystej kulturze, ponieważ ich wzrost zależy od kooperacyjnego związku z innym gatunkiem bakterii. Organizmy te, nazywane syntrofami, mogą być hodowane wyłącznie w warunkach współhodowli, zatem kolonie (jeśli powstaną) zawsze będą składać się z dwóch lub więcej gatunków. Innym wyzwaniem napotykanym w laboratorium podczas wykonywania procedury kreskowania bakterii pochodzących z próbek środowiskowych jest to, że komórki wykazują cechy wzrostu odbiegające od tradycyjnych szczepów laboratoryjnych, takich jak E. coli. Takie szczepy bakteryjne mogą tworzyć kolonie nitkowate (w przeciwieństwie do zwartych skupisk komórek) z odrostami rozprzestrzeniającymi się na dużej powierzchni płytki agarowej, zwapniałe i tym samym odporne na penetrację narzędziem do kreskowania, lub otoczone lepką otoczką, przez co poszczególne kolonie nie są rozróżnialne. Cechy te utrudniają oczyszczanie pojedynczych kolonii techniką posiewu metodą kreskowania.
Metoda wlewania płytek. W metodzie wlewania płytek kolonie tworzą się zarówno wewnątrz agaru, jak i na powierzchni pożywki agarowej, co stanowi wygodny sposób określania liczby żywych komórek w próbce. Procedura ta jest stosowana w wielu zastosowaniach przemysłowych. Na przykład w oczyszczalni ścieków, która odpowiada za oczyszczanie odpadów ciekłych (np. ścieków, odpływów z kanalizacji deszczowej) generowanych przez obiekty mieszkalne, handlowe i przemysłowe oraz praktyki rolnicze, kluczowe jest analizowanie próbek wody po rozległym procesie oczyszczania. Oczyszczone ścieki (woda niepitna) są wykorzystywane w różny sposób – do nawadniania upraw nierozwojowych w rolnictwie, do spłukiwania sanitarnych w domach oraz w przemysłowych wieżach chłodniczych – dlatego muszą być wolne od zanieczyszczeń chemicznych i mikrobiologicznych. Woda pitna musi być oczyszczana zgodnie ze standardami EPA i jest badana za pomocą mikrobiologicznych metod wysiewu, które umożliwiają zliczanie konkretnych patogenów ludzkich. Na Rysunku 10 przedstawiono kolonie bakterii powstałe z komórek bakteryjnych obecnych w próbce wody pobranej z publicznego ujęcia wody pitnej. Mało prawdopodobne jest, aby te kolonie wytworzyły patogeny bakteryjne, biorąc pod uwagę środki oczyszczania wody pitnej; niemniej jednak mikroby są wszędzie i zanieczyszczenie nawet szczepami niepatogennymi można jedynie zminimalizować, a nie całkowicie wyeliminować. Jako kolejny przykład, firma farmaceutyczna musi ocenić stopień zanieczyszczenia mikrobiologicznego, czyli bioburden, nowego leku podczas produkcji, przechowywania i transportu. Poprzez pobieranie próbek leku w różnych fazach procesu i wysiewanie ich metodą wlewania płytek można łatwo określić obciążenie mikrobiologiczne, czyli liczbę zanieczyszczających bakterii. Następnie można opracować środki ostrożności w celu zminimalizowania lub wyeliminowania zanieczyszczeń mikrobiologicznych. Jednym z najczęstszych błędów technicznych występujących podczas stosowania metody wlewania płytek jest niewystarczające zmieszanie próbki z roztopionym agarem, co powoduje skupianie się kolonii, a tym samym sprawia, że zliczanie płytek jest niedokładne. Innym częstym błędem jest wlewanie roztopionego agaru, gdy jest on zbyt gorący, co powoduje zniszczenie wielu komórek bakteryjnych w próbce. Ten błąd również wpłynie na dokładność zliczania płytek, dając wyniki, które zaniżają całkowitą liczbę jednostek tworzących kolonie w próbce.
Technika wysiewu powierzchniowego. Technika wysiewu powierzchniowego jest analogiczna do metody wysiewu w głąb agarowego podłoża pod względem użyteczności jako sposób na wykonanie oznaczeń liczby żywych komórek na płytkach. Jednakże, ponieważ kolonie powstające przy zastosowaniu techniki wysiewu powierzchniowego są równomiernie rozmieszczone na powierzchni podłoża agarowego, komórki z pojedynczych kolonii mogą być izolowane i wykorzystywane w późniejszych manipulacjach eksperymentalnych (np. jako szczepionka do wysiewu kreskowego lub do hodowli w bulionie). Trzema powszechnymi zastosowaniami, w których technika wysiewu powierzchniowego stanowi istotny element, są eksperymenty z wzbogacaniem, selekcją i przesiewaniem. W każdym z tych trzech zastosowań pożądany typ komórek może zostać oddzielony od mieszaniny, a następnie poddany dowolnej liczbie testów biochemicznych, fizjologicznych lub genetycznych.
Doświadczenie z wzbogacaniem polega na wysiewaniu mieszanej kultury na podłoże lub inkubowaniu płytek w warunkach środowiskowych sprzyjających wzrostowi tych mikroorganizmów w próbce, które wykazują pożądane właściwości metaboliczne, charakterystyki wzrostu lub zachowania. Strategia ta nie hamuje wzrostu innych organizmów, lecz prowadzi do zwiększenia liczby pożądanych mikroorganizmów w stosunku do pozostałych w kulturze. W związku z tym kolonie powstające na płytce do wzbogacania prawdopodobnie wykazują właściwości fenotypowe odzwierciedlające pożądany genotyp. Na przykład, jeśli celem jest hodowla bakterii wiążących azot z próbki środowiskowej zawierającej mieszaninę ponad 1000 różnych gatunków bakterii, to wysiewanie próbki na podłoże ubogie w azot spowoduje wzbogacenie populacji tych bakterii, które potrafią pobierać ten związek z atmosfery dzięki możliwościom metabolicznym zapewnianym przez zestaw genów niezbędnych do wiązania azotu.
Eksperyment selekcyjny polega na wysiewaniu kultury mieszanej na podłoże, które umożliwia wzrost tylko tym komórkom, które zawierają konkretny gen lub zestaw genów. Ten rodzaj eksperymentu jest powszechny w laboratoriach biologii molekularnej podczas transformacji szczepów bakteryjnych plazmidami zawierającymi geny oporności na antybiotyki. Jeśli celem jest hodowla wyłącznie komórek rekombinowanych, czyli tych, które pomyślnie pobrały plazmid, wysianie próbki na podłoże uzupełnione odpowiednim stężeniem antybiotyku pozwoli wyselekcjonować komórki wykazujące oporność na ten konkretny lek.
Eksperyment przesiewowy polega na wysianiu mieszanej kultury na podłoże, które umożliwia wzrost wszystkich żywych komórek; jednak komórki o pożądanym genotypie mogą zostać odróżnione od pozostałych na podstawie ich fenotypu. Tego rodzaju eksperymenty są powszechne w laboratoriach biologii molekularnej podczas przeprowadzania testów mutagenezy lub klonowania genów do plazmidów. Klasyczny przykład, przedstawiony na Rysunku 11, wykorzystuje gen lacZ kodujący β-galaktozydazę; enzym ten umożliwia komórkom metabolizowanie X-Gal (5-bromo-4-chloro-3-indolyl-β-D-galaktopyranosydy), analogu substratu naturalnego substratu, laktozy. Rozszczepienie X-Gal przez β-galaktozydazę prowadzi do powstania nierozpuszczalnego niebieskiego produktu. Zatem, jeśli podłoże zawiera X-gal, a na tym podłożu wysieje się próbkę zawierającą komórki z genem lacZ typu dzikiego (funkcjonalnym) lub zmutowanym (niefunkcjonalnym), to po inkubacji komórki typu dzikiego posiadające funkcjonalny gen lacZ pojawią się jako kolonie o niebieskiej pigmentacji, natomiast komórki zmutowane z niefunkcjonalnym genem lacZ pojawią się jako kolonie niepigmentowane („białe”).
Problemem technicznym, który najczęściej pojawia się podczas pierwszej nauki techniki wysiewu powierzchniowego (metody rozlewania), jest nierównomierne rozprowadzenie komórek na powierzchni agaru. Podczas korzystania z obrotowego stolika i szklanej wymazówki próbka może zostać wchłonięta zbyt szybko, co powoduje, że kolonie tworzą się jedynie w pobliżu centrum szalki. W przypadku stosowania „metody Copacabana” szklane kuleczki są obracane, a nie wstrząsane na powierzchni agaru. W konsekwencji wiele kolonii narasta wzdłuż zewnętrznej krawędzi szalki. W obu przypadkach wynikowy rozkład kolonii nie wykorzystuje w pełni dostępnej powierzchni, przez co komórki mogą skupiać się i przerastać w nakładające się na siebie kolonie, co czyni zliczanie na szalkach niedokładnym lub uniemożliwia rozróżnienie typów komórek.
Technika nakładania miękkiego agaru. Procedura zbliżona do metody siewu powierzchniowego stosowanej do liczenia kolonii bakteryjnych może być wykorzystana do określenia liczby fagów. Podczas gdy do liczenia płytek (jtk/ml) na powierzchni agaru rozprowadza się od 30 do 300 komórek bakteryjnych, do liczenia plam przejaśnienia (pju/ml) miesza się od 100 do 400 zakaźnych cząstek fagowych z 108 do 109 komórek gospodarza w warstwie miękkiego agaru rozprowadzonego na powierzchni twardego agaru odżywczego. Jeśli nie wykazano inaczej, przyjmuje się ogólnie, że pojedyncza komórka bakteryjna dzieli się i tworzy dużą liczbę genetycznie identycznych komórek w pojedynczej skupisze nazywanym kolonią. Jak omówiono wcześniej, założenie to nie jest prawidłowe, gdy komórki rosną w grupach (np. parami, tetradami, łańcuchami lub klastrami) lub wykazują cechy wzrostu, takie jak otoczki, które utrudniają tworzenie pojedynczych kolonii. Podobne założenie przyjmuje się w przypadku tworzenia plam przejaśnienia, uznając, że każda plama reprezentuje aktywność pojedynczego faga. Stwierdzenie to jest prawdziwe tylko wtedy, gdy jeden fag infekuje jedną bakterię. Co dzieje się, gdy wiele cząstek fagowych infekuje jedną bakterię? Problem ten wiąże się z ważnym parametrem statystycznym, który należy uwzględnić podczas przeprowadzania eksperymentów z fagami – wielokrotnością infekcji (MOI) – opisującą stosunek zakaźnych cząstek fagowych do liczby komórek gospodarza w próbce. Ponieważ niektóre komórki adsorbują więcej niż jednego faga, podczas gdy inne adsorbują tylko jednego lub żadnego, populację komórek gospodarza należy infekować przy niskim MOI (≤1), aby zminimalizować prawdopodobieństwo zainfekowania komórki przez więcej niż jedną cząstkę fagową. Zastosowanie jednostki tworzącej plamę przejaśnienia (pfu) jako definicji funkcjonalnej pozwala uniknąć tych komplikacji podczas liczenia plam w celu obliczenia miana zapasu fagów.
Jak pokazano na Rysunku 12, morfologia plam pływaka różni się w zależności od rodzaju faga. Niektóre fagi tworzą małe plamki (panel A), podczas gdy inne dają początek dużym plamkom (panel B). Na wielkość plamki wpływa szereg zmiennych. Istnieją techniczne przyczyny przyczyniające się do tej zmienności. Na przykład pożywki pełne oraz gruba, twarda agar zapewniają rozwój większych plamek, ponieważ komórki gospodarza mogą podtrzymywać wzrost fagów przez dłuższy czas. Wysoka gęstość wysiewu komórek gospodarza (>109 cfu na płytkę) spowoduje zmniejszenie wielkości plamek. Stosowanie niższych stężeń agaru miękkiego zwiększy szybkość dyfuzji cząstek fagowych w agarze miękkim, a tym samym zwiększy rozmiar plamek. Należy pamiętać, że zwiększona szybkość dyfuzji może wystąpić nieumyślnie, jeśli płytki z twardym agarem nie są całkowicie suche, przez co kondensacja lub nadmiar wilgoci w naczyniu rozcieńczają agar miękki w warstwie wierzchniej. To niedopatrzenie techniczne doprowadzi do niespójnych wyników w odniesieniu do wielkości plamek dla konkretnego faga.
Wielkość plamy jest również powiązana z szeregiem zdarzeń w komórce gospodarza, w tym z wydajnością adsorpcji, czasem trwania okresu latentnego (odstęp czasu od adsorpcji fagów do lizy komórki gospodarza) oraz wielkością wyrzutu (liczbą potomstwa uwolnionego podczas pojedynczej infekcji). Heterogeniczna mieszanina wielkości plam może być obserwowana, jeśli cząsteczki fagów infekują komórki gospodarza w różnych fazach wzrostu bakterii. Na przykład te, które adsorbują w wczesnej fazie wykładniczej, tworzą większe plamy z większą liczbą fagów potomnych niż te, które adsorbują w późnej fazie wykładniczej. Co do zasady, fagi lityczne tworzą plamy przejrzyste, natomiast fagi lizogenne tworzą plamy mętne. Jednak niektóre fagi lityczne tworzą interesujące wzory, takie jak plama typu „bycze oko” pokazana na Rysunku 12B. Te przejrzyste plamy są otoczone mętną otoczką, ponieważ komórki na brzegu plamy nie uległy całkowitej lizie lub mogą być oporne na infekcję fagami. Wzór „byczego oka” obserwowany w przypadku fagów umiarkowanych to plama z mętnym centrum otoczonym przejrzystym pierścieniem. Taka morfologia odzwierciedla MOI oraz fizjologię komórki gospodarza w odniesieniu do decyzji o lizie lub lizogenii. Gdy komórki zostają po raz pierwszy zainfekowane fagami, MOI jest niskie, a komórki rosną szybko ze względu na obfitość składników odżywczych; oba te czynniki sprzyjają wzrostowi litycznemu. W miarę jak coraz więcej komórek ulega lizie, MOI wzrasta i tworzy się przejrzysta plama. Jednak lizogeny w centrum plamy nadal rosną, ponieważ są odporne na lizę, co prowadzi do powstania przejrzystej plamy z mętnym centrum.
Technikę nakładkową można zmodyfikować dla testów plackowych z wirusami eukariotycznymi. Podobnie jak bakteriofagi tworzą placki na trawniku komórek bakteryjnych w miękkim agarze, wirusy eukariotyczne tworzą placki na monowarstwie komórek pokrytej żelem. Monowarstwa to zbiegła warstwa komórek rosnących obok siebie na powierzchni naczynia hodowlanego, stykających się ze sobą, ale nie narastających jedne na drugich. Aby przeprowadzić tego typu test plackowy, do podatnych monowarstw komórek eukariotycznych dodaje się alikwoty wirusa. Następnie monowarstwę pokrywa się pożywką odżywczą na bazie agarozy – żel ten ogranicza rozprzestrzenianie się wirusów potomnych uwalnianych z zainfekowanych komórek do sąsiednich komórek w monowarstwie. W rezultacie powstaje kolisty obszar, czyli plack, zawierający komórki uszkodzone w wyniku uwalniania wirionów. Aby ułatwić wizualizację placków, do hodowli komórkowej można zastosować barwniki barwiące żywe komórki, co zapewnia kontrast między komórkami zainfekowanymi a niezakazakaionymi.
Technika nakładki z miękkiego agaru jest stosowana w eksperymentach innych niż testy plackowe. Po pierwsze, należy pamiętać, że twardy agar odżywczy jest macierzą podporową umożliwiającą wzrost bakterii. Po drugie, miękki agar stosowany do nakładki może mieć inny skład odżywczy niż agar twardy. W ten sposób miękki agar może służyć jako narzędzie do badania szczepów bakteryjnych pod kątem różnych cech wzrostu lub właściwości metabolicznych. Na przykład technika nakładki jest wykorzystywana do przesiewania bakterii pod kątem zdolności do degradacji celulozy (Teather and Wood 1982). Pojedyncze kolonie hoduje się na nieselektywnym twardym medium agarowym, a następnie na powierzchni twardego agaru rozprowadza się miękki agar zawierający 0,1% (w/v) karboksymetylocelulozy (CMC). Po inkubacji płytki zalewa się barwnikiem, który umożliwia wizualizację stref przejaśnienia wokół kolonii w miękkim agarze. Przejaśnienie jest spowodowane przez wydzielane przez bakterie enzymy hydrolityczne, które rozkładają celulozę w medium. W ostatnim czasie technika nakładki była stosowana do wykrywania bakterii hamujących wzrost archeonów metanogennych występujących w żwaczu zwierząt hodowlanych (Gilbert et al. 2010). Izolaty bakteryjne z próbek środowiskowych hoduje się na twardym odżywczym medium agarowym, a następnie kolonie pokrywa się nakładką z miękkiego agaru zawierającego kulturę metanogenów. Po inkubacji płytki sprawdza się pod kątem obecności stref zahamowania wzrostu wokół kolonii. Metoda ta pozwala zidentyfikować szczepy bakteryjne produkujące inhibitory metanogenów w miękkim agarze.
Najczęstsze błędy techniczne występujące przy zastosowaniu metody nakładki z miękkiego agaru polegają na wlewaniu roztopionego miękkiego agaru w temperaturze zbyt wysokiej lub zbyt niskiej. Jeśli temperatura jest zbyt wysoka, komórki bakteryjne zmieszane z podłożem zostaną zabite przed wysianiem na płytkę. Jeśli temperatura jest zbyt niska, miękki agar podczas wlewania na agar twardy utworzy grudki. W obu przypadkach wyniki będą niejednoznaczne lub, w najlepszym razie, nieczytelne.
Procedura siania metodą replikacji. Przenoszenie kultur z jednego rodzaju podłoża odżywczego na inny w celu sprawdzenia wymagań wzrostowych staje się bardzo pracochłonne, gdy liczba szczepów przekracza kilka. Sianie metodą replikacji jest metodą umożliwiającą jednoczesny screening dużej liczby mikroorganizmów. Na przykład po mutagenizacji kultury komórek typu dzikiego można wysiać rozcieńczenia kultury metodą rozlewania w celu uzyskania szalek z pojedynczymi koloniami. Szalki pierwotne zawierają podłoże wspierające wzrost wszystkich komórek, w tym prototrofów typu dzikiego, które syntetyzują wszystkie związki niezbędne do wzrostu, oraz mutantów aukstroficznych, które posiadają mutację genetyczną w szlaku biosyntezy, co uniemożliwia im syntezę określonych związków niezbędnych do wzrostu. Poprzez wysianie mieszaniny komórek na podłoże pełne, brakujące składniki odżywcze mogą być pobierane ze środowiska. Aby odróżnić prototrofy od aukstrofów, kolonie można zreplikować na podłoże minimalne. Tylko prototrofy będą zdolne do wzrostu. Ponieważ zachowany zostaje układ przestrzenny szalki pierwotnej, porównanie szalki wtórnej z pierwotną pozwala na identyfikację kolonii mutantów. Aby ustalić, którego związku mutanty nie są już w stanie syntetyzować, kolonie można zreplikować na podłoża minimalne uzupełnione o specyficzne związki (np. aminokwasy, źródła węgla, witaminy itp.). W ten sposób, stosując procedurę siania metodą replikacji, można jednocześnie przebadać setki kolonii. Błędem technicznym, który może wystąpić, jest użycie zbyt wilgotnych szalek z agarem, co powoduje rozmazanie kolonii i zanieczyszczenie wszystkich kultur na szalce. Prowadzi to do wyników, które są całkowicie niewiarygodne. Innym błędem technicznym jest wywieranie zbyt dużego nacisku podczas przenoszenia komórek z welwetowej stemplówki na szalki wtórne. Wówczas, po inkubacji szalek wtórnych, powstałe kolonie mogą na siebie nachodzić, dając fenotypy wzrostu przypisywane zanieczyszczeniu, a nie aukstrofii.
Nie wszystkie dzikie szczepy mikroorganizmów są prototrofami, dlatego procedura przesiewania na płytkach replikacyjnych może być wykorzystana do jednoczesnego badania różnych szczepów dzikich pod kątem specyficznych wymagań wzrostowych. Jak pokazano na Rysunku 13, „odciski” komórek z czterech różnych szczepów bakterii Pseudomonas zostały naniesione w dubletach na płytkę z naniesioną siatką, zawierającą pożywkę pełną YTA (panel A). Następnie szczepy zostały zreplikowane na trzy płytki wtórne (panele B, C i D), zawierające pożywkę minimalną (MSA) uzupełnioną o różne źródła węgla (odpowiednio: acetamid, laktozę i glicynę). Wyniki wykazują, że dwa z czterech szczepów Pseudomonas (P. aeruginosa oraz P. stutzeri) nie są w stanie rosnąć na tych trzech źródłach węgla. W ramach kontroli szczepy zreplikowano na czwartą płytkę z pożywką YTA, aby potwierdzić, że komórki zostały przeniesione podczas całej procedury. Ponieważ wszystkie cztery szczepy rosną na kontrolnej płytce YTA, braki w wzroście zaobserwowane na trzech poprzednich płytkach w serii są wiarygodne. Wyniki przesiewania na płytkach replikacyjnych zestawiono w Tabeli 1. Częstym błędem jest interpretowanie odcisku wzrostu na płytce wtórnej jako wyniku pozytywnego. Na przykład należy porównać fenotyp P. aeruginosa z fenotypem P. stutzeri na MSA+acetamid (panel B). Ten drugi wykazuje odcisk wzrostu, co jest wynikiem negatywnym i może wystąpić, jeśli składniki odżywcze z poprzedniej płytki zostaną przeniesione wraz z komórkami macierzystymi. Nie dochodzi do nowego wzrostu komórek, ponieważ brakujące składniki odżywcze nie są dostępne dla komórek potomnych. Łatwo pomylić odcisk z rzeczywistym wzrostem. W razie wątpliwości eksperyment należy powtórzyć, stosując alternatywną metodę, np. metodę posiewu kreskowego komórek z płytki pierwotnej na pożywki wtórne.

Rysunek 1. Przykład pojedynczych kolonii na płytce. Różowe sfery w pobliżu centrum płytki to kolonie Serratia marcescens, Gram-ujemnej, pręcikowatej Proteobacterium z rodziny Enterobacteriaceae. Ze względu na preferencję do wilgotnych środowisk, mikroorganizm ten często występuje w narożnikach wanien, w umywalkach, w fugach między kafelkami oraz na zasłonach prysznicowych. S. marcescens jest łatwa do rozpoznania, ponieważ produkuje czerwony pigment zwany prodigiozyną. Kolonie na tej płytce uzyskano metodą posiewu kreskowego, przy czym pojedyncze kolonie pojawiły się w czwartym kwadrancie po inkubacji w 30 °C przez 24 godziny. Pozostałe trzy kwadranty wykazują wzrost zlewający się, w którym komórki naniesione na powierzchnię agaru rozwinęły się w nakładające na siebie kolonie.

Rycina 2. Instrumenty stosowane w technice posiewu kreskowego. Od góry do dołu przedstawiono wykałaczki (spłaszczone, nie okrągłe), pętlę z drutu, jednorazową pętlę plastikową oraz drewniane patyczki. Wykałaczki są zazwyczaj przenoszone do małego zlewki szklanej szerokim końcem do dołu, a następnie przykrywane folią przed sterylizacją w autoklawie przed użyciem. Drewniane patyczki przenosi się do probówek 18 mm, a następnie sterylizuje w autoklawie przed użyciem.
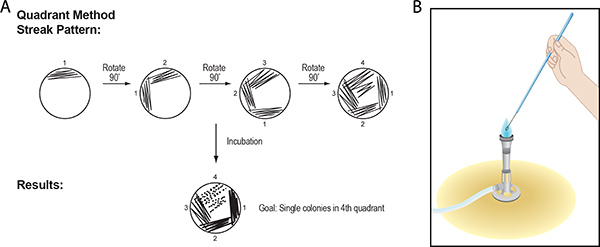
Rycina 3. (A) Technika posiewu smugowego z wykorzystaniem metody kwadrantowej. Do rozprowadzenia próbki na jednej czwartej powierzchni agaru używa się uprzednio wysterylizowanej pętli, wykałaczką lub patyczkiem, wykonując szybkie, gładkie ruchy w przód i w tył od krawędzi do centrum płytki. Czynność tę powtarza się dla każdego z czterech kwadrantów płytki. Po inkubacji wzrost komórek pojawia się wzdłuż ścieżki narzędzia użytego do naniesienia komórek na płytkę. Mechaniczna separacja komórek w próbce mieszanej z zastosowaniem tej techniki powinna skutkować powstaniem pojedynczych kolonii w czwartym kwadrancie (przykład przedstawiono na Rycinie 1). Pojedyncze kolonie określa się mianem jednostek tworzących kolonie (cfu). (B) W przypadku użycia metalowej pętli do posiewu smugowego, musi ona zostać wysterylizowana w płomieniu palnika Bunsena przed kontaktem z inokulum lub podłożem agarowym. Należy pamiętać, że najgorętszą częścią płomienia jest wierzchołek niebieskiego stożka. Trzymając uchwyt narzędzia, należy umieścić drut w płomieniu w odległości około 3-4 cali od pętli. Pozostawić go tam na czas wystarczający, aby drut rozżarzył się do czerwoności. Następnie przesunąć drut tak, aby płomień zbliżył się do pętli. Przed dotknięciem inokulum należy upewnić się, że metalowa pętla ostygła.

Rycina 4. Metoda podlewkowa. (A) Małą objętość próbki (od 0,1 do 1,0 ml) przenosi się aseptycznie do pustej, ale sterylnej szalki Petriego za pomocą pipety serologicznej o pojemności 5,0 ml. (B) Następnie do szalki Petriego z próbką wlewa się stopiony agar wyrównany do temperatury około 48 °C. Po zamknięciu pokrywy szalkę delikatnie obracamy, aby wymieszać próbkę ze stopionym agarem. Pozostawia się agar do zastygnięcia na około 30 minut, a następnie szalki odwraca się do góry dnem w celu inkubacji.

Rysunek 5. Technika posiewu powierzchniowego z użyciem obrotowego stołka i szklanego rozpylacza. Po umieszczeniu szalki z agarem na obrotowym stołku, niewielką objętość próbki (0,1 do 0,2 ml) nanosi się aseptycznie na środek szalki za pomocą mikropipety. Rozpylacz sterylizuje się poprzez zanurzenie w zlewce z etanolem, a następnie przeprowadzenie go przez płomień palnika Bunsena w celu spalenia nadmiaru etanolu. Przed kontaktem z próbką rozpylacz należy schłodzić, dotykając go agaru w pobliżu krawędzi szalki. Rozpylacz delikatnie przesuwa się w przód i w tył przez próbkę na całej powierzchni szalki podczas powolnego obracania stołka. Czynność ta umożliwia stopniowe, ale równomierne rozprowadzenie próbki po powierzchni agaru. Po zamknięciu pokrywy szalkę należy pozostawić na blacie bez poruszania przez co najmniej 5 minut, aby próbka całkowicie wchłonęła się w agar przed odwróceniem szalki w celu inkubacji.

Rycina 6. Metoda wysiewu powierzchniowego z użyciem szklanych kulek (metoda Copacabana). Wcześniej wysterylizowane w autoklawie szklane kulki są wsypywane na powierzchnię szalki z agarem umieszczonej na blacie. Mała objętość próbki (100 do 150 μl) jest aseptycznie nanoszona do centrum agaru za pomocą mikropipety. Przy zamkniętej pokrywie szalki, za pomocą poziomego ruchu potrząsania, delikatnie przesuwa się kulki w przód i w tył po całej powierzchni szalki 6 do 7 razy, rozprowadzając próbkę. Czynność tę powtarza się po obróceniu szalki o 60°. Ruch potrząsania powtarza się po raz trzeci po kolejnym obrocie o 60°. Po całkowitym wchłonięciu próbki do podłoża agarowego kulki są wylewane do zlewki zawierającej 10% wybielacz. Następnie szalki odwraca się do góry dnem w celu inkubacji.

Rycina 7. Metoda nakładki z miękkiego agaru stosowana do izolacji i zliczania fagów na podstawie tworzenia plam (tzw. metoda płytkowa). (A) Obecność fagów można wykryć jako strefy przejaśnienia, czyli plamy, na zlewnej zawiesinie kolonii bakteryjnych rosnących w miękkim agarze. Fag T4 jest wirulentnym fagiem z dwuniciowym DNA, który infekuje swojego gospodarza, Escherichia coli, powodując lizę komórek gospodarza i uwalnianie potomnych fagów. Po wielu cyklach infekcji i lizy sąsiednie komórki E. coli w bezpośrednim otoczeniu pierwotnie zainfekowanej komórki gospodarza znikają, pozostawiając plamę zawierającą miliardy cząsteczek faga T4. Fag T4 tworzy plamy o średnicy około 1 mm. W tym doświadczeniu 200 μl rozcieńczenia 10-5 z zapasu faga T4 o mianie 2 x 10⁸ pfu/ml zmieszano z około 300 μl komórek wskaźnikowych E. coli przygotowanych jako kultura w fazie wzrostu wykładniczego, napowietrzana w 37 °C. Zarówno fagi, jak i bakterie dodano do probówki z miękkim agarem EHA, wymieszano, a następnie wylano na powierzchnię twardej płytki agarowej EHA. Należy zauważyć, że w tym przypadku nie było konieczne dopuszczenie do adsorpcji fagów do bakterii przed wysianiem na płytkę. Po pozostawieniu miękkiego agaru do zastygnięcia bez zakłóceń przez 20 minut, płytki odwrócono i inkubowano w 37 °C przez 24 godziny. (B) W przypadku braku infekujących cząsteczek fagów wzrost bakterii skutkuje powstaniem mętnej zawiesiny komórek w miękkim agarze, w której nie są widoczne pojedyncze kolonie. Zamiast tego, w całej warstwie miękkiego agaru tworzy się jednolity trawnik komórek bakteryjnych, w tym przypadku E. coli.

Rycina 8. Przygotowanie płytki pierwotnej (matki) z próbkami bakteryjnymi. Aby zachować organizację próbek, dno płytki można podzielić na siatkę, a poszczególne kwadraty ponumerować. Każdej próbce można przypisać jeden kwadrat w siatce. Przedstawiono przykłady poprawnych oraz niepoprawnych wzorów inokulacji. W idealnym przypadku niewielka liczba komórek zostaje przeniesiona do centrum kwadratu przy użyciu sterylnego narzędzia do inokulacji, takiego jak wykałaczka, aby „odbić” próbkę (komórka nr 4). Częste błędy przy inokulacji, takie jak te przedstawione w komórce nr 5 („plama”) i komórce nr 6 („wypełnienie”), prowadzą do przerostu próbek bakteryjnych po inkubacji, co w konsekwencji zanieczyszcza sąsiednie kwadraty.

Rysunek 9. Technika plastykowania seryjnego (replica-plating) stosowana do przenoszenia komórek z płytek pierwotnych na wtórne w celu analizy fenotypowej. Znak na płytce pierwotnej zostaje wyrównany ze znakiem na bloku pokrytym welwetem, a następnie obniżony, aby powierzchnia agaru zetknęła się z tkaniną. Komórki są przenoszone z płytki na welwet poprzez lekkie, ale równomierne dociśnięcie płytki pierwotnej opuszkami palców. Czynność ta pozostawi odcisk próbek komórkowych na welwecie w tym samym układzie przestrzennym, co na płytce pierwotnej. Ta sama procedura jest stosowana do przenoszenia komórek z welwetu na płytkę wtórną. Przy użyciu jednego odcisku z płytki pierwotnej na welwecie można zaszczepić od 7 do 8 płytek wtórnych. Ostatnia płytka zaszczepiona z welwetu powinna służyć jako kontrola pozytywna. Powinno to być podłoże wspierające wzrost wszystkich badanych szczepów, co zapewni, że w całej serii płytek nastąpił wystarczający transfer komórek. Po inkubacji płytki wtórne mogą zostać poddane inspekcji i ocenie pod kątem wzrostu lub braku wzrostu. W ten sposób wiele szczepów bakteryjnych można analizować jednocześnie na kilku podłożach wzrostowych w ramach jednego eksperymentu.

Rycina 10. Przykładowy wynik z zastosowaniem metody płytowej (pour-plate). Do sterylnej, pustej szalki Petriego przeniesiono 1,0 ml próbki wody pobranej z publicznego ujęcia wody pitnej. Następnie do szalki z próbką wlano stopioną, ale schłodzoną pożywkę YTA. Agar zawierał również 100 μg/ml cykloheksymidu, aby zapobiec wzrostowi drożdży i pleśni, które mogły znajdować się w próbce wody. Po delikatnym wymieszaniu przez wirowanie, szalkę postawiono na płaskiej powierzchni i pozostawiono do całkowitego zestalenia agaru. Płytkę inkubowano w temperaturze 37 °C przez 48 godzin. Przedstawiono wynik tego eksperymentu. Zwróć uwagę na różnicę w wyglądzie kolonii powierzchniowych, które są duże i okrągłe, w porównaniu do kolonii podpowierzchniowych, które są bardzo małe i mają nieregularny kształt, ponieważ zestalone podłoże ogranicza rozprzestrzenianie się kolonii pod powierzchnią.

Rycina 11. Przykładowy wynik z zastosowaniem techniki wysiewu powierzchniowego. Do wysiewania mieszaniny komórek E. coli w eksperymencie przesiewowym wykorzystano „metodę Copacabana”. W tym przypadku pożywka wzrostowa (LB) zawiera X-Gal, zatem komórki wykazujące ekspresję funkcjonalnego enzymu β-galaktozydazy tworzą niebieskie kolonie, natomiast komórki z mutacją w genie lacZ, a tym samym niezdolne do ekspresji funkcjonalnej β-galaktozydazy, tworzą kolonie białe. Dwa typy kolonii, często określane jako „selekcja niebiesko-biała”, można łatwo od siebie odróżnić na tej samej płytce.

Rycina 12. Przykładowy wynik testu plastycznego z wykorzystaniem techniki nakładki z miękkiego agaru. Przedstawiono plaki utworzone na szczepie gospodarza Mycobacterium smegmatis mc2155 (ATCC 700084) przez dwa różne fagi: (A) mycobakteriofagi Destroyers i (B) mycobakteriofagi MSSS. Fagi te zostały wyizolowane przez studentów w ramach kursu laboratoryjnego MIMG 103L na UCLA wiosną 2010 roku. M. smegmatis to niepatogenna Actinobacterium należąca do rodziny prątków, która obejmuje kilka patogenów znanych z wywoływania poważnych chorób, takich jak gruźlica (M. tuberculosis, M. africanum, M. bovis) i trąd (M. leprae). Około 50 μl rozcieńczenia 10-2 Destroyers oraz 10-3 MSSS inkubowano z 500 μl M. smegmatis przez 20 minut w temperaturze 37 °C, a następnie zmieszano z MBTA (miękkim agarem) i wylano na płytki z MHA (twardym agarem). Po pozostawieniu miękkiego agaru do zastygnięcia przez 20 minut, płytki odwrócono i inkubowano w temperaturze 37 °C przez 48 godzin. Należy zwrócić uwagę na odmienną morfologię plaków wytworzonych przez każdy z fagów. Destroyers (A) tworzy małe (średnica średnia około 1 mm), przejaśnione plaki charakterystyczne dla faga litycznego, podczas gdy MSSS (B) tworzy duże plaki typu „wole oko” z przejaśnionym centrum otoczonym mętną otoczką (średnica średnia około 3,2 mm). Mętny pierścień może składać się z bakterii odpornych na infekcję fagową. Wzór ten różni się od plaków tworzonych przez fagi lizogenne, które produkują plaki mętne.

Rycina 13. Przykład wyniku z zastosowaniem procedury przeniesienia na płytki (replica-plating). Cztery szczepy Pseudomonas (P. aeruginosa, P. putida, P. fluorescens i P. stutzeri) badano w dubletach pod kątem wzrostu na trzech różnych źródłach węgla: acetamidzie, laktozie i glicynie. (A) Płytka pierwotna zawiera pożywkę kompletną (YTA) zaszczepioną czterema wskazanymi szczepami. Po inkubacji w 30 °C przez 24 godziny wszystkie cztery szczepy urosły na YTA. Płytkę pierwotną wykorzystano do przeniesienia na pożywkę minimalną (MSA) uzupełnioną o pojedyncze źródło węgla: acetamid (B), laktozę (C) i glicynę (D). Ostatnią płytką w serii była płytka kontrolna dodatnia YTA (E). Jak pokazano, szczepy wykazują zmienne wzorce wzrostu po inkubacji na płytkach wtórnych. Należy zauważyć, że czasami trudno jest odróżnić wzrost od odcisku komórek. Na przykład należy porównać odcisk pozostawiony przez P. stutzeri na trzech płytkach MSA z brakiem wzrostu na tych samych trzech płytkach w przypadku P. aeruginosa. Oba są wynikami negatywnymi w porównaniu do wzorców wzrostu wykazanych przez P. putida i P. fluorescens. Jednak wszystkie szczepy urosły na płytce kontrolnej dodatniej, co potwierdza, że komórki zostały przeniesione na wszystkie płytki wtórne w serii. Wyniki tego eksperymentu zestawiono w Tabeli 1.
| YTA (podłoże podstawowe) | MSA + acetamid | MSA + laktoza | MSA + glicyna | YTA (kontrola) | |
| P. aeruginosa | + | - | - | - | + |
| P. putida | + | + | + | + | + |
| P. fluorescens | + | + | + | + | + |
| P. stutzeri | + | - | - | - | + |
Tabela 1. Podsumowanie wyników przesiewania metodą replikacji. Wzrost oznacza znak plus (+), a brak wzrostu oznacza znak minus (-). YTA to podłoże kompletne (agar z tryptonem drożdżowym), a MSA to podłoże minimalne (agar z minimalnymi solami). Płytki MSA zostały uzupełnione o pojedyncze źródło węgla, zgodnie z oznaczeniem.
Dyskusja
Hodowla mikroorganizmów obejmuje szereg metod posiewu, z których wszystkie wymagają zachowania techniki aseptyki podczas manipulacji komórkami i pożywkami. W protokole tym opisano pięć różnych procedur. Chociaż te techniki powlekania są rutynowo stosowane do manipulowania bakteriami i fagami, można je również stosować do hodowli komórek ssaków i mikroorganizmów eukariotycznych powszechnie stosowanych w genetyce molekularnej, takich jak drożdże (tj. Saccharomyces cerevisiae, Candida albicans, Schizosaccharomyces pombe), glony i pierwotniaki (tj. Volvox, Chlamydomonas, Amoeba, Paramecium) oraz nicienie (tj. Caenorhabditis elegans). Istnieją również liczne (i jeszcze bardziej wyrafinowane) warianty każdej metody posiewu, w zależności od celu eksperymentalnego lub badanego organizmu. Dlatego ważne jest, aby nie tylko wybrać najbardziej odpowiednią technikę dla danego eksperymentu lub docelowego mikroorganizmu, ale także dostosować metodologię tak, aby wyniki eksperymentu odpowiednio odpowiadały na pytanie lub problem badawczy.
Niektóre z najnowszych zastosowań technik powlekania omówionych w tym protokole obejmują postęp technologiczny, który zapewnia wyniki o wysokiej przepustowości w badaniach przesiewowych i eksperymentach związanych z odkrywaniem leków. Na przykład centra sekwencjonowania genomu wykorzystują "metodę Copacabana" do rozprzestrzeniania bibliotek klonów, które są komórkami E. coli przekształconymi plazmidami zawierającymi fragmenty DNA pochodzące z genomu mikroorganizmu. Ponieważ jednorazowo przygotowywane są dziesiątki dużych płytek (zwanych tacami do testów biologicznych), do wytrząsania szklanych kulek dla całej partii tacek używa się automatycznej wytrząsarki do płytek. Ponadto, podczas selekcji kolonii z tych płytek po inkubacji, do zbierania komórek z odpowiednich kolonii jako inokulum dla bulionu LB w 384-dołkowych mikropłytkach używa się robotycznego zbieracza kolonii. W przypadku tego wysokoprzepustowego testu przesiewowego zastosowanie mają zasady proceduralne techniki płytki rozsiewającej, ale technologia pozwala na automatyzację i skalowanie różnych etapów, aby umożliwić jednoczesną analizę dużej liczby próbek w krótkim czasie.
Firmy biotechnologiczne i farmaceutyczne inwestują znaczne środki w rozwój wysokoprzepustowej technologii dla najbardziej podstawowych technik w mikrobiologii i genetyce molekularnej. Na przykład istnieją wielokanałowe mikropipetory do przenoszenia objętości do 8 lub 12 próbek jednocześnie. Istnieją nawet zrobotyzowane stacje robocze, które manewrują 96-kanałową głowicą pipetową! Wysiłki te obejmują multidyscyplinarne zespoły naukowców, łączące biologów posiadających wiedzę metodologiczną z inżynierami i programistami komputerowymi, którzy mogą opracować oprzyrządowanie potrzebne do wykonywania operacji mechanicznych związanych z eksperymentami. Niezależnie od zastosowania badawczego, cel wspólny dla firm rozwijających te technologie jest taki sam – automatyzacja procesów laboratoryjnych, narzędzi, systemów i przyrządów, czyniąc je mniej pracochłonnymi i bardziej wydajnymi.
Oświadczenia
Nie mam nic do ujawnienia.
Podziękowania
Specjalne podziękowania dla Cori Sanders z Iroc Designs za przygotowanie ilustracji oraz dla Krisa Reddiego i Bhairava Shaha z UCLA za przygotowanie próbek kultur i pomoc przy rysunkach. Finansowanie tego projektu zostało zapewnione przez HHMI (HHMI Grant No. 52006944).
Materiały
Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Przechowywać w temperaturze 4°C.
Jeśli przygotowujesz probówki do procedury nalewania, pozwól agarowi ostygnąć do ~55° C, następnie dodać 2,0 ml cykloheksymidu o stężeniu 50 mg/ml. W asepcie dozować 18,0 ml stopionego agaru na probówkę o średnicy 18 mm, a następnie przechowywać w temperaturze 4 stopni Celsjusza. Agar zestala się i przed użyciem należy go stopić w parowarze lub kuchence mikrofalowej.
2. Minimalna zawartość soli agaru (MSA) + 0,1% (w/v) źródło węgla
< treść>Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Przechowywać w temperaturze 4°C.
* Źródła węgla użyte w eksperymentach przedstawionych na rysunku 13 obejmują acetamid, laktozę i glicynę.
** Roztwór soli śladowych przygotowuje się w 0,1 N HCl w następujący sposób. Dodaje się go do bazy przed sterylizacją (autoklaw w temperaturze 121& C przez 20 minut).
< treść>3. Miękki agar EHA (0,65 % w/v)
< treść>Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Przechowywać w temperaturze 4°C.
4. Twardy agar EHA (1,2% w/v)
< treść>Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Przechowywać w temperaturze 4°C.
5. 1X Middlebrook Top Agar (miękki agar MBTA, 0,5% w/v)
< treść>Rozpuść 50 ml 2XTA i pozwól mu ostygnąć do ~55°C. Stosując technikę aseptyczną, dodaj CaCl2 i 7H9 bulion do stopionego agaru. Aseptycznie dozować 4,5 ml mieszaniny na probówkę 13 mm i przechowywać w temperaturze 55° Inkubator C ≤ 7 dni. Chłodzenie MBTA do temperatury pokojowej lub 4° C spowoduje, że CaCl2 wytrąci się z roztworu.
* 100 mM CaCl2. Zapas musi być przechowywany w temperaturze pokojowej, aby zapobiec wytrącaniu się CaCl2 z roztworu.
** 7H9 medium płynne: Neat
< treść>Wymieszaj bazę z wodą, a następnie dodaj glicerol, mieszając. Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Przechowywać w temperaturze 4°C.
*** 2X Middlebrook Top Agar (2XTA, 1,0% w/v)
< treść>Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Dozować 50 ml porcji do butelek o pojemności 100 ml i przechowywać w temperaturze 4&st;C.
6. Płytki agarowe Middlebrook 7H10 (twardy agar MHA, 1,9% w/v)
< treść>Wymieszaj bazę agarową z wodą, a następnie dodaj glicerol, mieszając. Podgrzej roztwór do wrzenia, a następnie mieszaj przez minutę, aby całkowicie rozpuścić proszek bazowy. Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Pozwól agarowi ostygnąć do ~55° Następnie w asepcie dodać następujące odczynniki:
< treść>* suplement AD
< treść>Filtruj ten roztwór; Nie sterylizować w autoklawie. Przechowywać w temperaturze 4°C.
** Filtruj-sterylizuj i przechowuj te roztwory w temperaturze 4° C jak ≤ 60 dni.
7. Agar LB (1,5% w/v) + X-Gal (60 μ g/ml)
< treść>Autoklaw pod kątem 121° C przez 20 minut w celu sterylizacji. Pozwól agarowi ostygnąć do ~55° C, następnie w asepcie dodać 3,0 ml roztworu X-Gal o stężeniu 20 mg/ml. Świeżo przygotować bulion X-gal, rozpuszczając 400 mg X-Gal w 20 ml dimetyloformamidu (DMF).
Tabela konkretnych odczynników:
< treść>Tabela konkretnych urządzeń:
< treść>| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
1. Agar z tryptonem drożdżowym (YTA) < treść> | |||
| Ekstrakt drożdżowy | 2.0 g | ||
| Trypton | 10.0 g | ||
| Agar | |||
| Woda destylowana | do 1000,0 ml | ||
| pH 7,0 | |||
| NH4Cl | 1.0 g | ||
| NH2HPO4• 2H2O | 2.14 g | ||
| KH2PO4 | 1,09 g | ||
| MgSO4• 7H2O | 0,2 g | ||
| Źródło węgla* | 1.0 g | ||
| Roztwór soli śladowych** | 10.0 ml | ||
| Agar | |||
| Woda destylowana | do 1000,0 ml | ||
| pH 7,0 | |||
| FeSO4• 7H2O | 300,0 mg | ||
| MnCl2• 4H2O | 180,0 mg | ||
| Co(NO3)2• 6H2O | 130,0 mg | ||
| ZnSO4.7H2O | 40,0 mg | ||
| H2MoO4 | 20,0 mg | ||
| CuSO4• 5H2O | 1,0 mg | ||
| CaCl2 | 1000,0 mg | ||
| HCl (0,1 N) | do 1000,0 ml | ||
| Agar | |||
| Trypton | 13.0 g | ||
| NaCl | 8.0 g | ||
| Na Cytrynian&byk; 2H2O | 2.0 g | ||
| Glukoza | |||
| Woda destylowana | do 1000,0 ml | ||
| Agar | 12.0 g | ||
| Trypton | 13.0 g | ||
| NaCl | |||
| Na Cytrynian&byk; 2H2O | |||
| Glukoza | |||
| Woda destylowana | do 1000,0 ml | ||
| 100 mM CaCl2 stock* | 1 ml | ||
| 7H9 płynne medium: Neat ** | 50 ml | ||
| 2XTA *** | 50 ml | ||
| 7H9 baza bulionowa | |||
| 40% zapasów glicerolu | 5 ml | ||
| Woda destylowana | do 900,0 ml | ||
| 7H9 baza bulionowa | |||
| Agar | 1.0 g | ||
| Woda destylowana | do 1000.0 ml | ||
| 7H10 baza agarowa | |||
| 40% zapasów glicerolu | 12,5 ml | ||
| Woda destylowana | 887.5 ml | ||
| AD (wstępnie podgrzany do 37° C)* | 100 ml | ||
| 50 mg/ml karbenicyliny ** | 1,0 ml | ||
| 10 mg/ml cykloheksymidu ** | 1,0 ml | ||
| NaCl > | 17 g > | ||
| Albumina (frakcja V)> | 100 g> | ||
| Dekstroza (D-glukoza)> | 40 g> | ||
| Woda destylowana> | do 2000.0 ml> | ||
| Trypton | 10.0 g | ||
| Ekstrakt drożdżowy | |||
| NaCl | 10.0 g | ||
| Agar | |||
| Woda destylowana | do 1000,0 ml | ||
| pH 7,5 przy 25° C | |||
| Nazwa odczynnika | Company | Numer katalogowy | |
| Ekstrakt drożdżowy | Becton Dickenson | 212750 | |
| Trypton | Becton Dickenson | 211705 | |
| Agar | Becton Dickenson | 214030 | |
| NH4Cl | Acros Organics | 123340010 | |
| NH2HPO4• 2H2O | Sigma-Aldrich | 30435 | |
| KH2PO4 | Fisher Naukowy | BP 303-500 | |
| MgSO4• 7H2O | Sigma-Aldrich | 230391 | |
| Acetamid | Sigma-Aldrich | A-0500 | |
| Laktoza | Fisher Scientific | L6-500 | |
| Glicyna | Sigma-Aldrich | G-7126 | |
| FeSO4• 7H2O | Sigma-Aldrich | F8048 | |
| MnCl2• 4H2O | Sigma-Aldrich | M-3634 | |
| Co(NO3)2• 6H2O | Sigma-Aldrich | 230375 | |
| ZnSO4.7H2O | Sigma-Aldrich | Z4750 | |
| H2MoO4 | Acros Organics | 213621000 | |
| CuSO4• 5H2O | Sigma-Aldrich | 209198 | |
| CaCl2 | Sigma-Aldrich | C1016 | |
| HCl | Fisher Naukowy | A144-212 | |
| Cykloheksymid | Sigma | 038K1561 | |
| karbenicylina | Cellgro | 46-100-RG | |
| NaCl | Fisher | S271-1 | |
| Na Cytrynian&byk; 2H2O | Fisher | S279-500 | |
| Glukoza (dekstroza) | BD | 215530 | |
| 7H9 baza bulionowa | BD | 271310 | |
| 7H10 baza agarowa | BD | 262710 | |
| Glycerol | Shelton | IB15760 | |
| Albumina (frakcja V) | Fisher | S71907 | |
| X-Gal (5-bromo-4-chloro-3-indolyl-β-D-galaktopyranozyd) | Teknova | X1205 | |
| dimetyloformamid (DMF) | Sigma | D4551 | |
| Etanol | Fisher | CDA19 | |
| Wybielacz chlorowy | Chlorox | 02490/06644884 | |
| CiDecon (środek dezynfekujący) | Decon Laboratories, Inc. | 8504 | |
| Nazwa sprzętu | Company | Numer katalogowy | Eksperyment |
| Metalowe pętle | Amerykańskie produkty edukacyjne | S17352 | Powłoka smugowa |
| Jednorazowe plastikowe pętle | Fisher | 22-363-602 | Powłoka smugowa |
| Drewniane kije | Fisher | 23-400-104 | Powłoka smugowa |
| Wykałaczki płaskie | Amerykańskie produkty edukacyjne | S67859 | Powłoka smugowa |
| Stoły obrotowe | Fisher | 08-758Q | Powłoka rozsiewająca |
| pręty szklane | Bellco Glass | NC9004380 | Powłoka rozsiewająca |
| 4 mm | Fisher | 11-312B | Powłoka rozsiewająca |
| Aksamitna ściereczka | Produkty Bel-Art | 09-718-2 | Replika poszycia |
| Blok cylindryczny | Produkty Bel-Art | 09-718-1 | Replika poszycia |
Bibliografia
- Barker, K. At the Bench: A Laboratory Navigator. , Cold Spring Harbor Laboratory Press. Cold Spring Harbor, New York. (1998).
- US Department of Health and Human Services (DHHS). Biosafety in Microbiological And Biomedical Laboratories (BMBL). , 5th, U.S. Government Printing Office. Washington DC. Available from: http://www.cdc.gov/biosafety/publications/bmbl5/index.htm (2009).
- Dulbecco, R., Vogt, M. Some problems of animal virology as studied by the plaque technique. Cold Spring Harbor Symp. Quant. Biol. 18, 273-279 (1953).
- Fields, B. N., Knipe, D. M., Chanock, R. M., Hirsch, M. S., Melnick, J. L., Monath, T. P., Roizman, B. Fields Virology. 1, 2nd, Raven Press. New York, NY. (1991).
- Gilbert, R. A., Ouwerkerk, D., Zhang, L. H., Klieve, A. V. Cooperative Research Center for Beef Genetic Technologies. In vitro detection and primary cultivation of bacteria producing materials inhibitory to ruminal methanogens. Journal of Microbiological Methods. 80, 217-218 (2010).
- Jett, B. D., Hatter, K. L., Huycke, M. M., Gilmore, M. S. Simplified agar plate method for quantifying viable bacteria. BioTechniques. 23, 648-650 (1997).
- Karam, J. D. Molecular Biology of Bacteriophage T4. , ASM Press. Washington, DC. (1994).
- Knipe, D. M., Howley, P. M., Griffin, D. E., Lamb, R. A., Martin, M. A., Roizman, B., Straus, S. E. Fundamental Virology. , 4th, Lippincott, Williams, and Wilkins. Philadelphia, PA. (2001).
- Lederberg, J., Lederberg, E. M. Replica plating and indirect selection of bacterial mutants. J. Bacteriol. 63, 399-406 (1952).
- Miller, J. H. A Short Course in Bacterial Genetics: A Laboratory Manual and Handbook for Escherichia coli and related bacteria. , Cold Spring Harbor Laboratory Press. Plainview, NY. (1992).
- Mills, K. V., Gareau, J. R., Garcia, A. M. Low-cost modification to the Copacabana method for spreading transformation mixtures. BioTechniques. 39, 188(2005).
- Jordan, T., et al. RESEARCH: National Genomics Research Initiative Phage Resource Laboratory Manual. , Howard Hughes Medical Institute. (2008).
- Sambrook, J., Russell, D. W. Molecular Cloning - A Laboratory Manual. , 3rd, Cold Spring Harbor Laboratory Press. Cold Spring Harbor, New York. (2001).
- Sanders, E. R., Miller, J. H. I. Microbiologist: A Discovery-based Course in Microbial Ecology and Molecular Evolution. , ASM Press. Washington, DC. (2010).
- Slonczewski, J. L., Foster, J. W. Microbiology - An Evolving Science. , 2nd, W.W. Norton & Co., Inc. New York, NY. (2011).
- Teather, R. M., Wood, P. J. Use of Congo Red-Polysaccharide Interactions in Enumeration and Characterization of Cellulolytic Bacteria from the Bovine Rumen. Applied and Environmental Microbiology. 43, 777-780 (1982).
- Wise, K. Preparing Spread Plates Protocols. , Available from: http://www.microbelibrary.org/index.php/component/resource/laboratory-test/3085-preparing-spread-plates-protocols (2006).
- Worthington, M., Luo, R. Q., Pelo, J. Copacabana method for spreading E. coli and yeast colonies. BioTechniques. 30, 738-742 (2001).
- American Type Culture Collection (ATCC). , Available from: http://www.atcc.org/ (2012).
- EPA Microbiology Home Page. , Available from: http://www.epa.gov/nerlcwww/index.html (2012).
- The GENE Project: Laboratory Methods and Materials. , Available from: http://www.phys.ksu.edu/gene/g1.html (2012).
- Joint Genome Institute (JGI) Genome Sequencing Protocols: Library Plating Protocol. , Available from: http://www.jgi.doe.gov/sequencing/protocols/prots_production.html (2012).
- Microbial Genetics (maintained by Stanley Maloy at UCSD). , Available from: http://www.sci.sdsu.edu/~smaloy/MicrobialGenetics (2012).
- Organization of American States (OAS) Department of Sustainable Development (DSD). , Available from: http://www.oas.org/DSD/publications/Unit/oea59e/ch26.htm (2012).
- Public Health Agency of Canada: Material Safety Data Sheets (MSDS) for Infectious Substances. , Available from: http://www.phac-aspc.gc.ca/msds-ftss (2012).
- United States Environmental Protection Agency (EPA) Office of Water. , Available from: http://water.epa.gov (2012).
- American Society for Microbiology (ASM)'s Curriculum Recommendations Microbiology Majors Program. , Available from: http://www.asm.org/asm/index.php/unknown/asm-s-curriculum-recommendations-microbiology-majors-program.html (2012).
- Introductory Course in Microbiology. , Available from: http://www.asm.org/asm/index.php/unknown/asm-s-curriculum-recommendations-introductory-course-in-microbiology.html (2012).
Przedruki i uprawnienia
