Metoda podwójnego znakowania oksydazy cytochromu c/dehydrogenazy sodowej (COX/SDH) umożliwia bezpośrednią wizualizację niedoborów enzymów oddechowych mitochondriów w świeżo zamrożonych przekrojach tkanek. Jest to prosta technika histochemiczna, która okazuje się przydatna w badaniu chorób mitochondrialnych, starzenia się oraz zaburzeń związanych z wiekiem.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wizualizacja funkcji oddechowej mitochondriów przy użyciu histochemii z podwójnym znakowaniem oksydazy cytochromu C / dehydrogenazy bursztynianowej (COX/SDH)
W tym artykule
Podsumowanie
Streszczenie
Defekty mitochondrialnego DNA (mtDNA) stanowią istotną przyczynę chorób i mogą leżeć u podstaw procesów starzenia oraz zmian z nimi związanych 1,2. Mitochondrialna teoria starzenia sugeruje, że mutacje mtDNA, które mogą zaburzać homeostazę bioenergetyczną i funkcje komórkowe, odgrywają rolę w procesie starzenia 3. Zebrano wiele dowodów wspierających tę teorię 1,4, czego przykładem jest mysz mutator mtDNA 5; jednak precyzyjna rola uszkodzeń mtDNA w starzeniu nie jest w pełni zrozumiała 6,7.
Obserwacja aktywności enzymów oddechowych jest prostym podejściem do badania dysfunkcji mitochondriów. Kompleks IV, czyli oksydaza cytochromu c (COX), jest niezbędny dla funkcji mitochondrialnych. Podjednostki katalityczne COX są kodowane przez mtDNA i są niezbędne do montażu kompleksu (Rysunek 1). Zatem prawidłowa synteza i funkcja opierają się w dużej mierze na integralności mtDNA 2. Chociaż można badać inne kompleksy oddechowe, kompleksy IV i II są najbardziej podatne na badanie histochemiczne 8,9. Kompleks II, czyli dehydrogenaza bursztyczanowa (SDH), jest w całości kodowany przez DNA jądrowe (Rysunek 1), a jego aktywność zazwyczaj nie jest zaburzona przez uszkodzenia mtDNA, choć jej wzrost może wskazywać na biogenezę mitochondriów 10-12. Zaburzenia mtDNA obserwowane w chorobach mitochondrialnych, starzeniu się oraz chorobach związanych z wiekiem często prowadzą do obecności komórek o niskiej lub całkowicie zniesionej aktywności COX 2,12-14. Chociaż aktywność COX i SDH można badać indywidualnie, sekwencyjna metoda podwójnego znakowania 15,16 okazała się korzystna w lokalizowaniu komórek z dysfunkcją mitochondrialną 12,17-21.
Wyznaczono wiele optymalnych parametrów analizy, takich jak stężenie substratu, akceptory/donory elektronów, pośrednie przenośniki elektronów, wpływ pH oraz czas reakcji 9,22,23. 3,3'-diaminobenzydyna (DAB) jest skutecznym i niezawodnym donorem elektronów 22. W komórkach z funkcjonującą COX brązowy polimerowy produkt indaminy zlokalizuje się w grzebieniach mitochondriów i nasyci komórki 22. Komórki z dysfunkcyjną COX nie zostaną zatem nasycone produktem DAB, co umożliwi wizualizację aktywności SDH poprzez redukcję nitrobłękitu tetrazolium (NBT), akceptora elektronów, do niebieskiego produktu końcowego – formazanu 9,24. Cytochrom c oraz substraty w postaci bursztynianu sodu są dodawane w celu normalizacji poziomów endogennych pomiędzy tkankami kontrolnymi a tkanek chorych/zmutowanych 9. Katalaza jest dodawana profilaktycznie, aby uniknąć możliwych reakcji kontaminacyjnych wynikających z aktywności peroksydazy 9,22. Metanosiarczan fenazyny (PMS), pośredni przenośnik elektronów, jest stosowany wraz z azotkiem sodu, inhibitorem łańcucha oddechowego, aby zwiększyć tworzenie końcowych produktów reakcji 9,25. Mimo tych informacji, niektóre krytyczne szczegóły wpływające na wynik tej pozornie prostej analizy, a także kontrole specyficzności i ulepszenia techniki, nie zostały jeszcze przedstawione.
Protokół
1. Przygotowanie tkanki do kriotomii
- Uśmierć zwierzę poprzez zwichnięcie kręgów szyjnych lub dekapitację, zgodnie z posiadanym zezwoleniem etycznym.
- Szybko pobierz interesujące tkanki (np. mózg) i gwałtownie zamroź je na suchym lodzie (tkanki mogą wymagać zamrożenia w izopentanie lub propanie schłodzonym ciekłym azotem w celu uzyskania optymalnej morfologii). Przechowuj tkanki w folii aluminiowej w temperaturze -80 °C do momentu przystąpienia do krojenia.
- Zatop zamrożoną tkankę w preparacie do kriosekcji.
- Pobierz przekroje kriosztatem o grubości 14-μm w temperaturze -21 °C (może być konieczna korekta temperatury o ± 1-2 °C). Rozmroź przekroje na szkiełkach za pomocą bloku grzewczego i przechowuj szkiełka bez szkiełek nakrywkowych w temperaturze -20 °C do momentu użycia.
2. Histochemia COX
- Pozostawić preparaty do wyschnięcia w temperaturze pokojowej przez 1 godzinę. Umieścić preparaty w komorze do barwienia z wilgotnym papierem filtracyjnym pociętym w paski. Aby uzyskać spójne wyniki w każdym doświadczeniu, zaleca się opracowanie maksymalnie dziesięciu preparatów podczas jednego badania, aby zminimalizować opóźnienia czasowe.
- Przygotować pod wyciągiem chemicznym 1X DAB oraz 100 μM cytochromu c w 0.1 M PBS pH=7.0. Szybko wymieszać na wortexie.
- Dodać 2 μg katalazy wołowej (2 μg ml-1 lub około 4 IU ml-1). Wymieszać dokładnie za pomocą wortexa, aby rozbić wszystkie grudki katalazy.
- Nanieść 150- 200 μL medium inkubacyjnego na każdy preparat, używając końcówki pipety do równomiernego rozprowadzenia go na wszystkich przekrojach.
- Inkubować preparaty przez 40 minut w temperaturze 37 °C.
- Usunąć nadmiar roztworu z preparatów. Przemyć preparaty 4 razy, po 10 minut za każdym razem, w 0.1 M PBS pH=7.0.
- Ponownie umieścić preparaty w komorze do barwienia z wilgotnymi paskami papieru.
3. Histochemia SDH
- Przygotuj pod wyciągiem chemicznym roztwór zawierający 1,5 mM NBT, 130 mM bursztyczanu sodu, 0,2 mM PMS oraz 1,0 mM azotku sodu w 0,1 M PBS pH=7,0. Należy chronić PMS przed działaniem światła. Szybko wymieszaj na wortexie.
- Nanieś 150-200 μL podłoża inkubacyjnego na każdy preparat, używając końcówki pipety do równomiernego rozprowadzenia go na wszystkich sekcjach.
- Inkubuj preparaty przez 40 minut w temperaturze 37 °C.
- Usuń nadmiar roztworu z preparatów. Przemyj preparaty 4 razy, po 10 minut za każdym razem, w 0,1 M PBS pH=7,0.
- Odwodnij preparaty przez 2 minuty w następujących stężeniach etanolu: 70%, 70%, 95%, 95%, 99,5%. Następnie pozostaw je na 10 minut w dodatkowym kroku w 99,5% etanolu.
- Umieść preparaty w ksylenie na 10 minut. Zamontuj przy użyciu Entellanu i szkiełka cover-slip. Pozostaw preparaty do wyschnięcia przez noc lub co najmniej 1-2 godziny w wentylowanym pomieszczeniu.
4. Określanie dysfunkcji mitochondriów
- Stopień dysfunkcji mitochondriów jest wskazywany przez intensywność niebieskiego barwienia komórkowego. Aby półilościowo określić te wartości, preparaty należy zakodować i poddać wizualizacji przy użyciu mikroskopii w polu jasnym. Półilościowa ocena powinna być przeprowadzona w sposób ślepy, z wykorzystaniem skali, na przykład od 0 do 4 (0 – brak niebieskiego barwienia; 4 – wyłącznie niebieskie barwienie). Zaleca się przeprowadzenie tego rodzaju oceny na kilku skrawkach od danego obiektu/zwierzęcia, aby obliczyć wartość średnią dla każdego obiektu/zwierzęcia.
- Analizy statystyczne należy przeprowadzić przy użyciu testu nieparametrycznego, takiego jak test Manna-Whitneya lub Kruskala-Wallisa.
5. Odpowiednie kontrole specyficzności
- W celu przeprowadzenia kontroli specyficzności dla aktywności COX, powtórzyć etapy sekcji „COX histochemistry”, dodając 2,5 mM azotku sodu, który jest inhibitorem końcowego łańcucha oddechowego.
- W celu przeprowadzenia kontroli specyficzności dla aktywności SDH, powtórzyć etapy sekcji „SDH histochemistry”, pomijając dodanie bursztynianu sodu i dodając 50 mM malonianu, który jest konkurencyjnym inhibitorem SDH.
- Przerapć i odwodnić skrawki w serii etanolu, a następnie zamontować preparaty i przykryć je szkiełkami zgodnie z opisem w krokach 3.4 - 3.6.
6. Reprezentatywne wyniki:
Ogólny schemat histochemicznego badania z podwójnym znakowaniem COX/SDH przedstawiono na rysunku 2. Reprezentatywne przykłady prawidłowego histochemicznego podwójnego znakowania COX/SDH w przekrojach mózgu myszy typu dzikiego oraz myszy mtDNA mutator z przedwczesnym starzeniem przedstawiono na rysunku 3. Ciemnobrązowe barwienie u myszy typu dzikiego (rysunek 3, panel lewy) wykazało prawidłową aktywność COX. Komórki z niedoborami łańcucha oddechowego, wskazane niebieskim barwieniem, ujawniono u 12-tygodniowych myszy mtDNA mutator, a niedobory te stały się bardziej rozpowszechnione w miarę starzenia się myszy mtDNA mutator do 46 tygodnia (rysunek 3, panele środkowy i prawy).
Przykłady nieprawidłowego podwójnego znakowania COX/SDH w przekrojach mózgu myszy typu dzikiego, wynikające z niewystarczającego znakowania COX, przedstawiono na rysunku 4. Niewystarczający czas inkubacji dla wykazania aktywności COX lub ograniczenie dostępności tlenu cząsteczkowego poprzez nakrycie preparatu szkiełkiem podczas inkubacji spowodowały zmniejszone osadzanie produktu reakcji DAB, co umożliwiło powstanie niebieskiego produktu końcowego – formazanu – podczas inkubacji SDH.
Aktywność COX i SDH można również badać osobno (Rycina 5, lewa i środkowa); jednak sekwencyjne barwienie jest pomocne w identyfikacji komórek z niedoborem COX, ze względu na powstawanie niebieskiego osadu podczas inkubacji z SDH (Rycina 3, środkowa i prawa). Można również przeprowadzić kontrole specyficzności dla aktywności COX i SDH (Rycina 5, prawa).
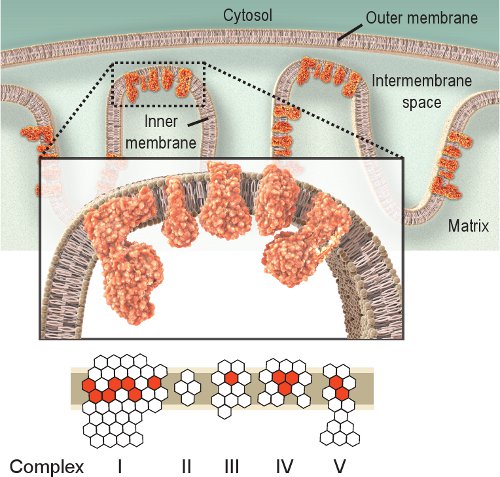
Rycina 1. Mitochondrialne kompleksy oddechowe I-V. Mitochondrialny łańcuch oddechowy znajduje się w błonie wewnętrznej i składa się z pięciu kompleksów. Celem łańcucha oddechowego jest transport elektronów z kompleksu I do IV, co prowadzi do powstania gradientu protonów przez błonę wewnętrzną, wykorzystywanego przez kompleks V (ATP-azę) do produkcji ATP. Czerwone sześciokąty reprezentują podjednostki kodowane przez mtDNA. Białe sześciokąty reprezentują podjednostki kodowane przez DNA jądrowe (należy zauważyć, że kompleks II jest w całości kodowany przez genom jądrowy). W związku z tym mutacje w genomie mitochondrialnym mogą powodować dysfunkcję łańcucha oddechowego z powodu mutacji w podjednostkach kompleksów łańcucha oddechowego.
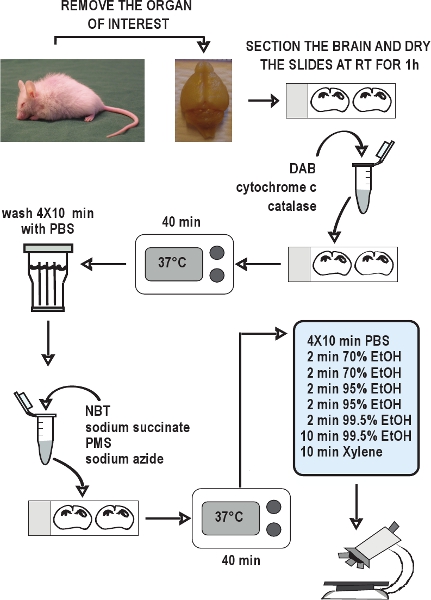
Rycina 2. Schemat blokowy histochemicznej analizy podwójnego znakowania COX/SDH. Wypreparować interesujące organy, szybko zamrozić tkanki na suchym lodzie i przechowywać w temperaturze - 80 °C. Zebrać skrawki z kriostatu i przechowywać w temperaturze - 20 °C do momentu użycia. Pozostawić skrawki do wyschnięcia na powietrzu w temperaturze pokojowej przez 1 godzinę. Przygotować medium inkubacyjne do histochemii COX, nanieść je na szkiełka i inkubować przez 40 minut w temperaturze 37 °C. Przemyć skrawki w PBS 4 razy, po 10 minut każdego mycia. Przygotować medium inkubacyjne do histochemii SDH, nanieść je na szkiełka i ponownie inkubować przez 40 minut w temperaturze 37 °C. Ponownie przemyć skrawki w PBS, odwodnić w serii etanolu, a następnie zamontować i przykryć szkiełka szkiełkami cover-slip. Podwójnie znakowane skrawki COX/SDH są gotowe do obserwacji pod mikroskopem w świetle przechodzącym w ciągu 1-2 godzin.

Rysunek 3. Reprezentatywne przykłady podwójnego znakowania COX/SDH. Przekroje mózgu myszy typu dzikiego oraz myszy mutator z przedwczesnym starzeniem mtDNA zostały sekwencyjnie oznakowane pod kątem aktywności COX i SDH. (Pasek skali: 200 μm.) Prawidłową aktywność COX (oznaczoną ciemnobrązowym kolorem) wykazano w hipokampie myszy typu dzikiego (po lewej). Niedobory COX (oznaczone kolorem niebieskim) ujawniono w hipokampie myszy mutator mtDNA (środek i prawa). W 46. tygodniu życia u myszy mutator mtDNA odnotowano dalszy spadek aktywności COX, co sugeruje rozległe zaostrzenie dysfunkcji łańcucha oddechowego. Zaobserwowana dysfunkcja mitochondrialna u myszy mutator mtDNA 12 jest spowodowana wysokim poziomem mutacji punktowych mtDNA, a także zwiększoną liczbą delecji liniowych 5.

Rysunek 4. Przykłady nieprawidłowego podwójnego znakowania COX/SDH. Przekroje mózgu myszy typu dzikiego zostały sekwencyjnie znakowane w celu wykazania aktywności COX i SDH. (Skala: 200 μm.) Niewystarczające czasy inkubacji (10 i 25 minut) dla wykazania aktywności COX doprowadziły do zmniejszonego osadzania brązowego produktu reakcji DAB w porównaniu do 40-minutowego czasu inkubacji (lewo i środek). Skrócone czasy inkubacji pozwoliły na powstanie niebieskiego końcowego produktu formazanu podczas inkubacji SDH, co błędnie sugerowało obecność komórek z niedoborem COX. Nałożenie szkiełek podstawkowych podczas inkubacji COX również spowodowało nieprawidłowe tworzenie i osadzanie produktu reakcji DAB (prawo).
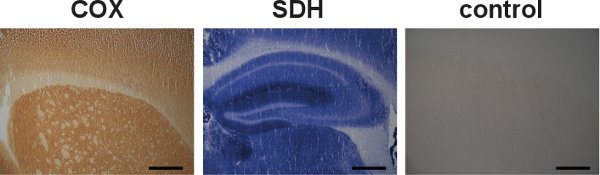
Rysunek 5. Indywidualne znakowanie COX i SDH oraz kontrola swoistości. Sekcje mózgu myszy typu dzikiego zostały osobno znakowane pod kątem aktywności COX oraz SDH, co zasygnalizowano odpowiednio kolorem ciemnobrązowym i niebieskim (lewo i środek). Choć aktywności COX i SDH można znakować indywidualnie, sekwencyjne znakowanie okazało się korzystniejsze w lokalizacji komórek z dysfunkcją mitochondriów. Przykład kontroli swoistości aktywności COX i SDH w mózgu myszy typu dzikiego wykazał brak znakowania (prawo). (Pasek skali: 200 μm.)
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Połączona metoda histochemiczna COX/SDH umożliwia wizualizację komórek z dysfunkcją mitochondriów. Technika ta, której wczesne badania datują się na 1968 rok, pozostaje popularna, a wielu uznaje ją za „złoty standard” w identyfikacji chorób mitochondrialnych u pacjentów14,19,26,27. Obecnie jest ona często wykorzystywana do badania procesów starzenia napędzanych mutacjami mtDNA oraz zaburzeń związanych ze starzeniem 12,13,18,20,21,24. Metoda podwójnego znakowania COX/SDH jest często stosowana równole...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie zgłoszono żadnych konfliktów interesów.
Podziękowania
Niniejsza praca była wspierana przez National Institute of Aging (AG04418), National Institute on Drug Abuse, National Institute of Health-Karolinska Institutet Graduate Partnerships Program, Karolinska Institutet, Swedish Research Council, Swedish Brain Power oraz Swedish Brain Foundation. Szczerze dziękujemy Mattiasowi Karlenowi i dr. Giuseppe Coppotelli za kreatywne wsparcie odpowiednio przy Rysunku 1 i 2; Karin Pernold za pomoc techniczną; oraz dr. Barry’emu J. Hofferowi, dr. Larsowi Olsonowi i dr. Nils-Göranowi Larssonowi za cenne rady i dyskusje.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Suchy lód | AGA Gas AB | forma blokowa | |
| Izopentan (2-metylobutane) | Sigma-Aldrich | 277258 CAS: 78-78-4 | |
| Roztwór do zatapiania w kriotomacie | Sakura Finetek | Tkanka Tek 4583 | |
| Kriostat | Microm International | Microm model HM 500M | |
| Preparaty histologiczne | Thermo Fisher Scientific, Inc. | Super Frost Plus Menzel Gläser J1800AMWZ | |
| Lamelki Szkło borokrzemowe | VWR international | 16004-098 | 24 x 50 mm |
| Papier filtracyjny | Munktell Filter AB | Jakość: 1350 Numer artykułu: 242 001 | 430 x 430 mm |
| 3,3′tetrahydrochlorek 3,3'-diaminobenzydyny (DAB) | Sigma-Aldrich | Sigma Liquid Substrate System, D7304 | |
| Cytochrom c (typ III, z serca konia) | Sigma-Aldrich | C2506 CAS: 9007-43-6 | |
| Katalaza wołowa (z wątroby) | Sigma-Aldrich | C9322 CAS: 9001-05-2 | |
| Nitroblue tetrazolium (NBT) | Sigma-Aldrich | N6876 CAS: 298-83-9 | |
| Karboksylan sodu (sukcynian sodu) | Sigma-Aldrich | S2378 CAS: 6106-21-4 | |
| Metosulfian fenazyny (PMS) | Sigma-Aldrich | P9625 CAS: 299-11-6 | PMS jest światłoczuły. Należy chronić przed światłem. |
| Azydek sodu | Sigma-Aldrich | S8032 CAS: 26628-22-8 | |
| Ksylen | VWR international | EM-XX0060-4 | |
| Entellan | VWR international | 100503-870 | |
| Malonian (Kwas malonowy) | Sigma-Aldrich | M1296 CAS: 141-82-2 |
Bibliografia
- Larsson, N. G. Somatic mitochondrial DNA mutations in mammalian aging. Annu. Rev. Biochem. 79, 683-706 (2010).
- Cottrell, D. A. Role of mitochondrial DNA mutations in disease and aging. Ann. NY Acad. Sci. 908, 199-207 (2000).
- Harman, D. The biologic clock: the mitochondria. J. Am. Geriatr. Soc. 20, 145-147 (1972).
- Wallace, D. C. Mitochondrial genetics - a paradigm for aging and degenerative diseases. Science. 256, 628-632 (1992).
- Trifunovic, A. Premature ageing in mice expressing defective mitochondrial DNA polymerase. Nature. 429, 417-423 (2004).
- Ameur, A. Ultra-deep sequencing of mouse mitochondrial DNA: mutational patterns and their origins. PLoS Genet. 7, e1002028-e1002028 (2011).
- Safdar, A. Endurance exercise rescues progeroid aging and induces systemic mitochondrial rejuvenation in mtDNA mutator mice. Proc. Natl. Acad. Sci. U. S. A. 108, 4135-4140 (2011).
- DiMauro, S., Bonilla, E., Zeviani, M., Nakagawa, M., DeVivo, D. C. Mitochondrial myopathies. Ann. Neurol. 17, 521-538 (1985).
- Old, S. L., Johnson, M. A. Methods of microphotometric assay of succinate dehydrogenase and cytochrome c oxidase activities for use on human skeletal muscle. Histochem. J. 21, 545-555 (1989).
- Chaturvedi, R. K. Impaired PGC-1alpha function in muscle in Huntington's disease. Hum. Mol. Genet. 18, 3048-3065 (2009).
- Edgar, D. Random point mutations with major effects on protein-coding genes are the driving force behind premature aging in mtDNA mutator mice. Cell. Metab. 10, 131-138 (2009).
- Ross, J. M. High brain lactate is a hallmark of aging and caused by a shift in the lactate dehydrogenase A/B ratio. Proc. Natl. Acad. Sci. U. S. A. 107, 20087-20092 (2010).
- Crugnola, V. Mitochondrial respiratory chain dysfunction in muscle from patients with amyotrophic lateral sclerosis. Arch. Neurol. 67, 849-854 (2010).
- Nonaka, I. Muscle pathology in cytochrome c oxidase deficiency. Acta. Neuropathol. 77, 152-160 (1988).
- DiMauro, S. Mitochondrial encephalomyopathies. Neurol. Clin. 8, 483-506 (1990).
- Bonilla, E. New morphological approaches to the study of mitochondrial encephalomyopathies. Brain. Pathol. 2, 113-119 (1992).
- Brierley, E. J., Johnson, M. A., Lightowlers, R. N., James, O. F., Turnbull, D. M. Role of mitochondrial DNA mutations in human aging: implications for the central nervous system and muscle. Ann. Neurol. 43, 217-223 (1998).
- Borthwick, G. M., Johnson, M. A., Ince, P. G., Shaw, P. J., Turnbull, D. M. Mitochondrial enzyme activity in amyotrophic lateral sclerosis: implications for the role of mitochondria in neuronal cell death. Ann. Neurol. 46, 787-790 (1999).
- Gellerich, F. N. Mitochondrial respiratory rates and activities of respiratory chain complexes correlate linearly with heteroplasmy of deleted mtDNA without threshold and independently of deletion size. Biochim. Biophys. Acta. 1556, 41-52 (2002).
- Larsson, N. G. Mitochondrial transcription factor A is necessary for mtDNA maintenance and embryogenesis in mice. Nat. Genet. 18, 231-236 (1998).
- Ekstrand, M. I. Progressive parkinsonism in mice with respiratory-chain-deficient dopamine neurons. Proc. Natl. Acad. Sci. U. S. A. 104, 1325-1330 (2007).
- Seligman, A. M., Karnovsky, M. J., Wasserkrug, H. L., Hanker, J. S. Nondroplet ultrastructural demonstration of cytochrome oxidase activity with a polymerizing osmiophilic reagent, diaminobenzidine (DAB). J. Cell. Biol. 38, 1-14 (1968).
- Dubowitz, V., Brooke, M. Muscle Biopsy: A Modern Approach. , Saunders. (1973).
- Cottrell, D. A. Cytochrome c oxidase deficient cells accumulate in the hippocampus and choroid plexus with age. Neurobiol. Aging. 22, 265-272 (2001).
- Blanco, C. E., Sieck, G. C., Edgerton, V. R. Quantitative histochemical determination of succinic dehydrogenase activity in skeletal muscle fibres. Histochem. J. 20, 230-243 (1988).
- Moraes, C. T., Ricci, E., Bonilla, E., DiMauro, S., Schon, E. A. The mitochondrial tRNA(Leu(UUR)) mutation in mitochondrial encephalomyopathy, lactic acidosis, and strokelike episodes (MELAS): genetic, biochemical, and morphological correlations in skeletal muscle. Am. J. Hum. Genet. 50, 934-949 (1992).
- Petruzzella, V. Extremely high levels of mutant mtDNAs co-localize with cytochrome c oxidase-negative ragged-red fibers in patients harboring a point mutation at nt 3243. Hum. Mol. Genet. 3, 449-454 (1994).
- Tulinius, M. H., Holme, E., Kristiansson, B., Larsson, N. G., Oldfors, A. Mitochondrial encephalomyopathies in childhood. I. Biochemical and morphologic investigations. J. Pediatr. 119, 242-250 (1991).
- Haas, R. H. The in-depth evaluation of suspected mitochondrial disease. Mol. Genet. Metab. 94, 16-37 (2008).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
