Farmakoterapia polegająca na zastępowaniu dopaminy za pomocą L-DOPA jest najczęściej stosowanym leczeniem objawowym choroby Parkinsona, jednak wiąże się z efektami ubocznymi, w tym z mimowolnymi, nieprawidłowymi ruchami, określanymi mianem dyskinezy 1. W niniejszym materiale przedstawiono protokół obrazowania metodą spektrometrii mas MALDI, który pozwala wykryć zmiany w poziomach neuropeptydów w mózgu szczura związane z dyskinezą.
Artykuł metodologiczny
Obrazowanie spektrometrią mas MALDI neuropeptydów w chorobie Parkinsona
W tym artykule
Podsumowanie
Streszczenie
Obrazowanie spektrometrią mas MALDI (IMS) jest potężnym podejściem, które umożliwia analizę przestrzenną gatunków molekularnych w próbkach tkanek biologicznych2 (Rys.1). Przekrój tkanki o grubości 12 μm pokrywa się macierzą MALDI, która ułatwia desorpcyjne jonizowanie nienaruszonych peptydów i białek, które mogą być wykrywane przez analizator masy, zazwyczaj z wykorzystaniem spektrometru mas MALDI TOF/TOF. Zazwyczaj w jednym przekroju tkanki mózgu szczura można ocenić setki pików. W przeciwieństwie do powszechnie stosowanych technik obrazowania, podejście to nie wymaga wcześniejszej wiedzy na temat analizowanych cząsteczek i pozwala na nienadzorowaną oraz kompleksową analizę wielu gatunków molekularnych przy zachowaniu wysokiej specyficzności molekularnej i czułości2. W niniejszej pracy opisujemy metodę opartą na MALDI IMS służącą do wyjaśnienia profili rozmieszczenia neuropeptydów specyficznych dla poszczególnych regionów w mózgu szczura w modelu zwierzęcym choroby Parkinsona (PD).
PD to powszechna choroba neurodegeneracyjna, której rozpowszechnienie wynosi 1% u osób powyżej 65 roku życia3,4. Najczęstsze leczenie objawowe opiera się na uzupełnianiu dopaminy z zastosowaniem L-DOPA5. Wiąże się to jednak z poważnymi skutkami ubocznymi, w tym z mimowolnymi, nieprawidłowymi ruchami, określanymi jako dyskinezie indukowane L-DOPA (LID)1,3,6. Jedną z najbardziej znaczących zmian molekularnych w LID jest zwiększona ekspresja mRNA prodynorfiny, prekursora opioidów7. Peptydy dynorfiny modulują neuroprzekaźnictwo w obszarach mózgu zaangażowanych w kontrolę ruchu7,8. Do tej pory nie scharakteryzowano jednak dokładnie peptydów opioidowych powstających w wyniku przetwarzania tego prekursora neuropeptydowego. W związku z tym wykorzystaliśmy MALDI IMS w modelu zwierzęcym eksperymentalnej choroby Parkinsona oraz dyskinez indukowanych L-DOPA.
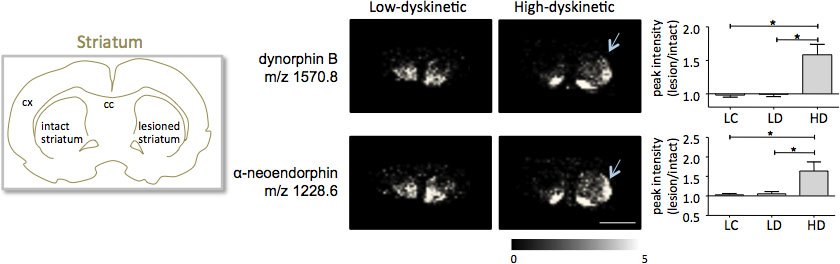
Obrazowanie spektrometrią mas MALDI okazało się szczególnie korzystne w odniesieniu do charakterystyki neuropeptydów, ponieważ powszechnie stosowane podejścia oparte na przeciwciałach celują w znane sekwencje peptydowe i wcześniej zaobserwowane modyfikacje potranslacyjne. W przeciwieństwie do nich, MALDI IMS może ujawnić nowe produkty przetwarzania peptydów, a tym samym odsłonić nowe molekularne mechanizmy modulowania przekaźnictwa neuronalnego przez neuropeptydy. Chociaż za pomocą MALDI IMS nie można określić bezwzględnej ilości neuropeptydów, z widm mas można wyznaczyć względną obfitość jonów peptydowych, co pozwala uzyskać wgląd w zmiany ich poziomów w stanie zdrowia i choroby. W przedstawionych tutaj przykładach stwierdzono, że intensywności piku dynorfiny B, alfa-neoendorfiny i substancji P były znacznie zwiększone w grzbietowo-bocznej, ale nie w grzbietowo-przyśrodkowej części prążkowia u zwierząt z ciężką dyskinezą obejmującą mięśnie twarzy, tułowia i języka (Ryc. 5). Co więcej, MALDI IMS ujawniło korelację między stopniem nasilenia dyskinezji a poziomem des-tyrozyny alfa-neoendorfiny, co reprezentuje wcześniej nieznany mechanizm funkcjonalnej inaktywacji dynorfin w prążkowiu, ponieważ usunięcie tyrozyny z końca N-terminalnego zmniejsza zdolność wiązania dynorfiny z receptorami opioidowymi9. Jest to pierwsze badanie nad charakterystyką neuropeptydów w LID z zastosowaniem MALDI IMS, a wyniki podkreślają potencjał tej techniki do zastosowania we wszystkich dziedzinach badań biomedycznych.
Protokół
Protokół został dostosowany do celów analizy statystycznej danych MALDI IMS z wielu przekrojów mózgu szczura, zazwyczaj od 20 do 30 przekrojów, i składa się z pięciu różnych etapów obejmujących przygotowanie tkanki, naniesienie matrycy, analizę MALDI-TOF MS, ewaluację danych oraz identyfikację neuropeptydów. Procedury zostały przedstawione i szczegółowo opisane poniżej:
1. Przygotowanie tkanki
Procedura ta obejmuje pobieranie odpowiednich próbek tkanek oraz ich sekcjonowanie do analizy IMS. Szczególnym celem w analizie białek i peptydów jest uniknięcie degradacji proteolitycznej. Dlatego podczas preparowania tkanek niezbędne jest szybkie i staranne działanie.
- Uśmierć szczury (zazwyczaj 250-300 g) poprzez dekapiatację, wyjmij mózg szczura w czasie nie dłuższym niż <30s po śmierci i zamroź na sproszkowanym suchym lodzie przed przeniesieniem do zamrażarki -80°C. Szybsze mrożenie przy użyciu ciekłego azotu zwiększa ryzyko powstania mikrouszkodzeń w tkance mózgowej, co negatywnie wpływa na krystalizację macierzy i tym samym obniża jakość MS (Rys. 2D). Całe mózgi mogą być przechowywane przez kilka lat przed sekcjonowaniem bez utraty jakości sygnału MS.
- Przytnij zamrożoną tkankę na mikrotomie kriostatu do plastrów o grubości 12 μm i zamontuj rozmrożone sekcje tkankowe na przewodzących szkiełkach do MALDI (szkiełka powlekane tlenkiem indu i cyny, Bruker Daltonics) lub tarczy MALDI (Rys. 2A-C).
- Susz sekcje przez 15 min w próżni i przechowuj szkiełka w temperaturze -80°C do czasu dalszego użycia. Sekcje tkankowe powinny być analizowane w jak najkrótszym czasie po sekcjonowaniu, nawet jeśli są przechowywane w -80°C. Stwierdzono, że jakość sygnału MS ulega zauważalnemu zmniejszeniu po roku przechowywania. Aby ograniczyć utlenianie białek i peptydów, powietrze w pojemniku do przechowywania można zastąpić gazem obojętnym (np. argonem lub azotem).
2. Aplikacja matrycy
Etap nakładania macierzy ma istotny wpływ na jakość widma i wymaga optymalizacji wielu parametrów, zależnie od rodzaju tkanki oraz analizowanego związku. Czynniki te obejmują parametry chemiczne, takie jak rodzaj macierzy, stężenie macierzy, pH, przemywanie tkanek i modyfikatory organiczne, a także ustawienia aparatury, w tym objętość naniesionej próbki, rozdzielczość boczna i liczbę depozycji10 (Rys. 2D). W przypadku eksperymentów na dużą skalę bardzo ważne jest ograniczenie wariancji, na przykład poprzez nakładanie macierzy na wszystkie skrawki w ciągu jednego dnia i przez tego samego operatora. Choć istnieje wiele strategii nakładania roztworu macierzy, takich jak sublimacja lub rozpylanie, automatyczne nanoszenie macierzy w postaci prz szeregów małych kropel o objętości około 100-150 picoliter zostało z sukcesem zastosowane do analizy małych białek i neuropeptydów w różnych tkankach, w tym w skrawkach mózgu9, 10,11, 12, 13.
- Odmrozić skrawki w eksykatorku przez 1 godzinę.
- Upewnić się, że badanie zostało zaślepione przez osobę inną niż operator. Ponownie oznakować wszystkie próbki.
- Przemyć skrawki 1x w 70% etanolu (EtOH, w temperaturze pokojowej, RT) przez 10 s i dwukrotnie w 95% EtOH (RT) przez 10 s. W przypadku dużych eksperymentów przeprowadzić przemywanie wszystkich szkiełek przedmiotowych jednocześnie za pomocą kuwety, aby zminimalizować zmienność.
- Osuszyć skrawki w eksykatorku przez 10 min.
- Ocenić skrawki tkanki pod mikroskopem i sprawdzić pod kątem zniekształceń tkanki, mikrorwań oraz małych pęknięć, które mogą pogorszyć jakość MALDI MS (Ryc. 2D).
- Przygotować świeży roztwór matrycy składający się z 50 mg/mL DHB w 50% metanolu, 10% 150mM octanu amonu (AmAc) i 0,3% kwasu trifluorooctowego (TFA) w wodzie.
- Nakładanie matrycy jest wykonywane poprzez depozycję dyskretnych kropli w układzie prostokątnym przy użyciu chemicznej drukarki atramentowej (CHIP, Shimadzu). Pierwszym krokiem jest optymalizacja parametrów eksperymentalnych nakładania matrycy dla analizy neuropeptydów, w tym liczby kropli na przejście oraz liczby przejść. Eksperyment ten przeprowadza się poprzez nakładanie wielu macierzy matrycy z różnymi parametrami aplikacji na ten sam skrawek tkanki, upewniając się, że każda macierz obejmuje podobne regiony mózgu, takie jak ciało modzelowate, kora i prążkowie. Ten sam eksperyment należy przeprowadzić za każdym razem, gdy zmieniają się parametry, w tym przy różnych strukturach mózgu, różnych matrycach ukierunkowanych na specyficzne anality i w przypadku konieczności zastosowania różnych rozpuszczalników matrycy do ekstrakcji konkretnych analitów.
- Zeskanować uchwyt szkiełka przedmiotowego ze skrawkiem tkanki i wyrównać uchwyt. Zdefiniować macierz nakładania matrycy na skrawku tkanki i określić rozdzielczość przestrzenną, tj. odległość między punktami. Nałożyć matrycę zgodnie z zoptymalizowanym protokołem na chemicznej drukarce atramentowej. W tym eksperymencie zastosowano zoptymalizowany protokół obrazowania peptydów z następującymi parametrami drukowania: 10 kropli (100 pL/drop), 10 przejść aplikacji oraz odległość między punktami wynosząca 300 μm.
- Zeskanować końcowe skrawki z naniesioną matrycą i zapisać obraz do rejestracji przed akwizycją danych MALDI (krok 3.4).
- Przechowywać skrawki do dalszego użycia w eksykatorku pod próżnią.
3. Pozyskiwanie i przetwarzanie danych MALDI MS
Analizę MS neuropeptydów przeprowadza się na urządzeniu MALDI czasu przelotu (Ultraflex II, Bruker Daltonics, Niemcy) pracującym w trybie reflektora, wykorzystując wspomagane programowo pozyskiwanie danych z każdego pojedynczego punktu matrycy14. Dlatego niezbędne jest dokładne wyznaczenie obszarów analizy. Kluczowe jest, aby optymalizacja MALDI, pozyskiwanie danych, a w szczególności eksperymenty rejestracji celu były przeprowadzane przez tego samego operatora, który najlepiej powinien nie wiedzieć, do których grup eksperymentalnych należą próbki. W przypadku eksperymentu na dużą skalę z wieloma szkiełkami przedmiotowymi, doświadczenia MALDI mogą być prowadzone przez jednego operatora, podczas gdy inna osoba obsługuje chemiczną drukarkę atramentową.
- Włóż szkiełka przedmiotowe do spektrometru mas.
- Sprawdź kalibrację metody akwizycji MALDI, używając standardowej mieszaniny kalibracyjnej o niskiej masie cząsteczkowej (Bruker Daltonics).
- Zoptymalizuj parametry akwizycji.
- W celu optymalizacji sygnału MS i uniknięcia ablacji matrycy z sąsiednich punktów depozycji, należy określić rozmiar wiązki lasera oraz optymalną ostrość skupienia na tkance.
- Energię lasera ustaw tak, aby zapewnić maksymalną jakość MS z jak największej liczby punktów depozycji matrycy, bez podnoszenia linii bazowej, zmniejszania rozdzielczości piku lub nasycania detektora.
- Oceń maksymalną liczbę impulsów na punkt matrycy, aż do momentu wykrycia samego szumu, co zazwyczaj następuje po 1000-2000 impulsach. Oszacuj liczbę impulsów, które powinny zostać skumulowane, oraz liczbę impulsów pobranych przed zmianą pozycji lasera w obrębie jednego punktu. Aby równomiernie pobrać próbki z każdego punktu matrycy, kumulujemy 600 impulsów w krokach po 25 impulsów, co daje łącznie 24 kroki z każdego miejsca depozycji matrycy, stosując losowy schemat ruchu.
- Zarejestruj skan wszystkich naniesionych sekcji w odniesieniu do współrzędnych silnika stolika MALDI za pomocą programu FlexImaging (v.2.0)10 i przeprowadź akwizycję danych w trybie wsadowym za pomocą oprogramowania AutoXexuteBatchRunner.exe.
- Przetwórz każde pojedyncze widmo poprzez odjęcie linii bazowej (Convex hull V3), wygładzanie i kalibrację zewnętrzną (opcjonalnie), a następnie wyeksportuj dane do pliku ascii (format *.dat, *.txt lub *.csv).15
4. Ocena danych
Końcowa ocena danych obejmuje postprocesowanie danych oraz redukcję danych poprzez skupienie się wyłącznie na informacjach o piku, a następnie analizę statystyczną.
- W pierwszym kroku sekcje MALDI IMS oceniono pod kątem efektów nadmiernej normalizacji. Można to łatwo osiągnąć, wykorzystując narzędzia do wizualizacji danych, takie jak FlexImaging (Bruker Daltonics) lub BioMap (Novartis). Wstępnie ocenia się obrazy całkowitego prądu jonowego przed normalizacją całkowitego prądu jonowego (TIC), a następnie przeprowadza ręczną inspekcję obrazów rozkładu pojedynczych jonów dla różnych prominentnych pków peptydowych. Należy szukać charakterystycznych rozkładów intensywności pków i sprawdzać, czy są one powiązane z cechami tkanki (uszkodzeniami), jakością naniesienia próbki czy efektami normalizacji (Rys. 3).
- Wyznacz obszary zainteresowania (np. prążkowie) zgodnie z cechami histologicznymi i wyeksportuj odpowiadające im widma w formacie plików ascii. Na tym etapie można przeprowadzić normalizację widm do całkowitego prądu jonowego (TIC).
- Zaimportuj pliki ascii do oprogramowania do przetwarzania danych, takiego jak Origin (v.8.1, Originlab), MATLAB (MathWorks, Natick, MA, USA) lub R16. Detekcję pków można przeprowadzić za pomocą narzędzi do wyszukiwania pków zawartych w oprogramowaniu, na przykład „peak analysis” w Origin lub „mspeaks” w Matlab. Wyeksportuj listy pków ze wszystkich widm jako jeden plik tekstowy z rozdzielaczem tabulatora.
- W celu określenia granic przedziałów (bins) dla wykrytych pków peptydowych przeprowadza się analizę binowania przy użyciu odpowiednich narzędzi programistycznych (np. pbin17) lub skryptów napisanych wewnętrznie dla MATLAB lub R. Na tym etapie do oprogramowania ładowany jest pojedynczy plik tekstowy zawierający wszystkie dane o wybranych pkach, a następnie określa się parametry wyznaczania granic pków, takie jak częstotliwość występowania pka w widmach, aby był on istotny dla eksperymentu. Na przykład, eksperyment obejmuje 2 grupy zwierząt, po 5 zwierząt w każdej grupie, a z każdego zwierzęcia i obszaru zainteresowania zbierane jest 100 widm. Przyjmijmy, że peak jest potencjalnie interesujący, jeśli występuje u co najmniej większości zwierząt w jednej grupie (3/5) i w co najmniej połowie widm tych zwierząt (3x50=150 widm), co da łączny procent 15% dla 150 pozytywnych widm z całkowitej liczby 1000 (2x5x100) widm. Używając narzędzia pbin, krok ten pozwala uzyskać pojedynczy plik binrange zawierający wszystkie szerokości przedziałów wyznaczone z pozyskanych danych. Aby zweryfikować, czy granice przedziałów są odpowiednie, można łatwo zwizualizować przedziały w programie Origin wraz z oryginalnymi przebiegami widm.
- Całkowanie pól powierzchni pków może zredukować wariancję, co jest istotne dla analizy statystycznej. Używamy skryptu napisanego wewnętrznie dla języka R do obliczenia pola pod krzywą między granicami pków wyznaczonymi w kroku 4. Zintegrowane pola powierzchni pków są importowane do programu MS excel (v.2007), a następnie przeprowadzana jest analiza statystyczna za pomocą nieparametrycznych testów dla prób niezależnych z wykorzystaniem narzędzia SAM18.
5. Identyfikacja peptydów
Weryfikacja sekwencji zidentyfikowanych peptydów jest niezbędna do wyciągnięcia wniosków dotyczących ich istotności biologicznej. Najdokładniejsze podejście obejmuje rzeczywistą analizę top-down bezpośrednio z tkanki, wykorzystując fragmentację peptydów za pomocą tandemowej spektrometrii mas (MS/MS), choć tego rodzaju analiza wymaga wysokich stężeń peptydów12,13. W przypadku peptydów występujących w niskim stężeniu lub wielu peptydów o zbliżonych wartościach m/z (±0,5%), analiza on-tissue jest utrudniona, dlatego stosuje się analizę off-tissue z wykorzystaniem strategii peptidomicznej, która obejmuje ekstrakcję, rozdział i identyfikację endogennych neuropeptydów w oparciu o MS. W eksperymencie przedstawionym w niniejszej pracy głównym celem była detekcja peptydów opioidowych, co stanowi szczególne wyzwanie, ponieważ peptydy te występują w znacznie niższych stężeniach w porównaniu z innymi neuropeptydami widocznymi w widmach. Ponadto peptydy te są dość polarne, co sprawia, że są relatywnie hydrofilowe i trudne do zatrzymania przy użyciu powszechnych technik ekstrakcji i rozdziału peptydów. W związku z tym zastosowaliśmy wcześniej opisany protokół ekstrakcji tkankowej i prefrakcjonowania peptydów opioidowych w połączeniu ze standardową identyfikacją peptydów opartą na LC-MS/MS9,19.
- Pobrać przekroje wieńcowe wybranych struktur docelowych (jądro półleżące, NAc; jądro ogoniaste i skorupa, CPu). Umieścić zamrożony mózg szczura w mikrotomie kriotomowym i usunąć otaczający materiał mózgowy (korę, przegrodę, ciało modzelowate) za pomocą skalpela. Pobrać przekroje (30 μm; n=50) wypreparowanych obszarów NAc i CPu, a następnie zamontować rozmrożone fragmenty NAc i CPu na oddzielnych szkiełkach przedmiotowych.
- Wyekstrahować peptydy z tkanki, dodając 100 μL 5% ACN/0,1% TFA, inkubować przez dwie minuty i zebrać do probówek Eppendorf o niskim wiązaniu białek. Powtórzyć ten krok dwukrotnie.
- Przeprowadzić przedfrakcjonowanie peptydów za pomocą silnie zasadowej chromatografii wymiany kationowej, stosując stopniową (n=4) elucję przy zwiększonej sile jonowej19. Próbki osuszyć w próżni za pomocą koncentratora SpeedVac.
- Przeanalizować frakcje peptydowe za pomocą nanoflowowej chromatografii cieczowej w fazie odwróconej na kolumnie C18 (1100, Agilent Technologies, Santa Clara, CA) sprzężonej z tandemową spektrometrią mas z jonizacją elektrorozpylną (LC-MS/MS). Eksperymenty MS przeprowadzono na hybrydowym urządzeniu łączącym liniową pułapkę jonową z rezonansem cyklotronowym jonów z transformatą Fouriera (FTICR) (LTQ FT 7T, Thermo Scientific, Waltham, MA). Widma pełnego skanowania peptydów (m/z 150-2000) pozyskano za pomocą analizatora FTICR przy wysokiej rozdzielczości masy (100000), a następnie przeprowadzono fragmentację 5 najintensywniejszych pików peptydowych w pułapce jonowej metodą dysocjacji indukowanej zderzeniami (CID)9.
- Identyfikację sekwencji peptydów przeprowadza się poprzez dopasowanie do bazy danych, co można uzupełnić analizą sekwencjonowania de novo. Do przeszukiwania baz danych wykorzystuje się dostępne komercyjnie wyszukiwarki (Mascot, XTandem lub Protein prospector)20. Przeszukiwania zazwyczaj wykonuje się w odniesieniu do baz zawierających sekwencje znanych lub przewidywanych neuropeptydów oraz sekwencje białek prekursorowych neuropeptydów21.
6. Reprezentatywne wyniki
Obrazowanie spektrometrią mas MALDI przekrojów tkanki prążkowia, przygotowanych zgodnie z opisanym tutaj protokołem, pozwoliło na wykrycie ponad 1000 pików odpowiadających około 300 monoisotopowym gatunkom molekularnym (średnie widma przedstawiono na Ryc. 1). Wizualizacja danych dla dominujących pików jonów molekularnych została przeprowadzona przy użyciu oprogramowania Flex Imaging i wykazała charakterystyczne rozkłady intensywności pików, które są zgodne z cechami anatomicznymi (Ryc. 3). Kolejną cechą MALDI IMS jest jego stosunkowo dobra powtarzalność. W tym eksperymencie ogólny współczynnik zmienności dla intensywności pików wszystkich wykrytych gatunków molekularnych wyniósł 30%, jednak wiele pików wykazało bardzo niską zmienność i wysoką powtarzalność w obrębie grup badawczych (Ryc. 4). Dane dotyczące względnej intensywności pików z czterech różnych obszarów zainteresowania, w tym z części grzbietowo-bocznej i grzbietowo-przyśrodkowej zarówno uszkodzonego, jak i nienaruszonego prążkowia, poddano analizie statystycznej. Aby jednocześnie skorygować wyniki pod kątem wielokrotnych porównań, analizę statystyczną przeprowadzono za pomocą testów nieparametrycznych przy użyciu narzędzia SAM18. Najbardziej wyraźne zmiany stwierdzono w części grzbietowo-bocznej prążkowia w modelu parkinsonowskim z denerwacją dopaminergiczną. Odnotowano tam istotne różnice między poszczególnymi grupami badawczymi w przypadku dwóch peptydów dynorfiny: dynorfiny B oraz alfa-neoendorfiny (Ryc. 5). Szczegółowo, w przypadku zwierząt z wysokim stopniem dyskinez zaobserwowano względny wzrost intensywności pików obu dynorfin o 50-60% w porównaniu do zwierząt z niskim stopniem dyskinez oraz kontroli z uszkodzeniem (p<0.05, F(2, 15) = 12.8 DynB, F=5.7 aNeo; Ryc. 5).

Rysunek 1. Średnie ślady MS uzyskane z dwóch blisko powiązanych obszarów prążkowia; jądra ogoniastego i skorupy (CPu) oraz jądra półleżącego (NAc). Te dwa obszary wykazują różne profile MS, przy czym niektóre gatunki cząsteczkowe są wyrażane wyłącznie w jednym obszarze lub na różnych poziomach intensywności piku (wstawka, m/z 2028). Wzorzec rozkładu przestrzennego każdego piku można zwizualizować za pomocą specjalistycznego oprogramowania do obrazowania (panel dolny).

Rysunek 2. (A) Mózg zostaje zamocowany na uchwycie kriotomu przy użyciu medium do zatopienia (OTC; strzałka); należy zadbać o to, aby OTC nie zanieczyściło obszaru mózgu przeznaczonego do cięcia, ponieważ OTC powoduje supresję jonową peptydów. (B,C) Cienkie przekroje (grubość ≈12 μm) są montowane metodą rozmrażania na szkiełkach zgodnych z MALDI i suszone przez kilka sekund, aby uniknąć uszkodzeń mrozowych, widocznych na zdjęciu C. (D) Mikrorozdarcia mogą być trudne do wykrycia gołym okiem, lecz upośledzają krystalizację matrycy MALDI i znoszą sygnał MALDI MS. Ten sam przekrój barwiony fioletem krezylu ujawnia mikrorozdarcia i pęknięcia (mikrofotografia w prawym dolnym rogu).

Rycina 3. Pierwszym krokiem w ocenie danych jest wizualizacja kilku różnych pików w analizowanym zakresie mas (A-I). Tutaj przekroje prążkowia od 9 myszy zostały zobrazowane za pomocą MALDI MS. Wizualizacja średniego całkowitego prądu jonowego ujawni obszary o wyraźnie wysokiej lub niskiej intensywności jonów (strzałki). Obszary te mogą być wynikiem efektów nadmiernej lub niedostatecznej normalizacji, co zniekształca analizę danych i wpływa negatywnie na wyniki. Słaba definicja anatomiczna rozkładów pików wskazuje na przekroje o ogólnie niskim stosunku sygnału do szumu, na przykład w przekrojach 3 i 9, dla pików od F do I.

Rysunek 4. Powtarzalność MS pomiędzy grupami traktowanymi można ocenić poprzez obliczenie średniego śladu MS oraz błędu standardowego dla każdej wartości m/z (wstawki, m/z 722 i 1749). Dobra powtarzalność zapewnia poprawność analizy statystycznej.

Rysunek 5. Intensywności piku dynorfiny B i alfa-neoendorfiny są znacznie zwiększone w prążkowiu zwierząt z parkinsonizmem po uszkodzeniu 6-OHDA o wysokim stopniu dyskinezji (HD; strzałki) w porównaniu z grupą o niskim stopniu dyskinezji (LD) i grupą kontrolną z uszkodzeniem (LC). Intensywności piku peptydów wyrażone jako średnia krotność zmiany w stosunku do strony nienaruszonej ± SEM (strona uszkodzona/strona nienaruszona). * p<0.05; cx kora mózgu; cc ciało modzelowate. Pasek skali 5 mm. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Dyskusja
Zastosowanie obrazowania spektrometrią mas MALDI w badaniu neuropeptydów niesie ze sobą szereg zalet. Obiektywna analiza danych MS może wykazać, że jedynie specyficzne jądra mózgu – lub, jak w przedstawionych tutaj wynikach, tylko grzbietowo-boczna część prążkowia – są powiązane z określonym stanem patofizjologicznym. Dzięki zachowaniu informacji przestrzennych możliwe jest ponowne zdefiniowanie obszarów zainteresowania w celu przeprowadzenia analizy statystycznej o wyższej czułości i mniejszej zmienności w porównaniu z analizą całych przekrojów mózgu lub tradycyjnymi badaniami peptydomicznymi na ekstraktach peptydowych. Ponadto należy zauważyć, że MALDI IMS pozwala na łatwe wykrywanie wcześniej nieznanych modyfikacji potranslacyjnych, jednak konieczne jest przeprowadzenie analiz strukturalnych w celu określenia dokładnych pozycji zmodyfikowanych aminokwasów.
Typowe błędy w wizualizacji danych MALDI IMS obejmują przypisywanie maksymalnej intensywności piku do liniowej skali optycznej od koloru czarnego (0%) do kolorowego (100%) dla każdego z przekrojów w serii eksperymentalnej (Rysunek 3), zamiast przypisania wszystkich przekrojów do wspólnej skali bezwzględnej, w której 100% odpowiada maksymalnej intensywności piku we wszystkich przekrojach (Rysunek 5). Ta druga metoda umożliwia porównanie danych grupowych oraz wizualizację różnic między grupami badawczymi.
Główną przeszkodą w analizie MALDI IMS jest przypisanie peptydów do konkretnych piku masowych. Tandemowa spektrometria mas bezpośrednio na tkance jest czasem możliwa, jednak często okazuje się dość trudna13,14. Stwierdziliśmy, że bardziej tradycyjne podejście, obejmujące preparatywne frakcjonowanie za pomocą chromatografii wymiany kationowej w silnym stopniu, a następnie LC-MS/MS w fazie odwróconej, może być skutecznie wykorzystane do sekwencjonowania wielu neuropeptydów, a w szczególności peptydów opioidowych. Nadal nie jest rzadkością uzyskanie wysokiej jakości widm MS/MS, które nie pasują do żadnych wpisów w bazach danych przy użyciu popularnych wyszukiwarek, takich jak MASCOT. W takich przypadkach jedyną opcją jest ręczne sekwencjonowanie de novo. Ostatecznego potwierdzenia tożsamości piku można uzyskać za pomocą MALDI IMS przekrojów tkankowych z odpowiedniego myszy typu knockout; nie zawsze jest to jednak dostępne lub możliwe. Alternatywą jest walidacja wyników za pomocą diametralnie innej metody, na przykład poprzez western immunoblotting lub immunohistochemię. Może to często wiązać się z wytwarzaniem przeciwciał i znaczną ilością pracy przy walidacji nowych przeciwciał.
Ogólna strategia przedstawiona w niniejszym protokole została zoptymalizowana pod kątem wielkoskalowych eksperymentów MALDI IMS w zakresie neuropeptydów, obejmujących kilka sekcji i warunków doświadczalnych. Protokół został zoptymalizowany szczególnie dla peptydów opioidowych i będzie miał istotny wpływ na przyszłe badania, stosowane w różnych dziedzinach nauki, w tym w badaniach nad mechanizmami leżącymi u podstaw bólu oraz endogenną odpowiedzią na leki uzależniające.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Hannie Wärner za dostarczenie danych do Ryciny 3 oraz prof. Jonasowi Bergquistowi za cenny wkład. Wyrażamy wdzięczność za wsparcie finansowe Szwedzkiej Rady Badań (Grant 522-2006-6416 (MA), 521-2007-5407 (MA)), Fundacji Åke Wiberga (MA, JH), Królewskiej Szwedzkiej Akademii Nauk (MA, JH) oraz Szwedzkiego Towarzystwa Chemicznego (JH).
Bibliografia
- Obeso, J. A., Olanow, C. W., Nutt, J. G. Levodopa motor complications in Parkinson's disease. Trends Neurosci. 23, S2-S7 (2000).
- Caprioli, R. M., Farmer, T. B., Gile, J. Molecular imaging of biological samples: localization of peptides and proteins using MALDI-TOF MS. MALDI-TOF MS. Anal. Chem. 69, 4751-4760 (1997).
- Obeso, J. A. The evolution and origin of motor complications in Parkinson's disease. Neurology. 55, S13-S20 (2000).
- O, W. H. Noncommunicable Diseases and Mental Health Cluster, Noncommunicable Disease Prevention and Health Promotion Department, Ageing and Life Course. Active Ageing: A Policy framework. , (2002).
- Schapira, A. H. Movement disorders: advances in cause and treatment. Lancet Neurology. , 6-7 (2010).
- Obeso, J. A., Rodriguez-Oroz, M. C., Rodriguez, M., DeLong, M. R., Olanow, C. W. Pathophysiology of levodopa-induced dyskinesias in Parkinson's disease: problems with the current model. Ann. Neurol. 47, S22-S32 (2000).
- Cenci, M. A., Lee, C. S., Bjorklund, A. L-DOPA-induced dyskinesia in the rat is associated with striatal overexpression of prodynorphin- and glutamic acid decarboxylase mRNA. Eur. J. Neurosci. 10, 2694-2706 (1998).
- Andersson, M., Hilbertson, A., Cenci, M. A. Striatal fosB expression is causally linked with l-DOPA-induced abnormal involuntary movements and the associated upregulation of striatal prodynorphin mRNA in a rat model of Parkinson's disease. Neurobiol Dis. 6, 461-474 (1999).
- Hanrieder, J. Alterations of striatal neuropeptides revealed by imaging mass spectrometry. Molecular & Cellular Proteomics. , (2011).
- Cornett, D. S., Reyzer, M. L., Chaurand, P., Caprioli, R. M. MALDI imaging mass spectrometry: molecular snapshots of biochemical systems. Nat. Methods. 4, 828-833 (2007).
- Ljungdahl, Imaging Mass Spectrometry Reveals Elevated Nigral Levels of Dynorphin Neuropeptides in L-DOPA-Induced Dyskinesia in Rat Model of Parkinson's Disease. PLoS ONE. 6, e25653(2011).
- Groseclose, M. R., Andersson, M., Hardesty, W. M., Caprioli, R. M. Identification of proteins directly from tissue: in situ tryptic digestions coupled with imaging mass spectrometry. J. Mass. Spectrom. 42, 254-262 (2007).
- Andersson, M., Groseclose, M. R., Deutch, A. Y., Caprioli, R. M. Imaging mass spectrometry of proteins and peptides: 3D volume reconstruction. Nat. Methods. 5, 101-108 (2008).
- Deininger, S. -O. Imaging Mass Spectrometry. Setou, M. , Springer. Japan. 199-208 (2010).
- Norris, J. L. Processing MALDI Mass Spectra to Improve Mass Spectral Direct Tissue Analysis. Int. J. Mass. Spectrom. 260, 212-221 (2007).
- Ihaka, R., Gentleman, R. R. A Language for Data Analysis and Graphics. Journal of Computational and Graphical Statistics. 5, 299-314 (1996).
- Mass Spectrometry Binning Software GAB. , Vanderbilt Center for Quantitative Sciences. Nashville, TN. Available from: http://www.vicc.org/biostatistics/software.php (2012).
- Tusher, V. G., Tibshirani, R., Chu, G. Significance analysis of microarrays applied to the ionizing radiation response. Proc. Natl. Acad. Sci. U.S.A. 98, 5116-5121 (2001).
- Bergstrom, L., Christensson, I., Folkesson, R., Stenstrom, B., Terenius, L. An ion exchange chromatography and radioimmunoassay procedure for measuring opioid peptides and substance P. Life. Sci. 33, 1613-1619 (1983).
- Falth, M. Neuropeptidomics strategies for specific and sensitive identification of endogenous peptides. Mol. Cell. Proteomics. 6, 1188-1197 (2007).
- Falth, M. SwePep, a database designed for endogenous peptides and mass spectrometry. Mol. Cell. Proteomics. 5, 998-1005 (2006).
Przedruki i uprawnienia
