Technikę CLEM dostosowano do analizy morfologii ultrastrukturalnej błon, organelli i struktur wewnątrzkomórkowych pod wpływem cząsteczek wstrzykniętych metodą mikroiniekcji. Metoda ta łączy zaawansowane techniki mikromanipulacji/mikroiniekcji, konfokalnej mikroskopii fluorescencyjnej oraz mikroskopii elektronowej, co pozwala na uzyskanie rozdzielczości od milimetrów do wielu nanometrów. Technika ta znajduje zastosowanie w szerokim spektrum badań.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Korelacyjna mikroskopia świetlna i elektronowa (CLEM) jako narzędzie do wizualizacji cząsteczek wprowadzonych metodą mikroiniekcji oraz ich eukariotycznych celów wewnątrzkomórkowych
W tym artykule
Podsumowanie
Streszczenie
Komórka eukariotyczna opiera się na złożonych, ściśle regulowanych i funkcjonalnie odrębnych przedziałach ograniczonych błoną, które utrzymują polarność biochemiczną niezbędną do prawidłowego funkcjonowania komórki. Zrozumienie, w jaki sposób enzymy, białka i komponenty cytoszkieletu sterują tą segregacją biochemiczną i ją utrzymują, ma zatem kluczowe znaczenie. Wykorzystanie cząsteczek znakowanych fluorescencyjnie do lokalizacji i/lub zaburzania przedziałów subkomórkowych dostarczyło bogatej wiedzy i poszerzyło nasze rozumienie regulacji komórkowej. Techniki obrazowania, takie jak mikroskopia fluorescencyjna i konfokalna, sprawiają, że określenie pozycji fluorescencyjnie znakowanej małej cząsteczki jest stosunkowo proste, jednak rozdzielczość bardzo małych struktur jest ograniczona 1.
Z drugiej strony, mikroskopia elektronowa pozwoliła na ujawnienie szczegółów morfologii podkomórkowej przy bardzo wysokiej rozdzielczości, jednak jej statyczny charakter utrudnia precyzyjny pomiar procesów o wysokiej dynamice 2,3. Zatem połączenie mikroskopii świetlnej z mikroskopią elektronową tej samej próbki, nazywane korelacyjną mikroskopią świetlną i elektronową (CLEM) 4,5, zapewnia podwójne korzyści w postaci ultraszybkiego obrazowania fluorescencyjnego oraz wysokiej rozdzielczości mikroskopii elektronowej 6. Ta potężna technika została zastosowana do badania wielu aspektów biologii komórki 5,7. Od momentu jej wprowadzenia procedura ta zwiększyła nasze możliwości rozróżniania architektur i morfologii podkomórkowych w wysokiej rozdzielczości.
W niniejszej pracy przedstawiamy usprawnioną metodę przeprowadzania szybkiej mikroiniekcji, po której następuje analiza CLEM (Rys. 1). Procedurę mikroiniekcji CLEM można wykorzystać do wprowadzenia określonych ilości małych cząsteczek i/lub białek bezpośrednio do cytoplazmy komórek eukariotycznych oraz badania efektów w rozdzielczości od milimetrowej do wielonanometrowej (Rys. 2). Technika ta opiera się na mikroiniekcji komórek hodowanych na szklanych lamellkach z wytrawioną laserowo siatką, przymocowanych do dna naczyń do hodowli komórek żywych, oraz obrazowaniu przy użyciu konfokalnej mikroskopii fluorescencyjnej i mikroskopii elektronowej. Lokalizacja wybranych komórek jest ułatwiona dzięki wzorowi siatki, który jest łatwo przenoszony wraz z komórkami do żywicy Epon, stosowanej do immobilizacji próbek i ich sekcjonowania przed analizą w mikroskopii elektronowej (Rys. 3). Nałożenie obrazów fluorescencyjnych i EM pozwala użytkownikowi określić lokalizację subkomórkową, a także wszelkie zmiany morfologiczne i/lub ultrastrukturalne wywołane przez mikroiniekowaną cząsteczkę (Rys. 4). Technika ta jest odpowiednia dla punktów czasowych od ≤5 s do kilku godzin, w zależności od natury wstrzykniętej próbki.
Protokół
1. Hodowla komórek ssaków
- Komórki linii Normal Rat Kidney (NRK), unieśmiertelnione komórki raka szyjki macicy (HeLa) lub inne odpowiednie linie komórkowe ssaków są hodowane w temperaturze 37°C, przy 5% CO2, na trawionych fotochemicznie szklanych nakryciach z siatką przytwierdzonych do szalek do żywych komórek (patrz Tabela 1 w celu zapoznania się z odczynnikami lub sprzętem użytym w tym protokole) w pożywce DMEM + 10% FBS i 1% Pen/Strep. Podczas pracy z hodowlami komórek ssaków należy zachować środki ostrożności w celu utrzymania sterylnego środowiska.
- W zależności od harmonogramu eksperymentu (0-5 godzin vs 1-2 dni po wstrzyknięciu) stopień zrastania się komórek (konfluencja) powinien zostać dostosowany odpowiednio do ~50% lub ~25%.
2. Mikrowstrzykiwanie
- Przygotować pożądane białko, DNA lub małe cząsteczki w wybranym buforze, zależnie od jego kompatybilności z hodowlą komórkową, do końcowej objętości ~50 μl. W celu oznakowania komórek poddanych mikroiniekcji stosuje się obojętne barwniki fluorescencyjne, takie jak Texas Red lub Cascade Blue; wybrany barwnik do iniekcji oraz sonda fluorescencyjna powinny mieć niezachodzące na siebie długości fal wzbudzenia i emisji. Stężenie interesującej cząsteczki niezbędne do mikroiniekcji należy wyznaczyć empirycznie, natomiast fluorescencyjne barwniki śledzące są zazwyczaj stosowane w stężeniu 0,5-1,0 mg/ml. Zazwyczaj rhodaminę lub inny fluorofor przyłącza się kowalencyjnie do badanej cząsteczki przy użyciu komercyjnego zestawu, jednak w zależności od wymaganej czułości można zastosować inne metody detekcji. Więcej informacji znajduje się w sekcji Uwagi Krytyczne poniżej.
- Przefiltrować preparat do iniekcji (~50 μl) przez filtr wirówkowy 0,22 μm. Filtrom wirówkowym preferuje się nad filtrację próżniową i/lub strzykawkową ze względu na związane z nimi objętości martwe.
- W celu wytworzenia igły do mikroiniekcji, pipety z borokrztanowego szkła wyciąga się za pomocą wyciągacza mikropipet Flaming-Brown zgodnie z wytycznymi producenta. Alternatywnie, igły do mikroiniekcji można nabyć od dostawców, takich jak Eppendorf, który produkuje igły do mikroiniekcji femtotip.
- Ostrożnie nanieść 4 μl preparatu do niezmodyfikowanego końca igły do mikroiniekcji, używając końcówek Eppendorf 20 Femtotips. Należy upewnić się, że wewnątrz wyciągniętej igły do mikroiniekcji nie znajdują się pęcherzyki powietrza. Włożyć igłę do mikroiniekcji do ramienia mikromanipulatora urządzenia Eppendorf FemtoJet InjectMan przymocowanego do mikroskopu odwróconego. W celu zapoznania się ze szczegółowym opisem procedury mikroiniekcji, czytelnika odsyła się do poprzedniego artykułu w Journal of Visualized Experiments 8.
- Umieścić naczynie z żywymi komórkami, zawierające szkiełko nakrywkowe z siatką i hodowlą komórek, w uchwycie do naczyń mikroskopu odwróconego Zeiss. Zlokalizować komórki rosnące w obrębie trawionej fotochemicznie siatki i zanotować alfanumeryczny identyfikator pola siatki; będzie on używany we wszystkich kolejnych krokach. Optymalnie należy zlokalizować komórki w centrum szkiełka nakrywkowego, ponieważ kolejne etapy ograniczają przemieszczanie próbek przy krawędziach szkiełka.
- Ręcznie opuścić ramię iniekcyjne nad szkiełko nakrywkowe, a następnie, używając dżojstika i sterowników mikromanipulatora, obniżyć igłę iniekcyjną, aż jej końcówka delikatnie dotknie powierzchni hodowlanych komórek, i nacisnąć „Limit”, aby zapobiec przemieszczeniu igły poza ten punkt i tym samym uniknąć złamania delikatnego, wyciągniętego szkła borokrztanowego. Wszystkie pozostałe aspekty mikroiniekcji komórek wykonuje się zgodnie z instrukcją obsługi Eppendorf FemtoJet InjectMan. Technika mikroiniekcji została niedawno wykorzystana do badania poszczególnych wydzielanych białek wirulencji bakterii 9.
- Wykonaj mikroiniekcję co drugiej komórce w obrębie wybranej siatki. Przy komórkach rosnących przy konfluencji ~50% można spodziewać się ~80 komórek na pole siatki o powierzchni 600 μm2 (przykład przedstawiony na Rys. 3A). W związku z tym, podczas analizy fluorescencyjnej i mikroskopii elektronowej, liczba komórek eksperymentalnych i kontrolnych wyniesie n ~30-40.
- Umieścić naczynie z żywymi komórkami z powrotem w inkubatorze do hodowli komórek ssaków na czas określony przez plan eksperymentalny. Alternatywnie, można przejść bezpośrednio z mikroiniekcji do analizy za pomocą mikroskopii time-lapse, aby oczekiwać na pojawienie się konkretnych struktur subkomórkowych przed utrwaleniem.
3. Mikroskopia fluorescencyjna
- W razie potrzeby przeprowadź pomiary fluorescencji w czasie rzeczywistym (time-lapse) żywych komórek, po czym zastąp pożywkę 2,5% glutaraldehydem w 0,1 M buforze kakodylowym (pH 7,4) i inkubuj przez 10 min w temperaturze pokojowej. Jeśli natomiast pomiary żywych komórek nie są wymagane, usuń pożywkę do wzrostu komórek i utrwal komórki za pomocą 5 ml 3,7% formaldehydu w 1xPBS w temperaturze pokojowej przez 10 minut. Usuń utrwalacz i zastąp go 5 ml 1xPBS, następnie przejdź do kroku 3.2. Uwaga: kluczowe jest, aby nie dodawać glutaraldehydu przed zakończeniem mikroskopii fluorescencyjnej.
- Umieść naczynie z żywymi komórkami i trawionym fotochemicznie szkiełkiem nakrywkowym z siatką w mikroskopie fluorescencyjnym (na tym etapie nie jest wymagany mikroskop konfokalny) i wykonaj 5-10 obrazów w świetle przechodzącym oraz obrazów fluorescencyjnych odpowiedniego pola siatki, aby udokumentować rozmieszczenie komórek (Rys. 4A). Zidentyfikuj komórki, które zostały poddane mikroiniekcji, wykorzystując długości fal wzbudzenia i emisji obojętnego barwnika iniekcyjnego (Rys. 4B). Ważne jest wykonanie obrazów przy różnych powiększeniach (np. 10x i 65x), aby ułatwić identyfikację mikroiniekowanych komórek w kolejnych etapach obejmujących mikroskopię elektronową.
- Za pomocą konfokalnego mikroskopu fluorescencyjnego wykonaj stos obrazów Z (Z-stack) mikroiniekowanych komórek w obrębie siatki zidentyfikowanej w kroku 2.5 powyżej. Wymagane jest duże powiększenie (100x), aby skorelować obrazy fluorescencyjne ze strukturami subkomórkowymi, które zostaną zidentyfikowane w mikroskopii elektronowej.
- Szkiełka nakrywkowe usuwa się z dna naczyń z żywymi komórkami przy użyciu dostępnego w handlu płynu do usuwania szkiełek nakrywkowych i umieszcza stroną z komórkami do góry w nowym naczyniu do hodowli komórek zawierającym 5 ml 1xPBS. Następnie szkiełko nakrywkowe jest przetwarzane do mikroskopii elektronowej zgodnie z poniższym szczegółowym opisem.
4. Transmisyjna mikroskopia elektronowa
- Zastąp bufor 1xPBS 2 ml 2,5% glutaraldehydu w 0,1 M buforze kakodylanowym (pH 7.4) i inkubuj w temperaturze pokojowej przez 10 minut. Dłuższa inkubacja, choć nie jest konieczna, pomoże w zachowaniu struktur subkomórkowych. Uwaga: sam formaldehyd nie jest wystarczającym utrwalaczem do analizy EM.
- Usuń utrwalacz i zabarw komórki, dodając 2 ml 1% tetratlenku osmu w 0,1 M buforze kakodylanowym przez 30 min, a następnie wykonaj trzy płukania buforem kakodylanowym i na koniec zastąp cały bufor wodą ddH2O.
- Zgodnie ze standardowymi protokołami EM, odwodnij próbkę w szeregu stężeń etanolu (od 70% do 100%). Przygotuj żywicę Epon i umieść szkiełko przykrywowe stroną z komórkami do dołu na wierzchu probówki wypełnionej żywicą Epon. Pozostaw do polimeryzacji na 24 h w temperaturze 60°C. Poprzez umieszczenie trawionego fotochemicznie szkiełka z siatką stroną z komórkami do dołu na żywicy Epon, zarówno badane komórki, jak i wzór siatki zostają przeniesione na żywicę Epon podczas polimeryzacji (przykład pokazany na Rys. 3B).
- Usuń szkiełka przykrywowe z żywicy Epon poprzez szybkie zanurzenie w ciekłym azocie i/lub wrzącej wodzie. Obejrzyj powierzchnię żywicy pod binokularowym mikroskopem sekcyjnym, aby zlokalizować interesującą obszar siatki (uwaga: wzór siatki zostanie przeniesiony jako obraz zwierciadlany). Używając sterylnego ostrza żyletki lub skalpela, przytnij blok Epon tak, aby tylko interesująca siatka znajdowała się na wierzchołku bloku żywicy Epon.
- Za pomocą ultramikrotomu wykonaj seryjne przekroje z przyciętego bloku o żądanej grubości (~70 nm dla konwencjonalnego TEM i ~250 nm dla tomograficznego TEM). Przeprowadź kontrastowanie przekrojów octanem uranylu i cytrynianem ołowiu zgodnie ze standardowymi protokołami.
5. Korelacyjna mikroskopia świetlna i elektronowa
- Zlokalizuj interesujące komórki w mikroskopie elektronowym, korzystając z obrazów uzyskanych w poprzednich krokach. Po zlokalizowaniu mikroiniekcyjnych komórek docelowych wykorzystaj wysokorozdzielcze konfokalne obrazy fluorescencyjne do zidentyfikowania obszarów wewnątrz komórki budzących zainteresowanie. Wykonaj obrazowanie tych obszarów w wysokiej rozdzielczości przy użyciu TEM. Wykorzystaj punkty orientacyjne, takie jak obwód komórki i otoczka jądrowa, aby określić, który obraz z serii z-stack fluorescencyjnego odpowiada przekrojowi EM.
- Używając wybranego programu do przetwarzania obrazów (np. Image J, Adobe Photoshop itp.), zmniejsz przezroczystość obrazu fluorescencyjnego do 50% i nałóż go na odpowiadający mu obraz TEM. Dopasuj obrazy, regulując skalę (pamiętając o zachowaniu proporcji) oraz rotację obrazu konfokalnego, aby dopasować go do obrazu TEM. Precyzyjne dostrojenie kontrastu, ostrości itp. w obrazie fluorescencyjnym może ułatwić wyrównanie. Uwaga: stwierdziliśmy, że heterochromatyna, otoczka jądrowa oraz obwód komórki stanowią doskonałe punkty orientacyjne pomagające w orientacji obu obrazów.
6. Kluczowe uwagi
- Aby znacznie ułatwić lokalizację wstrzykniętej małej cząsteczki, można kowalencyjnie przyłączyć znacznik fluorescencyjny, taki jak Rodamina lub Fluoresceina, wykorzystując dostępne komercyjnie zestawy. Dodatkowe informacje można uzyskać poprzez ektopową ekspresję fluorescencyjnego białka markera lokalizacji subkomórkowej przed mikrowstrzykiwaniem. Zatem wybór fluoroforów oraz obojętnego barwnika śledzącego do mikrowstrzykiwania jest istotny.
- Do mikrowstrzykiwania wybierz komórki przylegające blisko środka szkiełka podstawowego i unikaj wybierania obszarów blisko krawędzi. Zwiększy to prawdopodobieństwo, że komórki będące przedmiotem zainteresowania zostaną przeniesione do żywicy Epon stosowanej w mikroskopii elektronowej.
- Konfluencja komórek jest istotna, ponieważ w pełni konfluencyjna płytka bardzo utrudni identyfikację komórek poddanych mikrowstrzykiwaniu w mikroskopie elektronowym. Zamiast tego wysiej komórki tak, aby osiągnęły ~50% konfluencji w dniu krótkiego eksperymentu lub ~25% konfluencji w dniu dłuższego eksperymentu (1-2 dni). Wykorzystuj położenie i kształt komórek, a także „puste przestrzenie” jako punkty orientacyjne do lokalizacji na obrazie z mikroskopii elektronowej.
- Grubość optycznego przekroju konfokalnego powinna być dostosowana do potrzeb eksperymentu i powinna być zatem określona empirycznie 10.
- Fiksaty takie jak formaldehyd i glutaraldehyd powinny być najwyższej dostępnej czystości. Formaldehyd utrwali komórki, zachowując jednocześnie właściwości fluorescencyjne zarówno białek, jak i małych cząsteczek fluorescencyjnych (takich jak Rodamina lub FITC). Nie zachowa on jednak struktur w stopniu umożliwiającym wysoką rozdzielczość w EM. Glutaraldehyd w wysokim stopniu utrwala membrany i struktury subkomórkowe do analizy EM, ale znacząco osłabia fluorescencję. Dlatego dwuetapowa fiksacja jest krytyczna zarówno dla fluorescencji, jak i mikroskopii EM. Etap fiksacji formaldehydem można pominąć w przypadku pomiarów na żywych komórkach, ponieważ końcową fiksację można przeprowadzić za pomocą obróbki glutaraldehydem.
7. Reprezentatywne wyniki
Niniejsza procedura umożliwia bezpośrednie wprowadzenie wybranej cząsteczki do cytoplazmy komórki eukariotycznej oraz monitorowanie jej lokalizacji i/lub wpływu na architekturę komórkową i organellową w rozdzielczości od milimetrów do wielu nanometrów. Schematyczny rysunek układu i procedury eksperymentalnej przedstawiono na Rysunku 2. Technika ta opiera się na mikroiniekcji komórek hodowanych na szklanym szkiełku nakrywkowym z wytrawioną laserowo siatką (Rys. 3A), które po mikroskopii konfokalnej pozwala na przeniesienie zarówno badanych komórek, jak i wzoru siatki do żywicy Epon (Rys. 3B).
Typowa procedura CLEM z wykorzystaniem mikroiniekcji pozwala na uzyskanie obrazów fluorescencyjnych i mikrografii elektronowych, które po skorelowaniu umożliwiają zarówno lokalizację subkomórkową, jak i analizę ultrastrukturalną. Komórki hodowane na trawionych fotochemicznie szklanych szkiełkach pokrywkowych z siatką poddawane są mikroiniekcji interesującej cząsteczki, po czym wykonuje się obrazy w polu jasnym (Rys. 4A). W celu odróżnienia komórek mikroiniekcyjnych od komórek niepoddanych temu zabiegowi stosuje się obojętny barwnik śledzący (Rys. 4B). Za pomocą fluoroforu lub innego identyfikatora przyłączonego do mikroiniekcyjnej małej cząsteczki uzyskuje się konfokalne stosy obrazów z (z-stacks) (Rys. 4C). Próbkę utrwala się glutaraldehydem i przygotowuje do mikroskopii elektronowej. Następnie wykonuje się mikrografie elektronowe i nakłada je na odpowiadające im komórki (Rys. 4D). Obszary wykazujące sygnał fluorescencyjny poddaje się bardziej szczegółowej analizie przy większym powiększeniu (Rys. 4E).

Rysunek 1. Harmonogram procedury CLEM z mikroiniekcją. W zależności od konfiguracji eksperymentalnej mikroiniekcję i pomiary fluorescencji można przeprowadzić tego samego dnia. Przygotowanie próbki do mikroskopii elektronowej jest najbardziej czasochłonne ze względu na długie etapy inkubacji i trwa od 2 do 3 dni. Analiza TEM oraz korelacja sygnałów fluorescencji z obrazami z mikroskopii elektronowej mogą zostać wykonane w ciągu jednego dnia.
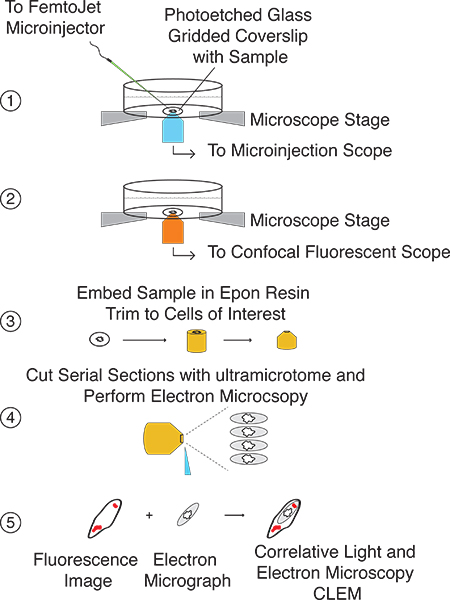
Rysunek 2. Ogólna ilustracja procedury mikroiniekcyjnego CLEM. Krok 1: Zlokalizowanie komórek rosnących na szkiełku podstawowym z laserowo wytrawioną siatką i mikroiniekcja interesującej cząsteczki. Krok 2: Wykonanie obrazów w jasnym polu oraz konfokalnych fluorescencyjnych serii obrazów (z-stacks) mikroiniekcyjnych komórek. Krok 3: Przygotowanie szkiełka do analizy EM i zatopienie w żywicy Epon. Wykorzystując przeniesiony wzór siatki, przycięcie bloku tak, aby interesujące komórki znajdowały się na wierzchołku. Krok 4: Wykonanie serii seryjnych przekrojów za pomocą ultramikrotomu. Krok 5: Korelacja obrazów fluorescencyjnych z obrazami EM.
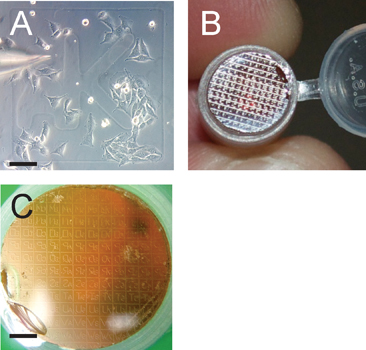
Rysunek 3. Wzór siatki ułatwia identyfikację interesujących komórek. Panel A przedstawia mikroiniekcję komórek hodowanych do ~50% konfluencji; zwróć uwagę na identyfikator siatki aK. Pasek skali wynosi 100 μm. Panel B pokazuje przeniesiony wzór siatki z szkiełka podstawowego na spolimeryzowany blok żywicy Epon, który zostanie poddany seryjnemu cięciu po zidentyfikowaniu interesującej części siatki w mikroskopie sekcyjnym. Panel C przedstawia przeniesiony wzór siatki w przygotowaniu do cięcia. Należy zauważyć, że przeniesiony wzór siatki na bloku żywicznym jest odwrócony; pasek skali wynosi 1200 μm.
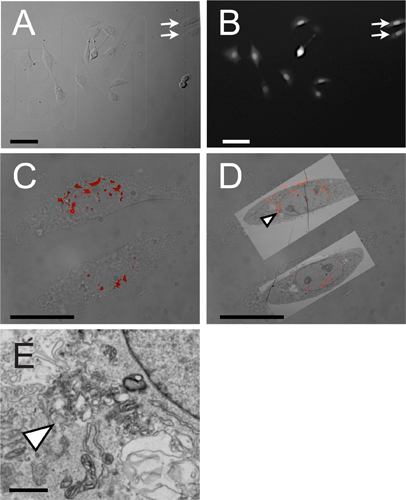
Rycina 4. Reprezentatywne wyniki korelacyjnej mikroskopii świetlnej i elektronowej po mikroiniekcji. Panel A przedstawia mikrofotografię w polu jasnym komórek NRK rosnących na grawerowanej laserowo szklanej lamellipse z siatką; strzałki wskazują dwie komórki, które zostały zobrazowane metodą CLEM w panelach C-D. Panel B pokazuje fluorescencję obojętnego barwnika śledzącego, w tym przypadku Cascade Blue, użytego do identyfikacji komórek poddanych mikroiniekcji. Panel C przedstawia nałożenie obrazu w polu jasnym oraz sygnaturę fluorescencyjną małej cząsteczki znakowanej Rodaminą. Dwie komórki pokazane tutaj są wskazane strzałkami w panelach A i B. Panel D przedstawia obraz CLEM łączący mikroskopię w polu jasnym, fluorescencyjną oraz elektronową; grot strzałki wskazuje fluorescencyjne punkta zobrazowane przy większym powiększeniu w Panelu E. Paski skali wynoszą odpowiednio: Panele A i B, 100 μm; C i D, 50 μm; E, 100 nm.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiona tutaj metoda umożliwia bezpośrednie dostarczanie oczyszczonych białek, kwasów nukleotynowych lub małych cząsteczek do cytoplazmy eukariotycznej i pozwala na analizę o ultrawysokiej rozdzielczości dzięki korelacji mikroskopii fluorescencyjnej i elektronowej. Zastosowanie tej metody jest proste, a jednocześnie niezawodne; może być ona realizowana wewnątrz jednostki badawczej przy wykorzystaniu wielu istniejących zaplecz technologicznych i/lub odpowiednio wyposażonych laboratoriów mikroskopii elektronowej. Tec...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie zadeklarowano żadnych konfliktów interesów.
Podziękowania
Dziękujemy członkom laboratorium Alto za pomocne dyskusje. Dziękujemy również The Molecular and Cellular Imaging Facility w UT Southwestern Medical Center, w szczególności dr. Chrisa Gilpina, Toma Januszewskiego i Laurie Mueller za wiedzę techniczną i doradztwo. Dziękujemy także dr. Xionan Dong za krytyczną lekturę manuskryptu. Niniejsza praca jest finansowana z grantu NIH AI083359 przyznanego N.M.A.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Fotograficzne–szkło podstawowe i płytka do hodowli żywych komórek | MatTek Corp. | P35G-2-14-CGRD | |
| Texas Red | Invitrogen | D3329 | |
| Cascade Blue | Invitrogen | D7132 | |
| Zestaw do znakowania rodamyną | Thermo Fisher Scientific, Inc. | 53002 | |
| 0.22 μcentryfugacyjna jednostka filtracyjna | EMD Millipore | UFC30GV00 | |
| Pipety z borokrzemianowego szkła | Sutter Instrument Co. | BF100-50-10 | |
| Wytciągacz mikropipet | Sutter Instrument Co. | Model P-97 | Stosuj program nr 4 po przeprowadzeniu testu rampowego. |
| System mikroiniekcyjny FemtoJet | Eppendorf | Injectman NI2 | |
| Płyn do usuwania szkiełek zakrywek | MatTek Corp. | PDCF OS 30 | |
| Transmisyjny mikroskop elektronowy Technai | FEI | Technai G2 BioTWIN | |
| Ultramikrotom | Leica Microsystems | EM UC6 |
Bibliografia
- Schmolze, D. B., Standley, C., Fogarty, K. E., Fischer, A. H. Advances in microscopy techniques. Arch. Pathol. Lab Med. 135, 255-263 (2011).
- Giepmans, B. N. Bridging fluorescence microscopy and electron microscopy. Histochem. Cell Biol. 130, 211-217 (2008).
- Mayhew, T. M., Muhlfeld, C., Vanhecke, D., Ochs, M. A review of recent methods for efficiently quantifying immunogold and other nanoparticles using TEM sections through cells, tissues and organs. Ann. Anat. 191, 153-170 (2009).
- Razi, M., Tooze, S. A. Correlative light and electron microscopy. Methods Enzymol. 452, 261-275 (2009).
- Svitkina, T. M., Borisy, G. G. Correlative light and electron microscopy of the cytoskeleton of cultured cells. Methods Enzymol. 298, 570-592 (1998).
- van Weering, J. R. Intracellular membrane traffic at high resolution. Methods Cell Biol. 96, 619-648 (2010).
- Polishchuk, R. S. Correlative light-electron microscopy reveals the tubular-saccular ultrastructure of carriers operating between Golgi apparatus and plasma membrane. J. Cell Biol. 148, 45-58 (2000).
- Lim, J., Danuser, G. Live Cell Imaging of F-actin Dynamics via Fluorescent Speckle Microscopy (FSM). J. Vis. Exp. (30), e1325(2009).
- Selyunin, A. S. The assembly of a GTPase-kinase signalling complex by a bacterial catalytic scaffold. Nature. 469, 107-111 (2011).
- Semwogerere, D., Weeks, E. R. Confocal Microscopy in Encyclopedia of Biomaterials and Biomedical Engineering. , Taylor and Francis. London. (2005).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
