Opisano nową metodę badania kinetyki enzymatycznej, wykorzystującą ilościową analizę sygnałów FRET (Förster Resonance Energy Transfer). Wyznaczono wartości KM oraz kcat dla hydrolizy domeny katalitycznej SENP1 (proteazy 1 specyficznej dla SUMO/Sentryny) w odniesieniu do pre-SUMO1 (małego modyfikatora podobnego do ubikwityny). Ogólne zasady tego ilościowego badania kinetyki proteaz w oparciu o technikę FRET mogą zostać zastosowane do innych proteaz.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ilościowa analiza FRET (Förster Resonance Energy Transfer) w celu oznaczenia kinetyki proteazy SENP1
W tym artykule
Podsumowanie
Streszczenie
Odwracalne modyfikacje potranslacyjne białek za pomocą ubikwityny lub białek podobnych do ubikwityny (Ubls) są powszechnie wykorzystywane do dynamicznej regulacji aktywności białek i pełnią różnorodne role w wielu procesach biologicznych. Na przykład SUMO kowalencyjnie modyfikuje znaczną liczbę białek o istotnych funkcjach w wielu procesach komórkowych, w tym w regulacji cyklu komórkowego, przeżyciu i śmierci komórki, odpowiedzi na uszkodzenia DNA oraz odpowiedzi na stres 1-5. SENP, jako proteaza specyficzna dla SUMO, funkcjonuje jako endopeptydaza w dojrzewaniu prekursorów SUMO lub jako izopeptydaza usuwająca SUMO z białek docelowych, co pozwala na odnowienie cyklu sumoilacji 1,3,6,7.
Wydajność katalityczną lub specyficzność enzymu najlepiej charakteryzuje stosunek stałych kinetycznych, kcat/KM. W kilku badaniach parametry kinetyczne par SUMO-SENP określono za pomocą różnych metod, w tym western-blotu z użyciem żelu poliakrylamidowego, podłoży znakowanych radioaktywnie, związków fluorescencyjnych lub podłoży białkowych znakowanych fluorescencyjnie 8-13. Jednak techniki oparte na żelach poliakrylamidowych, które wykorzystywały białka w formie „natywnej”, są pracochłonne i wymagające technicznie, przez co nie nadają się do szczegółowej analizy ilościowej. Uzyskane wartości kcat/KM z badań z wykorzystaniem tetrapeptydów lub białek z fluoroforem ACC (7-amino-4-karbamoylo-metylowa kumaryna) lub AMC (7-amino-4-metylowa kumaryna) były albo o dwa rzędy wielkości niższe niż w przypadku substratów naturalnych, albo nie pozwalały na wyraźne rozróżnienie aktywności izo- i endopeptydazy SENPs.
Niedawno w badaniach nad enzymami deubikwitynującymi (DUBs) lub SENPs wykorzystano testy proteaz oparte na technice FRET z użyciem pary FRET składającej się z cyjanowej białka fluorescencyjnego (CFP) oraz żółtego białka fluorescencyjnego (YFP) 9,10,14,15. Stosunek emisji akceptora do emisji donora służył jako parametr ilościowy do monitorowania sygnału FRET w celu określenia aktywności proteazy. Metoda ta nie uwzględniała jednak wzajemnych zanieczyszczeń sygnału przy długościach fal emisji akceptora i donora, wynikających z autofluorescencji akceptora i donora, co wpływało na brak dokładności pomiarów.
Opracowaliśmy nową, wysoce czułą i ilościową metodę analizy proteaz opartą na FRET do wyznaczania parametrów kinetycznych dojrzewania pre-SUMO1 przez SENP1. Do wytworzenia substratu CyPet-(pre-SUMO1)-YPet 16 wykorzystano zmodyfikowaną parę FRET CyPet i YPet o znacznie poprawionej wydajności FRET i wydajności kwantowej fluorescencji. Zróżnicowano i określono ilościowo bezwzględne sygnały fluorescencji pochodzące odpowiednio od donora i akceptora oraz FRET przy długościach fal emisji akceptora i donora. Wartość kcat/KM dla SENP1 względem pre-SUMO1 wyniosła (3,2 ± 0,55) x107 M-1s-1, co jest zgodne z ogólnymi parametrami kinetyki enzymatycznej. Zatem metodologia ta jest poprawna i może być stosowana jako ogólne podejście do charakteryzacji innych proteaz.
Protokół
1. Konstrukcje plazmidowe
- Należy przeprowadzić amplifikację ramek odczytu genów metodą PCR, a następnie sklonować produkty PCR do wektora PCRII-TOPO.
- Produkty należy potwierdzić poprzez sekwencjonowanie, a następnie sklonować cDNA kodujące CyPet-(pre-SUMO1)-YPet, CyPet-SUMO1, YPet oraz domeny katalityczne SENP1 do wektora pET28 (b) z N-terminalnym znacznikiem heksahistydynowym.
2. Ekspresja i oczyszczanie białek
- Przeprowadzić transformację komórek Escherichia coli szczepu BL21 (DE3) wektorami pET28 (b) kodującymi CyPet-(pre-SUMO1)-YPet, CyPet-SUMO1, YPet oraz domeny katalityczne SENP1.
- Hodować transformowane bakterie w pożywce 2xYT przez 3 hr w temperaturze 37 °C (przy wytrząsaniu z prędkością 250 rpm), aż do osiągnięcia gęstości optycznej 0,5 przy 600 nm.
- Dodać izopropyl-β-D-tiogalaktozyd (IPTG) do stężenia końcowego 100 μM w celu indukcji ekspresji białek i inkubować z wytrząsaniem przez 16 hr w temperaturze 25 °C przy 200 rpm.
- Zebrać bakterie poprzez wirowanie przy 10 000 rpm w temperaturze 4 °C przez 5 min i resuspendować je w buforze zawierającym 20 mM Tris-HCl (pH 7,4), 50 mM NaCl oraz 5 mM imidazolu.
- Sonicować komórki przez 10 min w 5-sekundowych odstępach przy mocy 25 W za pomocą sonikatora MiSonics 4 000 i oddzielić je poprzez wirowanie przy 35 000 x g w temperaturze 4 °C przez 30 min.
- Przygotować kolumnę z 500 ml kulek Ni-NTA dla 1 L hodowli i przenieść nadsącz do kolumny.
- Przemyć żywicę dwukrotnie buforem zawierającym 20 mM Tris-HCl (pH 7,4), 500 mM NaCl oraz 10 mM imidazolu.
- Eluować białka buforem zawierającym 20 mM Tris-HCl (pH 7,4), 500 mM NaCl oraz 500 mM imidazolu, a następnie przeprowadzić dializę przeciwko buforowi 20 mM Tris-HCl (pH 7,4), 50 mM NaCl i 1 mM ditiotreitolu (DTT) w temperaturze 4 °C przez noc.
- Oznaczyć stężenia oczyszczonych białek za pomocą testu Bradforda. Alternatywną metodą pomiaru stężenia białek będzie elektroforeza w żelu SDS-PAGE, barwienie błękitem Coomassie, a następnie analiza ilościowa obrazu.
3. Ilościowa analiza widma FRET
- Ogólna strategia analizy opierała się na sygnałach FRET (Rysunek 1). Para FRET, CyPet i YPet, została przyłączona odpowiednio do końca N- i C- terminalnego pre-SUMO1. SENP1 rozcina białko fuzyjne CyPet-(pre-SUMO1)-YPet w obrębie miejsca Gly-Gly na końcu C-terminalnym SUMO1, uwalniając tym samym ogon SUMO wraz z YPet. Sygnał FRET zostaje przerwany, co skutkuje wzrostem emisji CyPet i gwałtownym spadkiem emisji YPet przy długości fali wzbudzenia CyPet.
- Przy wzbudzeniu światłem o długości fali 414 nm, całkowita emisja fluorescencji CyPet-(pre-SUMO1)-YPet przy 530 nm może pochodzić z trzech źródeł: bezwzględnej emisji YPet indukowanej przez FRET, bezpośredniej emisji CyPet oraz bezpośredniej emisji YPet (Rysunek 2).
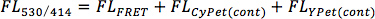
gdzie FL530/414 to całkowita emisja fluorescencji przy 530 nm po wzbudzeniu przy 414 nm, FLFRET to absolutny sygnał FRET, FLCyPet(cont) to bezpośrednia emisja CyPet po wzbudzeniu przy 414 nm, a FLYPet (cont) to bezpośrednia emisja YPet po wzbudzeniu przy 414 nm. Indeks (cont) oznacza wkład (contribution).
- Bezpośrednia emisja CyPet przy 530 nm była proporcjonalna do emisji przy 475 nm podczas wzbudzenia przy 414 nm ze stałym współczynnikiem α. CyPet-SUMO1 przygotowano w stężeniach 50, 100, 200, 500, 750 nM oraz 1 mM, a następnie zmierzono emisję przy 475 i 530 nm po wzbudzeniu przy 414 nm w celu wyznaczenia α (Rycina 3-1).
- Bezpośrednia emisja YPet przy 530 nm podczas wzbudzenia przy 414 nm była proporcjonalna do emisji przy 530 nm podczas wzbudzenia przy 475 nm ze stałym współczynnikiem β. YPet przygotowano w stężeniach 50, 100, 200, 500, 750 i 1 000 nM, a następnie zmierzono emisję przy 530 nm podczas wzbudzenia próbek długościami fali 414 i 475 nm w celu wyznaczenia β (Rycina 3-2).
- Po strawieniu CyPet-(pre-SUMO1)-YPet przez SENP1, cięcie uwolniło CyPet-SUMO1 oraz ogon SUMO1 z YPet. Po wzbudzeniu związku przy 414 nm emisja fluorescencji przy 530 nm (FL'530/414) uległa zmniejszeniu, lecz nadal można ją podzielić na trzy części w następujący sposób:
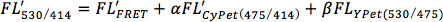
gdzie FL'530/414 to całkowita emisja fluorescencji przy 530 nm po trawieniu podczas wzbudzenia przy 414 nm, FL'FRET to pozostały bezwzględny sygnał FRET, FL'CyPet(475/414) to emisja CyPet przy 475 nm po trawieniu podczas wzbudzenia przy 414 nm (tutaj emisja CyPet pochodzi z dwóch części: nietrawionego CyPet-(pre-SUMO1)-YPet oraz trawionego CyPet-SUMO1), a FLYPet (530/475) to emisja YPet podczas wzbudzenia przy 475 nm, która jest stała niezależnie od tego, czy CyPet-(pre-SUMO1)-YPet został strawiony, czy nie.
- Po trawieniu przez SENP1 pozostała emisja FRET (FL'FRET) wynosi:
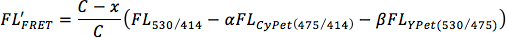
gdzie C to całkowite stężenie CyPet-(pre-SUMO1)-YPet, a x to stężenie strawionego CyPet-(pre-SUMO1)-YPet.
- Po połączeniu wszystkich składników wykryta emisja fluorescencji przy 530 nm podczas wzbudzenia przy 414 nm (FL'530/414) wynosi:

4. Test proteazy oparty na FRET do badania kinetyki enzymatycznej
- CyPet-(pre-SUMO1)-YPet inkubowano z domeną katalityczną SENP1 w temperaturze 37 °C w buforze zawierającym 20 mM Tris-HCl (pH 7.4), 50 mM NaCl, 0,1% (v/v) Tween-20 i 1 mM DTT do całkowitej objętości 80 ml, a następnie przeniesiono do płytki 384-dołkowej.
- Pomiary przeprowadzano, mierząc emisję fluorescencji przy 475 i 530 nm po wzbudzeniu przy 414 nm w wielodołkowym czytniku fluorescencyjnym przez 5 min w odstępach 15 s.
- Szybkość reakcji (v) skorelowano ze zmianą ilości substratu (S) według zależności:
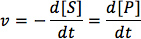
- Stężenie produktu wzrastało wykładniczo od 0 przy [S]0 (początkowym stężeniu substratu), gdy t=0:
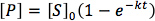
- Dla t=0 prędkość początkowa (V0) wynosi:
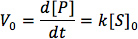
- Stężenie SENP1 pozostawiono stałe, natomiast stężenie CyPet-(pre-SUMO1)-YPet zwiększano od poziomu 100-krotnie przekraczającego stężenie enzymu, zgodnie z wymogami równania Michaelisa-Menten.
- Wszystkie odczyty fluorescencji przeanalizowano za pomocą ilościowej metody analizy FRET, a następnie naniesiono na wykresy w oprogramowaniu GraphPad Prism V w celu dopasowania do równania Michaelisa-Menten. Regresję nieliniową można przeprowadzić również przy użyciu bardziej powszechnych pakietów oprogramowania, takich jak arkusze kalkulacyjne (np. Microsoft Excel).
5. Reprezentatywne wyniki
Dojrzewanie pre-SUMO1 przez SENP1 można określić poprzez monitorowanie zmian sygnału fluorescencji przy 475 i 530 nm w trakcie procesu. Wynik wykazał, że szybkość trawienia pre-SUMO1 przez SENP1 była zależna od dawki substratu (Rysunek 4). Sugeruje to, że domena katalityczna SENP1 wykazuje doskonałą aktywność w procesie dojrzewania pre-SUMO1. Początkowe szybkości reakcji obliczono na podstawie powyższej analizy z zastosowaniem różnych stężeń substratu (Tabela 1).
Stosunek kcat/KM jest zazwyczaj wykorzystywany do porównywania wydajności różnych enzymów z jednym substratem lub konkretnego enzymu z różnymi substratami. KM oraz Vmax można wyznaczyć z równania Michaelisa-Menten, wykreślając różne prędkości początkowe odpowiadające różnym stężeniom CyPet-(pre-SUMO1)-YPet (Rysunek 5). Wartość kcat wyznaczono jako:

Zgodnie z powyższą analizą, obliczona wartość KM wyniosła 0,21 ± 0,04 μM, kcat wyniosła 6,90 ± 0,28 s-1, a stosunek kcat/KM wyniósł (3,2 ± 0,55) x107 M-1s-1.
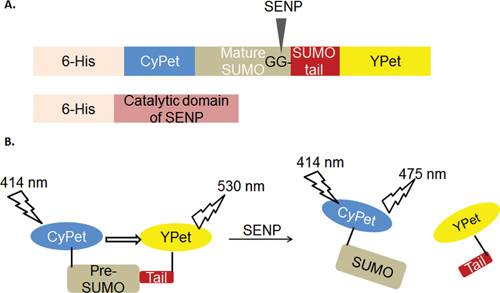
Rysunek 1. Wykres testu proteazy opartego na FRET dla dojrzewania pre-SUMO przez SENP.
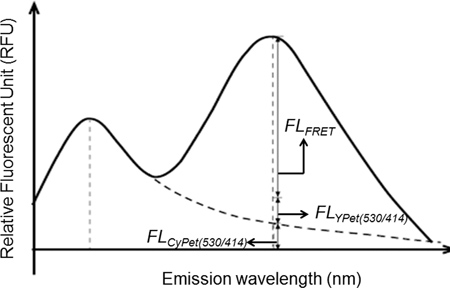
Rycina 2. Analiza ilościowa sygnału fluorescencyjnego jako wkładu donora, akceptora i FRET. Analiza widm emisji CyPet-(pre-SUMO1)-YPet przy pobudzeniu 414 nm. FLCyPet(530/414) to emisja CyPet przy 530 nm pod wpływem pobudzenia 414 nm, FLFRET to indukowana FRET emisja YPet przy 530 nm pod wpływem pobudzenia 414 nm, a FLYPet(530/414) to emisja YPet przy 530 nm pod wpływem pobudzenia 414 nm.
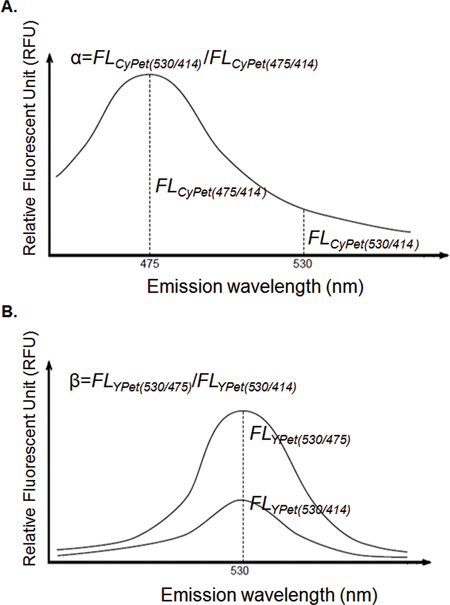
Rysunek 3. Obliczanie czynników emisji kierunkowej α i β.
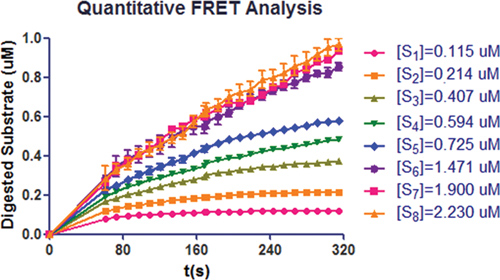
Rysunek 4. Ilościowa analiza CyPet-(pre-SUMO1)-YPet trawionego różnymi stosunkami domeny katalitycznej SENP1. Reakcje monitorowano w ciągu pierwszych 5 min.
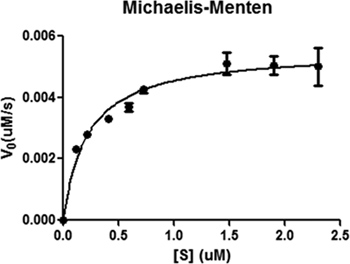
Rysunek 5. Graficzna analiza Michaelisa-Menten trawienia CyPet-(pre-SUMO1)-YPet przez SENP1. Dane zostały naniesione na wykres i przeanalizowane za pomocą programu GraphPad Prism V oraz regresji nieliniowej.
| [S](μM) | V0(μM/s) |
| 0.115 | 0.0023±0.00005 |
| 0.214 | 0.0028±0.00004 |
| 0.407 | 0.0033±0.00007 |
| 0.594 | 0.0037±0.00013 |
| 0.725 | 0.0043±0.00012 |
| 1.471 | 0.0051±0.00036 |
| 1.899 | 0.0050±0.00031 |
| 2.300 | 0.0050±0.00062 |
Tabela 1. Wyznaczenie prędkości początkowych dojrzewania pre-SUMO1 przez SENP1. Dla każdego stężenia substratu wykorzystano cztery próbki do pomiaru trawienia. Odchylenie standardowe wynika z wariancji tych czterech próbek.
| KM(μM) | kcat(s-1) | kcat/kM(M-1•s-1) |
| 0.21±0.04 | 6.90±0.28 | 3.2±0.55×10⁷ |
Tabela 2. Parametry kinetyczne dojrzewania pre-SUMO1 przez SENP1 wyznaczone za pomocą ilościowej analizy FRET. Odchylenie standardowe obliczono na podstawie czterech próbek dla każdego stężenia substratu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Technologia FRET została wykorzystana do badania dojrzewania pre-SUMO1 przez SENP19. Jako para FRET zastosowano CFP-YFP, a do charakterystyki właściwości kinetycznych wykorzystano analizę ratiometryczną, polegającą na wyznaczeniu stosunku emisji akceptora do donora. Jednakże w tradycyjnej ratiometrycznej analizie FRET nie bierze się pod uwagę autofluorescencji donora i akceptora. Uzyskany stosunek nie koreluje bezpośrednio z ilością strawionego substratu.
W niniejszej pracy opisujem...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie zadeklarowano konfliktów interesów.
Podziękowania
Jesteśmy bardzo wdzięczni Victorowi G.J. Rodgersowi za cenne rady. Dziękujemy wszystkim członkom grupy Liao za bardzo bliską współpracę i pomoc przy tym badaniu. Badanie to zostało sfinansowane przez National Institutes of Health (Grant AI076504 dla J.L.).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| zestaw PCR II TOPO Kit | Invitrogen | K466040 | |
| 2xYT | Research Products Internationa.l Corp. | X15600 | |
| agaroza Ni-NTA | Thermo Scientific | 88222 | |
| odczynnik do testu Coomassie plus (Bradford) | Thermo Scientific | 23238 | |
| płyta 384-dołkowa (szklane dno) | Greiner | 781892 | |
| czytnik płytek 384-dołkowych FlexStation II | Molecular Device |
Bibliografia
- Johnson, E. S. Protein modification By SUMO. Annual Review of Biochemistry. 73, 355-382 (2004).
- Gill, G. SUMO and ubiquitin in the nucleus: different functions, similar mechanisms. Genes & Development. 18, 2046-2059 (2004).
- Hay, R. T. SUMO: a history of modification. Molecular Cell. 18, 1-12 (2005).
- Müller, S., Hoege, C., Pyrowolakis, G., Jentsch, S. SUMO, ubiquitin's mysterious cousin. Nature. , 202-210 (2001).
- Hochstrasser, M. SP-RING for SUMO: new functions bloom for a ubiquitin-like protein. Cell. , 5-8 (2001).
- Drag, M., Salvesen, G. S. DeSUMOylating enzymes-SENPs. IUBMB Life. 60, 734-742 (2008).
- Mukhopadhyay, D., Dasso, M. Modification in reverse: the SUMO proteases. Trends in Biochemical Sciences. 32, 286-295 (2007).
- Reverter, D., Lima, C. D. Structural basis for SENP2 protease interactions with SUMO precursors and conjugated substrates. Nature Structural & Molecular Biology. 13, 1060-1068 (2006).
- Shen, L., et al. SUMO protease SENP1 induces isomerization of the scissile peptide bond. Nature Structural & Molecular Biology. 13, 1069-1077 (2006).
- Horton, R., Strachan, E., Vogel, K., Riddle, S. A substrate for deubiquitinating enzymes based on time-resolved fluorescence resonance energy transfer between terbium and yellow fluorescent protein. Analytical Biochemistry. 360, 138-143 (2007).
- Mikolajczyk, J., et al. Small Ubiquitin-related Modifier (SUMO)-specific Proteases: PROFILING THE SPECIFICITIES AND ACTIVITIES OF HUMAN SENPs. Journal of Biological Chemistry. 282, 26217-26224 (2007).
- Kolli, N., Mikolajczyk, J., Drag, M., Mukhopadhyay, D., Moffatt, N., Dasso, M., Salvesen, G., Wilkinson, K. D. Distrubition and paralogue specificity of mammalian deSUMOylating enzymes. Biochem. J. , 335-344 (2010).
- Drag, M., Mikolajczyk, J., Krishnakumar, I. M., Huang, Z., Salvesen, G. S. Activity profiling of human deSUMOylating enzymes (SENPs) with synthetic substrates suggests an unexpected specificity of two newly characterized members of the family. Biochemical Journal. 409, 461(2008).
- Engels, I. H., et al. A time-resolved fluorescence resonance energy transfer-based assay for DEN1 peptidase activity. Analytical Biochemistry. 390, 85-87 (2009).
- Martin, S., Hattersley, N., Samuel, I., Hay, R., Tatham, M. A fluorescence-resonance-energy-transfer-based protease activity assay and its use to monitor paralog-specific small ubiquitin-like modifier processing. Analytical Biochemistry. 363, 83-90 (2007).
- Nguyen, A. W., Daugherty, P. S. Evolutionary optimization of fluorescent proteins for intracellular FRET. Nature Biotechnology. 23, 355-360 (2005).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
