Opisano dwuetapowy proces znakowania z wykorzystaniem β-glukozylotransferazy (β-GT) w celu przeniesienia azydoglućkozy na 5-hmC, a następnie zastosowanie chemii klik w celu przeniesienia łącznika biotynowego dla łatwego i niezależnego od gęstości wzbogacenia. Ta wydajna i specyficzna metoda znakowania umożliwia wzbogacenie 5-hmC przy niezwykle niskim poziomie tła oraz wysokoprzepustowe mapowanie epigenomiczne za pomocą sekwencjonowania następnej generacji.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Selektywne wychwytywanie 5-hydroksymetylocytozyny z DNA genomowego
W tym artykule
Podsumowanie
Streszczenie
5-metylocytozyna (5-mC) stanowi ok. 2-8% wszystkich cytozyn w ludzkim genomowym DNA i wpływa na szeroki zakres funkcji biologicznych, w tym na ekspresję genów, utrzymanie integralności genomu, imprinting rodzicielski, inaktywację chromosomu X, regulację rozwoju, starzenie się oraz nowotwory1. Niedawno w komórkach ssaków, w szczególności w embrionalnych komórkach macierzystych (ES) i komórkach neuronalnych, odkryto obecność utlenionej formy 5-mC, czyli 5-hydroksymetylocytozyny (5-hmC)2-4. 5-hmC powstaje w wyniku utleniania 5-mC katalizowanego przez oksygenazy zależne od żelaza (II) i α-ketoglutaranu z rodziny TET2, 3. Przypuszcza się, że 5-hmC bierze udział w utrzymaniu stanu embrionalnych komórek macierzystych myszy (mES), prawidłowej hematopoezie, rozwoju zygoty oraz w procesach nowotworowych2, 5-10. Aby lepiej zrozumieć funkcję 5-hmC, niezbędny jest niezawodny i prosty system sekwencjonowania. Tradycyjne sekwencjonowanie z użyciem pirosiarczynu nie pozwala odróżnić 5-hmC od 5-mC11. W celu zgłębienia biologii 5-hmC opracowaliśmy wysoce wydajną i selektywną metodę chemiczną służącą do znakowania i wychwytywania 5-hmC, wykorzystującą enzym bakteriofagowy, który specyficznie przyłącza resztę glukozy do 5-hmC12.
W niniejszej pracy opisujemy prostą dwuetapową procedurę selektywnego znakowania chemicznego 5-hmC. W pierwszym etapie znakowania 5-hmC w DNA genomicznym jest znakowane 6-azydoglukozą za pomocą β-GT, glukozylotransferazy z bakteriofaga T4, w sposób, który przenosi 6-azydoglukozę na 5-hmC z zmodyfikowanego kofaktora, UDP-6-N3-Glc (6-N3UDPG). W drugim etapie, czyli biotynylacji, do grupy azydowej przyłącza się dwusiarczkowy łącznik biotynowy za pomocą chemii „click”. Oba etapy są wysoce specyficzne i wydajne, co prowadzi do pełnego znakowania niezależnie od zawartości 5-hmC w regionach genomicznych i zapewnia niezwykle niskie tło. Po biotynylacji 5-hmC fragmenty DNA zawierające 5-hmC są następnie selektywnie wychwytywane przy użyciu kulek z streptawidyną w sposób niezależny od gęstości. Uzyskane fragmenty DNA wzbogacone o 5-hmC mogą być wykorzystane do dalszych analiz, w tym do sekwencjonowania nowej generacji.
Nasz protokół selektywnego znakowania i wychwytywania zapewnia wysoką czułość, możliwą do zastosowania w przypadku każdego źródła genomowego DNA o zmiennej lub zróżnicowanej zawartości 5-hmC. Chociaż głównym celem tego protokołu jest jego późniejsze zastosowanie (tj. sekwencjonowanie nowej generacji w celu zmapowania rozkładu 5-hmC w genomie), jest on kompatybilny z sekwencjonowaniem SMRT (DNA) pojedynczych cząsteczek w czasie rzeczywistym, które umożliwia sekwencjonowanie 5-hmC z rozdzielczością pojedynczego nukleotydu.
Protokół
1. Fragmentacja genomowego DNA
Fragmentuj genomowe DNA za pomocą sonikacji do pożądanego zakresu wielkości, odpowiedniego dla platformy sekwencjonowania całego genomu. (Zazwyczaj sonikujemy do ~300 bp). Zweryfikuj rozkład wielkości sfragmentowanego genomowego DNA na 1% żelu agarozowym (Rysunek 1).
2. Przygotowanie DNA
Należy określić początkowe ilości DNA na podstawie zawartości 5-hmC w DNA genomicznym. Ponieważ poziomy 5-hmC znacznie różnią się w zależności od rodzaju tkanki, początkowe ilości DNA zależą od poziomu 5-hmC w próbkach. Przykłady znajdują się w Tabeli 1.
3. Reakcja katalizowana przez β-GT (reakcja przenoszenia glukozy)
- Wymieszać mieszaninę poprzez pipetowanie zgodnie z opisem w Tabeli 2, a następnie inkubować w kąpieli wodnej o temperaturze 37 °C przez 1 hr.
- Po inkubacji oczyścić produkt reakcji za pomocą zestawu QIAquick Nucleotide Removal Kit, stosując 10 μg DNA na kolumnę. Eluować w 30 μl wody na kolumnę i połączyć otrzymane frakcje.
4. Reakcja biotynilacji (chemia klikalna)
- Do roztworu eluego DNA (z kroku 3) dodać roztwór roboczy koniugatu DBCO-S-S-PEG3-Biotin (1 mM) do końcowego stężenia 150 μM (t.j. 5 μl roztworu roboczego na 30 μl roztworu DNA).
- Wymieszać za pomocą pipety i inkubować w łaźni wodnej w temperaturze 37 °C przez 2 h.
- Oczyścić produkt reakcji za pomocą zestawu QIAquick Nucleotide Removal Kit. Optymalna całkowita objętość elucji wynosi 100 μl.
- Ilość odzyskanego DNA określić za pomocą spektrofotometru mikrolitrowego (np. NanoDrop).
5. Wyłapywanie DNA zawierającego 5-hmC
- Przemyć 50 μl kulek Dynabeads MyOne Streptavidin C1 trzykrotnie przy użyciu 1 ml buforu 1X B&W zgodnie z instrukcją producenta. Oddzielić kulki za pomocą statywu magnetycznego.
- Do przemytych kulek dodać równą objętość buforu 2X B&W oraz odzyskane biotynilowane DNA (100 ul).
- Inkubować przez 15 min w temperaturze pokojowej przy łagodnym obracaniu na rotatorze.
- Oddzielić kulki za pomocą statywu magnetycznego i przemyć je trzykrotnie 1 ml buforu 1X B&W.
- Eluować DNA, inkubując kulki w 100 μl świeżo przygotowanego 50 mM DTT przez 2 hr w temperaturze pokojowej przy łagodnym obracaniu na rotatorze.
- Oddzielić kulki za pomocą statywu magnetycznego. Odessać eluat i nałożyć go na kolumnę Micro Bio-Spin 6 zgodnie z instrukcją producenta w celu usunięcia DTT. Docelowe DNA znajduje się obecnie w roztworze.
- Oczyścić eluowane DNA z poprzedniego etapu za pomocą zestawu Qiagen MinElute PCR Purification Kit i eluować DNA w 10 μl buforu EB. Ilość DNA określić za pomocą fluorometru Qubit lub NanoDrop, jeśli stężenie przekracza 20 ng/ul. DNA jest gotowe do dalszego przygotowania biblioteki do sekwencjonowania całego genomu.
6. Reprezentatywne wyniki
Jeśli jakość genomowego DNA jest wysoka, typowa wydajność odzysku po reakcjach β-GT i biotinylacji wynosi ~60-70%. Jednakże wydajność wychwytu różni się znacząco w zależności od rodzaju tkanki, co zależy od poziomu 5-hmC w próbkach. Typowo wydajność wychwytu dla genomowego DNA z mózgu wynosi ~4-9%, a w niektórych ekstremalnych przypadkach może osiągnąć do 12%. W przypadku komórek ES średnia wydajność wychwytu wynosi ~2-4%, w przeciwieństwie do ~0,5% dla komórek macierzystych neuronów. Najniższą wydajność odnotowano dotychczas dla genomowego DNA z komórek nowotworowych. Całe wzbogacone DNA jest gotowe do standardowych protokołów przygotowania bibliotek nowej generacji. Ponadto wychwycone DNA może służyć jako matryca do reakcji real-time PCR w celu wykrycia wzbogacenia niektórych fragmentów w porównaniu do DNA wejściowego, pod warunkiem dostępności odpowiednich starterów.
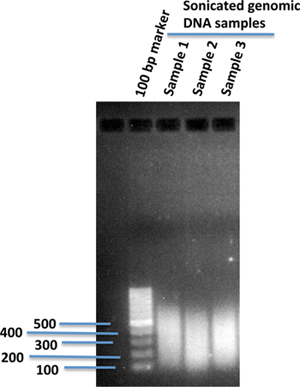
Rysunek 1. Fragmenty ludzkiego genomowego DNA poddane sonikacji w 1% żelu agarozowym. 10 μg genomowego DNA wyizolowanego z ludzkich komórek iPS w 120 μl buforu 1X TE poddano sonikacji przy użyciu urządzenia do sonikacji (Covaris). Po sonikacji 2 μl zsonikowanego DNA naniesiono na 1% żel agarozowy, wykorzystując marker DNA 100 bp w celu porównania wielkości fragmentów zsonikowanego DNA.
| Składnik | Objętość | Stężenie końcowe |
| Woda | _ μl | |
| 10 X bufor reakcyjny β-GT | 2 μl | 1 X |
| Do 10 μg DNA genomicznego | _ μl | Do 500 ng/μl |
| UDP-6-N3-Glc (3 mM) | 0.67 μl | 100 μM |
| β-GT (40 μM) | 1 μl | 2 μM |
| Objętość całkowita | 20 μl |
i) Dla genomowego DNA z tkanek (wysoka zawartość 5-hmC > 0,1%)
| Składnik | Objętość | Stężenie końcowe |
| Woda | _ μl | |
| 10 X bufor reakcyjny β-GT | 10 μl | 1 X |
| Do 20 μg DNA genomicznego | _ μl | Do 500 ng/μl |
| UDP-6-N3-Glc (3 mM) | 1.33 μl | 100 μM |
| β-GT (40 μM) | 2 μl | 2 μM |
| Objętość całkowita | 40 μl |
ii) Dla genomowego DNA komórek macierzystych (mediana zawartości 5-hmC ~0,05%)
| Składnik | Objętość | Stężenie końcowe |
| Woda | _ μl | |
| 10 X β-GT Reaction Buffer | 10 μl | 1 X |
| Do 50 μg DNA genomicznego | _ μl | Do 500 ng/μl |
| UDP-6-N3-Glc (3 mM) | 3.33 μl | 100 μM |
| β-GT (40 μM) | 5 μl | 2 μM |
| Objętość całkowita | 100 μl |
iii) Dla genomowego DNA komórek nowotworowych (niska zawartość 5-hmC ~0,01%)
Tabela 1. Przykłady ilości wejściowego DNA i reakcji znakowania z użyciem próbek o różnych poziomach 5-hmC metodą selektywnego znakowania chemicznego.
| Próbka | Poziom 5-hmC | Wyjściowe DNA (μg) | Odzysk po znakowaniu (ilość naniesiona na kulki) (μg) | Wydajność odzysku | DNA po pull-down (ng) | Wydajność pull-down |
| Móżdżek dorosłej myszy | 0.4% | 10 | 7.5 | 75% | 236 | 3.1% |
| Móżdżek myszy w 7. dniu po urodzeniu | 0.1% | 11 | 9 | 82% | 140 | 1.6% |
| Mysie komórki ES E14 | 0.05% | 60 | 42 | 70% | 350 | 0.8% |
Tabela 2. Reprezentatywne wyniki z tkanek mózgu myszy i komórek ES.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
5-hydroksymetylocytozyna (5-hmC) jest niedawno zidentyfikowaną modyfikacją epigenetyczną występującą w znacznych ilościach w określonych typach komórek ssaków. Metoda przedstawiona w niniejszym opracowaniu służy do określania rozkładu 5-hmC w całym genomie. Wykorzystujemy β-glukozylotransferazę bakteriofaga T4 do przeniesienia zmodyfikowanego fragmentu glukozy zawierającego grupę azydową na grupę hydroksylową 5-hmC. Grupa azydowa może zostać chemicznie zmodyfikowana biotyną w celu detekcji, wzbogacenia powinowactwa oraz ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie zgłoszono żadnych konfliktów interesów.
Podziękowania
Niniejsze badanie było częściowo wspierane przez National Institutes of Health (granty GM071440 dla C.H. oraz NS051630/MH076090/MH078972 dla PJ).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Odczynniki | |||
| 5M chlorek sodu (NaCl) | Promega | V4221 | |
| 0,5 M kwas etylendiaminotetraoctowy (EDTA) pH 8,0 | Promega | V4231 | |
| 1M Trizma base (Tris) pH 7,5 | Invitrogen | 15567-027) | |
| HEPES 1M, pH 7,4 | Invitrogen | 15630 | |
| Chlorek magnezu (MgCl2)2) 1 M | Ambion | AM9530G | |
| Dimetylosulfotlenek (DMSO) | Sigma | D8418 | |
| Tween 20 | Fisher BioReagents | BP337-100 | |
| sprzężenie DBCO-S-S-PEG3-Biotyna | Narzędzia chemii klik | A112P3 | |
| 1,4-ditiotreitol, ultrapure (DTT) Superpure | Invitrogen | 15508-013 | |
| Zestaw QIAquick Nucleotide Removal Kit | Qiagen | 28304 | |
| Kolumna Micro Bio-Spin 6 | Bio-Rad | 732-6222 | |
| Dynabeads MyOne | Invitrogen | 650-01 | |
| Streptawidyna C1 | |||
| Zestaw do oczyszczania produktów PCR Qiagen MinElute | Qiagen | 28004 | |
| Agaroza UltraPure | Invitrogen | 16500500 | |
| UDP-6-N3bez glukozy | Active Motif | 55013 | |
| Enzym | |||
| β-glukozylotransferaza (β-GT) | New England Biolabs | M0357 | |
| Sprzęt | |||
| Urządzenie do sonikacji | Covaris | ||
| Wirówka laboratoryjna nakładkowa | |||
| Kąpiel wodna | Fisher Scientific | ||
| Aparatura do elektroforezy żelowej | Bio-Rad | ||
| NanoDrop1000 | Thermo Scientific | ||
| Wstrząsarka do probówek Labquake | Barnstead | ||
| Mieszadło probówkowe Labquake | Thermolyne | ||
| Statyw do separacji magnetycznej | Promega | Z5342 | |
| Fluorometr Qubit 2.0 | Invitrogen | ||
| Przygotowanie odczynników 10 X β-Bufor reakcyjny GT (500 mM HEPES pH 7,9, 250 mM MgCl2)2) 2 X Wiązanie i płukanie (B&bufor (10 mM Tris pH 7,5, 1 mM EDTA, 2 M NaCl, 0,02% Tween 20). |
Bibliografia
- Jaenisch, R., Bird, A. Epigenetic regulation of gene expression: how the genome integrates intrinsic and environmental signals. Nat. Genet. , Suppl 33. 245-254 (2003).
- Ito, S. Role of Tet proteins in 5mC to 5hmC conversion, ES-cell self-renewal and inner cell mass specification. Nature. 466, 1129-1133 (2010).
- Tahiliani, M. Conversion of 5-methylcytosine to 5-hydroxymethylcytosine in mammalian DNA by MLL partner TET1. Science. 324, 930-935 (2009).
- Kriaucionis, S., Heintz, N. The nuclear DNA base 5-hydroxymethylcytosine is present in Purkinje neurons and the brain. Science. 324, 929-930 (2009).
- Ko, M. Impaired hydroxylation of 5-methylcytosine in myeloid cancers with mutant TET2. Nature. 468, 839-843 (2010).
- Koh, K. P. Tet1 and tet2 regulate 5-hydroxymethylcytosine production and cell lineage specification in mouse embryonic stem cells. Cell Stem Cell. 8, 200-213 (2011).
- Iqbal, K., Jin, S. G., Pfeifer, G. P., Szabo, P. E. Reprogramming of the paternal genome upon fertilization involves genome-wide oxidation of 5-methylcytosine. Proceedings of the National Academy of Sciences of the United States of America. 108, 3642-3647 (2011).
- Wossidlo, M. 5-Hydroxymethylcytosine in the mammalian zygote is linked with epigenetic reprogramming. Nat. Commun. 2, 241(2011).
- Gu, T. P. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 477, 606-610 (2011).
- Dawlaty, M. M. Tet1 is dispensable for maintaining pluripotency and its loss is compatible with embryonic and postnatal development. Cell Stem Cell. 9, 166-175 (2011).
- Huang, Y. The behaviour of 5-hydroxymethylcytosine in bisulfite sequencing. PLoS One. 5, e8888(2010).
- Song, C. X. Selective chemical labeling reveals the genome-wide distribution of 5-hydroxymethylcytosine. Nat. Biotechnol. 29, 68-72 (2011).
- Pastor, W. A. Genome-wide mapping of 5-hydroxymethylcytosine in embryonic stem cells. Nature. 473, 394-397 (2011).
- Matarese, F., Pau, C. arrillo-deS. anta, E,, Stunnenberg, H. G. 5-Hydroxymethylcytosine: a new kid on the epigenetic block. Mol. Syst. Biol. 7, 562(2011).
- Szwagierczak, A., Bultmann, S., Schmidt, C. S., Spada, F., Leonhardt, H. Sensitive enzymatic quantification of 5-hydroxymethylcytosine in genomic DNA. Nucleic Acids Res. 38, 181(2010).
- Terragni, J., Bitinaite, J., Zheng, Y., Pradhan, S. Biochemical characterization of recombinant β-glucosyltransferase and analysis of global 5-hydroxymethylcytosine in unique genomes. Biochemistry. , (2012).
- Rusmintratip, V., Sowers, L. C. An unexpectedly high excision capacity for mispaired 5-hydroxymethyluracil in human cell extracts. Proc. Natl. Acad. Sci. U.S.A. 97, 14183-14187 (2000).
- Globisch, D. Tissue distribution of 5-hydroxymethylcytosine and search for active demethylation intermediates. PLoS One. 5, e15367(2010).
- Yildirim, O. Mbd3/NURD Complex Regulates Expression of 5-Hydroxymethylcytosine Marked Genes in Embryonic Stem Cells. Cell. 147, 1498-1510 (2011).
- Szulwach, K. E. Integrating 5-hydroxymethylcytosine into the epigenomic landscape of human embryonic stem cells. PLoS Genet. 7, e1002154(2011).
- Szulwach, K. E. 5-hmC-mediated epigenetic dynamics during postnatal neurodevelopment and aging. Nat. Neurosci. 14, 1607-1616 (2011).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
