Podczas gdy karmienie dsRNA u C. elegans jest potężnym narzędziem do oceny funkcji genów, obecne protokoły dla dużych ekranów żywieniowych skutkują zmienną skutecznością eliminacji. Opisujemy ulepszony protokół wykonywania badań przesiewowych karmienia RNAi na dużą skalę, który skutkuje wysoce skutecznym i powtarzalnym obniżeniem ekspresji genów.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wielkoskalowy knockdown genów u C. elegans przy użyciu bibliotek zasilających dsRNA do generowania odpornych fenotypów utraty funkcji
W tym artykule
Podsumowanie
Streszczenie
Interferencja RNA przez karmienie robaków bakteriami eksprymującymi dsRNA była użytecznym narzędziem do oceny funkcji genów u C. elegans. Podczas gdy ta strategia działa dobrze, gdy niewielka liczba genów jest ukierunkowana na knockdown, ekrany żywieniowe na dużą skalę wykazują zmienną skuteczność knockdownu, co ogranicza ich użyteczność. Zdekonstruowaliśmy wcześniej opublikowane protokoły knockdownu RNAi i stwierdziliśmy, że główne źródło zmniejszonego knockdownu można przypisać utracie plazmidów kodujących dsRNA z bakterii podawanych zwierzętom. Na podstawie tych obserwacji opracowaliśmy protokół karmienia dsRNA, który znacznie zmniejsza lub eliminuje utratę plazmidu, aby osiągnąć wydajne, wysokowydajne knockdown. Wykazaliśmy, że protokół ten spowoduje solidne, powtarzalne knockdown genów C. elegans w wielu typach tkanek, w tym neuronach, i pozwoli na skuteczne knockdown w badaniach przesiewowych na dużą skalę. Protokół ten wykorzystuje dostępną na rynku bibliotekę karmienia dsRNA i opisuje wszystkie kroki potrzebne do zduplikowania biblioteki i wykonania badań przesiewowych dsRNA. Protokół nie wymaga użycia żadnego wyrafinowanego sprzętu i dlatego może być wykonany przez każde laboratorium C. elegans.
Wprowadzenie
Historycznie, badania genetyczne u C. elegans były przeprowadzane poprzez leczenie zwierząt chemicznym mutagenem, takim jak metanosulfonian etylu, w celu stworzenia losowych mutacji w DNA. Następnie izoluje się potomstwo lub dziadków zmutagenizowanych zwierząt, które wykazują pożądany nieprawidłowy fenotyp. Mutacja odpowiedzialna za wywołanie fenotypu jest następnie identyfikowana za pomocą pracochłonnej procedury mapowania lub sekwencjonowania całego genomu zmutowanego robaka. Wykonywanie takich badań przesiewowych mutagenezy chemicznej ma wiele zalet, ponieważ tworzą one trwałe zmiany w genomie robaka, które mogą skutkować zarówno fenotypami wzmocnienia, jak i utraty funkcji, ale procedura mapowania jest powolna i kosztowna.
Dwuniciowa interferencja RNA (dsRNAi) stanowi alternatywny sposób identyfikacji genów zaangażowanych w ważne procesy biologiczne. W tej metodzie do robaka wprowadza się dsRNA pasujące do sekwencji kodującej endogennego genu. dsRNA jest przetwarzane in vivo w celu wytworzenia małych (21-22 nukleotydów) RNA, które służą jako przewodniki do znalezienia i związania pasujących endogennych mRNA, kierując je do zniszczenia 1. Ta procedura jest stosunkowo szybka, ale ponieważ dsRNA jest ukierunkowane na mRNA, a nie na DNA, przy użyciu tego podejścia obserwuje się tylko fenotypy redukcji funkcji.
Wprowadzenie dsRNA do zwierzęcia może być osiągnięte poprzez bezpośrednie wstrzyknięcie dsRNA 2, przez moczenie zwierząt w dsRNA 3 lub przez karmienie zwierząt bakteriami wykazującymi ekspresję dsRNA 4. Każda z tych metod dostarczania powoduje ogólnoustrojowe efekty knockdown, ponieważ większość komórek zwierzęcia wykazuje ekspresję SID-1, kanału transbłonowego zdolnego do importowania dsRNA 5. Pierwotnie stosowana jako podejście genetyki odwrotnej w celu obniżenia ekspresji pojedynczych genów pojedynczo, rozwój dwóch bibliotek żywieniowych pozwala obecnie na badania genetyczne na dużą skalę. Dostępne na rynku biblioteki dsRNA zawierają klony bakteryjne reprezentujące 55% lub 87% wszystkich genów C. elegans 6, 7.
Niestety, ekrany zasilające dsRNAi na dużą skalę często skutkują zmienną skutecznością powalania 8-10. Podczas gdy bezwzględny poziom knockdown przez RNAi nie jest łatwy do zmierzenia, zmniejszona skuteczność knockdown obserwowana w badaniach przesiewowych na dużą skalę musi być spowodowana przez resztkowe mRNA specyficzne dla genu, które unikają degradacji przez RNAi. To z kolei może być bezpośrednim skutkiem utraty plazmidu dsRNA przez bakterie podawane zwierzętom w tych badaniach przesiewowych. Wspierając tę teorię, zwierzęta karmione mieszankami bakterii, w których tylko 50% bakterii wyraża dsRNA przeciwko docelowemu genowi, wykazują znacznie zmniejszone (jeśli w ogóle) efekty knockdown w porównaniu ze zwierzętami kontrolnymi karmionymi 11. Zakres knockdownu genów staje się krytycznym problemem podczas wykonywania badań przesiewowych dsRNAi, ponieważ większość genów u C. elegans jest haplowystarczalna, a zatem ekspresja genów musi zostać zmniejszona o co najmniej 50%, aby spowodować utratę funkcji fenotypów 12.
Użyliśmy wcześniej opublikowanych protokołów żywieniowych do przeprowadzenia badań przesiewowych na dużą skalę i znaleźliśmy te same zmienne efekty knockdown zgłaszane przez innych 8-10. Poszukując możliwych przyczyn, odkryliśmy, że prawie 60% bakterii podawanych zwierzętom w badaniu przesiewowym utraciło plazmid dsRNA. Opracowaliśmy protokół duplikacji i badań przesiewowych w bibliotece, który radykalnie zmniejsza lub eliminuje utratę plazmidu i znacznie poprawia skuteczność wyłączania. Protokół ten jest odpowiedni do wykonywania badań przesiewowych na dużą skalę u C. elegans i może być używany do badań przesiewowych jednej z dostępnych na rynku bibliotek dsRNA. Korzystając z tego protokołu, stwierdzamy, że zasadniczo 100% bakterii podawanych zwierzętom podczas badania przesiewowego zachowuje plazmid kodujący dsRNA i powoduje silne i wysoce penetrujące fenotypy utraty funkcji we wszystkich badanych tkankach.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Uwaga: Niniejszy protokół może być wykorzystany do identyfikacji genów niezbędnych dla różnych procesów biologicznych w wielu typach tkanek. Jako niezbędna kontrola jakości podczas przesiewu zwierzęta są karmione bakteriami wykazującymi ekspresję dsRNA dla kontroli dodatniej oraz ujemnej, aby wykazać efekty RNAi w tkance docelowej.
W innych opublikowanych protokołach karmienia bakterie wykazujące ekspresję dsRNA hodowano w obecności 50 μg/ml ampicyliny lub 25 μg/ml karbenicyliny 8-10. Stwierdziliśmy, że bakterie hodowane w dowolnych z tych warunków tracą plazmid dsRNA z wysoką częstotliwością. Rzeczywiście odkryliśmy, że nawet gdy bakterie są hodowane przez noc w bardzo wysokich stężeniach (do 2 mg/ml) ampicyliny, ponad 50% bakterii nie posiada już plazmidu. Choć hodowla w karbenicylinie zazwyczaj skutkowała wyższą retencją plazmidu, stężenie 25 μg/ml nie było wystarczające, aby zapobiec jego utracie. Zamiast tego ustaliliśmy, że do zablokowania utraty plazmidu podczas wzrostu w kulturach płynnych wymagane były stężenia karbenicyliny rzędu 500 μg/ml, a 2 mg/ml karbenicyliny było konieczne do zapobiegania utracie plazmidu, gdy bakterie były hodowane na stałych podłożach agarowych.
Ponieważ utrzymanie plazmidu jest kluczowe dla sukcesu wyciszania genów, w niniejszym protokole podczas hodowli bakterii produkujących dsRNA stosuje się wyłącznie karbenycylinę. Starannie zoptymalizowano stężenie karbenycyliny stosowanej w kulturach wzrostu bakterii opisanych w tym protokole, aby zapewnić, że bakterie pozbawione plazmidu nie będą rosnąć w tych kulturach. Niemniej jednak, w ramach kontroli jakości, utrata plazmidu jest określana na kilku etapach protokołu. Aby zapewnić efektywne wyciszanie, ponad 80% bakterii na każdym z tych etapów musi zawierać plazmid dsRNA. Jeśli na jakimkolwiek etapie protokołu więcej niż 20% bakterii utraci plazmid dsRNA, należy sprawdzić jakość stosowanej karbenycyliny. Karbenycylinę należy przygotowywać na świeżo w dniu jej użycia. Należy przygotować świeżą karbenycylinę i powtórzyć hodowlę.
1. Jak określić utratę plazmidu
- Pobrać niewielką próbkę bakterii (zgodnie z opisem w każdym odpowiednim kroku) i dodać ją do 450 μl sterylnej wody.
- Wykorzystać 100 μl tej rozcieńczonej próbki do przygotowania kolejnych rozcieńczeń seryjnych 1:10, 1:100 i 1:1 000 przy użyciu sterylnej wody, dokładnie mieszając roztwory pomiędzy poszczególnymi rozcieńczeniami.
- Wysiać 100 μl każdego rozcieńczenia na płytki LB oraz LB AMP, a następnie inkubować płytki przez noc w temperaturze 37 °C.
- Następnego dnia zidentyfikować płytkę LB, na której znajduje się od 100 do 500 kolonii bakteryjnych. Policzyć liczbę kolonii na tej płytce oraz na odpowiadającej jej płytce LB AMP (zawierającej to samo rozcieńczenie bakterii).
- Wyznaczyć utratę plazmidu na podstawie liczby kolonii. Procent bakterii, które nie zawierają plazmidu, oblicza się zgodnie z równaniem 1; wartość ta powinna być niższa niż 15% dla efektywnego wyciszenia dsRNA.
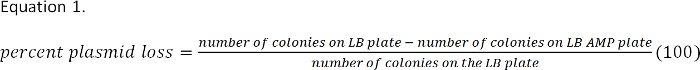
2. Przygotowanie powtórnych płytek biblioteki
Przegląd: Biblioteka dsRNA zostanie dostarczona przez producenta (OpenBiosystems) w postaci 10 566 klonów bakteryjnych w płytkach 96-dołkowych. Płytki należy niezwłocznie przechowywać w zamrażarce w temperaturze -80 °C. Oryginalne płytki biblioteki zostaną powielone, a wszystkie przesiewania karmowe będą wykorzystywać powielone płytki biblioteki jako źródło bakterii. Zaleca się przechowywanie oryginalnych i powielonych płytek biblioteki w oddzielnych zamrażarkach. Dla ułatwienia pracy zaleca się powielanie jedynie 10 płytek biblioteki dziennie.
- Wyjmij płytkę(i) z biblioteką z zamrażarki o temperaturze -80 °C i usuń foliową plombę, gdy kultury są jeszcze zamrożone. Załóż plastikową pokrywę płytki z biblioteką i ustaw płytkę na płaskiej powierzchni, aby rozmroziła się w temperaturze pokojowej (nie dłużej niż 30 min).
Uwaga: Zauważyliśmy, że znaczący odsetek bakterii znajdujących się w każdej studzince oryginalnych płytek bibliotecznych nie zawiera plazmidu. Jednak ze względu na to, że bakterie biblioteczne są cennym zasobem, nie zaleca się testowania utraty plazmidów w oryginalnych kulturach bibliotecznych.
- Za pomocą pipety wielokanałowej nanieś 150 μl pożywki do duplikacji biblioteki do każdego dołka pustej, 96-dołkowej płytki duplikacyjnej z płaskim dnem.
- Wymieszaj rozmrożone bakteryjne kultury biblioteczne, pipetując w górę i w dół od czterech do pięciu razy, używając pipety wielokanałowej ustawionej na 100 μl. Następnie pobierz 10 μl każdej wymieszanej kultury i przenieś do odpowiednich dołków płytki duplikacyjnej. Kontynuuj przenoszenie kultur z płytki bibliotecznej na płytkę duplikacyjną, pamiętając o zmianie końcówek pipety przy każdym przeniesieniu.
- Po przeniesieniu wszystkich kultur z płytki bibliotecznej, przykryj dołki oryginalnej płytki bibliotecznej nową folią adhezyjną, używając wałka do dociskania w celu zapewnienia szczelnego zamknięcia. Nałóż plastikową pokrywkę na płytkę i umieść ją pionowo w zamrażarce w temperaturze -80 °C, aż kultury ponownie zamarzną (przez co najmniej 30 min). Następnie przenieś oryginalne płytki biblioteczne z powrotem do pudełka do przechowywania biblioteki.
- Inkubuj kultury na płytce duplikacyjnej biblioteki w wytrząsaniu poziomym przez 8-10 hr w temperaturze 37 °C (450 rpm na mikroshakerze, orbita 3 mm).
- Określ stopień utraty plazmidów w każdej duplikacyjnej płytce bibliotecznej. Stwierdzono, że wysoki odsetek bakterii w każdym dołku oryginalnej płytki bibliotecznej nie zawierał plazmidu dsRNA. Ważne jest, aby bakterie te nie przyczyniały się do wzrostu w bibliotece duplikacyjnej. Aby zapobiec ich wzrostowi, w pożywce do duplikacji biblioteki stosuje się wysoką koncentrację karbenicyliny (3 mg/ml). Po hodowli na płytce duplikacyjnej w tych warunkach stwierdzono, że ponad 90% bakterii zawiera plazmid dsRNA. Pobierz próbkę 10 μl z reprezentatywnego dołka z kulturą z każdej płytki duplikacyjnej i dodaj ją do 450 μl sterylnej wody. Wykorzystując te rozcieńczone próbki, określ utratę plazmidów w każdej duplikacyjnej płytce bibliotecznej zgodnie z krokami 1.1-1.4. Jeśli zaobserwowano znaczną utratę plazmidów (>20% bakterii w bibliotece duplikacyjnej nie zawiera plazmidu), przygotuj ponownie pożywkę hodowlaną z użyciem świeżej karbenicyliny i powtórz protokół od kroku 2.1.
- Po inkubacji nałóż nową adhezyjną folię bezpośrednio na dołki płytki duplikacyjnej, a następnie nałóż pokrywki płytek na tę folię. Umieść płytki duplikacyjne biblioteki pionowo w zamrażarce w temperaturze -80 °C (przez co najmniej 30 min) do czasu zamrożenia. Po zamrożeniu przenieś płytki do pudełka do przechowywania biblioteki duplikacyjnej w celu długoterminowego magazynowania.
3. Wykonywanie tymczasowych kopii biblioteki na omniplatkach
Przegląd: Aby rozpocząć przygotowanie materiału do przesiewu dsRNA, bakterie z dubletowych płytek biblioteki przenosi się na stałe omnipłytki agarowe i inkubuje przez noc. Aby zapobiec utracie plazmidu na podłożach stałych, omnipłytki zawierają karbenycylinę w stężeniu 2 mg/ml. Bakterie na tych płytkach mogą być wykorzystywane przez okres jednego tygodnia i nie wykazują utraty plazmidu. Nie badano utraty plazmidu w bakteriach hodowanych na omnipłytkach dłużej niż przez tydzień.
- Wyjmij duplikowane płytki biblioteki z zamrażarki o temperaturze -80 °C i usuń foliową uszczelkę, gdy kultury są jeszcze zamrożone. Po usunięciu folii załóż plastikową pokrywę płytki i postaw duplikowaną płytkę biblioteki na płaskiej powierzchni, aby odtajała w temperaturze pokojowej (nie dłużej niż 30 min).
- Zesterylizuj replikator 96-pinowy Boekel. Piny czystego replikatora należy przepłukać wodą destylowaną, a następnie wysterylizować przed każdym użyciem. Aby wysterylizować replikator, zanurz go w kąpieli etanolowej (głębokość 3/4 cala w naczyniu Pyrex), a następnie wypal warstwę etanolu z pinów za pomocą palnika Bunsena. Pozostaw płomień do wygaśnięcia, a następnie powtórz czynność.
- Wprowadź zesterylizowany replikator do studzienek odtajonej płytki duplikowanej i delikatnie wymieszaj kultury. Małe objętości kultury przykleją się do pinów replikatora.
- Ostrożnie wyjmij replikator ze studzienek płytki duplikowanej i delikatnie połóż go (pinami w dół) na powierzchni omniplate, uważając, aby nie przebić powierzchni agaru. Pozostaw replikator na powierzchni omniplate przez 3-4 s, aby bakterie z pinów replikatora zostały przeniesione na powierzchnię agaru.
- Usuń replikator i pozwól, aby mała objętość (2-3 μl) kultury bakteryjnej wchłonęła się w agar. Inkubuj odwrócone omniplate przez 15-18 h w temperaturze 37 °C. Omniplate te można wykorzystać następnego ranka do zaszczepienia ciekłych kultur w 96-dołkowych płytkach. Alternatywnie, omniplate zawierające nocne kolonie bakteryjne można przechowywać do siedmiu dni w temperaturze 4 °C.
- Aby przenieść kolejne płytki duplikowane, przepłucz końcówki replikatora sterylną wodą i powtórz proces sterylizacji poprzez zanurzenie replikatora w etanolu i dwukrotne wypalenie go płomieniem, tak jak wcześniej. Po sterylizacji replikator można użyć do następnej płytki duplikowanej.
- Określ utratę plazmidu po nocnej hodowli na omniplate. Kolonie bakteryjne na omniplate po nocnym wzroście będą służyć jako tymczasowe źródło materiału do przesiewów zasilania (feeding screens). Ważne jest, aby ponad 80% bakterii w każdej kolonii zawierało dsRNA. Bakterie mają tendencję do szybszej utraty plazmidu na stałych podłożach agarowych niż w kulturach ciekłych. Określ utratę plazmidu dla dwóch reprezentatywnych kolonii na omniplate, szczepiąc 1 ml sterylnej wody niewielką ilością bakterii z każdej kolonii i wykorzystując tę rozcieńczoną próbkę do określenia utraty plazmidu zgodnie z krokami 1.1-1.4. Oczekiwany wynik: ponad 90% bakterii w każdej kolonii będzie zawierać plazmid dsRNA. Jeśli zaobserwowano znaczną utratę plazmidu (>20% bakterii z kolonii na omniplate nie zawiera plazmidu), przygotuj ponownie podłoże omniplate z użyciem świeżej karbenicyliny i powtórz protokół od kroku 3.1.
4. Przygotowanie bakterii do karmienia nicieni
Przegląd: Bakterie do karmienia nicieni są przygotowywane jako 1 ml kultur płynnych (w formacie 96-dołkowym) z wykorzystaniem bakterii z omniplate'ów. Kultury płynne te są hodowane przez noc w celu uzyskania nasyconych, nielogarytmicznych kultur bakteryjnych. Hodowla nocna zapewnia, że wszystkie kultury będą zawierały podobne stężenia bakterii, a w konsekwencji wszystkie nicienie otrzymają taką samą ilość pokarmu. Podczas tego wzrostu nie powinna być obserwowana utrata plazmidów.
- Do każdego dołka płytki głębokodną 96-dołkowej o pojemności 2 ml nalać 1 ml pożywki do wzrostu bakterii, używając pipety wielokanałowej z końcówką Combitip 50 ml.
- Umieścić sterylny replikator na powierzchni omniplate'ów zawierających kolonie bakterii otrzymane w krokach 3.1-3.6, upewniając się, że piny stykają się z każdą z 96 kolonii bakteryjnych.
- Ostrożnie przenieść replikator z powierzchni omniplate'a do płytki głębokodną, dbając o to, aby piny nie ocierały o ścianki dołków aż do momentu zanurzenia w pożywce wzrostowej. Poruszać replikatorem powoli, wykonując ruchy kwadratowe wzdłuż wewnętrznej ścianki płytki głębokodną, aby odczepić bakterie do pożywki. Należy uważać, aby nie rozpryskać zawartości i nie doprowadzić do kontaminacji krzyżowej dołków.
- Dołki kontrolne: Do każdej 96-dołkowej płytki głębokodną z kulturami dodać do jednego dołka bakterie wykazujące ekspresję dsRNA, które będą służyć jako kontrola pozytywna dla oczekiwanego fenotypu knockdown, a do innego dołka dodać bakterie zawierające pusty wektor dsRNA (pL4440) jako kontrolę negatywną. Bakterie kontrolne wykazujące ekspresję dsRNA przebijamy raz w tygodniu na płytki LB zawierające tetracyklinę (15 μg/ml) i karbenycylinę (2 mg/ml), aby bakterie pozostały świeże i zachowały plazmid.
- Używając sterylnej pętli do szczepień, pobrać pojedynczą, dobrze odizolowaną kolonię z płytki kontrolnej (ilość bakterii zbliżona do tej przenoszonej przez replikator) i zaszczepić pusty dołek w głębokodnej płytce z kulturami. Zapisać pozycję zaszczepionego dołka. Alternatywnie pętlę z bakteriami można przenieść do probówki Eppendorf zawierającej 250 μl pożywki wzrostowej, wymieszać na vortexie, a następnie użyć do zaszczepienia kilku dołków.
- Inkubować płytki głębokodne w pozycji poziomej przy 650 rpm na mikroshakerze (orbita: 3 mm) w temperaturze 37 °C przez noc. Kultury osiągną nasycenie do następnego ranka. Niezależnie od tego, stężenie karbenycyliny zastosowane w tych kulturach powinno zapobiegać utracie plazmidu.
- Określić utratę plazmidu w 1 ml nocnych kultur. Kultury te zostaną użyte bezpośrednio do karmienia nicieni w badaniu przesiewowym. Istotne jest, aby ponad 80% bakterii w każdej kulturze zawierało plazmid dsRNA. Określić utratę plazmidu dla dwóch reprezentatywnych kultur zgodnie z krokami 1.1-1.4. Oczekiwanie: ponad 90% bakterii w każdej kulturze będzie zawierać plazmid dsRNA. Nigdy nie zaobserwowano istotnej utraty plazmidu w tych nocnych kulturach, nawet po osiągnięciu nasycenia. Jednakże, jeśli zaobserwowano istotną utratę plazmidu (>20%), należy ponownie przygotować pożywkę wzrostową z użyciem świeżej karbenycyliny i powtórzyć protokół od kroku 4.1. Kultury można zrestartować z oryginalnych omniplate'ów, o ile omniplate'y mają mniej niż 1-2 tygodnie.
- Po użyciu do rozpoczęcia kultur 1 ml, omniplate'y przechowywać w temperaturze 4 °C aż do zakończenia badania przesiewowego; mogą one służyć jako źródło materiału do rozpoczynania kultur do ewentualnych powtórzeń testów.
- Po nocnej inkubacji kultur użyć 12-kanałowej pipety wielokanałowej, aby pobrać 150 μl kultury bakteryjnej z płytki głębokodnej i nanieść na powierzchnię płytki do karmienia. Ważne jest, aby podczas przenoszenia nie przebić powierzchni agaru, ponieważ nicienie mogłyby w niego wniknąć i nie żywić się bakteriami wykazującymi ekspresję dsRNA. Przenoszenie można wykonywać po cztery dołki jednocześnie (Rysunek 1). Aby to osiągnąć, należy założyć końcówki pipety co trzeci kanał pipety wielokanałowej (ponieważ na płytce do karmienia w jednym rzędzie znajdują się tylko 4 dołki). Po przeniesieniu każdego zestawu 4 dołków należy zmienić końcówki na nowe i sterylne. Każda 96-dołkowa płytka głębokodna z kulturami będzie wymagała 96 końcików do przeniesienia zawartości na osiem 12-dołkowych płytek do karmienia.
- Przeszczepione płytki przechowywać pionowo w ciemności przez noc, aby bakterie mogły wniknąć w agar.
5. Generowanie larw C. elegans zatrzymanych w stadium L1
Przegląd: Larwy zatrzymane w stadium L1 są wykorzystywane do rozpoczynania synchronizowanych hodowli nicieni na płytkach do karmienia dsRNA. Larwy te otrzymuje się poprzez wybielanie populacji ciężarnych osobników dorosłych w celu wyizolowania zdrowych jaj, a następnie umożliwienie im wyklucia w pełnej pożywce S bez dodatku pokarmu. Wobec braku pokarmu wyklute larwy L1 zatrzymają swój rozwój, co pozwoli na uzyskanie zsynchronizowanej populacji larw L1. Podczas przesiewu należy co tydzień przygotowywać świeże larwy zatrzymane w stadium L1, ponieważ zwierzęta te z czasem chorują w wyniku głodówki i muszą zostać usunięte. Wybór tła genetycznego zwierząt używanych w szczepach do karmienia dsRNA może się różnić w zależności od zastosowania; w przypadku przesiewów neuronalnych zaleca się mutanty eri-1; lin-15B.
- Przenieś 10-20 larw L4 na sześć osobnych płytek NGM zawierających trawnik bakterii OP50 i odczekaj 6-7 dni, aż na płytkach pojawi się wiele świeżo złożonych jaj oraz dorosłe osobniki z jajami.
- Usuń zwierzęta i jaja z płytek, dodając 3 ml wody na powierzchnię każdej płytki, a następnie za pomocą palca w rękawiczce oderwij jaja, bakterie i zwierzęta z powierzchni każdej płytki do wody. Upewnij się, że objęto wszystkie obszary płytki, zwracając szczególną uwagę na trawnik bakteryjny. Usuń wodę, bakterie, nicienie i jaja z każdej płytki za pomocą pipety szklanej i przenieś je do jednej sterylnej probówki stożkowej o pojemności 50 ml.
- Dodaj kolejne 3 ml wody na powierzchnię każdej płytki, pipetując w górę i w dół po całej powierzchni, aby usunąć wszystkie pozostałe bakterie, nicienie i jaja. Dodaj tę objętość do probówki stożkowej 50 ml.
- Wiruj probówkę stożkową z prędkością 1 500 rpm przez 1 min w wirówce laboratoryjnej. Nicienie i jaja powinny utworzyć osad na dnie probówki, a bakterie powinny pozostać w zawiesinie. Ostrożnie odessij całą ciecz z probówki z wyjątkiem 4 ml, uważając, aby nie naruszyć osadu z nicieni i jaj.
- Resuspenduj osad z nicieni w pozostałej wodzie i przenieś go do sterylnej probówki stożkowej o pojemności 15 ml za pomocą pipety szklanej. Uzupełnij objętość do 10 ml sterylną wodą.
- Wiruj z prędkością 1 500 rpm przez 1 min tak jak poprzednio. Odessij nadsącz, pozostawiając 200 μl wody, aby nie naruszyć osadu z nicieni i jaj.
- Dodaj 10 ml wody do probówki stożkowej, aby wypłukać nicienie i jaja, a następnie wiruj w ten sam sposób, aby usunąć pozostałe bakterie.
uwaga: W krokach 5.8-5.11 nicienie i jaja są poddane działaniu roztworu wybielacza. Wybielacz zniszczy nicienie, pozostawiając jaja stosunkowo nienaruszonymi. Jednakże, jeśli jaja pozostaną w roztworze wybielacza zbyt długo, one również zostaną zniszczone. W kroku 5.8, po dodaniu wybielacza, należy uruchomić minutnik, aby upewnić się, że jaja nie będą wystawione na działanie wybielacza przez więcej niż 10 min.
- Usuń cały supernatant z wyjątkiem 200 μl, ponownie unikając naruszenia osadu, następnie dodaj 10 ml roztworu wybielacza i uruchom stoper.
- Inkubuj nicienie i jaja w roztworze wybielacza przez 3-4 min, okresowo mieszając poprzez odwracanie probówki. Następnie wiruj przy 1 500 rpm przez 45 sec w wirówce stołowej. Sprawdź obecność osadu na dnie probówki; powinien być on mniejszy i bardziej zwarty niż pierwotny osad i może przybrać żółtawy kolor.
- Odsuń roztwór wybielacza, pozostawiając 200 μl, aby nie naruszyć osadu.
- Dodaj kolejne 10 ml świeżego roztworu wybielacza i odwróć probówkę jak poprzednio. Gdy stoper wskaże 10 min, ponownie wiruj i odsuń roztwór wybielacza, pozostawiając 200 μl, a następnie szybko dodaj 10 ml sterylnej wody. Obejrzyj roztwór pod mikroskopem stereoskopowym. Larwy i wiele osobników dorosłych powinny ulec rozpuszczeniu w roztworze wybielacza, pozostawiając głównie jaja.
- Wiruj jak poprzednio przez 45 sec i ponownie odsuń supernatant, aby nie naruszyć osadu. Osad ten powinien składać się głównie z jaj i będzie bardzo luźny.
- Dodaj kolejne 10 ml wody, wymieszaj poprzez odwrócenie, wiruj i odsuń supernatant, pozostawiając niewielką ilość wody. Ważne jest usunięcie jak największej ilości roztworu wybielacza.
- Dodaj 4 ml pożywki S-complete do probówki stożkowej, resuspenduj jaja i przenieś je do sterylnej kolby Erlenmeyera o pojemności 100 ml. Umieść kolbę w inkubatorze w temperaturze 20 °C na wytrząsarce ustawionej na prędkość wystarczającą do wywołania wirowania zawartości kolby. Zapewni to odpowiednie napowietrzenie niezbędne do podtrzymania larw L1 po wykluciu. W ciągu 15 hr wszystkie jaja powinny się wykluć, tworząc synchroniczną populację larw L1 w fazie zatrzymania wzrostu.
Zatrzymane larwy L1 powinny być przygotowywane co tydzień podczas przesiewu. Po przygotowaniu pierwszej partii, kolejne można inicjować poprzez dodanie 500 zatrzymanych larw L1 (z partii z poprzedniego tygodnia) do każдной z czterech standardowych, zaszczepionych płytek 6 cm (zawierających 100 μl nocnej hodowli OP50) i inkubowanie w temperaturze 20 °C przez 4 dni. W czwartym dniu na płytkach powinno znajdować się wiele jaj oraz zapłodnione dorosłe osobniki; można je poddać procesowi wybielania, aby przygotować świeże jaja dla uzyskania bardziej zsynchronizowanych larw L1.
6. Przenoszenie zatrzymanych larw L1 na płytki z pożywką
Przegląd: W celu przeprowadzenia przesiewu dsRNA, 20-30 larw zatrzymanych w stadium L1 przenosi się na płytki z pożywką zawierającą dsRNA. Wczesne efekty wyciszenia genu, takie jak zatrzymanie rozwoju larwalnego lub śmiertelność, będą obserwowane po tym, jak zwierzęta będą żywić się bakteriami ekspresującymi dsRNA przez 2-3 dni. W zależności od rodzaju przeprowadzonego przesiewu, pożądane fenotypy mogą być obserwowane albo u zwierząt pierwotnie umieszczonych na płytce z pożywką (pokolenie P0), albo u ich potomstwa (pokolenie F1). Pojawienie się fenotypu będzie zależeć od szeregu zmiennych, w tym od trwałości białka kodowanego przez gen, którego ekspresję wyciszono, oraz od czasu w rozwoju, w którym wymagany jest badany gen. Rozpoczęcie hodowli z dsRNA przy użyciu jedynie 20-30 zwierząt powinno umożliwić obserwację fenotypów zarówno w pokoleniu P0, jak i F1, zanim zwierzęta wyczerpią źródło pożywienia.
Aby łatwo przenieść 20-30 zwierząt na płytki do karmienia, należy najpierw określić stężenie zwierząt w stadium L1 zatrzymanym w rozwoju w kulturze zatrzymanych L1.
- Wymieszaj kolbę Erlenmeyera zawierającą zatrzymane larwy L1, aby równomiernie rozdzielić zwierzęta.
- Pobierz alikwot 10 μl i nanieś go kroplami na nieobsianą płytkę NGM o średnicy 6 cm, tworząc 4-5 kropli wzdłuż centrum płytki, upewniając się, że cała zawartość została wypchnięta z pipety.
- Używając końcówki pipety, rozprowadź kropelki zawiesiny nicieni, tworząc pojedynczą ciągłą linię cieczy rozciągającą się przez średnicę płytki.
- Pod mikroskopem stereoskopowym policz wszystkie zwierzęta, zaczynając od jednego końca linii cieczy i kontynuując do drugiego, zanim ciecz wchłonie się w płytkę, a zwierzęta się rozproszą. Może to wymagać ciągłego ustawiania ostrości mikroskopu, aby mieć pewność, że żadne zwierzę nie zostało pominięte.
- Powtórz tę procedurę dla trzech oddzielnych alikwotów po 10 μl i wyciągnij średnią z trzech wyników, aby określić średnią liczbę nicieni na 1 μl zawiesiny, a następnie zapisz tę wartość bezpośrednio na kolbie Erlenmeyera.
7. Rozpocznij ekran karmienia
Przegląd: Aby rozpocząć przesiewanie dsRNA, do każdej studzienki 12-dołkowych płytek do karmienia zawierających cienką warstwę bakterii wykazujących ekspresję dsRNA dodaje się 20-30 zatrzymanych w rozwoju larw L1. Płytki do karmienia zawierają standardowe podłoże do wzrostu nicieni (NGM) i są uzupełnione o 500 μg/ml karbenicyliny (w celu zapobiegania utracie plazmidu) oraz 1 mM IPTG (w celu indukcji ekspresji dsRNA). Zwierzętom pozwala się żywić i rozwijać przez kilka dni w temperaturze 20 °C. Dwa typowe schematy karmienia zwierząt to 3 dni w przypadku przesiewania P0 oraz 6-7 dni przy przesiewaniu F1. Czas karmienia może być jednak zmienny w zależności od konkretnych fenotypów poszukiwanych w przesiewie.
- Z wykorzystaniem zawiesiny larw zatrzymanych w stadium L1 oraz sterylnej wody przygotuj roztwór zawierający 2 000 nicieni/ml. Każda 12-dołkowa płytka do karmienia będzie wymagać 120 μl tej zawiesiny nicieni. Wymieszaj dokładnie, aby zapewnić równomierny rozkład zwierząt, a następnie przenieś je do sterylnego zbiornika do pipetowania.
- Używając pipety wielokanałowej z końcówkami w co trzeciej pozycji (patrz Rysunek 1), przenieś 10 μl roztworu nicieni bezpośrednio na trawnik bakteryjny płytek do karmienia. Należy uważać, aby nie przebić powierzchni agaru, ponieważ nicienie mogą wkopać się w agar i nie będą żywić się bakteriami wykazującymi ekspresję dsRNA.
- Po każdych dwóch rzędach płytek do karmienia ponownie wymieszaj roztwór nicieni w zbiorniku (poprzez delikatne potrząsanie), ponieważ nicienie szybko osiadają. Kontynuuj dozowanie zawiesiny nicieni, aż wszystkie płytki do karmienia zostaną obsadzone. Na wczesnym etapie sprawdź kilka dołków pod stereomikroskopem, aby upewnić się, że w każdym dołku znajduje się 20-30 nicieni.
- Przechowuj płytki w pozycji pionowej w nawilżanym pojemniku w inkubatorze o temperaturze 20 °C. Następnego dnia, po wchłonięciu zawiesiny nicieni przez płytkę, odwróć płytki i ponownie umieść je w nawilżaczu w temperaturze 20 °C. Zwierzęta na tych płytkach można obserwować po 3 dniach (w celu oceny fenotypów P0) oraz ponownie po 6 dniach (w celu oceny fenotypów F1).
uwaga: Bakterie pozostające na płytce z pożywką po 7 dniach wzrostu nicieni zostały przebadane pod kątem utraty plazmidu i niemal 100% z nich zachowało plazmid dsRNA.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Fenotypy wywołane wyciszeniem genu P0 zaczną pojawiać się po 2-3 dniach karmienia zwierząt bakteriami wykazującymi ekspresję dsRNA. Do wczesnych fenotypów należą zahamowanie rozwoju larwalnego oraz śmiertelność, które powinny być obserwowane w 2-3% wszystkich studzienek z karmionymi osobnikami. Te same fenotypy będą widoczne również u zwierząt w pokoleniu F1. Kolejnym częstym fenotypem w pokoleniu F1 jest obecność jaj, które nie wyklują się; łącznie te trzy fenotypy będą obserwowane w niemal 10% wszystkich studzienek pod...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisaliśmy protokół, który wykorzystuje dostępną na rynku bibliotekę karmienia dsRNA do wykonywania badań przesiewowych na dużą skalę u C. elegans. Udostępniamy wszystkie instrukcje, jak zduplikować bibliotekę i efektywnie z niej korzystać. Pokazujemy, że takie podejście jest w stanie zidentyfikować geny zaangażowane w różne procesy biologiczne w różnych tkankach zwierzęcia. Podczas gdy fenotypy, które tutaj opisujemy, są łatwe do zaobserwowania (Unc, Egl i Dpy), protokół ten można dostosować do poszukiwania gen...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca była wspierana przez fundusze z National Institutes of Health MH097163. Niektóre szczepy zostały dostarczone przez CGC, które jest finansowane przez Biuro Programów Infrastruktury Badawczej NIH (P40-OD010440).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Odczynnik/Materiał | |||
| 96-well Falcon flat bottom plate | Fisher Scientific | 353072 | sterylna |
| folia samoprzylepna | USA Scientific | 2923-0100 | |
| Płytka dookólna Nunc | Fisher Scientific | 267060 | |
| 2,0 ml głęboki 96-dołkowy polipropylen Masterblock | USA Scientific | 5678-0285 | autoklawowalne |
| pokrywki do płytek głębokich | USA Scientific | 5665-6101 | |
| 50 ml combitips | USA Scientific | 4796-5000 | pakowane pojedynczo |
| Reservoir | USA Scientific | 2977-8500 | autoklawowalne |
| płytki 12-dołkowe | USA Scientific | CC7682-7512 | indywidualnie pakowana |
| biblioteka karmienia dsRNA | OpenBiosystems | RCE1181 | sklepie -80 ° C |
| Ampicylina | Fisher Scientific | BP1760-5 | |
| Tetracyklina | Fisher Scientific | BP912-100 | |
| Karbenicylina | Dostawa trwa 2-4 tygodnie www.biochemicaldirect.com | ||
| Agar bakteriolgiczny Ultraczysty stopień A | Affymetrix | 10906 | dla płyt ślimakowych |
| Equipment | |||
| Brayer roller | USA Scientific | 9127-2940 | |
| B– kel 96-pinowy replikator | Fisher Scientific | 05-450-9 | autoklawowalny |
| mikroshaker | Thomas Scientific | 1231A93 | mm orbita |
| 12-kanałowa pipeta wielokanałowa (0,5-10 μ l) | USA Scientific | 7112-0510 | |
| 12-kanałowa pipeta wielokanałowa (30-300 μ l) | Pipeta ręczna USA Scientific | 7112-3300 | |
| Repeater Plus | USA Scientific | 4026-0201 |
Bibliografia
- Mello, C. C., Conte, D. Jr Revealing the world of RNA interference. Nature. 431 (7006), 338-342 (2004).
- Fire, A., et al. Potent and specific genetic interference by double-stranded RNA in Caenorhabditis elegans. Nature. 391 (6669), 806-811 (1998).
- Tabara, H., Grishok, A., Mello, C. C. RNAi in C. elegans: soaking in the genome sequence. Science. 282 (5388), 430-431 (1998).
- Timmons, L., Fire, A. Specific interference by ingested dsRNA. Nature. 395, 854(1998).
- Jose, A. M., Smith, J. J., Hunter, C. P. Export of RNA silencing from C. elegans tissues does not require the RNA channel SID-1. Proc. Natl. Acad. Sci. 106, 2283-2288 (2009).
- Kamath, R. S., et al. Systematic functional analysis of the Caenorhabditis elegans genome using RNAi. Nature. 421 (6920), 231-237 (2003).
- Rual, J. F., et al. Toward improving Caenorhabditis elegans phenome mapping with an ORFeome-based RNAi library. Genome Res. 14, 2162-2168 (2004).
- Simmer, F., et al. Genome-wide RNAi of C. elegans using the hypersensitive rrf-3 strain reveals novel gene functions. PLoS Biol. 1, 77-84 (2003).
- Lee, S. S., et al. A systematic RNAi screen identifies a critical role for mitochondria in C. elegans longevity. Nat. Genet. 33 (1), 40-48 (2003).
- Sieburth, D., et al. Systematic analysis of genes required for synapse structure and function. Nature. 436 (7050), 510-517 (2005).
- Kamath, R. S., Martinez-Campos, M., Zipperlen, P., Fraser, A. G., Ahringer, J. Effectiveness of specific RNA-mediated interference through ingested double-stranded RNA in Caenorhabditis elegans. Genome Biol. 2 (1), (2001).
- Hodgkin, J. Karyotype, ploidy, and gene dosage. WormBook. , 1-9 (2005).
- Kennedy, S., Wang, D., Ruvkun, G. A conserved siRNA-degrading RNase negatively regulates RNA interference in C. elegans. Nature. 427 (6975), 645-649 (2004).
- Wang, D., et al. Somatic misexpression of germline P granules and enhanced RNA interference in retinoblastoma pathway mutants. Nature. 436 (7050), 593-597 (2005).
- Lackner, M. R., Nurrish, S. J., Kaplan, J. M. Facilitation of synaptic transmission by EGL-30 Gqalpha and EGL-8 PLCbeta: DAG binding to UNC-13 is required to stimulate acetylcholine release. Neuron. 24 (2), 335-346 (1999).
- Bastiani, C. A., Gharib, S., Simon, M. I., Sternberg, P. W. Caenorhabditis elegans Galphaq regulates egg-laying behavior via a PLCbeta-independent and serotonin-dependent signaling pathway and likely functions both in the nervous system and in muscle. Genetics. 165 (4), 1805-1822 (2003).
- Lickteig, K. M., et al. Regulation of neurotransmitter vesicles by the homeodomain protein UNC-4 and its transcriptional corepressor UNC-37/groucho in Caenorhabditis elegans cholinergic motor neurons. J. Neurosci. 21 (6), 2001-2014 (2001).
- Terami, H., et al. Genomic organization, expression, and analysis of the troponin C gene pat-10 of Caenorhabditis elegans. J Cell Biol. 146 (1), 193-202 (1999).
- Novelli, J., Page, A. P., Hodgkin, J. The C terminus of collagen SQT-3 has complex and essential functions in nematode collagen assembly. Genetics. 172 (4), 2253-2267 (2006).
- Brundage, L., et al. Mutations in a C. elegans Gqalpha gene disrupt movement, egg laying, and viability. Neuron. 16 (5), 999-1009 (1996).
- Gönczy, P., et al. Functional genomic analysis of cell division in C. elegans using RNAi of genes on chromosome III. Nature. 408 (6810), 331-336 (2000).
- Miller, D. M., et al. elegans unc-4 gene encodes a homeodomain protein that determines the pattern of synaptic input to specific motor neurons. Nature. 355, 841-845 (1992).
- White, J. G., Southgate, E., Thomson, J. N. Mutations in the Caenorhabditis elegans unc-4 gene alter the synaptic input to ventral cord motor neurons. Nature. 355, 838-841 (1992).
- Johnson, N. M., Behm, C. A., Trowell, S. C. Heritable and inducible gene knockdown in C. elegans using Wormgate and the ORFeome. Gene. 359, 26-34 (2005).
- Wani, K. A., et al. D1 dopamine receptor signaling is modulated by the R7 RGS protein EAT-16 and the R7 binding protein RSBP-1 in Caenoerhabditis elegans motor neurons. PLoS One. 7 (5), e37831(2012).
- Beifuss, K. K., Gumienny, T. L. RNAi screening to identify postembryonic phenotypes in C. elegans. J. Vis. Exp. (60), e3442(2012).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
