Ten film zilustruje szybką, efektywną metodę metakrylanowania poli(glikolu etylenowego), umożliwiając polimeryzację łańcuchową i syntezę hydrożelu. Pokaże, w jaki sposób w podobny sposób wprowadzić funkcje metakryloamidu do peptydów, szczegółowo omówi typowe metody analityczne do oceny wydajności funkcjonalizacji, przedstawi sugestie dotyczące rozwiązywania problemów i zaawansowanych modyfikacji oraz zademonstruje typowe techniki charakteryzacji hydrożelu.
Artykuł metodologiczny
Wspomagana mikrofalami funkcjonalizacja peptydów poli(glikolu etylenowego) i żywicy do stosowania w polimeryzacji łańcuchowej i tworzeniu hydrożelu
W tym artykule
Podsumowanie
Streszczenie
Jedną z głównych zalet stosowania makromerów poli(glikolu etylenowego) (PEG) w tworzeniu hydrożeli jest uniwersalność syntezy. Możliwość czerpania z szerokiej gamy mas molekularnych i konfiguracji PEG (liczba ramion, długość ramienia i wzór rozgałęzień) zapewnia naukowcom ścisłą kontrolę nad uzyskanymi strukturami i właściwościami hydrożelu, w tym modułem Younga i rozmiarem oczek. Ten film zilustruje szybką, wydajną, bezrozpuszczalnikową, wspomaganą mikrofalami metodę metakrylanowania prekursorów PEG do dimetakrylanu poli(glikolu etylenowego) (PEGDM). Ta syntetyczna metoda zapewnia bardzo potrzebne materiały wyjściowe do zastosowań w dostarczaniu leków i medycynie regeneracyjnej. Przedstawiona metoda jest lepsza od tradycyjnych metod metakrylacji, ponieważ jest znacznie szybsza i prostsza, a także bardziej ekonomiczna i przyjazna dla środowiska, przy użyciu mniejszych ilości odczynników i rozpuszczalników. Zademonstrujemy również adaptację tej techniki do funkcjonalizacji peptydów metakrylamidem na żywicy. Ta metoda na żywicy pozwala na funkcjonalizację N-końca peptydów grupami metakrylamidowymi przed deprotekcją i rozszczepieniem z żywicy. Pozwala to na selektywne dodawanie grup metakryloamidowych do N-końców peptydów, podczas gdy aminokwasy z reaktywnymi grupami bocznymi (np. pierwszorzędowa amina lizyny, pierwszorzędowy alkohol seryny, drugorzędowe alkohole treoniny i fenol tyrozyny) pozostają chronione, zapobiegając funkcjonalizacji w wielu miejscach. W tym artykule szczegółowo omówiono popularne metody analityczne (spektroskopia magnetycznego rezonansu jądrowego protonów (;H-NMR) i spektrometria mas czasu przelotu z desorpcją laserową wspomaganą matrycą (MALDI-ToF)) w celu oceny efektywności funkcjonalizacji. Omówione zostaną typowe pułapki i sugerowane metody rozwiązywania problemów, a także modyfikacje techniki, które można wykorzystać do dalszego dostrajania funkcjonalności makromerów oraz wynikających z nich właściwości fizycznych i chemicznych hydrożelu. Zademonstrowane zostanie zastosowanie syntetyzowanych produktów do tworzenia hydrożeli do dostarczania leków i badań interakcji komórka-materiał, ze szczególnym uwzględnieniem modyfikacji składu hydrożelu w celu wpływu na rozmiar siatki, kontrolowania sztywności hydrożelu i uwalniania leku.
Wprowadzenie
Hydrożele na bazie poli(glikolu etylenu) (PEG) są powszechnie stosowanymi biomateriałami w medycynie regeneracyjnej oraz w aplikacjach dostarczania leków1-3. Hydrożele te oferują znaczące zalety w porównaniu z innymi biomateriałami. Hydrożele PEG są syntetyczne, co w przeciwieństwie do ich naturalnych odpowiedników zapewnia wysoki stopień kontroli nad właściwościami inżynieryjnymi, takimi jak moduł sprężystości i szybkość degradacji1. Ponieważ są one pochodzenia syntetycznego, PEG charakteryzuje się znacznie mniejszą zmiennością między partiami niż materiały pochodzenia naturalnego4. Dzięki składowi chemicznemu PEG hydrożele te są silnie hydrofilowe, odporne na adsorpcję białek i biokompatybilne3. Ta odporność na adsorpcję białek sprawia, że hydrożele PEG mogą służyć jako „czysta karta”, umożliwiając badaczom analizowanie i badanie konkretnych czynników biologicznych lub chemicznych (leków, biomolekuł, peptydów adhezyjnych komórek, itp.) oraz specyficznych ról, jakie czynniki te odgrywają w kontrolowaniu zachowania komórek i/lub tkanek.

Kliknij tutaj, aby wyświetlić powiększony obraz.
Rysunek 1: Przykłady architektur poli(glikolu etylowego) (PEG). A) Liniowy PEG. B) PEG 4-ramienny z rdzeniem pentaerytrytolowym. C) PEG 8-ramienny z rdzeniem heksaglicerolowym. D) PEG 8-ramienny z rdzeniem tripentaerytrytolowym. n oznacza liczbę powtórzeń PEG w każdym ramieniu. Każde powtórzenie ma masę cząsteczkową 44 g/mol, zatem n można obliczyć na podstawie całkowitej masy cząsteczkowej oraz struktury/liczby ramion.
Prekursory PEG są dostępne w różnych architekturach i masach cząsteczkowych (Rycina 1). Zmiana architektury (liczby ramion) i liczby powtórzeń glikolu etylowego (n) w PEG może służyć do kontrolowania właściwości sieci hydrożelowych tworzonych z tych makromerów. Niemodyfikowany PEG zawiera terminalne grupy hydroksylowe, które przed formowaniem sieci hydrożelowych muszą zostać zastąpione inną funkcjonalnością, aby umożliwić kowalencyjne sieciowanie poprzez polimeryzację, która jest najczęściej stosowaną strategią sieciowania hydrożeli PEG. Istnieje wiele grup chemicznych, które można włączyć do makromerów PEG w celu ułatwienia polimeryzacji i sieciowania sieci (akrylan, metakrylan, eter winylowy, norbornen itp.). Pomimo różnorodności dostępnych funkcjonalności terminalnych ułatwiających sieciowanie, istnieją tylko dwa mechanizmy, według których może zachodzić polimeryzacja: wzrost stopniowy i wzrost łańcuchowy (lub mieszanka obu, tryb mieszany).

Kliknij tutaj, aby wyświetlić powiększony obraz.
Rysunek 2: Schemat teoretycznej sieci hydrożelowej. A) Tradycyjna polimeryzacja z przyrostami łańcucha prowadzi do powstania niejednorodnych sieci zawierających gęste obszary sieciowania poli(metakrylanu) oraz zwiększoną liczbę nieidealności sieci, takich jak pętle, niezareagowane prekursory i trwałe sploty. B) Polimeryzacja stopniowa prowadzi do powstania znacznie bardziej jednorodnych struktur sieciowych (nie w skali).
Funkcje, które sieciują poprzez polimeryzację z przyrostami łańcucha, nie wymagają obecności dodatkowego sieciowania. Jednakże hydrożele polimeryzowane łańcuchowo tworzą heterogeniczne struktury sieci zawierające obszary o gęstym sieciowaniu (Rysunek 2A)1. W przeciwieństwie do tego, polimeryzacja stopniowa wymaga zastosowania sieciowca lub komonomeru, który jest reaktywny względem końcowych grup funkcyjnych makromerów PEG. Ponieważ końcowe grupy funkcyjne w PEG mogą reagować tylko z sieciowcem, a sieciowiec może reagować tylko z końcowymi grupami funkcyjnymi w PEG, prowadzi to do większej homogeniczności struktury sieci (Rysunek 2B)1. Polimeryzacje stopniowe zazwyczaj prowadzą również do wyższego stopnia konwersji grup funkcyjnych, co zmniejsza ilość niereagujących prekursorów oraz potencjał do odpowiedzi immunologicznych/zapalnych wywołanych przez rozpuszczalne, nieinkorporowane makromery1. Opracowano również metody polimeryzacji mieszanej, które łączą polimeryzację stopniową i łańcuchową poprzez zastosowanie makromerów zdolnych zarówno do samoreakcji (przyrost łańcucha), jak i do reakcji z sieciowcem (polimeryzacja stopniowa). Pozwala to na wytwarzanie hydrożeli o charakterystyce obu mechanizmów polimeryzacji i umożliwia tworzenie bardziej złożonych, zróżnicowanych struktur sieci niż w przypadku samych sieci tworzonych metodą stopniową lub łańcuchową1.
Choć istnieje wiele grup funkcyjnych, które można wykorzystać do funkcjonalizacji PEG i ułatwienia tworzenia hydrożeli, metakrylany i norborneny są odpowiednio jednymi z najczęstszych motywów polimeryzacji wzrostu łańcuchowego i wzrostu stopniowego. Obie te funkcjonalności oferują doskonałą kontrolę spatiotemporalną nad polimeryzacją sieci, a w przypadku enkapsulacji komórek sieci te wspierają wysoką ogólną przeżywalność komórek5-7. PEG funkcjonalizowany dimetakrylanem (PEGDM) sieciuje poprzez polimeryzację łańcuchową i pozwala na włączenie biomolekuł lub innych czynników poprzez kopolimeryzację z biomolekułami funkcjonalizowanymi akrylanami, metakrylanami lub podobnymi grupami5,6. Hydrożele PEGDM mają znaczące zalety nad alternatywnymi systemami polimeryzacji wzrostu łańcuchowego, takimi jak PEG funkcjonalizowany akrylanem (PEGDA). Stosując tradycyjne metody, PEGDA może być syntetyzowany szybciej niż PEGDM; jednak przy zastosowaniu syntezy wspomaganej mikrofalowo, synteza PEGDM jest jeszcze bardziej efektywna. PEGDA jest często syntetyzowany w reakcjach trwających całą noc8 lub 24 h9, ale może być również syntetyzowany w ciągu czterech godzin w podwyższonych temperaturach10. PEGDM jest również tradycyjnie syntetyzowany poprzez reakcję trwającą całą noc11 lub 24 h5, przy czym niektóre metody wydłużają czas reakcji do 4 dni12. Stosując zaprezentowaną tutaj metodę wspomaganą mikrofalowo, PEGDM może zostać otrzymany w reakcji trwającej 5 min. Chociaż PEGDM wykazuje wolniejszą kinetykę reakcji niż PEGDA13, reakcja sieciowania PEGDM jest nadal szybka, zachodzi w ciągu kilku minut i osiąga większą konwersję makromerów niż PEGDA, ponieważ zwiększona hydrofobowość grupy metakrylanowej zwiększa agregację grup funkcyjnych w roztworze, co tym samym zwiększa prawdopodobieństwo przeniesienia rodnika i konwersji metakrylanu14. Hydrożele PEGDM wiążą się również ze zwiększoną żywotnością i wzrostem komórek w porównaniu z hydrożelami PEGDA, prawdopodobnie z powodu zmniejszenia szybkości reakcji w dowolnym momencie, co redukuje stężenie rodników i obecność nieprzereagowanych makromerów14. Polimeryzacje tiol-en, takie jak te z wykorzystaniem PEG funkcjonalizowanego norbornenem (PEGN), tworzą hydrożele poprzez polimeryzację wzrostu stopniowego i wymagają użycia PEGN oraz sieciującego, które zawierają średnio więcej niż dwie grupy funkcyjne. Ponieważ rodniki tiylowe reagują z wiązaniami podwójnymi węgiel-węgiel norbornenu, do sieciowania hydrożeli PEGN powszechnie stosuje się sieciujące zawierające wiele grup tiolowych, co umożliwia łatwe włączenie peptydów z funkcjonalnościami aminokwasów cysteiny7. Choć istnieje wiele innych metod chemicznych reagujących poprzez polimeryzację wzrostu stopniowego (reakcje addycji Michaela, takie jak tiol-akrylan15 i tiol-winylo sulfon16, reakcje „Click”, takie jak alkiniowo-azydkowe17 itp.), hydrożele tiol-norbornenowe są bardzo powszechne, ponieważ naprężenie pierścienia norbornenowego znacząco zwiększa szybkość reakcji i zmniejsza szansę na polimeryzację łańcuchową wiązania podwójnego norbornenu7.
Wybór pomiędzy funkcjonalizacją metakrylanową, norbornenową lub alternatywną w celu ułatwienia tworzenia hydrożelu zależy w dużej mierze od przyjętego podejścia. Na przykład wykazano, że sieci PEGDM polimeryzowane z wzrostem łańcucha są odpowiednie do kontrolowania lokalizacji komórek podczas opracowywania periostum w inżynierii tkankowej18,19. Sieci PEG polimeryzowane ze wzrostem stopniowym lepiej nadają się do włączania sekwencji peptydowych w celu ułatwienia enzymatycznej degradacji hydrożelu, ze względu na łatwość wprowadzania sekwencji substratów enzymatycznych z wykorzystaniem peptydów zawierających tiol (cysteinę) oraz makromerów funkcjonalizowanych norbornenem20. Jeśli postawione pytanie badawcze będzie najlepiej rozwiązane poprzez zastosowanie hydrożeli o polimeryzacji stopniowej, Fairbanks et al. przedstawiają szczegółowy opis strategii funkcjonalizacji PEG norbornenem7. Niniejszy artykuł szczegółowo opisze, w jaki sposób PEG i sekwencje peptydowe mogą zostać funkcjonalizowane (metakrylanem w przypadku PEG i metakryloamidem w przypadku peptydów) na potrzeby reakcji polimeryzacji z wzrostem łańcucha.
Tradycyjnie PEGDM otrzymuje się w reakcji PEG z chlorkiem metakryloilu i trietyloaminą w dichlorometanie. Reakcję prowadzi się w temperaturze pokojowej przez noc11 lub 24 h5, a w niektórych metodach czas reakcji wydłuża się do 4 dni12 przed filtracją, wytrąceniem w eterze dietylowym i zebraniem produktu. Choć istnieje wiele wariantów tego podejścia, wszystkie są czasochłonne, wymagają szerokiego zaplecza aparatury do syntezy chemicznej i nie są przyjazne dla środowiska, ponieważ wiążą się z użyciem stosunkowo dużych ilości wysokiej czystości odczynników i rozpuszczalnika. Aby obejść te ograniczenia, Lin-Gibson et al. opracowali metodę funkcjonalizacji PEG końcowymi grupami metakrylanowymi (Rysunek 3A) z wykorzystaniem mikrofal i bez użycia rozpuszczalnika12. W tej reakcji końcowe grupy alkoholowe PEG reagują z jednym z atomów karbonylowych bezwodnika metakrylowego, tworząc grupę karboksylową. W ten sposób powstaje produkt PEGDM, a produktem ubocznym jest kwas metakrylowy. Synteza ta posiada wiele charakterystycznych zalet syntezy mikrofalowej, w tym skrócony czas reakcji oraz bezrozpuszczalnikowy przebieg procesu21. Synteza mikrofalowa jest preferowana względem omówionych wcześniej metod, ponieważ jest znacznie szybsza, wymaga mniej rozbudowanej aparatury do syntezy (np. szkła laboratoryjnego, płyt reakcyjnych) oraz zużywa mniejsze całkowite ilości odczynników i rozpuszczalników, gdyż rozpuszczalniki są potrzebne jedynie do oczyszczania/zbierania produktu, a nie do syntezy, co czyni ją bardziej ekonomiczną i przyjazną dla środowiska.

Kliknij tutaj, aby zobaczyć powiększony obraz.
Rysunek 3: Schematy funkcjonalizacji. A) Poli(glikol etylenowy) jest poddawany reakcji z 10-krotnym nadmiarem molowym bezwodnika metakrylowego w celu otrzymania metakrylanu poli(glikolu etylenowego). B) Tę samą metodę można zastosować do funkcjonalizacji N-końca sekwencji peptydowych, tworząc peptyd funkcjonalizowany metakryloamidem. Poprzez przeprowadzenie tej procedury przed odszczepieniem peptydu z żywicy, możliwa jest selektywna funkcjonalizacja N-końca, ponieważ grupy boczne aminokwasów pozostają chronione. n: liczba powtórzeń PEG w makromerze (odpowiednio n=45,5, 227 i 455 dla użytych liniowych PEG o masach 2, 10 i 20 kDa). R1 do RN: łańcuchy boczne aminokwasów. PG1 do PGN: grupy chroniące łańcuchy boczne. TFA: kwas trifluorooctowy. TIPS: triizopropylosilan. DODT: 3,6-doksa-1,8-oktanoditiol. H2O: woda.
Metoda metakrylowania wspomaganego mikrofalowo została niedawno zaadaptowana przez nasz zespół w celu funkcjonalizacji N-końca peptydów grupami metakryloamidowymi (Rycina 3B), aby ułatwić włączanie peptydów do różnych polimerów i sieci polimerowych. W tej reakcji amina pierwszorzędowa N-końca peptydu reaguje z atomem karbonylu w bezwodniku metakrylowym, tworząc amid. W wyniku tego procesu powstaje funkcjonalizowany metakryloamidem peptyd, a jako produkt uboczny powstaje kwas metakrylowy. Podczas stosowania tej procedury do funkcjonalizacji N-końca sekwencji peptydowych ważne jest, aby aminokwasy zawierające reaktywne łańcuchy boczne (aminy pierwszorzędowe (lizyna), alkohole (seryna, treonina) oraz fenole (tyrozyna)) były chronione podczas funkcjonalizacji, a grupy ochronne były usuwane dopiero po włączeniu grupy metakryloamidowej.
W niniejszym artykule zaprezentowano obie wspomagane mikrofalowo metody syntezy PEGDM oraz funkcjonalizacji sekwencji peptydowych na żywicy, zwracając uwagę na częste błędy i sugerując metody rozwiązywania problemów. W artykule szczegółowo opisano metody przeprowadzania analitycznych technik chemicznych powszechnie stosowanych do oceny funkcjonalizacji produktu oraz przedstawiono sugestie i zasoby dotyczące przeprowadzania bardziej zaawansowanych modyfikacji. Zaprezentowano typowe wyniki, obejmujące wykorzystanie zsyntetyzowanego PEGDM do tworzenia sieci hydrożelowych, wykorzystanie powstałych hydrożeli do kontrolowanego uwalniania leku modelowego oraz zastosowanie funkcjonalizowanych peptydów w celu ułatwienia oddziaływań komórka-hydrożel. Szczególną uwagę poświęcono charakterystyce rozmiaru oczek hydrożelu oraz omówieniu sposobów dostrajania składu hydrożelu w celu wpływania na tę podstawową właściwość fizyczną, która z kolei kontroluje właściwości materiału w skali makroskopowej, takie jak sztywność i profil uwalniania leku.
Protokół
1. Synteza PEGDM wspomagana mikrofalowo
- Aby zapobiec zanieczyszczeniu wodą, należy wstępnie wysuszyć całą używaną szklaną aparaturę w piekarniku (>60 ºC) przez 1 godzinę.
Uwaga: Wymagana aparatura szklana obejmuje: dwa zlewki 100 ml, zlewkę 250 ml, 3 szpatułki, kolbę Büchnera 250 ml, lejek Büchnera 7 cm, szkło zegarkowe 10 cm. - Wstępnie schłodzić 100-150 ml bezwodnego eteru etylowego (74,12 g/mol) do wytrącenia, które zostanie przeprowadzone w kroku 1.6, poprzez przelanie go do zlewki, przykrycie zlewki szkłem zegarkowym i umieszczenie zlewki w naczyniu do rekrystalizacji wypełnionym lodem. Przenieść mikrofalówkę i wirówkę typu vortex do dygestorium.
Uwaga: Eter etylowy można również wstępnie schłodzić, umieszczając zlewkę w zamrażarce laboratoryjnej. Niższa temperatura eteru etylowego osiągnięta dzięki chłodzeniu w zamrażarce zwiększy szybkość i wydajność wytrącania. - W małej łódzce ważnej odważyć 5 g poli(glikolu etylenowego) (PEG) o wybranej masie cząsteczkowej (1 000-100 000 Da).
- Jeśli jest obecna, usunąć plastikową wkładkę z zakrętki fiolki scyntylacyjnej. Tarować fiolkę i odmierzyć do niej w dygestorium 10-krotny nadmiar molowy bezwodnika metakrylowego (MA, 154,16 g/mol) zgodnie z równaniem 1. Dodać PEG do fiolki scyntylacyjnej.
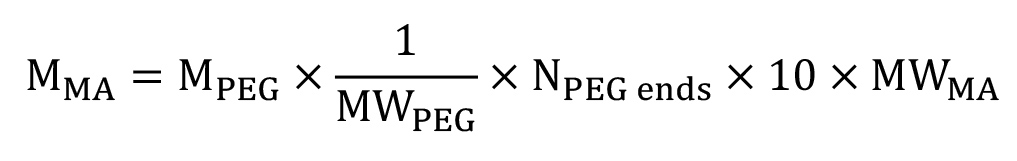 (1)
gdzie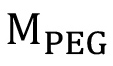 to masa PEG w g,
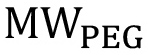 to masa cząsteczkowa PEG w g/mol,
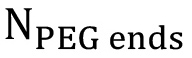 to liczba terminalnych grup OH w PEG, a
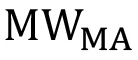 to masa cząsteczkowa MA w g/mol.
- Jeśli jest obecna, usunąć plastikową wkładkę z zakrętki fiolki scyntylacyjnej. Tarować fiolkę i odmierzyć do niej w dygestorium 10-krotny nadmiar molowy bezwodnika metakrylowego (MA, 154,16 g/mol) zgodnie z równaniem 1. Dodać PEG do fiolki scyntylacyjnej.
- Luźno zakręcić zakrętkę fiolki scyntylacyjnej. Ustawić mikrofalówkę na 5 min na maksymalnej mocy. Używając rękawic odpornych na wysoką temperaturę, wyjmować fiolkę z mikrofalówki co 30 s.
- Dokładnie dokręcić zakrętkę i wymieszać wirówką vortex przez 30 s. Powtarzać czynność, aż roztwór zostanie poddany działaniu mikrofal przez pełne 5 min. W trakcie procedury może być konieczna wymiana zakrętki w przypadku jej pęknięcia.
- Po poluzowaniu zakrętki pozwolić PEGDM ochłodzić się do temperatury pokojowej. Rozpuścić PEGDM w niewielkiej ilości (10-15 ml) dichlorometanu (DCM, 84,93 g/mol).
Uwaga: Zaleca się, aby PEGDM znacząco ostygł (~5 min) przed dodaniem DCM, aby zapobiec wrzeniu DCM (podejrzewanego o działanie rakotwórcze) z powodu ciepła resztkowego. PEGDM można rozbić na małe kawałki za pomocą szpatułki i wymieszać wirówką vortex, aby ułatwić rozpuszczanie. - Wytrącić PEGDM w 10-krotnym nadmiarze lodowatego eteru etylowego przez 20 min.
Uwaga: W przypadku PEG o niższej masie cząsteczkowej (2 500 Da) może być konieczne zadrapanie ścianki zlewki szpatułką w celu zainicjowania krystalizacji i wytrącenia; jednakże PEG o masie cząsteczkowej poniżej 1 000 Da nie wytrąci się mimo zadrapywania. - Używając lejka Büchnera i kolby, zebrać PEGDM poprzez filtrację próżniową. Nie filtrować do całkowitej suchości, ponieważ sprzyja to adsorpcji wody przez PEGDM.
Uwaga: Jeśli jest to wymagane dla konkretnego systemu próżniowego, między zestawem do filtracji a źródłem próżni można umieścić pułapkę próżniową, aby chronić pompę próżniową przed uszkodzeniem przez opary rozpuszczalnika. - Przenieść przefiltrowany PEGDM do probówki stożkowej 50 ml z igłą o dużym rozmiarze przebitą przez zakrętkę w celu wentylacji. Przechowywać przez noc w komorze próżniowej w celu wysuszenia.
- Ponownie rozpuścić PEGDM w DCM i ponownie wytrącić (jak w krokach 1.5-1.7) jako końcowy etap w celu usunięcia nieprzereagowanego MA. Wysuszyć ponownie zgodnie z krokiem 1.8.
2. Charakterystyka funkcjonalizacji PEGDM
- Przygotować próbki do 1H-NMR, wykorzystując w tym celu zdeuteryzowany chloroform (120,38 g/mol) jako rozpuszczalnik. Małą próbkę PEGDM (≈10 mg) umieścić w fiolce scyntylacyjnej z niewielką ilością rozpuszczalnika (≈1,0 ml). Docelowe stężenie wynosi 10 mg/ml.
- Po rozpuszczeniu próbki przenieść ją do czystej probówki NMR. Próbka powinna wypełniać dolne 4-5 cm probówki NMR.
- Zebrać widma protonowego NMR. Nasze dane zostały zebrane przy użyciu spektrometru 400 MHz. Próbki należy analizować w temperaturze pokojowej, wykonując co najmniej 64 skanowania w celu uzyskania wystarczającej rozdzielczości danych.
- Jeśli analiza NMR (Rysunek 4) wykaże, że stopień funkcjonalizacji PEGDM jest niższy niż 90%, należy powtórzyć procedurę metakrylowania. Dostosować masę użytego MA, biorąc pod uwagę zmniejszoną ilość niefunkcjonalizowanego PEG.
Uwaga: Procent PEG funkcjonalizowanego do PEGDM można obliczyć z zaobserwowanego teoretycznego stosunku protonów końcowych grupy metakrylanowej (a, b i c) do protonów centralnych PEG (d) (Rysunek 4). Dla liniowego PEG teoretyczna liczba centralnych protonów PEG jest obliczana zgodnie z równaniem 2:
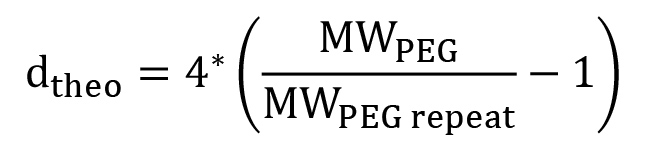 (2)
gdzie 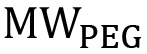 to masa cząsteczkowa PEG w g/mol, a
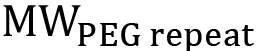 to masa cząsteczkowa pojedynczego powtórzenia PEG (44 g/mol). W przypadku nieliniowego PEG równanie to musi zostać zmodyfikowane, aby odzwierciedlić specyficzną strukturę rozgałęzień (Rysunek 1). Procent funkcjonalizacji można następnie obliczyć za pomocą równania 3:
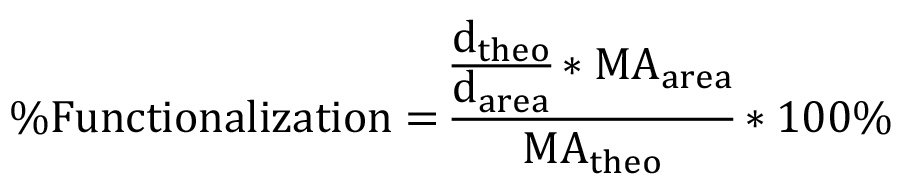 (3)
gdzie 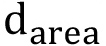 to obserwowana powierzchnia pod pikiem d (δ=6,63 ppm),
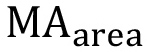 to obserwowana powierzchnia pod pikami protonów metakrylanu (a, δ=1,94 ppm; b i c, δ=5,57 i 6,12 ppm), a
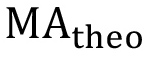 to teoretyczna liczba protonów metakrylanu (odpowiednio a=3*, b=1* i c=1* - 6, 2 i 2 dla liniowego PEG). Obliczenia procentu funkcjonalizacji należy przeprowadzić oddzielnie dla pików a, b i c, a następnie wyciągnąć z nich średnią, aby uzyskać całkowity procent funkcjonalizacji.
Uwaga: Wystarczająco funkcjonalizowany PEGDM można następnie poddać dializie (w wodzie, przeciwko wodzie) i zebrać poprzez liofilizację w celu usunięcia resztek bezwodnika metakrylowego i kwasu metakrylowego. Produkt końcowy należy zmieszać z niewielką ilością (0,01% mas.) inhibitora, takiego jak kwas cytrynowy lub witamina C, i przechowywać z osuszaczem w temperaturze -20 °C do momentu użycia. Końcowy produkt PEGDM może być wykorzystany do wytwarzania hydrożeli, zgodnie ze szczegółami opisanymi w artykule JoVE autorstwa Khetana i Burdicka22.
3. Funkcjonalizacja peptydów na żywicy wspomagana mikrofalowo
Uwaga: Nasze peptydy są syntetyzowane przy użyciu żywicy Fmoc-Gly-Wang, z wykorzystaniem zautomatyzowanego syntezatora peptydów z monitorowaniem UV oraz 0,2 M roztworów aminokwasów w N-metylo-pirolidonie (NMP, 99,1 g/mol). Do deprotekcji stosuje się 5% piperazynę (86,1 g/mol) w dimetyloformamidzie (DMF, 73,1 g/mol), jako aktywator wykorzystuje się 0,5 M O-benzotriazol-N,N,N’,N’-tetrametylouronyum-heksafluoro-fosforan (HBTU, 379,3 g/mol) w DMF, a jako zasadę aktywującą 2 M diizopropyloetyloaminę (DIEA, 129,3 g/mol) w NMP. Peptydy można również pozyskać od komercyjnego dostawcy peptydów. Przy korzystaniu ze źródeł komercyjnych kluczowe jest, aby peptydy były nabywane na żywicy, z zachowaniem grup ochronnych łańcuchów bocznych aminokwasów, a nie w formie całkowicie odszczepionej, co jest standardową praktyką.
Uwaga: Ważne jest, aby wszelkie aminokwasy z reaktywnymi łańcuchami bocznymi były chronione, aby zapewnić, że funkcjonalizacja metakryloamidem zachodzi wyłącznie w obrębie grupy aminowej pierwotnej N-końca sekwencji. Patrz Tabela 1 w celu zapoznania się z aminokwasami z reaktywnymi grupami bocznymi oraz typowymi grupami ochronnymi. Aminokwasy z grupami ochronnymi są włączane do sekwencji podczas syntezy peptydów w ten sam sposób, co aminokwasy niechronione i często są dostępne u tych samych dostawców aminokwasów.
| Aminokwas | Grupa reakcyjna | Grupa ochronna |
| Lizyna | amina pierwszorzędowa | tert-butylokarbonylo- (Boc) |
| Seryna | Alkohol pierwszorzędowy | tert-butyl (tBu) |
| Treonina | Alkohol wtórny | tBu |
| Tyrozyna | Fenol | tBu |
Tabela 1: Reaktywne aminokwasy i typowe grupy ochronne.
- Zsyntetyzować peptydy za pomocą standardowej syntezy peptydów w fazie stałej i przechowywać je na żywicy w temperaturze 4 °C w DMF do momentu użycia.
- Używając lejka Büchnera o średnicy 7 cm z papierem filtrującym i kolby o objętości 250 ml, zebrać żywicę peptydową z DMF poprzez filtrację.
- Jeśli jest obecny, usunąć plastikowy element z zakrętki fiolki scyntylacyjnej. Przenieść żywicę do fiolki scyntylacyjnej. Używając jednorazowej pipety, dodać niewielką ilość MA, aby pokryć żywicę w fiolce scyntylacyjnej.
- Luźno nałożyć zakrętkę na fiolkę scyntylacyjną. Ustawić mikrofalę na 3 min w maksymalnej mocy. Nosząc rękawice odporne na wysoką temperaturę, wyjmować fiolkę z mikrofalówki co 15-20 s.
- Mocno dokręcić zakrętkę i mieszać w wirówce typu vortex przez 15 s. Powtarzać czynność, aż roztwór zostanie poddany działaniu mikrofal przez pełne 3 min.
- Przy poluzowanej zakrętce pozwolić roztworowi peptydowemu ochłodzić się do temperatury pokojowej. Używając niewielkiej ilości DMF oraz lejka Büchnera z papierem filtrującym i kolby, zebrać żywicę peptydową z fiolki.
- Przenieść żywicę peptydową do nowej fiolki scyntylacyjnej, a następnie przeprowadzić odszczepienie i deprotekcję peptydu.
- Na każde 0,25 mmol żywicy zastosować 2-godzinną reakcję w temperaturze pokojowej z rotacją, używając koktajlu do odszczepiania składającego się z 18,5 ml kwasu trifluorooctowego (TFA, 114,02 g/mol) oraz po 0,5 ml triizopropylosilanu (TIPS, 158,36 g/mol), 3,6-dioksa-1,8-oktanodiotiolu (DODT, 182,30 g/mol) i wody dejonizowanej (18,02 g/mol).
Uwaga: Koktajl ten jest wystarczający dla większości peptydów, ale nie zdeprotektuje aminokwasów chronionych grupą 2,2,4,6,7-pentametylodihydrobenzofuran-5-sulfonylową (Pbf) (często stosowaną do ochrony łańcuchów bocznych argininy). Jeśli sekwencja zawiera grupy chronione Pbf, 0,5 ml TFA należy zastąpić 0,5 ml tioanizolem (124,20 g/mol), a czas odszczepiania wydłużyć do 4 h.
Uwaga: Jeśli w koktajlu do odszczepiania utworzy się mętna, krystaliczna substancja, prawdopodobnie dochodzi do wytrącania się peptydu z roztworu i należy podwoić objętość koktajlu do odszczepiania.
- Na każde 0,25 mmol żywicy zastosować 2-godzinną reakcję w temperaturze pokojowej z rotacją, używając koktajlu do odszczepiania składającego się z 18,5 ml kwasu trifluorooctowego (TFA, 114,02 g/mol) oraz po 0,5 ml triizopropylosilanu (TIPS, 158,36 g/mol), 3,6-dioksa-1,8-oktanodiotiolu (DODT, 182,30 g/mol) i wody dejonizowanej (18,02 g/mol).
- Schłodzić 400 ml bezwodnego eteru dietylowego w kąpieli lodowej w zlewce przykrytej szkłem zegarkowym.
- Wytrącić peptyd w 10-krotnej nadwyżce eteru dietylowego i rozdzielić roztwór równomiernie pomiędzy cztery probówki stożkowe o pojemności 50 ml. Odwirować przy 3 200 ×g przez 10 min w celu zebrania peptydowego osadu.
- Zlać eter i resuspender peptyd w 100 ml świeżego eteru dietylowego, podzielonego pomiędzy dwie probówki stożkowe o pojemności 50 ml. Powtórzyć proces wirowania, resuspenderując dwukrotnie w 50 ml świeżego eteru, aby łącznie przeprowadzić 4 przemycia eterem.
Uwaga: Pozwala to usunąć z ciało stałego peptydy odczynniki użyte w koktajlu do odszczepiania oraz odszczepione grupy ochronne.
- Zlać eter i resuspender peptyd w 100 ml świeżego eteru dietylowego, podzielonego pomiędzy dwie probówki stożkowe o pojemności 50 ml. Powtórzyć proces wirowania, resuspenderując dwukrotnie w 50 ml świeżego eteru, aby łącznie przeprowadzić 4 przemycia eterem.
- Po ostatnim etapie wirowania zlać zużyty eter i suszyć peptyd przez noc w próżni.
4. Charakterystyka funkcjonalizacji peptydowej
- W analizie próbek peptydów metodą MALDI-ToF jako rozpuszczalnik należy zastosować mieszaninę H2O:Acetonitryl (41,05 g/mol) w stosunku 50:50 z dodatkiem 0,1% TFA. Niewielką ilość próbki peptydowej (1 – 2 mg) należy umieścić w probówce Eppendorfa o pojemności 1,5 ml i rozpuścić w 1 ml rozpuszczalnika MALDI.
- Przygotować roztwór matrycy. Jako matrycy powszechnie stosuje się kwas α-cyjano-4-hydroksycynnamowy (CHCA, 189,2 g/mol). Rozpuścić matrycę w stężeniu 10 mg/ml w rozpuszczalniku MALDI, tworząc roztwór stokowy matrycy.
Uwaga: Roztwór stokowy matrycy można przechowywać w temperaturze pokojowej do jednego tygodnia w celu przeprowadzenia kolejnych analiz. - Połączyć peptyd i roztwór matrycy w stosunku 1:1. Nanosić taką mieszaninę w trzech osobnych punktach na płytkę do próbek MALDI, aplikując 1 μl na punkt.
- Wysuszyć punkty, pozostawiając je do wyschnięcia na powietrzu lub używając opalarki. Ponowić naniesienie i wysuszyć każdą próbkę.
Uwaga: Ponowne naniesienie pozwala uzyskać bardziej jednorodną próbkę peptyd/matryca i ułatwia uzyskanie wyraźnego sygnału. Standardową mieszaninę peptydów należy również połączyć z roztworem matrycy w stosunku 1:1 i nanieść (tylko raz) na płytkę MALDI.
- Wysuszyć punkty, pozostawiając je do wyschnięcia na powietrzu lub używając opalarki. Ponowić naniesienie i wysuszyć każdą próbkę.
- Zebrać dane MALDI-ToF. Ze względu na wprowadzenie grupy metakryloamidowej do N-końca peptydydu, masa cząsteczkowa powinna zwiększyć się o 68 g/mol w stosunku do masy samego peptydu.
Uwaga: W przeciwieństwie do syntezy PEGDM, peptydy nie mogą być poddawane ponownej funkcjonalizacji, ponieważ podczas odszczuplania usuwane są grupy ochronne z aminokwasów o reaktywnych łańcuchach bocznych, co uniemożliwia zapewnienie selektywnej funkcjonalizacji N-końców.- Jeśli analiza MALDI (Rycina 5) wykaże, że peptyd został prawidłowo sfunkcjonalizowany, a wszystkie grupy ochronne zostały odpowiednio usunięte, peptyd można poddać dializie (w wodzie, przeciwko wodzie) i zebrać poprzez liofilizację w celu usunięcia pozostałych zanieczyszczeń (koktajlu do odszczuplania, eteru, usuniętych grup ochronnych itp.). Produkt w postaci stałej należy przenieść do małej probówki Eppendorfa i przechowywać w temperaturze -20 °C do czasu użycia.
Wyniki
Protonowy rezonans magnetyczny jądra (¹H-NMR) jest jedną z najczęściej stosowanych technik analitycznych do oceny wydajności reakcji chemicznej, ponieważ pole pod każdym pikiem widma jest proporcjonalne do względnej zawartości danego protonu w próbce, co pozwala na określenie stosunku produktu do substratu. W przypadku tej reakcji analizę 1H-NMR (Rysunek 4) można wykorzystać do obliczenia % funkcjonalizacji na podstawie zaobserwowanego stosunku teoretycznego protonów końcowych grup metakrylanowych (a, b i c) do centralnych protonów PEG (d). PEGDM przedstawiony na Rysunku 4 przed funkcjonalizacją miał masę 2 000 Da; zatem n=2 000 Da/(44 Da/powtórzenie PEG) = 45,5, więc d=4*(n-1)=178, co daje stosunek protonów do jednostki NMR wynoszący 178/102,16=1,74. W tym przypadku piku a nie można wykorzystać do oceny % funkcjonalizacji, ponieważ obecność wody w próbce sztucznie zwiększa pole pod pikiem. Przy użyciu piku b % funkcjonalizacji wynosi 1,00*1,74/2*100%=87,1%; przy użyciu piku c % funkcjonalizacji wynosi 1,08*1,74/2*100%=94,1%. Zatem całkowita % funkcjonalizacja wynosi 91% i ten PEGDM jest odpowiednio funkcjonalizowany do zastosowania w syntezie hydrożelu. Typowo po jednej rundzie metakrylowania osiąga się około 90% funkcjonalizacji.
Ze względu na mnogość sygnałów protonowych pojawiających się w analizie 1H-NMR peptydów, funkcjonalizację peptydów łatwiej badać za pomocą spektrometrii mas MALDI-ToF. Zostało to zademonstrowane na Rysunku 5, gdzie zsyntetyzowano peptyd GKRGDSG i poddano go funkcjonalizacji metakryloamidem. Niewielką frakcję peptydu odszczepiono w celu oceny masy cząsteczkowej przed funkcjonalizacją (Rysunek 5A), co wykazało wystąpienie piku masy cząsteczkowej przy 676 g/mol, co odpowiada oczekiwanej masie cząsteczkowej peptydu i wskazuje na poprawną syntezę sekwencji peptydowej. Pozostała część peptydu została poddana funkcjonalizacji metakryloamidem przed odszczepieniem. Ponieważ peptyd ten zawiera aminokwasy R chronione grupą Pbf, odszczepianie przeprowadzono w koktajlu zawierającym tioanizol przez 4 hr. Po funkcjonalizacji metakryloamidem obserwowany pik masy cząsteczkowej pojawia się przy 744 g/mol (Rysunek 5B), co jest oczekiwaną masą peptydu funkcjonalizowanego metakryloamidem (676+68 g/mol), a nie oczekiwaną masą cząsteczkową peptydu niefunkcjonalizowanego, co wskazuje na poprawną funkcjonalizację.
Aby zademonstrować funkcjonalność zarówno PEG, jak i funkcjonalizowanego metakrylamidem peptydy, przygotowano hydrożele PEGDM z dodatkiem oraz bez dodatku 0,5 mM funkcjonalizowanego metakrylamidem GKRGDSG (Rycina 6). Hydrożele przygotowano z zastosowaniem 10% masowo liniowego PEGDM 10 kDa w PBS, z dodatkiem 0,05% masowo fenylo-2,4,6-trimetylobenzoilofosfinianu litu (LAP) jako fotoinicjatora. Roztwór prekursorowy hydrożelu wstrzyknięto pomiędzy dwa szkiełka przedmiotowe oddzielone dystanserem ze szkiełka i zabezpieczono zaciskami biurowymi. Następnie roztwór prekursorowy naświetlano światłem UV o długości fali 365 nm z mocą 2 mW/cm2 przez 10 min w celu wywołania sieciowania, po czym za pomocą wycinaka cylindrycznego pobrano żele o średnicy 8 mm. Żele przepłukano w PBS i pozostawiono do pęcznienia przez 2 dni, aby zapewnić osiągnięcie warunków równowagi pęcznienia16,20. Ludzkie MSC (pasaż 3) hodowano do 80% konfluencji, a następnie wysiano na hydrożele w zagęszczeniu 15 000 komórek/cm2. Pozwolono komórkom przytwierdzić się przez 48 h przed przeniesieniem do świeżego medium zawierającego 0,5 µl/ml kalceiny AM oraz 2 µl/ml etydium homodimeru (zestaw LIVE/DEAD Viability od Invitrogen) i obrazowano w kontraście fazowym oraz fluorescencyjnym przy powiększeniu 10X przy użyciu mikroskopu Nikon Eclipse Ti 2000. MSC nie były w stanie przytwierdzić się do niefunkcjonalizowanych hydrożeli PEG (Rycina 6A), lecz po dodaniu peptydy adhezyjnego RGD były w stanie przytwierdzić się i rozprzestrzenić na powierzchni hydrożelu (Rycina 6B). Przedstawione obrazy LIVE/DEAD nie reprezentują żywotności wysianej populacji MSC, ponieważ MSC są komórkami zależnymi od adhezji, które po obumarciu odrywają się od powierzchni żelu i zostaną usunięte podczas procesu wymiany medium, co prowadzi do sztucznego zawyżenia żywotności wysianych komórek. Obrazy fluorescencyjne mają raczej służyć do odróżnienia przytwierdzonych komórek od niewielkich różnic w topografii hydrożelu, co może być trudne przy zastosowaniu samego kontrastu fazowego. Co ciekawe, nieprzylegające komórki wysiane na żele zawierające tylko PEG barwią się dodatnio zarówno na kalceinę AM, jak i na etydium homodimer, co wskazuje, że komórki obumierały w momencie obrazowania.
Jedną z wielu zalet hydrożeli PEG jest ich wysoka możliwość dostrojenia. Modyfikacja konkretnego składu hydrożelu PEG zapewnia badaczom wysoki stopień kontroli nad właściwościami takimi jak moduł sprężystości. Jak pokazano na Rysunku 7, zarówno masa cząsteczkowa PEG (Rysunek 7A), jak i zawartość procentowa masy (Rysunek 7B) wpływają na rozmiar oczek hydrożelu (ξ) oraz wynikową sztywność hydrożelu i szybkość uwalniania enkapsulowanych leków. Wykazano to poprzez wytworzenie hydrożeli z PEGDM o różnej masie cząsteczkowej i zbadanie wynikowego modułu oraz rozmiaru oczek hydrożelu (Rysunek 8). Wszystkie hydrożele zostały przygotowane z 10 wt% liniowego PEGDM w PBS, z zastosowaniem 0,05 wt% LAP jako fotoinicjatora. 40 µl roztworu prekursora hydrożelu umieszczono w strzykawkach o pojemności 1 ml z odciętymi końcówkami i naświetlano światłem UV o długości fali 365 nm przy natężeniu 2 mW/cm2 przez 10 min w celu utworzenia hydrożeli, uzyskując geometrie cylindryczne o średnicy około 5 mm i wysokości 2 mm. Żele pozostawiono do pęcznienia w PBS przez 2 dni przed badaniami mechanicznymi. Moduł hydrożelu określono za pomocą urządzenia MTS QT/5 z ogniwem obciążeniowym 5 N, kompresując od 5 do 10% początkowej wysokości hydrożelu z prędkością 0,1 mm/sec. Po zakończeniu badań mechanicznych rozmiar oczek określono poprzez pomiar masy hydrożelu przed (Ms) i po (MD) 24 h liofilizacji za pomocą równania Flory-Rehnera, zgodnie z opisem w sekcji dyskusji, a obliczenia wykonano w programie MATLAB. Zgodnie z hipotezą, zwiększenie masy cząsteczkowej makromeru PEG spowodowało zwiększenie rozmiaru oczek hydrożelu (Rysunek 8A) i zmniejszenie jego sztywności (Rysunek 8B). Rozmiar oczek hydrożelu i wynikowa sztywność żelu mogą być również kontrolowane poprzez zmianę zawartości procentowej masy PEG. Wytworzono hydrożele o różnym wt% liniowego PEGDM 10 kDa, a sztywność i rozmiar oczek hydrożelu określono w sposób opisany wcześniej (Rysunek 9). Jak pokazano na Rysunku 7B, zwiększenie wt% PEG powoduje znaczny spadek rozmiaru oczek (Rysunek 9A) i wzrost sztywności hydrożelu (Rysunek 9B).
Hydrożele zawierające enkapsulowaną albuminę surowiczą bydlęcą (BSA) utworzono przy użyciu PEG o różnej masie cząsteczkowej (2, 10 i 20 kDa). Wszystkie hydrożele przygotowano z 10% wagowo PEGDM w PBS zawierającym 50 µg/ml BSA, zgodnie z opisem dla Rysunku 6. Żele inkubowano w 1 ml PBS w temperaturze 37 °C i przenoszono do świeżego PBS w każdym punkcie czasowym. Ilość uwolnionej BSA oznaczono za pomocą testu Bradforda firmy Thermo Scientific. Rozmiar oczek hydrożelu określono zgodnie z opisem dla Rysunku 8. Jak pokazano na Rysunku 7A, uwalnianie BSA zachodzi szybciej z hydrożeli utworzonych przy użyciu PEGDM o wyższej masie cząsteczkowej, co jest wynikiem większego rozmiaru oczek wewnątrz hydrożelu (Rysunek 10).

Rycina 4. Reprezentatywne widmo 1H-NMR liniowego PEGDM o masie 2 kDa funkcjonalizowanego metodą wspomaganą mikrofalowo. Procent funkcjonalizacji można obliczyć na podstawie zaobserwowanego teoretycznego stosunku protonów końcowych grupy metakrylowej (a, b i c) do protonów centralnego łańcucha PEG (d). Kliknij tutaj, aby wyświetlić powiększony obraz.

Rycina 5. Reprezentatywne widmo MALDI-ToF peptydu GKRGDSG (A) przed i (B) po funkcjonalizacji z wykorzystaniem metody wspomaganej mikrofalowo. Należy zauważyć, że obserwowany pik masy cząsteczkowej po funkcjonalizacji występuje przy 744 g/mol, co jest oczekiwaną masą peptydu funkcjonalizowanego metakryloamidem (676+68 g/mol), a nie przy oczekiwanej masie cząsteczkowej peptydu niefunkcjonalizowanego (676 g/mol). Kliknij tutaj, aby wyświetlić powiększony obraz.

Rycina 6. Reprezentatywne obrazy w kontraście fazowym (lewo) oraz fluorescencyjne obrazy z testu LIVE/DEAD (zielony/czerwony) (prawo) MSCs hodowanych na A) samych żelach PEG oraz B) żelach PEG zawierających 0,5 mM funkcjonalizowanego metakryloamidem GKRGDSG. MSCs nie są w stanie przytwierdzić się ani rozprzestrzenić na samych żelach PEGDA, natomiast po włączeniu peptydu adhezyjnego RGD są one w stanie przytwierdzić się i rozprzestrzenić na powierzchni hydrożelu. Kliknij tutaj, aby wyświetlić powiększony obraz.

Rysunek 7. A) Masa cząsteczkowa PEG oraz B) procent wagowy PEG użytego do tworzenia sieci hydrożelowych wpływają na rozmiar oczek hydrożelu (ξ) oraz wynikową sztywność hydrożelu i szybkość uwalniania zamkniętych w nim leków. A) Zwiększenie masy cząsteczkowej PEG (od lewej do prawej) przy stałym procencie wagowym zwiększa rozmiar oczek hydrożelu, zmniejszając sztywność hydrożelu i zwiększając szybkość uwalniania leku. B) Zmniejszenie procentu wagowego PEG (od lewej do prawej) użytego do tworzenia hydrożeli zwiększa rozmiar oczek hydrożelu, podobnie zmniejszając sztywność hydrożelu i zwiększając szybkość uwalniania leku (skala umowna). Kliknij tutaj, aby wyświetlić większy obraz.

Rycina 8. A) Wraz ze wzrostem masy cząsteczkowej makromeru PEG zwiększa się rozmiar oczek sieci, a B) zmniejsza się sztywność hydrożelu. n=10, słupki błędu = SEM, *** p<0.001 w analizie jednoczynnikowej ANOVA z testem post-hoc Tukey's HSD. Wszystkie analizy statystyczne wykonano przy użyciu programu Prism 5. Kliknij tutaj, aby wyświetlić powiększony obraz.

Rysunek 9. A) Wielkość oczek sieci maleje, a B) sztywność hydrożelu wzrasta wraz ze wzrostem wt% PEG. n = 9-10, słupki błędów = SEM, ** p<0.01, *** p<0.001 przy zastosowaniu jednoczynnikowej analizy wariancji (ANOVA) z testem post-hoc Tukeya (HSD). Kliknij tutaj, aby wyświetlić powiększony obraz.

Rycina 10. Uwalnianie enkapsulowanego modelowego leku – albuminy surowicy bydlęcej (BSA) z hydrożeli utworzonych z PEG o masie cząsteczkowej 2 kDa, 10 kDa i 20 kDa. Uwalnianie BSA następuje szybciej z hydrożeli utworzonych z PEGDM o wyższej masie cząsteczkowej, co jest wynikiem większego rozmiaru oczek sieci wewnątrz hydrożelu. n=6, słupki błędu = SEM. Procent uwolnionej BSA różni się istotnie (p<0.0001) pomiędzy wszystkimi trzema grupami w każdym punkcie czasowym, z wyjątkiem t=1 i 2,5 hr, gdy uwalnianie z żeli 2 i 10 kDa jest równoważne, według dwuczynnikowej analizy wariancji ANOVA z powtarzanymi pomiarami i testem post-hoc Bonferroniego. Kliknij tutaj, aby wyświetlić powiększony obraz.
Dyskusja
Omówione wcześniej metody są niezwykle cenne dla syntezy PEGDM oraz funkcjonalizacji metakryloamidowej peptydów lub innych związków zawierających grupy aminowe. Materiały te mogą być następnie wykorzystywane w medycynie regeneracyjnej oraz w aplikacjach dostarczania leków. Ze względu na hydrofilowy charakter PEG, hydrożele tworzone z makromerów PEG mają wysoką zawartość wody, podobną do wielu tkanek w organizmie2. Ta właściwość sprawia, że PEG jest bardzo odporny na adsorpcję białek, a zatem obojętny w organizmie3. Jednakże higroskopijna natura PEG może być problematyczna podczas funkcjonalizacji. Jeśli w próbce PEG podczas procedury metakrylowania obecna jest woda, bezwodnik metakrylowy będzie reagował preferencyjnie z wodą, tworząc kwas metakrylowy, co doprowadzi do niskiej efektywności funkcjonalizacji PEG.
Zatem jednym z najważniejszych kroków, jakie można podjąć w celu zapewnienia skutecznej metakrylowacji PEG lub peptydów, jest utrzymanie bezwodnych warunków reakcji. Zalecany etap suszenia całej szklanej aparatury przed użyciem ma na celu zapobieganie zanieczyszczeniu wodą. Obecność wody w próbce można zaobserwować w analizie NMR jako szeroki piki przy 1,7 ppm (Rysunek 4). Jeśli nawet po osuszeniu całej szklanej aparatury obserwowane jest słabe zmetyrylowanie, odczynniki chemiczne można osuszyć nad siarczanem sodu lub innymi środkami osuszającymi (sita molekularne itp.) przed użyciem. Do usunięcia wody i oczyszczenia bezwodnika metakrylowego przed użyciem można zastosować destylację, natomiast do osuszenia PEG można wykorzystać destylację azeotropową23W skrajnych przypadkach syntezę można przeprowadzić w komorze z rękawicami (glovebox), aby dodatkowo zapewnić odpowiednie warunki beztlenowe i bezwodne. W celu zwiększenia funkcjonalizacji można przeprowadzić drugą rundę metakrylowania zgodnie z tą samą procedurą. Ponieważ zawsze istnieje możliwość, że wymagane będą kolejne rundy funkcjonalizacji, w krokach 1.7 i 1.9 należy zadbać o szybkie zebranie PEGDM za pomocą filtracji próżniowej. Przedłużanie filtracji próżniowej ponad absolutne minimum zwiększa ekspozycję PEG na powietrze, co zwiększa ryzyko adsorpcji wody.
Mimo że procentowa nadwyżka bezwodnika metakrylowego względem grup hydroksylowych pozostaje niezmieniona, zwiększenie funkcjonalizacji PEG (np. liczby ramion) w prekursorze PEG jest zazwyczaj powiązane ze spadkiem osiąganego procentu funkcjonalizacji (wyniki niepublikowane, laboratorium Benoit). Aby uprzedzić ten spadek wydajności funkcjonalizacji lub w przypadku wystąpienia konkretnych trudności w osiągnięciu wystarczająco wysokiego poziomu funkcjonalizacji, można wydłużyć czas reakcji mikrofalowej, pod warunkiem zachowania 30-sekundowych odstępów mikrofalowych. Chociaż 10-krotna nadwyżka molowa jest zazwyczaj wystarczająca, ilość bezwodnika metakrylowego użytego w reakcji może zostać zwiększona w celu podniesienia osiąganego procentu funkcjonalizacji12.
Ważne jest, aby przeprowadzić dodatkowy etap wytrącania (1.9) w celu uzyskania dobrych sygnałów NMR. Choć kuszące może być wykonanie drugiego wytrącania w tym samym dniu co synteza, stwierdzono, że suszenie próbki przez noc przed ponownym wytrąceniem ułatwia usunięcie nadmiaru bezwodnika metakrylowego i kwasu metakrylowego. Przygotowanie próbki jest również kluczowe dla uzyskania czystych widm NMR, dlatego próbki należy przygotowywać zgodnie z zalecanymi warunkami. Rycina 4 przedstawia reprezentatywne wyniki 1H-NMR dla prawidłowo funkcjonalizowanego PEGDM. Poprzez analizę stosunku protonów metakrylanowych końcowych do protonów centralnych PEG ustalono, że PEGDM został odpowiednio funkcjonalizowany. Przygotowanie próbki do analizy MALDI jest analogicznie ważne dla uzyskania wyraźnego odczytu. MALDI jest szczególnie wrażliwe na obecność soli oraz wysokie stężenia próbek. Jeśli nie można uzyskać wyraźnego odczytu MALDI (intensywność powyżej 50 jednostek arbitralnych (a.u.) przy wysokim stosunku sygnału do szumu), roztwór próbki należy rozcieńczyć 1:100 w rozpuszczalniku do MALDI przed połączeniem go z roztworem matrycy i ponowną analizą. Rycina 5 przedstawia reprezentatywne wyniki MALDI-ToF po prawidłowej funkcjonalizacji peptydu, odszczepieniu i przygotowaniu próbki. Odszczepienie niewielkiej ilości żywicy przed funkcjonalizacją (Rycina 5A) wykazuje prawidłową syntezę peptydu GKRGDSG, a prawidłowa funkcjonalizacja metakryloamidowa peptydu jest przedstawiona na Rycini 5B.
Choć funkcjonalizacja peptydów na żywicy jest procedurą stosunkowo stabilną, warunki odszczepiania wymagane dla każdej sekwencji często wymagają optymalizacji. W przypadku długich sekwencji, w których wiele aminokwasów posiada chronione łańcuchy boczne (długość >30 aminokwasów lub >15 aminokwasów z grupami ochronnymi), czas odszczepiania należy wydłużyć o jedną godzinę. Jeśli jednak czas odszczepiania zostanie zbyt mocno wydłużony, długotrwała ekspozycja na środowisko kwasowe może doprowadzić do rozrywania wiązań peptydowych. Analiza MALDI może być bardzo pomocna w wykrywaniu błędów, które wystąpiły podczas syntezy lub odszczepiania peptydów. Zaobserwowany spadek masy cząsteczkowej poniżej wartości oczekiwanej może wskazywać na to, że aminokwas(y) nie połączyły się prawidłowo lub doszło do frakcjonowania peptydów (źródła powszechnie obserwowanych zmian masy cząsteczkowej przedstawiono w Tabeli 2). Jeśli zaobserwowana masa cząsteczkowa jest wyższa od oczekiwanej o masę zastosowanej grupy ochronnej, prawdopodobnie odszczepianie i deprotekcja były niewystarczające i peptyd należy poddać ponownemu odszczepianiu przez dodatkowy czas.
| Delekcja aminokwasu | zmiana masy cząsteczkowej (g/mol) | Nieuwolnione grupy ochronne | zmiana masy cząsteczkowej (g/mol) | Powszechnie występujące jony | zmiana masy cząsteczkowej (g/mol) |
| Ala | -71 | Acetylo | +42 | Cl- | +35 |
| Arg | -158 | Allyl | +40 | K+ | +39 |
| Asn | -114 | Alokacja | +85 | Mg2+ | +24 |
| Asp | -115 | Boc | +100 | Na+ | +23 |
| Cys | -103 | Fmoc | +223 | ||
| Gln | -128 | OtBu | +56 | ||
| Glu | -129 | Pbf | +252 | ||
| Glicyna | -57 | tBu | +56 | ||
| Jego | -137 | Trt | +242 | ||
| Ile | -113 | ||||
| Leu | -113 | ||||
| Liz | -128 | ||||
| Met | -131 | ||||
| Fen | -147 | ||||
| Pro | -97 | ||||
| Ser | -87 | ||||
| Thr | -101 | ||||
| Trp | -186 | ||||
| Tyr | -147 | ||||
| Wal | -99 |
Tabela 2. Najczęściej obserwowane zmiany masy cząsteczkowej peptydów.
Makromery otrzymane przy użyciu metod metakrylowania wspomaganego mikrofalowo mogą być wykorzystywane w wielu zastosowaniach w medycynie regeneracyjnej lub dostarczaniu leków. Zsyntetyzowane tutaj funkcjonalizowane peptydy oraz PEGDM mogą być również włączone do polimerów przy użyciu metod polimeryzacji z mediatelem nitryksydowym (NMP), polimeryzacji rodnikowej z przeniesieniem atomu (ATRP) lub odwracalnego transferu łańcucha (RAFT)24. Sieci hydrożelowe mogą być również wytwarzane w obecności komórek, co zostało wcześniej wykazane w artykule JoVE autorstwa Khetana i Burdicka22. Często wymaga to wprowadzenia peptydów adhezyjnych dla komórek, takich jak RGD, lub cząsteczek macierzy zewnątrzkomórkowej, ponieważ sam PEG nie zapewnia oddziaływań między komórką a materiałem, które są krytyczne dla przeżycia i funkcji niektórych typów komórek25. Peptydy można na przykład syntetyzować za pomocą tradycyjnej syntezy peptydów w fazie stałej i funkcjonalizować zgodnie z opisem w niniejszej pracy, aby umożliwić ich włączenie do sieci hydrożelowych. Jak widać na Rysunku 6, dodanie do hydrożeli (0,5 mM) funkcjonalizowanego metakryloamidem peptydy adhezyjnego GKRGDSG ułatwia adhezję ludzkich mezenchymalnych komórek macierzystych (MSC) do powierzchni hydrożelu PEG, zwiększając liczbę przytwierdzonych i rozprzestrzeniających się komórek (Rysunek 6B) w porównaniu do hydrożeli PEG bez peptydy adhezyjnego (Rysunek 6A). Jednakże wcześniejsze prace wykazały, że oddziaływania między komórką a materiałem są dodatkowo wzmocnione poprzez wprowadzenie spacerów PEG o masie 3400 Da pomiędzy peptydami adhezyjnymi a sieciami hydrożelowymi, aby zmniejszyć zawadę steryczną między peptydem a integryną. Bez zastosowania spacera komórki mogą oddziaływać z hydrożelami PEG poprzez niespecyficzne białka adsorbujące się do peptydy, a nie poprzez oddziaływania z peptydami zapośredniczone przez integryny26. Aby wprowadzić ten spacer PEG i uniknąć niespecyficznych oddziaływań, peptydy można koniugować z monofunkcjonalnym PEG za pomocą estrów aktywowanych N-hydroksysukcynimidem, zgodnie z opisem Hern i Hubbella26.
Zastosowania sieci hydrożelowych wymagają ścisłej kontroli nad właściwościami materiału. Istotną zaletą hydrożeli PEG jest wysoki stopień kontroli nad tymi właściwościami. Na przykład masę cząsteczkową, liczbę ramion oraz procent masowy (wt%) PEG wykorzystywanego do tworzenia sieci hydrożelowych można zmieniać, aby precyzyjnie dostosować właściwości do konkretnych zastosowań. Pozwala to na ścisłą kontrolę wielkości oczek sieci hydrożelu (ξ), co z kolei wpływa na stopień pęcznienia hydrożelu (Q) i jego sztywność (moduł sprężystości, E). Zostało to zilustrowane na Ryc. 7A i określone ilościowo na Ryc. 8, gdzie zwiększenie masy cząsteczkowej makromeru PEG prowadzi do zwiększenia wielkości oczek sieci hydrożelu (Ryc. 8A) i zmniejszenia sztywności hydrożelu (Ryc. 8B).
Podstawową cechą fizyczną kontrolującą właściwości objętościowe tych sieci hydrożelowych, jaką jest rozmiar oczek, oblicza się za pomocą równania Flory'ego-Rehnera16. Aby przeprowadzić to obliczenie, w pierwszej kolejności wyznacza się objętościowy stopień pęcznienia (Q) z równania 4:
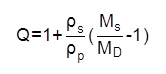 (4)
gdzie ρs to gęstość wody (1 g/ml), ρp to gęstość PEG (1,12 g/ml), Ms to masa spęcznionego hydrożelu, a MD to masa suchego hydrożelu (często mierzona po zamrożeniu i liofilizacji hydrożeli). Masa cząsteczkowa między sieciowaniami (Mc , w g/mol) jest następnie obliczana z równania 5:
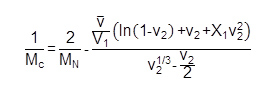 (5)
gdzie MN to średnia liczbowa masa cząsteczkowa PEG (w g/mol),  to objętość właściwa polimeru
 , V1 to objętość molowa wody (18 ml/mol), V2 to równowagowa frakcja objętości polimeru w hydrożelu
(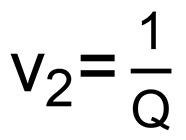 ), a X1 to parametr oddziaływania polimer-rozpuszczalnik dla PEG i wody (0,426)16. Liczba wiązań między usieciowaniami (n) jest następnie obliczana z równania 6:
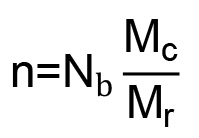 (6)
gdzie Nb to liczba wiązań w powtórzeniu PEG (3), a Mr to masa cząsteczkowa powtórzenia PEG (44 g/mol)27. Pozwala to na obliczenie średniokwadratowej odległości między końcami łańcucha polimerowego 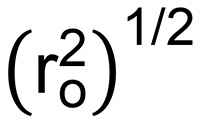 (w nm) za pomocą równania 7:
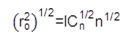 (7)
gdzie l to średnia długość wiązania (0,146 nm, obliczona na podstawie długości wiązań C-C i C-O), a Cn to stosunek charakterystyczny polimeru (4,0 dla PEG)28. Ostatecznie wielkość oczek hydrożelu można obliczyć z równania 8:
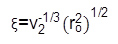 (8)
Właściwości hydrożelu można w podobny sposób dostosować poprzez zmianę ilości PEG wykorzystywanego podczas formowania hydrożeli. Zmniejszenie procentowego udziału masowego makromeru PEG prowadzi do zwiększenia rozmiaru oczek hydrożelu, co w konsekwencji redukuje jego sztywność. Rycina 7B obrazuje, a rycina 9 ilościowo określa, w jaki sposób procentowy udział masowy PEG użytego do formowania hydrożelu może służyć do kontrolowania rozmiaru oczek (rycina 9A) oraz wynikowej sztywności hydrożelu (rycina 9B). Ponieważ wykazano, że sztywność podłoża wpływa na zachowanie komórek, takie jak różnicowanie komórek macierzystych29, możliwość ścisłej kontroli sztywności jest istotną cechą podczas wytwarzania hydrożeli.
Hydrożele mogą być również wykorzystywane do kontrolowanego uwalniania leków. Jak zilustrowano na Rysunku 7A i wykazano na Rysunku 10, zwiększenie masy cząsteczkowej makromerów PEG zwiększa rozmiar oczek sieci hydrożelowej, co w konsekwencji zwiększa uwalnianie enkapsulowanego leku modelowego, albuminy surowicy bydlęcej (BSA). Choć próbki hydrożelu w niniejszym badaniu zostały zniszczone w czasie t=195 h, aby umożliwić pomiar mokrej i suchej masy hydrożelu do obliczeń rozmiaru oczek, w naszym doświadczeniu dalsze uwalnianie BSA nastąpiłoby, gdyby próbki inkubowano przez dłuższy czas. Niepełne uwalnianie BSA zaobserwowane na Rysunku 10 nie jest zaskakujące, ponieważ inne grupy również zgłaszały, że BSA jest oporna na dyfuzję w sieciach hydrożelowych PEG30. Niepełne uwalnianie enkapsulowanego białka może wynikać z tworzenia wiązań wodorowych między białkami a makromerami PEG lub wiązań kowalencyjnych między grupą metakrylanową w PEG a grupami aminowymi pierwszorzędowymi w resztach lizyny w BSA31. Dodatkowo BSA ma tendencję do agregacji i tworzenia mostków dwusiarczkowych w czasie, co może zwiększyć jej efektywny promień Stokesa i utrudnić uwalnianie z hydrożeli. Ponieważ hydrożele z polimeryzacją wzrostową, takie jak te hydrożele PEGDM, są podatne na nieidealności sieci i niejednorodny rozmiar oczek hydrożelu (Rysunek 2A), możliwe jest również, że część enkapsulowanej BSA znajduje się w obszarach hydrożelu o znacznie mniejszym rozmiarze oczek niż średnia ogólna w żelu, co zapobiega jej uwalnianiu. Choć w tym przypadku zaobserwowano niepełne, niefickowskie uwalnianie (dane nie zostały przedstawione) enkapsulowanej BSA, kontrolowane uwalnianie fickowskie wielu innych leków modelowych, w tym insuliny i owalbuminy, zostało wykazane przy użyciu podobnych hydrożeli PEGDM30. Ponadto Watkins i Anseth wykorzystali konfokalną mikroskopię skaningową, aby wykazać, że uwalnianie cząsteczek fluorescencyjnych z podobnych hydrożeli jest dopuszczalnie modelowane metodami dyfuzji fickowskiej32.
Choć hydrożele utworzone w niniejszym badaniu są niedegradowalne, degradacja sieci jest innym parametrem, który można wprowadzić i dostosować w obrębie tych sieci. Zapewnienie kontrolowanej degradacji hydrożelu może prowadzić do zmian w zachowaniu komórek33, promowania wzrostu tkanki lub wrastania tkanki gospodarza, bądź eliminacji konieczności eksplantacji34. Degradowalne hydrożele PEG są powszechnie syntetyzowane poprzez otwieranie pierścienia hydrolytycznie degradowalnych grup d,l-laktydu, glikolidu lub ε-kaprolaktonu w grupach hydroksylowych w obrębie PEG przed metakrylacją35. Te trzy grupy degradują poprzez hydrolizę funkcjonalności estrowych, przy czym estry glikolidu wykazują największą podatność na degradację, a następnie laktyd i ester kaprolaktonu, co wynika z ich różnej hydrofobowości. Po wprowadzeniu grup hydrolytycznie degradowalnych, PEG może zostać dalej funkcjonalizowany przy użyciu procedury metakrylacji szczegółowo opisanej w niniejszym artykule, co umożliwia tworzenie sieci hydrożelowych poprzez następczą polimeryzację łańcuchową inicjowaną rodnikowo36,37. Szybkość degradacji sieci hydrożelowych można kontrolować poprzez zmianę rodzaju grupy hydrolytycznie degradowalnej (glikolid, laktyd, itp.) oraz poprzez zmianę liczby wbudowanych w strukturę powtórzeń degradowalnych35,38.
Teoretycznie metody zaprezentowane w niniejszej pracy mogłyby zostać wykorzystane do akrylowania PEG i peptydów poprzez zastąpienie bezwodnika metakrylowego bezwodnikiem akrylowym odpowiednio w krokach 1.3 i 3.3. Jednakże bezwodnik akrylowy jest ponad 20 razy droższy od bezwodnika metakrylowego39,40, co sprawia, że akrylowanie wspomagane mikrofalowo jest znacznie mniej atrakcyjne niż metakrylowanie wspomagane mikrofalowo.
Przedstawiliśmy prostą i szybką metodę funkcjonalizacji PEG oraz peptydów, sposób oceny wydajności tej procedury oraz zasoby dotyczące wykorzystania zsyntetyzowanych materiałów do tworzenia sieci hydrożelowych. Te narzędzia syntetyczne są niezwykle wszechstronne w swoich zastosowaniach i powinny stać się podstawowym elementem wyposażenia wielu laboratoriów zajmujących się badaniami nad dostarczaniem leków i materiałami.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca została częściowo sfinansowana przez stypendium Howard Hughes Med-into-Grad (AVH), przez fundusze początkowe przekazane dr Danielle Benoit z University of Rochester oraz Orthopaedic Research and Education Foundation/Musculoskeletal Transplant Foundation (OREF/MTF). Autorzy pragną podziękować dr Jamesowi L. McGrathowi za wykorzystanie jego sprzętu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 3,6-dioksa-1,8-oktanedithiol | Tokyo Chemical Industry Co, LTD | D2649 | CAS 14970-87-7 |
| Acetonitryl | J.T. Baker | UN1648 | CAS 75-05-8 |
| Aminokwasy | AAPPTech | Glicyna: AFG101 | CAS 29022-11-5 |
| Arginina: AFR105 | CAS 154445-77-9 | ||
| Asparagina: AFD105 | CAS 71989-14-5 | ||
| Seryna: AFS105 | CAS 71989-33-8 | ||
| Bezwodny eter dietylowy | Fisher Scientific | UN1155 | CAS 60-29-7 |
| Kwas cytrynowy | Sigma Aldrich | C1857 | CAS 77-92-9 |
| Deuterowany chloroform | Cambridge Isotope Laboratories Inc. | DLM-7-100 | CAS 865-49-6 |
| Dichlorometan | Fisher Scientific | UN1593 | CAS 75-09-2 |
| Diizopropyloetyloamina | Alfa Aesar | A1181 | CAS 7087-68-5 |
| Dimetyloformamid | Fisher Scientific | D119-4 | CAS 68-12-2 |
| Peptydy | z żywicy Fmoc-Gly-Wang | RGF-1301-PI | 100-200 rozmiar oczek |
| Metakryl bezwodnik | Alfa Aesar | L14357 | CAS 760-93-0 |
| N-metylopirolidon | VWR | BDH1141-4LG | CAS 872-80-4 |
| Peptydy żywiczne | Syntetyzowane we własnym zakresie | peptydy żywiczne można również kupić w Peptides International, GenScript, AAPPTec, etc. | |
| O-benzotriazol-N,N,N',N',N'--tetrametylo-uronowo-heksafluorofosforan | AnaSpec Inc | 510/791-9560 | CAS 94790-37-1 |
| Kalibracja peptydów Standardowa | pielęgnacja | 206195 | |
| Piperazyna | Alfa Aesar | A15019 | CAS 11-85-0 |
| Poli(glikol etylenowy) 2 kDa | liniowy Alfa Aesar | B22181 | CAS 25322-68-3 |
| Poli(glikol etylenowy) 10 kDa liniowy | Alfa Aesar | B21955 | |
| Poli(glikol etylenowy) 20 kDa linear | Sigma Aldrich | 81300 | JenKem Technologies USA jest alternatywnym dostawcą liniowego i wieloramiennego PEG |
| Tioanizol | Alfa Aesar | L5464 | CAS 100-68-5 |
| Kwas trifluorooctowy | Alfa | Aesar A12198 | CAS 76-05-1 |
| Triizopropylosilan | Alfa Aesar | L09585 | CAS 6485-79-6 |
| &alfa;-cyjano-4-hydroksycynamonowy kwas | Tokio Przemysł chemiczny Co, LTD | C1768 | CAS 28166-41-8 |
Bibliografia
- Lin, C. C., Anseth, K. S. PEG Hydrogels for the Controlled Release of Biomolecules in Regenerative Medicine. Pharm. Res. 26, 631-643 (2009).
- Ifkovits, J. L., Burdick, J. A. Review: Photopolymerizable and degradable biomaterials for tissue engineering applications. Tissue Eng. 13, 2369-2385 (2007).
- Peppas, N. A., Hilt, J. Z., Khademhosseini, A., Langer, R. Hydrogels in biology and medicine: From molecular principles to bionanotechnology. Adv. Mater. 18, 1345-1360 (2006).
- Lutolf, M. P., Hubbell, J. A. Synthetic biomaterials as instructive extracellular microenvironments for morphogenesis in tissue engineering. Nat. Biotechnol. 23, 47-55 (2005).
- Benoit, D. S., Durney, A. R., Anseth, K. S. The effect of heparin-functionalized PEG hydrogels on three-dimensional human mesenchymal stem cell osteogenic differentiation. Biomaterials. 28, 66-77 (2007).
- Benoit, D. S., Collins, S. D., Anseth, K. S. Multifunctional hydrogels that promote osteogenic human mesenchymal stem cell differentiation through stimulation and sequestering of bone morphogenic protein 2. Adv. Funct. Mater. 17, 2085-2093 (2007).
- Fairbanks, B. D., et al. A Versatile Synthetic Extracellular Matrix Mimic via Thiol-Norbornene Photopolymerization. Adv. Mater. 21, 5005(2009).
- Moon, J. J., Hahn, M. S., Kim, I., Nsiah, B. A., West, J. L. Micropatterning of Poly(Ethylene Glycol) Diacrylate Hydrogels with Biomolecules to Regulate and Guide Endothelial Morphogenesis. Tissue Eng. A. 15, 579-585 (2009).
- Burdick, J. A., Anseth, K. S. Photoencapsulation of osteoblasts in injectable RGD-modified PEG hydrogels for bone tissue engineering. Biomaterials. 23, 4315-4323 (2002).
- Yanez-Soto, B., Liliensiek, S. J., Murphy, C. J., Nealey, P. F. Biochemically and topographically engineered poly(ethylene glycol) diacrylate hydrogels with biomimetic characteristics as substrates for human corneal epithelial cells. J. Biomed. Mater. Res. A. 101A, 1184-1194 (2013).
- Benoit, D. S. W., Anseth, K. S. Heparin functionalized PEG gels that modulate protein adsorption for hMSC adhesion and differentiation. Acta Biomater. 1, 461-470 (2005).
- Lin-Gibson, S., et al. Synthesis and characterization of PEG dimethacrylates and their hydrogels. Biomacromolecules. 5, 1280-1287 (2004).
- Anseth, K. S., Wang, C. M., Bowman, C. N. Reaction Behavior and Kinetic Constants for Photopolymerizations of Multi(Meth)Acrylate Monomers. Polymer. 35 (94), 3243-3250 (1994).
- Bencherif, S. A., et al. End-group effects on the properties of PEG-co-PGA hydrogels. Acta Biomater. 5, 1872-1883 (1016).
- Rydholm, A. E., Bowman, C. N., Anseth, K. S. Degradable thiol-acrylate photopolymers: polymerization and degradation behavior of an in situ forming biomaterial. Biomaterials. 26, 4495-4506 (2005).
- Zustiak, S. P., Leach, J. B. Hydrolytically Degradable Poly(Ethylene Glycol) Hydrogel Scaffolds with Tunable Degradation and Mechanical Properties. Biomacromolecules. 11, 1348-1357 (2010).
- Malkoch, M., et al. Synthesis of well-defined hydrogel networks using Click chemistry. Chem. Commun. , 2774-2776 (2006).
- Hoffman, M. D., Benoit, D. S. Emerging Ideas: Engineering the Periosteum: Revitalizing Allografts by Mimicking Autograft. , (2012).
- Hoffman, M. D., Xie, C., Zhang, X., Benoit, D. S. The effect of mesenchymal stem cells delivered via hydrogel-based tissue engineered periosteum on bone allograft healing. Biomaterials. , (2013).
- Hubbell, J. A., Lutolf, M. P., Raeber, G. P., Zisch, A. H., Tirelli, N. Cell-responsive synthetic hydrogels. Adv. Mater. 15, 888-892 (2003).
- Lidstrom, P., Tierney, J., Wathey, B., Westman, J. Microwave assisted organic synthesis - a review. Tetrahedron. 57, 9225-9283 (2001).
- Khetan, S., Burdick, J. Cellular encapsulation in 3D hydrogels for tissue engineering. J. Vis. Exp. (32), e1590(2009).
- Antonios, M., Kurtis, K., Lucas, K. Drying poly(ethylene glycol). Nat. Protoc. Exchange. , (2012).
- Nicolas, J., Mantovani, G., Haddleton, D. M. Living radical polymerization as a tool for the synthesis of polymer-protein/peptide bioconjugates. Macromol. Rapid Comm. 28, 1083-1111 (2007).
- Nuttelman, C. R., Benoit, D. S. W., Tripodi, M. C., Anseth, K. S. The effect of ethylene glycol methacrylate phosphate in PEG hydrogels on mineralization and viability of encapsulated hMSCs. Biomaterials. 27, 1377-1386 (2006).
- Hern, D. L., Hubbell, J. A. Incorporation of adhesion peptides into nonadhesive hydrogels useful for tissue resurfacing. J. Biomed. Mater. Res. 39, 266-276 (1998).
- Andreopoulos, F. M., Beckman, E. J., Russell, A. J. Light-induced tailoring of PEG-hydrogel properties. Biomaterials. 19, 1343-1352 (1998).
- Merrill, E. W., Dennison, K. A., Sung, C. Partitioning and Diffusion of Solutes in Hydrogels of Poly(Ethylene Oxide). Biomaterials. 14, 1117-1126 (1993).
- Engler, A. J., Sen, S., Sweeney, H. L., Discher, D. E. Matrix elasticity directs stem cell lineage specification. Cell. 126, 677-689 (2006).
- Weber, L. M., Lopez, C. G., Anseth, K. S. Effects of PEG hydrogel crosslinking density on protein diffusion and encapsulated islet survival and function. J. Biomed. Mater. Res. A. 90A, 720-729 (2009).
- Mellott, M. B., Searcy, K., Pishko, M. V. Release of protein from highly cross-linked hydrogels of poly(ethylene glycol) diacrylate fabricated by UV polymerization. Biomaterials. 22, 929-941 (2001).
- Watkins, A. W., Anseth, K. S. Investigation of molecular transport and distributions in poly(ethylene glycol) hydrogels with confocal laser scanning microscopy. Macromolecules. 38, 1326-1334 (2005).
- Anseth, K. S., Benoit, D. S. W., Durney, A. R. Manipulations in hydrogel degradation behavior enhance osteoblast function and mineralized tissue formation. Tissue Eng. 12, 1663-1673 (2006).
- Hillwest, J. L., et al. Prevention of Postoperative Adhesions in the Rat by in-Situ Photopolymerization of Bioresorbable Hydrogel Barriers. Obstet. Gynecol. 83, 59-64 (1994).
- Sawhney, A. S., Pathak, C. P., Hubbell, J. A. Bioerodible Hydrogels Based on Photopolymerized Poly(Ethylene Glycol)-Co-Poly(Alpha-Hydroxy Acid) Diacrylate Macromers. Macromolecules. 26, 581-587 (1993).
- Skaalure, S. C., Milligan, I. L., Bryant, S. J. Age impacts extracellular matrix metabolism in chondrocytes encapsulated in degradable hydrogels. Biomed. Mater. 7, 024111-0210 (2012).
- Hoffman, M. D., Benoit, D. S. Agonism of Wnt-beta-catenin signalling promotes mesenchymal stem cell (MSC) expansion. J. Tissue. Eng. Regen. Med. , (2013).
- Sawhney, A. S., Pathak, C. P., Vanrensburg, J. J., Dunn, R. C., Hubbell, J. A. Optimization of Photopolymerized Bioerodible Hydrogel Properties for Adhesion Prevention. J. Biomed. Mater. Res. 28, 831-838 (1994).
- Methacrylic Anhydride [Internet]. , Available from: https://us.vwr.com/store/catalog/product.jsp?catalog_number=AAAL14357-18 (2013).
- Acrylic Anhydride [Internet]. , Available from: http://www.polysciences.com/Catalog/Department/Product/98/productid--40/ (2013).
Przedruki i uprawnienia
