Poziomy cząsteczki sygnalizacji komórkowej stanu zapalnego, tlenku azotu (NO), są powszechnie oznaczane za pomocą odczynnika Griess. W tym protokole stworzyliśmy zmodyfikowany test Griessa wykorzystujący żywą tkankę mózgową Drosophila w celu wykrycia wydzielania NO w prostej, wymiernej i wysoce powtarzalnej metodzie.
Artykuł metodologiczny
Nowatorskie badanie ilościowe poziomu tlenku azotu w odpowiedzi neurozapalnej na całej pulce
W tym artykule
Podsumowanie
Streszczenie
Zapalenie nerwów to złożona wrodzona odpowiedź immunologiczna, niezbędna do prawidłowego funkcjonowania ośrodkowego układu nerwowego (OUN). W normalnych warunkach skomplikowana sieć induktorów, detektorów i aktywatorów szybko reaguje na uszkodzenie neuronów, infekcję lub inne naruszenia odporności. To zapalenie komórek odpornościowych jest ściśle związane z patologią zaburzeń neurodegeneracyjnych, takich jak choroba Parkinsona (PD), choroba Alzheimera i ALS. W upośledzonych stanach chorobowych przewlekły stan zapalny, mający na celu zminimalizowanie uszkodzenia neuronów, może prowadzić do nadmiernego pobudzenia komórek odpornościowych, co ostatecznie prowadzi do zaostrzenia postępu choroby. Na przykład utrata neuronów dopaminergicznych w śródmózgowiu, cecha charakterystyczna PD, jest przyspieszana przez nadmierną aktywację odpowiedzi zapalnej. Chociaż przyczyna choroby Parkinsona jest w dużej mierze nieznana, narażenie na toksyny środowiskowe jest związane z wystąpieniem sporadycznych przypadków. Na przykład wykazano, że herbicyd parakwat wywołuje patologię podobną do parkinsonowskiej w kilku modelach zwierzęcych, w tym w Drosophila melanogaster. W tym przypadku wykorzystaliśmy konserwatywną wrodzoną odpowiedź immunologiczną u Drosophila, aby opracować test zdolny do wykrywania różnych poziomów tlenku azotu, cząsteczki sygnalizacji komórkowej, która ma kluczowe znaczenie dla aktywacji kaskady odpowiedzi zapalnej i docelowej śmierci neuronów. Korzystając z uszkodzeń neuronów wywołanych parakwatem, oceniamy wpływ tych uszkodzeń immunologicznych na stymulację neurozapalną za pomocą nowatorskiego, ilościowego testu. Całe mózgi są w pełni ekstrahowane z muszek wystawionych na działanie neurotoksyn lub o genotypach, które zwiększają podatność na neurodegenerację, a następnie inkubowane w pożywkach do hodowli komórkowych. Następnie, korzystając z zasad reakcji odczynnika Griessa, jesteśmy w stanie wykryć niewielkie zmiany w wydzielaniu tlenku azotu do pożywki do hodowli komórkowych, zasadniczo tworząc pierwotny model żywej tkanki w prostej procedurze. Użyteczność tego modelu jest wzmocniona przez solidną złożoność genetyczną i molekularną Drosophila melanogaster, a test ten można zmodyfikować tak, aby można go było zastosować do innych tkanek Drosophila, a nawet innych małych modeli zapalenia całego organizmu.
Wprowadzenie
Zapalenie nerwów to skomplikowana odpowiedź immunologiczna, która, jak wykazano, jest ściśle związana z patologią szerokiego zakresu chorób, z których większość to zaburzenia neurodegeneracyjne. W warunkach podstawowych ta wieloaspektowa sieć perypatetycznych komórek odpornościowych utrzymuje zdrowie tkanek dzięki szybkiej reakcji na infekcję, blaszki miażdżycowe lub urazy1,2. Reakcja neurozapalna ośrodkowego układu nerwowego ssaków może zostać wywołana z powodu drobnych urazów, takich jak komórkowy stres oksydacyjny związany z normalnym starzeniem się lub poważne ataki, takie jak uszkodzenie neuronów spowodowane ostrym narażeniem na toksynę chemiczną. Kiedy dochodzi do tej indukcji, aktywowane są fagocytarne komórki nadzorujące znane jako mikroglej i migrują do miejsca uszkodzenia komórek neuronalnych. Te zmiatacze przypominające zmiatacze komórki odpornościowe, które są podobne do komórek makrofagów istniejących na peryferiach, rozpoczynają następnie wyrafinowaną kaskadę sygnalizacyjną z uszkodzonym neuronem, a także z astrocytami, wspierając komórki glejowe, które działają wraz z mikroglejem, zapewniając typowo silną odpowiedź mikrogleju3-7. Po aktywacji mikroglej rozpoczyna proces zapalny, aby stymulować układ odpornościowy i promować naprawę tkanek1,8.
W warunkach długotrwałej zniewagi, jak w chorobach neurodegeneracyjnych, takich jak choroba Parkinsona (PD), choroba Alzheimera i stwardnienie zanikowe boczne, przewlekłe zapalenie powoduje również znaczne uszkodzenia zdrowych tkanek. Ostatnie badania wykazały, że ta uporczywa, agresywna reakcja układu odpornościowego może w rzeczywistości prowadzić do nadmiernie pobudzającej reakcji, która zaostrza stan chorobowy, a nie łagodzi stan9-11.
U Drosophila melanogaster wrodzona odpowiedź immunologiczna jest genetycznie dobrze zachowana. Chociaż brakuje prawdziwej adaptacyjnej sieci immunologicznej, Drosophila utrzymuje wyrafinowany wrodzony układ odpornościowy zawierający klasę fagocytów znanych jako hemocyty. Te komórki odpornościowe zostały wcześniej zidentyfikowane jako komórki podobne do makrofagów, które migrują do miejsca urazu12,13 i ulegają fagocytozie podczas wstrząsu septycznego14, wprowadzenia pasożyta15 lub infekcji wirusowej16.
Ważne, podobnie jak makrofagi ssaków, hemocyty fagocytarne wyrażają syntazę tlenku azotu (NOS) i wytwarzają tlenek azotu (NO), krytyczny składnik sygnalizacyjny odporności Drosophila 15,16. Wszystkie te badania były jednak w stanie wykazać reakcje hemocytów tylko podczas rozwoju embrionalnego i larw.
Nasze laboratorium zaobserwowało silne zapalenie nerwów za pośrednictwem hemocytów w mózgach dorosłych Drosophila, zjawisko wcześniej nieznane17. Odpowiedź ta została wywołana przez ekspozycję na toksyczny parakwat. Badania epidemiologiczne przeprowadzone przez National Institutes of Health zidentyfikowały powszechnie stosowany herbicyd jako potencjalny czynnik ryzyka wystąpienia choroby Parkinsona u ludzi18. Badania nad leczeniem parakwatem na modelach ssaków potwierdziły już jego właściwości neurotoksyczne i wykazały, że herbicyd powoduje objawy parkinsonowskie, takie jak nieprawidłowości motoryczne i selektywna utrata neuronów19-21. U Drosophila leczenie parakwatem prowadzi do szerokiego zakresu fenotypów behawioralnych Parkinsona, a także do śmierci neuronów dopaminergicznych zgodnych z patologią PD22. Chociaż mechanizmy i czynniki genetyczne związane z tą reakcją neurozapalną nie zostały jeszcze w pełni wyjaśnione u Drosophila, zaobserwowaliśmy konserwatywną indukcję NOS podczas neurodegeneracji.
Korzystając z tej metody, dodatkowo wykryliśmy podobną, choć mniej dramatyczną, reakcję neurozapalną przy użyciu zmutowanych genotypów o znanej wrażliwości neurotoksycznej. Cyklohydrolaza GTP, kodowana przez gen Punch, jest pierwszym i ograniczającym szybkość białkiem w biosyntezie BH4, które następnie działa jako niezbędny kofaktor dla NOS23,24. Mutacja utraty funkcji PuZ22 powoduje spadek odpowiedzi zapalnej i zwiększoną podatność na parakwat25. Dzięki temu protokołowi byliśmy w stanie określić ilościowo stosunkowo subtelne modyfikacje poziomów tlenku azotu wywołane tą zmiennością genetyczną.
Aby wykryć NO w naszych próbkach, używamy odczynnika Griess, powszechnie akceptowanej metody kolorymetrycznej do pomiaru poziomów NO. Odczynnik ten pośrednio mierzy względną obfitość NO, wykrywając obecność azotynów, jednego z dwóch końcowych produktów produkcji tlenku azotu. Istniejące protokoły wykrywania azotynów przy użyciu odczynnika Griess zostały zastosowane przede wszystkim do analiz in vitro lub w hodowlach komórkowych, w których NO dyfunduje do pożywki hodowlanej. Początkowo opracowaliśmy metodę opartą na odczynniku Griess do wykrywania NOS w surowych homogenatach głów Drosophila 25. Stwierdziliśmy jednak, że metoda ta jest nieco zmienna w zmienionych warunkach, prawdopodobnie ze względu na niestabilność, wysoką reaktywność i niskie względne stężenie NO w całych tkankach głowy. W związku z tym staraliśmy się opracować metodę opartą na protokołach hodowli komórkowych, która pozwoliłaby na większą czułość i niezawodność w ilościowym określaniu aktywności NOS. Tutaj opisujemy metodę koncepcyjnie podobną do wcześniej stosowanej do wykrywania NOS w kanalikach Malpighian larwalnych Drosophila 26. W tej procedurze wykorzystujemy całe mózgi, które zostały wypreparowane natychmiast po leczeniu toksynami, aby wywołać reakcję zapalną. Następnie inkubowaliśmy te próbki w pożywce do hodowli owadów, aby zachować integralność tkanki oraz zwiększyć czułość i wiarygodność testu na bazie odczynnika Griess.
Przewidujemy, że dzięki wykorzystaniu dostępnych zaawansowanych narzędzi genetycznych, model ten może służyć jako obiecujące narzędzie do badania dynamicznej sieci zapalnej/neurodegeneracji. Dzięki możliwości dokładnego ilościowego określenia aktywacji i względnej intensywności odpowiedzi neuroinpalnej, ten nowatorski test tworzy pierwotną kulturę tkankową zdolną do wykrywania wydzielanych markerów neurozapalnych. Metoda ta oferuje modelom zapalenia małych organizmów niedrogą, bardzo czułą technikę szybkiego oznaczania próbek całego organizmu lub żywych tkanek tam, gdzie wcześniej ich brakowało.
Protokół
1. Ekspozycja na parakwat
- Utrzymywać kultury badanych much na standardowej pożywce hodowlanej Drosophila w temperaturze 25 °C przy równoważnej gęstości hodowli składającej się z około 35 samic i 15 samców.
- Aby przygotować komory do karmienia, umieść niewielką ilość chłonnej bawełny na dnie pustej fiolki z bibułą filtracyjną bezpośrednio nad bawełną.
- Znieczulenie dorosłego samca muchy 3-5 dni po eklozji za pomocą zimnej śpiączki lub CO2 . Do opisanych tu eksperymentów należy użyć samców o genotypie y w1118.
- W celu oddzielenia zimnej śpiączki należy postukać w fiolki z muchami, a następnie szybko usunąć korek i przenieść muchy bezpośrednio do czystej, pustej fiolki, upewniając się, że są odpowiednio oznaczone.
- Po pomyślnym przeniesieniu much do pustych fiolek z jedzeniem, postukaj w fiolki, a następnie natychmiast umieść je w wiadrze z lodem na 5 minut lub do momentu, gdy muchy zostaną znokautowane.
nuta: Nie zanurzać całkowicie fiolki w lodzie. Może to spowodować, że woda lub wilgoć dostaną się do fiolki i utopią muchy. Jako kolejny środek ostrożności używaj świeżego lodu zamiast stopionego lodu w wiaderkach z lodem.
nuta: Należy zwrócić szczególną uwagę na liczbę much potrzebnych do każdego testu i, jeśli to możliwe, dodać dodatkowe muchy do każdej grupy jako środek ostrożności w przypadku błędu ludzkiego, np. muchy uciekające podczas karmienia lub przenoszenia. Na przykład test wykrywania tlenku azotu wymaga 20 mózgów much na zestaw próbek, więc weź pod uwagę poziom umiejętności preparowania i wydajność podczas karmienia (tj. nowicjusze powinni ustawić więcej niż 20 much w przypadku błędów przenoszenia lub sekcji).
- Po znieczuleniu much przenieś każdą grupę do odpowiedniej fiolki do karmienia, jak przygotowano powyżej.
- Po tym, jak muchy całkowicie obudzą się w fiolkach do karmienia, głodz je przez 1,5 godziny, a w międzyczasie przygotuj roztwory opisane poniżej:
- Przygotować roztwór podstawowy 5% sacharozy (roztwór kontrolny), dodając 5 g sacharozy do 100 ml podwójnie destylowanej wody. Mieszać do całkowitego rozpuszczenia i przechowywać w temperaturze 4 °C.
nuta: Stosować 5% roztwór podstawowy sacharozy jako rozpuszczalnik do wszystkich kolejnych roztworów do karmienia. - Przygotować podstawowy 10 mM roztwór podstawowy parakwatu, używając 5% sacharozy jako rozcieńczalnika i przechowywać w temperaturze 4 °C. W razie potrzeby przygotować wszystkie inne stężenia, stosując seryjne rozcieńczenia.
UWAGA: PARAKWAT JEST WYJĄTKOWO TOKSYCZNY. ZAPOZNAJ SIĘ Z KARTĄ CHARAKTERYSTYKI, ABY UZYSKAĆ WSKAZÓWKI DOTYCZĄCE BEZPIECZEŃSTWA I PRAWIDŁOWEJ OBSŁUGI/UTYLIZACJI. - Przygotować 10 mM roztwory podstawowe chlorowodorku estru metylowego N-nitro-L-argininy (L-NAME), chlorowodorku estru metylowego N-nitro-D-argininy (D-NAME) używając 5% sacharozy jako rozcieńczalnika i przechowywać w temperaturze 4 °C. W przypadku komonet L-NAME lub D-NAME z parakwatem należy podawać każdy związek w stosunku 1:1 ze stężeniem parakwatu. W razie potrzeby przygotować wszystkie inne stężenia, stosując seryjne rozcieńczenia.
nuta: Przefiltruj wszystkie roztwory bezpośrednio po przygotowaniu. Zapasy Parakwat, D-NAME i L-NAME należy zużyć w ciągu jednego tygodnia od przygotowania, aby zapewnić spójność doświadczalną. - Odmierzać pipetą 150 μl roztworu do karmienia dziennie (lub mniej, w zależności od czasu karmienia) na bibułę filtracyjną, uważając, aby nie utopić much ani nie pozwolić im uciec.
- Przygotować roztwór podstawowy 5% sacharozy (roztwór kontrolny), dodając 5 g sacharozy do 100 ml podwójnie destylowanej wody. Mieszać do całkowitego rozpuszczenia i przechowywać w temperaturze 4 °C.
2. Test przeżycia/śmiertelności
- Ustaw komory karmienia zgodnie z wcześniejszym opisem.
nuta: Użyć co najmniej 3 warstw bibuły filtracyjnej na fiolkę, aby zapobiec wysuszeniu. - Umieść 10 samców much 3-5 dni po eklozji w każdej fiolce i karmić zgodnie z powyższymi wskazówkami, uważając, aby nie dopuścić do wyschnięcia bibuły filtracyjnej przez noc.
nuta: Fiolki należy przechowywać w temperaturze pokojowej, z dala od bezpośredniego światła słonecznego, aby uniknąć przyspieszenia parowania roztworów. - Począwszy od następnego dnia (oznaczonego jako "Dzień 1"), rekordowa liczba martwych much w jednej fiolce dwa razy dziennie przez 10 kolejnych dni.
nuta: Reguluj zarówno punktację, jak i karmienie w określonych godzinach każdego dnia, aby zmniejszyć zmienność i zapewnić większą spójność. - Obliczyć średni czas przeżycia, stosując co najmniej trzy niezależne replikacje wszystkich grup.
3. Sekcja mózgów dorosłych much i inkubacja
- Przed przystąpieniem do sekcji należy odpipetować 50 μl pożywki dla owadów Grace's do odpowiedniej liczby dołków (jeden dołek na każdy zestaw próbek + jeden dla "ślepej próbki"/kontroli) na 96-dołkowej płytce do mikromiareczkowania i odpowiednio oznaczyć. Przykryj pokrywką talerza do czasu użycia.
nuta: Alternatywnie, w razie potrzeby, można również użyć sterylnych probówek wirówkowych. - Znieczulić muchy z jednego zestawu próbek za pomocą zimnej śpiączki, jak opisano w krokach 1.3.1-1.3.2.
- Gdy muchy zostaną w pełni znieczulone, umieść kilka much na szkiełku mikroskopowym
nuta: Zacznij od małego podzbioru much, jeśli nie masz doświadczenia z sekcjami. - Odetnij głowy muchy pod mikroskopem preparacyjnym za pomocą kleszczy i ostrza chirurgicznego lub dwóch kleszczy, odrzucając ciała much po zakończeniu.
- Użyć niewielkiej ilości PBS jako buforu do rozwarstwienia; należy unikać wysuszenia.
- Wyodrębnij cały mózg zgodnie z metodą Williamsona i Hiesingera (2010)27, ostrożnie usuwając cząstki naskórka i wszelkie tkanki niezwiązane z mózgiem (np. tkankę pigmentową oka) (patrz ryc. 1).
- Przenieś wypreparowany mózg do odpowiednio oznakowanej studzienki i powtarzaj, aż będzie co najmniej 20 mózgów w studzience.
- Przechowywać płytki na lodzie w okresie preparacji i nie przekraczać dłuższego niż 20-30 minut całkowitego czasu między rozpoczęciem sekcji a rozpoczęciem testu.
nuta: Można użyć więcej niż 20 mózgów, o ile każda grupa ma taką samą liczbę w każdym dołku. Minimalna liczba mózgów do osiągnięcia dokładnego odczytu może się różnić (więcej szczegółów można znaleźć w sekcji Dyskusja). - Po skompletowaniu zestawu roboczego pozwól mózgom inkubować przez 6 godzin w temperaturze 25 °C z lekkim potrząsaniem.
- Wykonaj kroki 1.2-1.6 dla wszystkich pozostałych grup.
nuta: Rejestruj i dostosowuj czas zakończenia inkubacji w zależności od różnic między momentem, w którym każdy zestaw próbek został ukończony.
4. Przygotowanie w okresie inkubacji
- Przygotuj zmodyfikowany odczynnik Griess zgodnie z zaleceniami producenta (patrz tabela) i przechowuj w ciemności do czasu użycia. Ilość potrzebnego odczynnika zależy od ilości próbek. Na przykład odczynnik Griess zostanie dodany w stosunku 1:1 do Grace's Medium (krok 5.5). W związku z tym należy przygotować 50 μl na zestaw próbek + 50 μl na ślepą próbę.
- Skonstruować wzorcową krzywą azotynów przy użyciu azotynu sodu w szeregowym rozcieńczeniu w zakresie 0,78125-100 mM azotynów dla łącznie 8 stężeń.
nuta: Należy to zrobić dla każdego eksperymentu, aby zapewnić spójność i dokładność stężenia próbki i aktywności odczynnika Griessa. - Dodatkowo należy przygotować i oznaczyć sterylne probówki wirówkowe o pojemności 0,5 ml, dwie probówki dla każdej grupy badanej i dwie dla kontroli.
5. Wykrywanie poziomów azotynów
- Po zakończeniu okresu inkubacji przenieść pożywkę Grace's Medium (co najmniej 45 μl) z dołków mikromiareczkowych do pierwszego zestawu probówek wirówkowych odpowiadających każdej grupie.
nuta: Jak wspomniano wcześniej, należy wziąć pod uwagę różnice w okresach inkubacji wynikające z czasu upływającego między każdym zestawem sekcji. - Opcjonalny krok: Na tym etapie dodaj reduktazę azotanową i NADPH, aby przekształcić azotany w azotyny. (Ten krok nie został przeprowadzony na pokazanych wynikach)
nuta: W razie potrzeby można przeprowadzić oznaczenie azotanów/azotynów z podwielokrotnością supernatantu próbki, zgodnie z opisem w zestawach do oznaczania. - Delikatnie odwirować (około 8 175 x g) przez 2 minuty, aby osadzać wszelkie cząstki mózgu lub tkanek, które mogły zostać zassane z dołków.
- Pobrać pipetą 30 μl supernatantu z pierwszego zestawu probówek wirówkowych do drugiego zestawu odpowiednich probówek, uważając, aby nie zakłócić osadu po odwirowaniu próbek.
- Dodać odczynnik Griess w stosunku 1:1, inkubować przez 5-10 minut i oznaczyć za pomocą spektrofotometru NanoDrop przy absorbancji 548 nm w ciągu 30 min.
Uwaga: Próbki można również oznaczać za pomocą czytnika mikropłytek przy długości fali absorbancji 540 nm i referencyjnej długości fali 620 nm. - Powtórz każdy odczyt co najmniej trzy razy i uśrednij odczyty.
nuta: Pamiętaj, aby "wyczyścić" maszynę między każdymi 6-10 odczytami, a przed zakończeniem uruchomić ślepą próbę (odczynnik Grace's Medium plus Griess bez mózgu) jako próbkę do użycia jako odchylenie standardowe. - Użyj wzorcowej krzywej azotynów wygenerowanej w kroku 4.2, aby obliczyć względne poziomy azotynów w każdej próbce.
- Aby obliczyć nieznane stężenia, należy najpierw wykreślić wartości znanych stężeń z krzywej wzorcowej, wykorzystując absorbancję (tj. gęstość optyczną) na osi y i stężenie na osi x.
- Po przedstawieniu wszystkich wartości krzywej standardowej na wykresie znajdź nachylenie linii najlepszego dopasowania i rozwiąż równanie dla x.
nuta: Jeśli rozcieńczenia seryjne są wykonywane prawidłowo, najlepsza linia dopasowania powinna być liniowa lub bardzo zbliżona do niej. Jeśli tak nie jest, zrekonstruuj krzywą standardową. Jeśli problemy będą się powtarzać, sprawdź wszystkie roztwory, pożywki i odczynniki pod kątem wygaśnięcia i upewnij się, że sprzęt działa prawidłowo i znajduje się w swoim zasięgu wykrywania. - Następnie po prostu zastąp wartości absorbancji dla y i rozwiąż dla x, które reprezentuje stężenie.
Aby uzyskać dodatkowe informacje na temat korzystania ze sprzętu NanoDrop, patrz Desjardins et al. 2009 oraz Desjardins & Conklin, 201028,29.
6. Western Blot
- Nakarm 30 much na stan, jak opisano powyżej, i odetnij głowy, najlepiej używając ciekłego azotu i wirowania.
- Homogenizować całe głowy na lodzie w 60 μl buforze RIPA z 2 mM ditiotreitolem (DTT) i 1x koktajlem inhibitorów proteazy dodanymi tuż przed użyciem.
- Odwirowywać próbki przez 5 minut w temperaturze 8 175 x g w 4 °C.
- Przenieść supernatant do nowych probówek wirówkowych.
- Delikatnie wymieszać próbki i odpipetować 17 μl supernatantu do probówek wirówkowych zawierających 6,5 μl 4x bufor do próbek LDS i 2,5 μl 500 mM DTT.
nuta: Pozostałą próbkę należy błyskawicznie zamrozić w ciekłym azocie i przechowywać w temperaturze -20 °C do czasu użycia. - Dobrze wymieszać próbki i ogrzewać w temperaturze 70 °C przez 10 minut, mieszając raz w połowie inkubacji.
- Podczas podgrzewania zmontuj aparat do elektroforezy w żelu poliakrylamidowym (PAGE) z prefabrykowanym 4-12% miniżelem NuPage Bis-Tris, buforem do pracy MOPS SDS z 500 μl przeciwutleniacza w komorze wewnętrznej.
- Szybko odwiruj próbki i pozostaw do ostygnięcia.
- Załaduj 25 μl na każdy pas.
- Uruchomić elektroforezę żelową przy napięciu 200 V na lodzie lub w temperaturze 4 °C przez 45 minut lub do momentu, gdy żel będzie kompletny.
- Po zakończeniu elektroforezy przenieś oddzielone białka z żelu do membran nitrocelulozowych za pomocą stosów transferowych iBlot i wykryj sygnał za pomocą zestawu Western Blot Detection Kit.
nuta: Stosowane przeciwciała są następujące: pierwszorzędowe przeciwciała mysie α-nNOS (1:250), mysia α-syntaksyna (1:200); przeciwciała drugorzędowe (1:250) znajdujące się w zestawie Western Blot Detection Kit (mysz). - Wykrywanie sygnału chemiluminescencyjnego za pomocą systemu obrazowania western blot lub kliszy rentgenowskiej.
Uwaga: Do analizy plam można użyć dowolnych standardowych metod wykrywania i kwantyfikacji immunoplam.
Wyniki
W licznych modelach zwierzęcych, takich jak myszy19, szczury20 i muszki owocowe22, wykazano, że paraquat indukuje degenerację neurologiczną zgodną z patologią przypominającą chorobę Parkinsona. Wcześniej zgłosiliśmy, że przeciwzapalny antybiotyk minocyklina, podawany równocześnie z parakwatem, skutkuje przedłużeniem przeżycia, zmniejszeniem produkcji reaktywnych form tlenu oraz uratowaniem neuronów dopaminergicznych przed śmiercią25. Ponieważ minocyklina działa poprzez tłumienie stanu zapalnego, rozpoczęliśmy badanie NOS, kluczowego białka w aktywacji odpowiedzi zapalnej, oraz jego roli w modulowaniu toksyczności parakwatu.
W celu ustalenia skutecznej dawki śmiertelnej oraz toksycznego zakresu traktowania przeprowadzono analizę krzywej toksyczności parakwatu, stosując stężenia parakwatu od 1,25 do 10 mM (Rysunek 2A). Zbadano również wpływ stężeń parakwatu wynoszących 20 mM i 40 mM, jednak stwierdzono, że przy tych wyższych stężeniach toksyczność była zbyt gwałtowna, aby dokładnie ocenić reakcje komórkowe na ten stresor oksydacyjny, dlatego wyniki dla tych stężeń nie zostały uwzględnione w niniejszym raporcie. Wykorzystując L-NAME, konkurencyjny inhibitor NOS, oraz D-NAME, nieaktywny izomer NAME, podano dorosłym samcom much parakwat w połączeniu z jednym z izomerów NAME. Współpodanie parakwatu i L-NAME doprowadziło do istotnego zahamowania skrócenia długości życia wywołanego przyjmowaniem parakwatu, podczas gdy u much traktowanych parakwatem i D-NAME nie zaobserwowano poprawy przeżywalności (Rysunek 2B), co potwierdza hipotezę, że tłumienie stanu zapalnego poprzez inhibicję NOS zwiększa przeżywalność much poddanych działaniu parakwatu.
W ramach dalszej walidacji odpowiedzi na paraquat zależnej od NOS, wykryliśmy zmiany w poziomach białka NOS bezpośrednio po ekspozycji na paraquat. Poziomy białka NOS wzrosły w sposób zależny od stężenia paraquatu (Rysunek 3A). Podczas traktowania much 10 mM paraquatu w czasie ekspozycji od 6 do 30 h, zaobserwowaliśmy początkowy wzrost, a następnie spadek wraz z wydłużaniem czasu ekspozycji (Rysunek 3B), co jest zgodne z wzorcami poziomów azotynów zaobserwowanymi w naszej wersji testu Griessa (Rysunek 5B). Wyniki te są zgodne z naszymi doniesieniami, że traktowanie paraquatem powoduje indukcję NOS, a hamowanie NOS lub traktowanie L-NAME lub minocykliną zapewnia częściową ochronę17,25.
Rysunek 4A przedstawia liniową zależność między wzrostem stężenia parakwatu a skalą odpowiedzi zapalnej, zdefiniowanej przez sekrecję i detekcję NO. W warunkach bazalnych heterozygotyczne mutanty Punch wydzielały nieco niższe poziomy NO, co stanowiło różnicę zbyt niewielką, aby można ją było określić za pomocą wcześniejszych metod detekcji. Po podaniu parakwatu zaobserwowano wyraźny wzrost poziomu NO u mutantów Punch, jednak był on znacznie mniejszy niż u much typu dzikiego po zastosowaniu tej samej kuracji (Rysunek 4B). Względne wartości dla much typu dzikiego oraz mutantów Punch można precyzyjnie i powtarzalnie wyznaczyć, mimo że różnice w poziomach nieleczonych były niezwykle subtelne.
Podczas pracy z toksynami lub chemikaliami kluczowe jest opracowanie zarówno krzywej czasu ekspozycji, jak i krzywej toksyczności zależnej od stężenia, ponieważ warunki te mogą drastycznie zmienić czułość analizy. Na przykład traktowanie 5 mM paraquatu prowadzi do maksymalnej detekcji NO po 24 h ekspozycji (Rysunek 5A), podczas gdy ekspozycja na 10 mM paraquatu skutkowała szybszą indukcją (poziomy maksymalne po 12 h), ale także szybszym spadkiem aktywności podczas przedłużonej ekspozycji (Rysunek 5B). Chociaż wyższe stężenie z szybką indukcją może wydawać się korzystniejsze, zmaksymalizowana odpowiedź przyspiesza obumieranie zarówno neuronów, jak i prawdopodobnie hemocytów do stopnia, w którym powtarzalność wyników może stać się trudna.
Cząsteczki NO są niestabilne i wysoce reaktywne. Pomyślny pomiar musi zatem obejmować warunki inkubacji, które zapewnią optymalną równowagę między ciągłą indukcją NOS a szybkim obrotem NO. Aby określić optymalne warunki inkubacji, oceniliśmy wpływ czasu inkubacji wypreparowanych mózgów w pożywce hodowlanej przed dodaniem odczynnika Griessa. Stwierdziliśmy, że 6 h inkubacji w temperaturze pokojowej pozwoliła uzyskać maksymalne poziomy azotynów w następczym teście Griessa (Rycina 5C). Przewidujemy, że w celu optymalizacji detekcji w różnych modelach stanu zapalnego mogą być wymagane zmiany w czasie inkubacji. Staranne ustalenie wszystkich optymalnych parametrów dla konkretnego organizmu, genotypu i badanej tkanki będzie niezbędne do uzyskania wiarygodnych i dokładnych wyników, ponieważ proces ten jest wysoce dynamiczny. W szczególności oczekuje się, że warianty genetyczne i modele ekspresji transgenów będą wymagały znacznej optymalizacji, zwłaszcza w odniesieniu do stadium rozwojowego lub wieku osobników dorosłych.
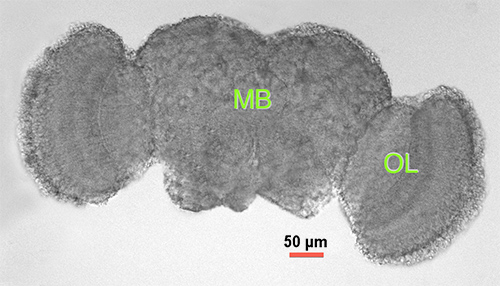
Rycina 1. Drosophila mózg dorosłego osobnika. Mikroskopia świetlna wypreparowanego mózgu dorosłego samca 2-3 dni po wyjściu z poczwarki. MB = śródmózg (kora centralna), OL = płat optyczny.
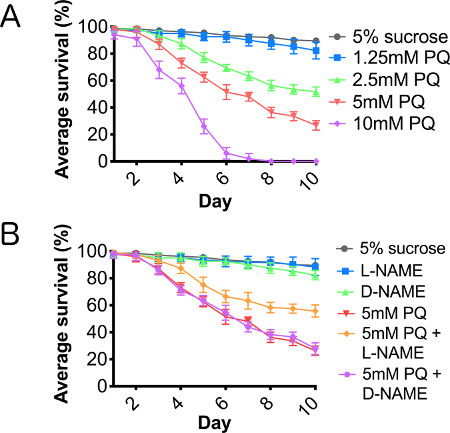
Rysunek 2. Paraquat powoduje zależną od dawki redukcję długości życia, zapośredniczoną przez syntazę tlenku azotu. Samce much typu dzikiego karmione (A) 5% sacharozą (kontrola) oraz seryjnymi rozcieńczeniami paraquatu w stężeniach od 1,25-10 mM w 5% sacharozy oraz (B) współkarmione paraquatem z L-NAME lub D-NAME przez 10 kolejnych dni. N = 3 grupy po 10 osobników. Słupki błędów = SEM.
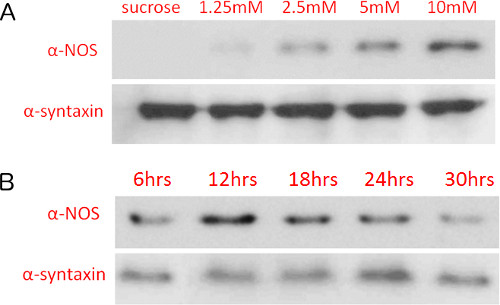
Rycina 3. Poziomy białka syntazy tlenku azotu wzrastają wraz ze stężeniem parakwatu i czasem ekspozycji. Detekcja immunoblotem poziomów syntazy tlenku azotu u much poddanych działaniu różnych (A) stężeń parakwatu (12 h ekspozycji) oraz (B) 10 mM parakwatu przy różnych czasach ekspozycji. Poziomy białek wykryto na membranach nitrocelulozowych przy użyciu chemiluminescencji i ekspozycji na filmie rentgenowskim.
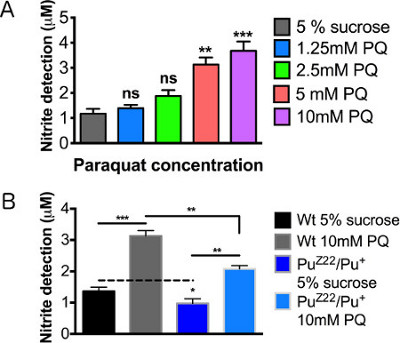
Rysunek 4. Poziomy detekcji tlenku azotu po ekspozycji na parakwat. Samce much dzikiego typu (WT) 2-3 dni po wyjściu z poczwarki poddano badaniom po 12 h karmienia. (A) Krzywa zależności od stężeń parakwatu. (B) Samce heterozygotycznych mutantów Punch karmione sacharozą (kontrola) oraz 10mM parakwatem. N = 20 mózgów/grupa. Wyniki reprezentują 3 powtórzenia na grupę. Słupki błędu = SEM. Analizy statystyczne wykonano za pomocą jednoczynnikowej analizy wariancji (ANOVA) z testem post-hoc Dunnetta (*, p < 0.05, **, p < 0.01, ***, p < 0.001).

Rysunek 5. Optymalizacja detekcji produkcji tlenku azotu poprzez zmianę czasu ekspozycji na paraquat i czasu inkubacji tkanki. Względne poziomy tlenku azotu w mózgach samców 2-3 dni po wykluciu po 12-godzinnym traktowaniu (A) 5 mM paraquatem oraz (B) 10 mM paraquatem. (C) Krzywa NO przy zastosowaniu różnych okresów inkubacji tkanek po 12-godzinnym podawaniu 10 mM paraquatu. Wartości istotności obliczono w stosunku do następujących grup: (A, B) kontrole 5% sacharozy dla każdego czasu ekspozycji (nie przedstawione na wykresie), (C) kontrole 5% sacharozy dla każdego czasu inkubacji (nie przedstawione na wykresie). N = 20 mózgów/grupa. Wyniki reprezentują 3 powtórzenia na grupę. Słupki błędów = SEM. Analizy statystyczne wykonano za pomocą jednoczynnikowej analizy wariancji ANOVA z testem post-hoc Dunnetta (*, p<0,05, **, p<0,01, ***, p<0,001).
Dyskusja
Ta metoda, choć prosta w podejściu, zapewnia opłacalną, wysoce powtarzalną i niezwykle czułą metodę ilościowego określania poziomów zapalenia nerwów za pośrednictwem NOS. Jak pokazano w sekcji Wyniki, istnieje wiele zmiennych, które można dostosować, aby wzmocnić lub zoptymalizować odpowiedź w różnych modelach indukcji lub organizmach. Ponieważ jednak jest to bardzo wrażliwy system, zmienne te mogą również skutkować bardzo zmiennymi wynikami, jeśli wszystkie aspekty protokołu nie są traktowane ostrożnie. Podczas pierwszego testowania przy użyciu dowolnego modelu zalecamy ustawienie parametrów poprzez testowanie zmiennych, które obejmują stężenie chemiczne (rysunek 4A), długość ekspozycji (rysunki 5A i 5B) oraz czas inkubacji (rysunek 5C). Należy pamiętać o innych zmiennych, takich jak liczba próbek mózgu/tkanek potrzebnych do osiągnięcia progu wykrywania i spójności, nawet w przypadku stosowania tej metody do podobnych modeli Drosophila . Dodatkowo, w zależnych od wieku genetycznych modelach stanu zapalnego, konieczna będzie rozszerzona optymalizacja punktów czasowych.
Jak wspomniano powyżej, ze względu na wrażliwy charakter testu, niespójności w protokole mogą prowadzić do niewiarygodnych wyników. Mając to na uwadze, cały sprzęt i materiały zostały wysterylizowane przed użyciem. Ze względu na krótki czas inkubacji, w tych eksperymentach nie dodawano antybiotyków do pożywek hodowlanych. Jeśli jednak protokół jest dostosowany do dłuższych czasów inkubacji lub jeśli obserwuje się wzrost bakterii w kulturach lub pożywkach, należy dodać typowe antybiotyki hodowlane, takie jak penicylina-streptomycyna, a sprzęt powinien zostać ponownie wysterylizowany. Podobnie jak w przypadku wszelkich eksperymentów z obróbką chemiczną, należy zachować ostrożność, aby upewnić się, że wszystkie grupy są hodowane w dobrze kontrolowanych warunkach, płciowo i wiekowo dopasowane, a wszystkie grupy otrzymują dokładnie takie same warunki żywienia. Niektóre przykładowe warunki karmienia, które należy wziąć pod uwagę, obejmują różnice w stężeniach, dostępności i dostępie do źródła karmienia, czas karmienia i porę dnia, w której karmienie jest podawane. Szczegółowe zapisy dla wszystkich warunków eksperymentalnych i zwrócenie szczególnej uwagi na naturalne wzorce żywieniowe Twojego modelu pomogą zminimalizować zmienność. Jeśli zastosuje się zmutowane lub transgeniczne szczepy, które wpływają na obwody neuronalne lub wzorce zachowań, ważna kontrola obejmowałaby monitorowanie zachowań żywieniowych.
Po raz kolejny, chociaż podobne protokoły są dostępne w hodowlach komórkowych i lizatach, jedną z głównych zalet tej metody jest to, że integralność tkanki jest zachowana, dzięki czemu praktycznie wszystkie relacje komórkowe w mózgu pozostają nienaruszone. System ten reprezentuje stosunkowo naturalny stan in vivo sygnalizacji neurozapalnej i wydzielania komórkowego. Technika ta, opracowana u Drosophila, może być łatwo dostosowana do innych małych organizmów modelowych i nie ogranicza się do ośrodkowego układu nerwowego, jak wykazano w podobnym zastosowaniu do sygnalizacji NO w modelu kanalików Malpighiego dla funkcji nerek26. Zdecydowanie najważniejszą zaletą tego protokołu jest możliwość manipulowania i dostosowywania tego testu do potrzeb i zainteresowań badacza lub systemu modelowego.
Dzięki zastosowaniu łączonego podejścia chemiczno-genetycznego, test ten może znacznie zwiększyć zdolność małych systemów modelowych do badania mechanizmów, składników genetycznych i chemicznych modulatorów stanu zapalnego.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Dziękujemy Dr. Guyowi i Dr. Kim Caldwell za użycie ich spektrofotometru NanoDrop podczas opracowywania tego testu oraz J. Gavinowi Daigle'owi za jego krytyczne uwagi i sugestie. Opracowanie tej metody zostało sfinansowane z grantu National Institutes of Health (NS-078728) dla J.M.O.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Komory do karmienia | |||
| Empty Drosophila fiolka | Genesee Scientific | #32-116 | |
| Chłonna bawełna | Można użyć dowolnego standardowego produktu. | ||
| Bibuła filtracyjna | Fisher | #09-802-1B | |
| Ekspozycja na parakwat | |||
| Sacharoza | Sigma-Aldrich | #S0389 | |
| Parakwat (hydrat dichlorku metylu viologenu) | Sigma-Aldrich | #856177 | Toksyczny. Obchodź się ostrożnie i zgodnie z wytycznymi MSDS |
| L-NAME (N-Nitro-L-argininowy chlorowodorek estru metylowego) | Sigma-Aldrich | #N5751 | |
| D-NAME (N-Nitro-D-argininowy chlorowodorek estru metylowego) | Sigma-Aldrich | #N4770 | |
| Przeprowadzanie sekcji mózgów dorosłych much i inkubacja | |||
| Grace's Insect Medium | Invitrogen | #11605-094 | Grace's Medium może być również zastąpiony przez Sf-900 II SFM lub Sf-900 III SFM Medium w celu uzyskania większej spójności między partiami. |
| Płytka 96-dołkowa | Corning | #3596 | Można użyć dowolnego standardowego produktu. |
| Szkiełko | Można użyć dowolnego standardowego produktu. | ||
| Ostrze chirurgiczne | Feather | #0197 | Można użyć dowolnego standardowego produktu. |
| Pęseta medyczna 5 | Dumont | EMS #72877-D | Można użyć dowolnego standardowego produktu. |
| 10x bufor PBS | OmniPur | #6508 | |
| Wykrywanie poziomów azotynów | |||
| Zmodyfikowany odczynnik Griess | Sigma-Aldrich | #4410 | |
| Azotyn sodu | Sigma-Aldrich | #S2252 lub #237213 | |
| Zestaw do oznaczania białek | Bio-Rad | 500-0001 | |
| Kuwety | Można użyć dowolnego standardowego produktu. | ||
| Opcjonalna | reduktaza | ||
| NADPH | opcjonalnie | ||
| Western Blot Analysis | |||
| RIPA bufor do lizy | Amresco | 97063-270 | |
| ditiotreitol (DTT)- Środek redukujący | Novex | B0009 | |
| Koktajl inhibitorów proteazy | Amresco | 97063-082 | |
| 4x bufor do próbek LDS | Novex | B0007 | |
| Prefabrykowany 4-12% miniżel Bis-Tris | Novex | BG04125BOX | |
| MOPS SDS bufor do biegania | Novex | B0001 | |
| Przeciwutleniacz | NuPage | NP0005 | |
| Stosy transferowe iBlot (nitroceluloza) | Invitrogen | IB301002 | |
| Western blot zestaw detekcyjny | Invitrogen | IB711002 | |
| Mouse α-nNOS | BD Biosciences | 611853 | |
| Mouse α-syntaxin | DSHB | 8C3 |
Bibliografia
- Gehrmann, J., Matsumoto, Y., Kreutzberg, G. W. Microglia: Intrinsic immuneffector cell of the brain. Brain Res. Rev. 20, 269-287 (1995).
- Dissing-Olesen, L., et al. Axonal lesion-induced microglial proliferation and microglial cluster formation in the mouse. Neuroscience. 149, 112-122 (2007).
- Aloisi, F., Penna, G., Cerase, J., Menendez Iglesias, B., Adorini, L. IL-12 production by central nervous system microglia is inhibited by astrocytes. J. Immunol. 159, 1604-1612 (1997).
- Vincent, V. A., Tilders, F. J., Van Dam, A. M. Inhibition of endotoxin-induced nitric oxide synthase production in microglial cells by the presence of astroglial cells: a role for transforming growth factor beta. Glia. 19, 190-198 (1997).
- Rohrenbeck, A. M., et al. Upregulation of COX-2 and CGRP expression in resident cells of the Borna disease virus-infected brain is dependent upon inflammation. Neurobiol. Dis. 6, 15-34 (1999).
- Walsh, D. T., Perry, V. H., Minghetti, L. Cyclooxygenase-2 is highly expressed in microglial-like cells in a murine model of prion disease. Glia. 29, 392-396 (2000).
- Aloisi, F., Serafini, B., Adorini, L. Glia-T cell dialogue. J. Neuroimmunol. 107, 111-117 (2000).
- Minghetti, L., Levi, G. Microglia as effector cells in brain damage and repair: focus on prostanoids and nitric oxide. Prog. Neurobiol. 54, 99-125 (1998).
- Mrak, R. E., Griffin, W. S. T. Glia and their cytokines in progression of neurodegeneration. Neurobiol. Aging. 26, 349-354 (2005).
- Zhang, W., et al. Aggregated alpha-synuclein activates microglia: a process leading to disease progression in Parkinson's disease. FASEB J. 19, 533-542 (2005).
- Beers, D. R., et al. Neuroinflammation modulates distinct regional and temporal clinical responses in ALS mice. Brain Behav. Immun. 25, 1025-1035 (2011).
- Wood, W., Faria, C., Jacinto, A. Distinct mechanisms regulate hemocyte chemotaxis during development and wound healing in Drosophila melanogaster. J. Cell Biol. 173, 405-416 (2006).
- Babcock, D. T., et al. Circulating blood cells function as a surveillance system for damaged tissue in Drosophila larvae. Proc. Natl. Acad. Sci. U.S.A. 105, 10017-10022 (2008).
- Vlisidou, I., et al. Drosophila embryos as model systems for monitoring bacterial infection in real time. PLoS Pathog. 5, e1000518(2009).
- Foley, E., O'Farrell, P. H. Nitric oxide contributes to induction of innate immune responses to gram-negative bacteria in Drosophila. Genes Dev. 17, 115-125 (2003).
- Costa, A., Jan, E., Sarnow, P., Schneider, D. The Imd pathway is involved in antiviral immune responses in Drosophila. PloS One. 4, e7436(2009).
- Daigle, J. G. Integrated microglial-like neuroinflammatory and hypoxia responses in a Drosophila model for Parkinson's disease. , in preparation Forthcoming.
- Tanner, C. M., Kamel, F., Ross, G. W., Hoppin, J. A., Goldman, S. M., Korell, M., Marras, C., Bhudhikanok, G. S., Kasten, M., et al. Rotenone, Paraquat and Parkinson's Disease. Environ. Health Perspect. 119 (6), 866-8672 (2011).
- Manning-Bog, A. B., McCormack, A. L., Li, J., Uversky, V. N., Fink, A. L., Di Monte, D. A. The herbicide paraquat causes up-regulation and aggregation of alpha- synuclein in mice: paraquat and alpha-synuclein. J. Biol. Chem. 277, 1641-1644 (2002).
- Ossowska, K., Wardas, J., Smialowska, M., Kuter, K., Lenda, T., Wieronska, J. M., Zieba, B., Nowak, P., Dabrowska, J., Bortel, A., et al. A slowly developing dysfunction of dopaminergic nigrostriatal neurons induced by long-term paraquat administration in rats: An animal model of preclinical stages of Parkinson's disease. Eur. J. Neurosci. 22, 1294-1304 (2005).
- McCormack, A. L., et al. Role of oxidative stress in paraquat-induced dopaminergic cell degeneration. J. Neurochem. 93, 1030-1037 (2005).
- Chaudhuri, A., et al. Interaction of genetic and environmental factors in a Drosophila parkinsonism model. J. Neurosci. 27, 2457-2467 (2007).
- Krishnakumar, S., Burton, D., Rasco, J., Chen, X., O'Donnell, J. Functional interactions between GTP cyclohy- drolase I and tyrosine hydroxylase in Drosophila. J. Neurogenet. 14 (1), 1-23 (2000).
- Foxton, R. H., Land, J. M., Heales, S. J. R. Tetrahydro- biopterin availability in Parkinson's and Alzheimer's disease; potential pathogenic mechanisms. Neurochem. Res. 32 (4-5), 751-756 (2007).
- Inamdar, A. A., Chaudhuri, A., O'Donnell, J. The Protective Effect of Minocycline in a Paraquat-Induced Parkinson's Disease Model in Drosophila is Modified in Altered Genetic Backgrounds. Parkinson's Disease. 2012, 938528(2012).
- Kean, L., Cazenave, W., Costes, L., Broderick, K. E., Graham, S., Pollock, V. P., Davies, S. A., Veenstra, J. A., Dow, J. A. Two nitridergic peptides are encoded by the gene capability in Drosophila melanogaster. Am. J. Phys. Reg. Integr. Comp. Phys. 282, R1297-R1307 (2002).
- Williamson, W. R., Hiesinger, P. R. Preparation of Developing and Adult Drosophila Brains and Retinae for Live Imaging. J. Vis. Exp. (37), (2010).
- Desjardins, P., Hansen, J. B., Allen, M. Microvolume Protein Concentration Determination using the NanoDrop 2000c Spectrophotometer. J. Vis. Exp. (33), (2009).
- Desjardins, P., Conklin, D. NanoDrop Microvolume Quantitation of Nucleic Acids. J. Vis. Exp. (45), (2010).
Przedruki i uprawnienia
