Prezentujemy technikę, która pozwala na przestrzenne oddzielenie różnych konformerów lub klastrów obecnych w wiązce molekularnej. Deflektor elektrostatyczny służy do rozdzielania gatunków według ich stosunku momentu masowego do dipolowego, co prowadzi do wytworzenia zespołów fazy gazowej o pojedynczym konformerze lub stechiometrii klastrowej.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Separacja przestrzenna konformerów molekularnych i klastrów
W tym artykule
Podsumowanie
Streszczenie
Eksperymenty z zakresu fizyki molekularnej i chemii fizycznej w fazie gazowej często wykorzystują naddźwiękowe rozprężanie za pomocą zaworów pulsacyjnych do produkcji zimnych wiązek molekularnych. Jednak wiązki te często zawierają wiele konformerów i klastrów, nawet w niskich temperaturach rotacji. Przedstawiamy metodologię eksperymentalną, która pozwala na przestrzenne rozdzielenie tych części składowych ekspansji wiązki molekularnej. Za pomocą deflektora elektrycznego wiązka jest rozdzielana przez stosunek momentu masowego do dipolowego, analogicznie do giętarki lub spektrometru mas sektora elektrycznego, który rozprasza przestrzennie naładowane cząsteczki na podstawie ich stosunku masy do ładunku. Deflektor ten wykorzystuje efekt Starka w niejednorodnym polu elektrycznym i umożliwia separację poszczególnych gatunków polarnych neutralnych cząsteczek i klastrów. Ponadto pozwala to na wybór najzimniejszej części wiązki molekularnej, ponieważ niskoenergetyczne rotacyjne stany kwantowe na ogół doświadczają największego odchylenia. Różne izomery strukturalne (konformery) gatunku mogą być rozdzielone ze względu na różny układ grup funkcyjnych, co prowadzi do różnych momentów dipolowych. Są one wykorzystywane przez deflektor elektrostatyczny do produkcji konformacyjnie czystej próbki z wiązki molekularnej. Podobnie można wybrać specyficzne stechiometrie klastrów, ponieważ masa i moment dipolowy danego klastra zależy od stopnia solwatacji wokół cząsteczki macierzystej. Pozwala to na eksperymenty na określonych rozmiarach i strukturach klastrów, umożliwiając systematyczne badanie solwatacji cząsteczek obojętnych.
Wprowadzenie
Współczesne eksperymenty z zakresu fizyki molekularnej i chemii fizycznej w fazie gazowej często wykorzystują ekspansje naddźwiękowe cząsteczek docelowych do wytwarzania rotacyjnie zimnych próbek molekularnych wewnątrz wiązki molekularnej. Jednak nawet przy niskich temperaturach rotacyjnych rzędu 1 K, które można rutynowo osiągnąć za pomocą ekspansji naddźwiękowych, duże cząsteczki mogą nadal występować w wielu konformacjach wewnątrz wiązki1. Podobnie produkcja klastrów molekularnych w źródle wiązki nie prowadzi do powstania pojedynczego gatunku, lecz raczej do utworzenia tzw. „zupy klastrowej”, zawierającej wiele różnych stechiometrii klastrów, a także pozostałe czyste cząsteczki macierzyste. Utrudnia to badanie tych układów za pomocą nowoczesnych technik, takich jak obrazowanie orbitali molekularnych2, rozkłady kątowe fotoelektronów w układzie współrzędnych cząsteczki3-5 czy dyfrakcja elektronowa6-10 i rentgenowska11-13, ponieważ wymagają one czystych, spójnych i jednorodnych próbek w fazie gazowej.
Chociaż obecnie dostępnych jest kilka metod pozwalających na rozdzielanie różnych konformerów naładowanych jonów w fazie gazowej (np. rurki dryfu w spektrometrii mobilności jonowej14,15), a naładowane klastry można łatwo rozdzielać na podstawie ich stosunku masy do ładunku, techniki te nie mają zastosowania w przypadku cząsteczek obojętnych. Niedawno wykazaliśmy, że problemy te można rozwiązać przy użyciu urządzenia do odchylania elektrostatycznego16,17, co umożliwia rozdzielanie konformerów molekularnych oraz klastrów, a także wytwarzanie rotacyjnie schłodzonych wiązek molekularnych.
Wykorzystanie odchylenia elektrostatycznego jest klasyczną techniką wiązek molekularnych, której początki sięgają dalekiej przeszłości18,19. Pierwsze pomysły dotyczące wykorzystania odchylenia elektrostatycznego do separacji stanów kwantowych zostały wprowadzone przez Sterna w 1926 roku20. Podczas gdy wczesne eksperymenty prowadzono na małych cząsteczkach w wysokich temperaturach, w niniejszej pracy demonstrujemy zastosowanie tej techniki w odniesieniu do dużych cząsteczek polarnych oraz klastrów w niskich temperaturach16,21.
Cząsteczki polarne pod wpływem niejednorodnego pola elektrycznego (E) doświadczają siły wynikającej z przestrzennych różnic w energii potencjalnej. Siła ta zależy od efektywnego momentu dipolowego cząsteczki, μeff, i może być określona jako
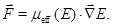 (1)
Ponieważ różne konformery molekularne zazwyczaj posiadają różne momenty dipolowe, a różna liczba cząsteczek rozpuszczalnika wewnątrz klastra prowadzi do różnych mas i momentów dipolowych klastrów, gatunki te będą podlegać różnemu przyspieszeniu w obecności silnego niejednorodnego pola elektrycznego. Siła efektu Starka wynikająca z niejednorodnego pola elektrycznego może zatem zostać wykorzystana do rozdzielania konformerów i stanów kwantowych22. Jest to przedstawione na Rysunku 1, który pokazuje obliczone krzywe Starka dla stanów rotacyjnych J = 0,1,2 konformerów cis i trans 3-fluorofenolu. Prowadzi to do dużych różnic w μeff, jak pokazano na Rysunkach 1c i 1d, w związku z czym oba konformery podlegają różnemu przyspieszeniu w niejednorodnych polach elektrycznych. Zatem urządzenie do odchylenia elektrostatycznego może służyć jako separator stosunku masy do momentu dipolowego (m/μeff), analogicznie do spektrometru mas działającego jako filtr stosunku masy do ładunku (m/z)23.
Ponadto techniki te umożliwiają separację stanów kwantowych rotacji24,25. Ponieważ podstawowe stany rotacyjne (krzywe niebieskie na Rysunkach 1a i 1b) wykazują największy przesunięcie Starka, zostaną one odchylone w największym stopniu i mogą zostać oddzielone przestrzennie od cząsteczek w wyższych stanach J17. Dzięki temu można wyodrębnić najzimniejszą część wiązki molekularnej, co znacząco wspomaga wiele zastosowań, takich jak wyrównywanie i orientacja cząsteczek docelowych17, 26-28.
W niniejszym opracowaniu pokazujemy, jak urządzenie do odchylenia elektrostatycznego może być wykorzystane do przestrzennego rozdzielenia różnych gatunków dużych cząsteczek polarnych i klastrów. Przedstawiono przykładowe dane dla produkcji czystej wiązki pojedynczego konformeru oraz klastra substancji rozpuszczonej i rozpuszczalnika o ściśle określonym rozmiarze i stosunku. W szczególności prezentujemy dane dla 3-fluorofenolu, w przypadku którego uzyskano czystą wiązkę zawierającą wyłącznie konformer trans, oraz dla klastrów indol-woda, w których klaster indol(H2O)1 może zostać przestrzennie oddzielony od wody, indolu, klastra indol(H2O)2 i itp.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Opis Konfiguracji Eksperymentalnej
Schemat układu wiązki molekularnej w fazie gazowej i deflektora jest pokazany na rysunku 221. Składa się z
- Pulsacyjny zawór Even-Lavie29 zawierający próbkę molekularną. Inne zawory impulsowej wiązki molekularnej mogą być stosowane równie dobrze, o ile powstaje zimna wiązka molekularna (O(1 K)). Poniższe parametry są specyficzne dla zastosowanego zaworu Even-Lavie. W przedstawionych tutaj eksperymentach zawór jest uruchamiany z częstotliwością powtarzania 20 Hz przy wysokich ciśnieniach wstecznych (hel o ciśnieniu ~50 bar) i rozszerzany do komory próżniowej opróżnionej do <10-6 mbar.
- Odpieniacz wiązki molekularnej (o średnicy 2 mm) jest umieszczony 22 cm za zaworem, kolimując wiązkę molekularną i prowadząc do różnicowych warunków pompowania między zaworem impulsowym a resztą układu próżniowego.
- Bezpośrednio za skimmerem cząsteczki wchodzą do elektrostatycznego urządzenia odchylającego. Składa się on z pręta (promień 3,0 mm) i koryta (promień krzywizny 3,2 mm) o długości 24 cm każdy. Pionowa szczelina między elektrodami w środku urządzenia wynosi 2,3 mm. Różnica potencjałów między 0-26 kV jest przykładana między prętem a rynną, wytwarzając silne niejednorodne pole elektryczne o prawie stałym nachyleniu pola30, jak pokazano we wstawce rysunku 2.
- Bezpośrednio po deflektorze cząsteczki wchodzą w obszar interakcji przez drugi odpieniacz, zapewniając dalszy etap pompowania różnicowego.
- Obszar interakcji (ewakuowany do ciśnienia <10-9 mbar) zawiera standardową konfigurację czasu przelotu (TOF) Wileya-McLarena. Cząsteczki są jonizowane przez skupione impulsy laserowe w środku obszaru ekstrakcji, między elektrodami odstraszającymi i ekstrakcyjnymi. Wytworzone jony są przyspieszane w kierunku wielokanałowego detektora płytkowego (MCP), w którym rejestrowane jest widmo masowe.
- Impulsy laserowe pochodzą z pompowanego lasera barwnikowego Nd:YAG, zapewniając typowe długości fal wyjściowych około 283 nm (eksperymenty indolowe) lub 272 nm (eksperymenty 3-fluorofenolowe) i energie impulsów kilka mJ. Czas trwania impulsów jest rzędu 10 nsec, a impulsy są ogniskowane za pomocą soczewki f = 750 mm do wielkości plamki ~100 μm w obszarze oddziaływania.
- Sekwencja czasowa jest kontrolowana przez cyfrowy generator opóźniający zapewniający zegar główny. Powoduje to wyzwolenie lasera Nd:YAG (lampy błyskowe i przełącznik Q), zaworu pulsacyjnego i karty digitizera służącej do rejestrowania widm masowych.
- Widma masowe są rejestrowane na karcie digitizera, wyzwalanej w tym samym czasie co laserowy przełącznik Q. Gęstości wiązki molekularnej są ekstrahowane z odpowiednich bramek masowych w zarejestrowanych widmach czasu przelotu.
2. Produkcja i charakterystyka wybranej wiązki molekularnej konformera
- Zimna wiązka molekularna cząsteczek docelowych jest tworzona w procesie ekspansji naddźwiękowej i charakteryzowana za pomocą profilowania przestrzennego (kierunki x, y) i czasowego (kierunek z).
- Załadować zbiornik próbki zaworu pulsacyjnego próbką chemiczną. Próbki stałe rozpuścić w odpowiednim rozpuszczalniku i umieścić kilka kropli na małym kawałku bibuły filtracyjnej, który wkłada się do wkładu próbki. Próbki cieczy należy umieszczać bezpośrednio na bibule filtracyjnej.
- Wytwarzaj naddźwiękową ekspansję, używając wysokociśnieniowego gazu wstępnego o wysokiej czystości. Wyreguluj temperaturę zbiornika próbki w zaworze tak, aby ciśnienie parcjalne próbki wynosiło około 10 mbar.
Uwaga: W przypadku próbek ciekłych zazwyczaj nie jest konieczne ogrzewanie. Czas otwarcia zaworu zależy od dokładnego modelu zastosowanego zaworu impulsowego, w prezentowanych tutaj eksperymentach zawór Even-Lavie jest obsługiwany z czasem trwania impulsu elektrycznego wynoszącym 10 μs. - Scharakteryzuj wytworzoną wiązkę molekularną przy wyłączonym deflektorze elektrostatycznym. Ustaw laser jonizacyjny na znaną długość fali dla jonizacji wielofotonowej wzmocnionej rezonansem (REMPI) określonego konformera próbki. Rejestruj profil czasowy impulsu wiązki molekularnej, monitorując całkowitą wydajność jonów macierzystych w detektorze MCP w funkcji opóźnienia zastawka-lasera.
- Ustaw opóźnienie zawór-laser w pozycji maksymalnej intensywności dla wszystkich kolejnych pomiarów.
- Rejestruj poprzeczny profil przestrzenny wiązki molekularnej, monitorując całkowitą wydajność jonów macierzystych w funkcji położenia y ogniska lasera. W tym celu należy przesunąć soczewkę skupiającą prostopadle do kierunku propagacji lasera, tak aby ognisko poruszało się w kierunku y względem wiązki molekularnej.
- Powtórz profilowanie czasowe i przestrzenne dla wszystkich konformerów będących przedmiotem zainteresowania w belce.
Uwaga: Zazwyczaj mają one odrębne rezonanse REMPI, tak że każdy konformer może być sondowany oddzielnie. Jednak w przypadku braku pola ugięcia profile czasowe i przestrzenne są identyczne dla wszystkich konformerów. - Charakterystyka odchylonej belki. Włącz zasilanie wysokiego napięcia deflektora i zapisz profile przestrzenne dla wszystkich izomerów. Powinny one być teraz odchylane zgodnie ze stosunkiem momentu masy do momentu dipolowego.
Uwaga: W przypadku gatunków podlegających dużym ugięciom może być konieczne przesunięcie skimmera bezpośrednio za deflektorem, aby zapewnić dobrą transmisję odchylonej wiązki w obszar wykrywania. - Przeprowadzić doświadczenia na konformerze lub części wiązki molekularnej o wybranej wielkości, upewniając się, że oddziaływanie (np. krzyżująca się wiązka laserowa) zachodzi w części wiązki molekularnej zawierającej tylko gatunki będące przedmiotem zainteresowania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Technika defleksji elektrostatycznej została z sukcesem zastosowana do rozdziału izomerów strukturalnych16 i klastrów neutralnych21, a także do otrzymywania próbek molekularnych z wyselekcjonowanymi kwantowymi stanami rotacyjnymi31. Prezentujemy to na przykładzie reprezentatywnych wyników rozdziału konformerów cis i trans 3-fluorofenolu oraz klastrów indole(H2O)n o wyselekcjonowanym rozmiarze.
Konformery 3-fluorofenolu z...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W całym tym manuskrypcie zakłada się znajomość komponentów o ultrawysokiej próżni, pulsacyjnych zaworów wiązki molekularnej i źródeł laserowych oraz należy zawsze przestrzegać związanych z tym procedur bezpieczeństwa. Należy zachować szczególną ostrożność podczas obchodzenia się z elektrodami wysokonapięciowymi deflektora. Ich powierzchnie muszą być wypolerowane zgodnie z wysokim standardem i muszą być absolutnie czyste, aby uniknąć wyładowania łukowego wewnątrz komory próżniowej. Przed pierwszym użyciem elektrody powinny być kondycjonowane ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez klaster doskonałości "Hamburskie Centrum Ultraszybkiego Obrazowania – Struktura, Dynamika i Kontrola Materii w Skali Atomowej" Deutsche Forschungsgemeinschaft oraz przez Wirtualny Instytut Helmholtza "Dynamiczne ścieżki w wielowymiarowych krajobrazach".
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| System próżniowy | różny, np. System laserowy Pfeiffer Vacuum, Varian, Edwards, Leybold | ||
| Dye | różne, np. Koherent, Fizyka Widm, Syrah, LIOP-TEC, Radiant Dyes… | ||
| Zawór pulsacyjny | Even-Lavie | ||
| Zasilanie wysokonapięciowe | np. FUG | HCP 14-20000 | |
| Deflektor | Wykonany na zamówienie | ||
| Spektrometr czasu przelotu | Jordan TOF | C-677 | |
| Zasilacz TOF | Jordan TOF | D-603 | |
| Soczewka skupiająca | Thorlabs | LA4745 | |
| Etap translacji | np. Vision Lasertechnik | 8MT167-25 | |
| Digitizer | np. Agilent | Acquiris DC440 | |
| Cyfrowy generator opóźnienia | Stanford Systems | SRS DG645 | |
| Odpieniacz wiązki molekularnej | Beam Dynamics Inc. | http://www.beamdynamicsinc.com/ |
Bibliografia
- Rizzo, T. R., Park, Y. D., Peteanu, L., Levy, D. H. Electronic spectrum of the amino acid tryptophan cooled in a supersonic molecular beam. J. Chem. Phys. 83, 4819-4820 (1985).
- Itatani, J., et al. Tomographic imaging of molecular orbitals. Nature. 432, 867-871 (2004).
- Kumarappan, V., et al. Multiphoton electron angular distributions from laser-aligned CS2 molecules. Phys. Rev. Lett. 100 (9), 093006-0910 (2008).
- Bisgaard, C. Z., et al. Time-resolved molecular frame dynamics of fixed-in-space CS2 molecules. Science. 323 (5920), 1464-1468 (2009).
- Holmegaard, L., et al. Photoelectron angular distributions from strong-field ionization of oriented molecules. Nat. Phys. 6, 428-4210 (2010).
- Ihee, H., et al. Direct imaging of transient molecular structures with ultrafast diffraction. Science. 291 (5503), 458-462 (2001).
- Chergui, M., Zewail, A. H. Electron and x-ray methods of ultrafast structural dynamics: Advances and applications. Chem. Phys. Chem. 10 (1), 28-43 (2009).
- Siwick, B. J., Dwyer, J. R., Jordan, R. E., Miller, R. J. D. An atomic-level view of melting using femtosecond electron diffraction. Science. 302 (5649), 1382-1385 (2003).
- Sciaini, G., Miller, R. J. D. Femtosecond electron diffraction: heralding the era of atomically resolved dynamics. Rep. Prog. Phys. 74 (9), 096101-0910 (2011).
- Hedberg, K., et al. Bond lengths in free molecules of buckminsterfullerene, C60, from gas-phase electron diffraction. Science. 254 (5030), 410-412 (1991).
- Filsinger, F., Meijer, G., Stapelfeldt, H., Chapman, H., Küpper, J. S. tate- and conformerselected beams of aligned and oriented molecules for ultrafast diffraction studies. Phys. Chem. Chem. Phys. 13 (6), 2076-2087 (2011).
- Seibert, M. M., et al. Single mimivirus particles intercepted and imaged with an x-ray laser. Nature. 470 (7332), (2011).
- Chapman, H. N., et al. Femtosecond x-ray protein nanocrystallography. Nature. 470 (7332), (2011).
- von Helden, G., Wyttenbach, T., Bowers, M. T. Conformation of macromolecules in the gasphase – use of matrix-assisted laser-desorption methods in ion chromatography. Science. 267, 1483-1485 (1995).
- Jarrold, M. Helices and sheets in vacuo. Phys. Chem. Chem. Phys. 9, 1659-1671 (2007).
- Filsinger, F., et al. Pure samples of individual conformers: the separation of stereo-isomers of complex molecules using electric fields. Angew. Chem. Int. Ed. 48, (2009).
- Filsinger, F., et al. Quantum-state selection, alignment, and orientation of large molecules using static electric and laser fields. J. Chem. Phys. 131, 10-1063 (2009).
- Kallmann, H., Reiche, F. Über den Durchgang bewegter Moleküle durch inhomogene Kraftfelder. Z. Phys. 6, 352-375 (1921).
- Wrede, E. Über die Ablenkung von Molekularstrahlen elektrischer Dipolmoleküle im inhomogenen elektrischen Feld. Z. Phys. 44 (4-5), 4-5 (1927).
- Gerlach, W., Der Stern, O. experimentelle Nachweis der Richtungsquantelung im Magnetfeld. Z. Phys. 9, 349-352 (1922).
- Trippel, S., Chang, Y. -P., Stern, S., Mullins, T., Holmegaard, L., Küpper, J. Spatial separation of state- and size-selected neutral clusters. Phys. Rev. A. 86, 10-1103 (2012).
- Filsinger, F., Erlekam, U., von Helden, G., Küpper, J., Meijer, G. Selector for structural isomers of neutral molecules. Phys. Rev. Lett. 100, 10-1103 (2008).
- Filsinger, F., Putzke, S., Haak, H., Meijer, G., Küpper, J. Tuning the resolution of the m=_- selector. Phys. Rev. A. 82, 052513-0510 (2010).
- Putzke, S., Filsinger, F., Haak, H., Küpper, J., Meijer, G. Rotational-state-specific guiding of large molecules. Phys. Chem. Chem. Phys. 13, (2011).
- Nielsen, J. H., et al. Stark-selected beam of ground-state OCS molecules characterized by revivals of impulsive alignment. Phys. Chem. Chem. Phys. 13, 18971-18975 (2011).
- Stapelfeldt, H., Seideman, T. Colloquium: Aligning molecules with strong laser pulses. Rev. Mod. Phys. 75 (2), 543-557 (2003).
- Holmegaard, L., et al. Laser-induced alignment and orientation of quantum-state-selected large molecules. Phys. Rev. Lett. 102, 10-1103 (2009).
- Ghafur, O., Rouzee, A., Gijsbertsen, A., Siu, W. K., Stolte, S., Vrakking, M. J. J. Impulsive orientation and alignment of quantum-state-selected NO molecules. Nat. Phys. 5, 289-293 (2009).
- Hillenkamp, M., Keinan, S., Even, U. Condensation limited cooling in supersonic expansions. J. Chem. Phys. 118 (19), 8699-8705 (2003).
- Ramsey, N. F. Molecular Beams. The International Series of Monographs on Physics. , Oxford University Press. London, GB. (1956).
- Nielsen, J. H., Stapelfeldt, H., Küpper, J., Friedrich, B., Omiste, J. J., González-Férez, R. Making the best of mixed-field orientation of polar molecules: A recipe for achieving adiabatic dynamics in an electrostatic field combined with laser pulses. Phys. Rev. Lett. 108 (19), 10-1103 (2012).
- Fujimaki, E., Fujii, A., Ebata, T., Mikami, N. Autoionization-detected infrared spectroscopy of intramolecular hydrogen bonds in aromatic cations. I. principle and application to fluorophenol and methoxyphenol. J. Chem. Phys. 110, 4238-4247 (1999).
- Kang, C., Korter, T. M., Pratt, D. W. Experimental measurement of the induced dipole moment of an isolated molecule in its ground and electronically excited states: Indole and indole–H2O. J. Chem. Phys. 122 (17), 174301-17 (2005).
- Korter, T. M., Pratt, D. W., Küpper, J. Indole-H2O in the gas phase. structures, barriers to internal motion, and S1 S0 transition moment orientation. solvent reorganization in the electronically excited state. J. Phys. Chem. A. 102 (37), 7211-7216 (1998).
- Küpper, J., Pratt, D. W., Meerts, L., Brand, C., Tatchen, J., Schmitt, M. Vibronic coupling in indole: II. experimental investigation of the 1La–1Lb interaction using rotationally resolved electronic spectroscopy. Phys. Chem. Chem. Phys. 12, 4980-4988 (2010).
- Suenram, R. D., Lovas, F. J. Millimeter wave spectrum of glycine - a new conformer. J. Am. Chem. Soc. 102, 7180-7184 (1980).
- Nir, E., Kleinermanns, K., de Vries, M. S. Pairing of isolated nucleic-acid bases in the absence of the DNA backbone. Nature. 408, 949-951 (2000).
- Bethlem, H. L., van Roij, A. J. A., Jongma, R. T., Meijer, G. Alternate gradient focusing and deceleration of a molecular beam. Phys. Rev. Lett. 88 (13), 10-1103 (2002).
- Wohlfart, K., Grätz, F., Filsinger, F., Haak, H., Meijer, G., Küpper, J. Alternating-gradient focusing and deceleration of large molecules. Phys. Rev. A. 77, 10-1103 (2008).
- Putzke, S., Filsinger, F., Küpper, J., Meijer, G. Alternating-gradient focusing of the benzonitrile-argon van der waals complex. J. Chem. Phys. 137 (10), 10-1063 (2012).
- Knight, W. D., Clemenger, K., de Heer, W. A., Saunders, W. A. Polarizability of alkali clusters. Phys. Rev. B. 31 (4), 2539-2540 (1985).
- Tarnovsky, V., Bunimovicz, M., Vuškovic, L., Stumpf, B., Bederson, B. Measurements of the DC electric-dipole polarizabilities of the alkali dimer molecules, homonuclear and heteronuclear. J. Chem. Phys. 98 (5), 3894-3904 (1993).
- Schäfer, R., Schlecht, S., Woenckhaus, J., Becker, J. Polarizabilities of Isolated Semiconductor Clusters. Phys. Rev. Lett. 76 (3), 471-474 (1996).
- Antoine, R., et al. Electric dipole moments and conformations of isolated peptides. Eur. Phys. J. D. 20, 583-587 (2002).
- Cosby, P. C., Smith, G. P., Moseley, J. T. Photodissociation and photodetachment of molecular negative ions. IV. Hydrates of O. J. Chem. Phys. 69, 2779-2781 (1978).
- Hunton, D. E., Hofmann, M., Lindeman, T. G., Albertoni, C. R., Castleman Jr,, W, A. Photodissociation spectroscopy and dynamics of negative ion clusters. II. CO. (H2O)1;2;3. J. Chem. Phys. 82, 2884-2895 (1985).
- Castleman, A. W., Bowen J, K. H., J, Clusters: Structure, energetics, and dynamics of intermediate states of matter. J. Phys. Chem. 100, 12911-12944 (1996).
- Verlet, J. R. R. Femtosecond spectroscopy of cluster anions: insights into condensed-phase phenomena from the gas-phase. Chem. Soc. Rev. 37, 505-517 (2008).
- Nevo, I., et al. Laser-induced 3D alignment and orientation of quantum state-selected molecules. Phys. Chem. Chem. Phys. 11, 9912-9918 (2009).
- Reckenthaeler, P., Centurion, M., Fuss, W., Trushin, S. A., Krausz, F., Fill, E. E. Time-resolved electron diffraction from selectively aligned molecules. Phys. Rev. Lett. 102 (21), 213001-2110 (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
