Prezentujemy syntezę hydrożelu białkowego, w którym pośredniczy rozszczepiona inteina. Budulcem tego hydrożelu są dwa kopolimery białkowe, z których każdy zawiera podjednostkę białka trimerycznego, która służy jako środek sieciujący i połowę rozszczepionej inteiny. Zmieszanie dwóch kopolimerów białkowych wyzwala reakcję splicingu trans-inteinowego, w wyniku której powstaje jednostka polipeptydowa, która samoorganizuje się w hydrożel. Ten hydrożel jest wysoce stabilny pod względem pH i temperatury, jest kompatybilny z rozpuszczalnikami organicznymi i łatwo wchłania funkcjonalne białka globularne.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Synteza sztucznego hydrożelu białkowego za pośrednictwem inteiny
W tym artykule
Podsumowanie
Streszczenie
Prezentujemy syntezę wysoce stabilnego hydrożelu białkowego, w którym pośredniczy reakcja trans-splicingu białka katalizowanego przez split-intein. Elementami budulcowymi tego hydrożelu są dwa kopolimery blokowe białek, z których każdy zawiera podjednostkę białka trimerycznego, które służy jako środek sieciujący i połowę rozszczepionej inteiny. Wysoce hydrofilowa cewka losowa jest umieszczana w jednym z kopolimerów blokowych w celu zatrzymania wody. Zmieszanie dwóch białkowych kopolimerów blokowych wyzwala reakcję splicingu trans-inteinowego, w wyniku której powstaje jednostka polipeptydowa z sieciownikami na obu końcach, która szybko samoorganizuje się w hydrożel. Hydrożel ten jest bardzo stabilny zarówno w warunkach kwaśnych, jak i zasadowych, w temperaturach do 50 °C oraz w rozpuszczalnikach organicznych. Hydrożel szybko się odbudowuje po pęknięciu wywołanym ścinaniem. Włączenie "peptydu stacji dokującej" do hydrożelowego bloku budulcowego umożliwia wygodne włączenie białek docelowych znakowanych "białkiem dokującym". Hydrożel jest kompatybilny z pożywkami do hodowli tkankowych, wspomaga dyfuzję cząsteczek o masie 20 kDa i umożliwia immobilizację bioaktywnych białek globularnych. Zastosowanie hydrożelu białkowego, w którym pośredniczy inteina, jako biokatalizatora kompatybilnego z rozpuszczalnikiem organicznym, wykazano poprzez kapsułkowanie enzymu peroksydazy chrzanowej i potwierdzenie jego aktywności.
Wprowadzenie
Hydrożele wykonane wyłącznie z białek mają potencjał, aby znacząco rozwinąć tak różne dziedziny, jak inżynieria tkankowa, dostarczanie leków i biofabrykacja1. Oferują one przewagę nad tradycyjnymi syntetycznymi hydrożelami polimerowymi, w tym biokompatybilność i potencjał do nieinwazyjnego wspomagania wprowadzania bioaktywnych białek globularnych.
W tej pracy opisujemy rozwój nowego hydrożelu białkowego, powstałego w wyniku reakcji trans-splicingu białka za pośrednictwem rozszczepionej inteiny i jego zastosowania jako rusztowania immobilizacji białka (Rysunek 1). Elementami budulcowymi tego hydrożelu są dwa białkowe kopolimery blokowe, z których każdy składa się z N- lub C-końcowego fragmentu rozszczepionej inteiny (IN i IC) oraz podjednostki multimerycznego białka sieciującego. Jako białko sieciujące użyto inteiny DnaE z Nostoc punctiforme (Npu) jako rozszczepionej inteiny2,3, a jako białko sieciujące4,5 użyto małego białka trimerycznego (12 kDa) CutA z Pyrococcus horikoshii. Różne środki sieciujące są łączone w reakcji trans-splicingu katalizowanej inteiną, co prowadzi do powstania wysoce usieciowanej sieci białkowej (hydrożelu). Inteina Npu została wybrana ze względu na jej szybką kinetykę reakcji (t1/2 = 63 s) i wysoką wydajność trans-splicingu (blisko 80%)2,3. Białko CutA zostało wybrane jako środek sieciujący ze względu na jego wysoką stabilność. Trimery CutA mają temperaturę denaturacji bliską 150 °C i zachowują trimeryczną strukturę czwartorzędową w roztworach zawierających aż 5 M chlorowodorek guanidyny 4,6. Ponieważ wymiana podjednostek między różnymi sieciownikami jest głównym czynnikiem przyczyniającym się do fizycznej erozji powierzchniowej hydrożelu7, bardzo silna interakcja między podjednostkami w CutA powinna zniechęcać do takiej wymiany podjednostek, prowadząc do bardziej stabilnego hydrożelu. Jeden z tych bloków budulcowych zawiera również wysoce hydrofilowy fragment peptydu S jako środkowy blok, który ułatwia zatrzymywanie wody8.
Zmieszanie dwóch hydrożelowych bloków budulcowych inicjuje reakcję trans-splicingu między fragmentami inteiny IN i IC, generując dłuższy łańcuch polipeptydowy z sieciami na obu końcach. Środki sieciujące z wielu takich jednostek molekularnych oddziałują ze sobą, tworząc wysoce usieciowaną sieć hydrożelową (ryc. 1A). Specyficzny "peptyd stacji dokującej" (DSP) jest wbudowany w jeden z bloków budulcowych hydrożelu, aby ułatwić stabilną immobilizację białka docelowego znakowanego "białkiem dokującym" (DP) do hydrożelu. Zastosowanie rozszczepionej inteiny do pośredniczenia w zespole hydrożelu nie tylko zapewnia dodatkową elastyczność syntezy hydrożelu białkowego, ale także umożliwia równomierne ładowanie białka docelowego o dużej gęstości w całym hydrożelu, ponieważ białka docelowe są ładowane przed utworzeniem hydrożelu.
Hydrożel białkowy za pośrednictwem inteiny jest bardzo stabilny w roztworze wodnym z niewielką lub żadną wykrywalną erozją po 3 miesiącach w temperaturze pokojowej. Stabilność jest zachowana w szerokim zakresie pH (6-10) i temperatur (4-50 °C), a hydrożel jest również kompatybilny z rozpuszczalnikami organicznymi. Hydrożel ten służy do immobilizacji dwóch białek globularnych: białka zielonej fluorescencji (GFP) i peroksydazy chrzanowej (HRP). Hydrożel zatrzymujący to ostatnie białko służy do przeprowadzania biokatalizy w rozpuszczalniku organicznym.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Konstrukcja plazmidu
UWAGA: Wszystkie geny zostały namnożone w standardowych reakcjach PCR z użyciem polimerazy DNA Phusion High-Fidelity zgodnie ze specyfikacją producenta. Primery użyte do klonowania zostały opisane wcześniej9. Wszystkie konstrukty są wymienione w Tabeli 1.
- Aby wytworzyć CutA-NpuN (N, Tabela 1):
- Przeprowadzić amplifikację PCR genów CutA i NpuN odpowiednio z plazmidów pET30-CutA-Tip110 oraz KanR-IntRBS-NpuNC-CFN11, stosując odpowiednie primery.
- Przetrawić te fragmenty odpowiednimi enzymami restrykcyjnymi i sekwencyjnie wprowadzić je do wektora pET26b pomiędzy promotor T7 a C-końcowy znacznik 6xHistydyna, aby wytworzyć N (Rycina 2A).
- Aby wytworzyć NpuC-S-CutA (C, Tabela 1):
- Przeprowadzić amplifikację PCR NpuC, CutA oraz fragmentu S [AG3(PEG)]10 odpowiednio z plazmidów KanR-IntRBS-NpuNC-CFN11, pET30-CutA-Tip110 i pQE9 AC10Atrp12, stosując odpowiednie primery.
- Przetrawić te fragmenty odpowiednimi enzymami restrykcyjnymi i sekwencyjnie wprowadzić je do wektora pET26b pomiędzy promotor T7 a C-końcową 6xHistydynę, aby wytworzyć C (Rycina 2B).
- Aby wytworzyć NpuC-S-SH3lig-CutA (C-SH3lig, Tabela 1):
- Przeprowadzić amplifikację PCR CutA przy użyciu primerów zawierających SH3lig (PPPALPPKRRR) oraz elastyczny łącznik (GGGGS)2, aby wytworzyć fragment SH3lig-CutA.
- Zastąpić gen CutA w konstrukcji C fragmentem SH3lig-CutA.
- Aby wytworzyć SH3-GFP (Tabela 1):
- Przeprowadzić amplifikację genu SH3 z plazmidu pJD75713, stosując odpowiednie primery.
- Połączyć ten fragment z genem GFP i wprowadzić go do wektora pET26b pomiędzy promotor T7 (Rycina 2C) a C-końcowy znacznik 6xHistydyna.
2. Ekspresja białka
- Przeprowadzić transformację 50 μl chemicznie kompetentnych komórek Escherichia coli BL21(DE3) odpowiednim plazmidem ekspresyjnym.
- Po transformacji wykonać rozcieńczenia seryjne komórek i wysiać je na płytki z agarem Luria-Bertani (LB) zawierające 50 μg/ml kanamycyny.
- Inkubować płytki z transformowanymi komórkami w temperaturze 37 °C przez ok. 15 hr.
- Po inkubacji wybrać płytkę zawierającą 50-100 kolonii i resuspender wszystkie kolonie w 5 ml pożywki LB.
- Przenieść zawiesinę do 1 L pożywki LB zawierającej kanamycynę (50 μg/ml) i hodować komórki w temperaturze 37 °C przy wytrząsaniu z prędkością 250 rpm. Monitorować absorbancję przy 600 nm (OD600). Hodować kulturę do uzyskania OD600 ~0,8.
- W przypadku C oraz C-SH3lig, indukować ekspresję białka poprzez dodanie do kultury izopropyl-β-D-1-tiogalaktopiranozydu (IPTG) (stężenie końcowe 1 mM) i inkubować kulturę w temperaturze 37 °C przez 4 hr przy wytrząsaniu z prędkością 250 rpm.
- W przypadku N oraz SH3-GFP, schłodzić kulturę do ~18 °C, zanurzając kolbę z kulturą w kąpieli wodno-lodowej przez ok. 5 min. Indukować ekspresję białka poprzez dodanie IPTG do kultury (stężenie końcowe 1 mM) i inkubować kulturę w temperaturze 18 °C przez 14-18 hr przy wytrząsaniu z prędkością 250 rpm.
- Po ekspresji białka odwirować kulturę przy 6,000 x g przez 20 min w temperaturze 4 °C w celu zebrania osadu. Przechowywać osad komórkowy w temperaturze -80 °C do czasu użycia.
3. Oczyszczanie białek
- Oczyszczanie N (warunki denaturujące)
- Resuspender osady komórkowe w Buforze A (Tabela 2) w stosunku 10 ml/g mokrego osadu.
- Zanurzyć zawiesinę z osadu w łaźni lodowo-wodnej i zdestabilizować komórki poprzez sonikację (Amp 10, z impulsem 1 s i przerwą 6 s przez 1 min).
- Odwirować lizat przy 16 000 x g przez 20 min w temperaturze 4 °C.
- Odlać nadsącz. Resuspender osad w Buforze DA (zawierającym 8 M mocznika) i odwirować zawiesinę przy 16 000 x g przez 20 min w temperaturze 4 °C.
- Przepuścić nadsącz przez kolumnę Ni-NTA (kwas nitrylotriacetykowy) o pojemności 5 ml, uprzednio równoważoną buforem DA.
- Przemyć kolumnę 30 ml Buforu DA z dodatkiem 45 mM imidazolu. Eluować oczyszczone białko za pomocą 20 ml Buforu DA z dodatkiem 150 mM imidazolu.
- Zredukować stężenie mocznika w próbce białka do <1 mM, stosując jedną z poniższych metod opisanych w punktach 3.1.7.1 lub 3.1.7.2:
- Dializować białko w buforze DPBS (Tabela 2) w temperaturze 4 °C przez noc, używając probówek z progiem odcięcia <20 kDa.
- Odwirować oczyszczone białko w kolumnie wirówkowej do ultrafiltracji 30 kDa przy 2 800 x g i 4 °C, aż objętość wyniesie mniej niż 1 ml. Dodać do kolumny 14 ml buforu DPBS, aby rozcieńczyć próbkę białka. Powtórzyć etapy wirowania/rozcieńczania jeszcze trzy razy.
- Po wymianie buforu dodać ditiotreitol (DTT) do oczyszczonego białka (stężenie końcowe 2 mM) i zagęścić białko do ~100 mg/ml poprzez wirowanie w kolumnie wirówkowej do ultrafiltracji 30 kDa przy 2 800 x g i 4 °C.
- Podzielić zagęszczone białko na aalikwoty i przechowywać w temperaturze -80 °C do czasu użycia.
- Oczyszczanie C oraz C-SH3lig (warunki natywne)
- Resuspender osady komórkowe w Buforze B (pH 6.0) (Tabela 2) z dodatkiem 1x koktajlu inhibitorów proteaz w stosunku 10 ml/g mokrego osadu. Użyć buforu zakwaszonego, aby zminimalizować proteolityczną degradację docelowego białka.
- Zdestabilizować zawiesinę komórkową przez sonikację, zgodnie z opisem w 3.1.2. Odwirować lizat przy 16 000 x g przez 20 min w temperaturze 4 °C i zachować nadsącz.
- Przepuścić rozpuszczalny lizat przez kolumnę Ni-NTA o pojemności 5 ml, uprzednio równoważoną buforem B.
- Przemyć kolumnę Buforem B z dodatkiem 45 mM imidazolu, a następnie eluować białko docelowe w 20 ml Buforu B z dodatkiem 150 mM imidazolu.
- W przypadku C, przejść do kroku 3.2.6. W przypadku C-SH3lig, przeprowadzić dodatkowy etap oczyszczania metodą wymiany jonowej w celu usunięcia częściowo zdegradowanego białka, zgodnie z krokami od 3.2.5.1 do 3.2.5.3:
- Zredukować stężenie NaCl w C-SH3lig do <1 mM zgodnie z procedurą opisaną w 3.1.7.
- Nałożyć białko docelowe na kolumnę z matrycą agarozową z wymieniaczem anionowym o pojemności 5 ml, uprzednio równoważoną buforem fosforanowym (50 mM, pH 7.0).
- Eluować białko docelowe z kolumny, stosując gradient od roztworu zawierającego bufor 10 mM Tris-HCl pH 8.0 do roztworu zawierającego ten sam bufor z dodatkiem 1 M NaCl. Pobierać próbki podczas elucji białka i połączyć frakcje o najwyższej czystości na podstawie elektroforezy w żelu poliakrylamidowym z SDS (SDS-PAGE).
- Przeprowadzić wymianę buforu oczyszczonego białka na bufor DPBS, zgodnie z opisem w 3.1.7.
- Dodać DTT do oczyszczonego białka (stężenie końcowe 2 mM) i zagęścić białko do ~100 mg/ml, używając kolumny wirówkowej do ultrafiltracji 30 kDa, zgodnie z opisem w 3.1.8. Podzielić zagęszczone białko na alikwoty i przechowywać w temperaturze -80 °C do czasu użycia.
- Oczyszczanie SH3-GFP
- Resuspender osady komórkowe w Buforze A w stosunku 10 ml/g mokrego osadu.
- Zdestabilizować zawiesinę z osadu przez sonikację, zgodnie z opisem w 3.1.2.
- Odwirować lizat przy 16 000 x g przez 20 min w temperaturze 4 °C i zebrać nadsącz.
- Przepuścić nadsącz (rozpuszczalny lizat) przez kolumnę Ni-NTA o pojemności 5 ml, uprzednio równoważoną Buforem A.
- Przemyć kolumnę 30 ml Buforu A z dodatkiem 45 mM imidazolu. Eluować oczyszczone białko za pomocą 20 ml Buforu A z dodatkiem 150 mM imidazolu.
- Przeprowadzić wymianę buforu oczyszczonego białka na bufor DPBS metodą podobną do opisanej w 3.1.7 i zagęścić białko do ~150 mg/ml, używając kolumny wirówkowej do ultrafiltracji 30 kDa, zgodnie z opisem w 3.1.8.
- Podzielić oczyszczone białko na alikwoty i przechowywać w temperaturze -80 °C do czasu użycia.
- Analiza SDS-PAGE oczyszczonych próbek zawierających CutA
- Rozcieńczyć każde oczyszczone białko w wodzie dwukrotnie destylowanej, aby zredukować stężenie NaCl do ~1 mM. Przy takim stężeniu NaCl większość białek trymerycznych CutA wędruje w żelach SDS-PAGE jako monomery.
- Zmieszać próbki z 2-krotnym buforem do próbek SDS (0,5 M Tris-HCl, pH 6.8, 20% glicerolu, 10% w/v SDS, 0,1% w/v błękitu bromofenolowym, 2% β-merkaptoetanolu) i inkubować w temperaturze 95 °C przez 5 min.
- Nałożyć próbki na żel SDS-PAGE 12%. Przeprowadzić elektroforezę przy stałym napięciu 200 V przez ~50 min.
- Wizualizować białka w żelach poprzez barwienie Coomassie brilliant blue R250 zgodnie ze standardowymi protokołami (Rysunek 1C).
4. Tworzenie hydrożelu
UWAGA: próbki hydrożeli przygotowane w niniejszym badaniu zawierają 1,6 mM każdego bloku budulcowego hydrożelu, chyba że zaznaczono inaczej. Takie stężenie białka pozwala na uzyskanie miękkiego i stabilnego hydrożelu. OSTROŻNIE: do hydrożelu dodaje się azydku sodu (NaN3) do końcowego stężenia 0,5% w/v w celu zapobiegania kontaminacji bakteryjnej. NaN3 jest silnie toksyczny i należy z nim obchodzić się z najwyższą ostrożnością, zgodnie z instrukcjami zawartymi w karcie charakterystyki substancji.
- Oblicz objętość każdego z zagęszczonych białek potrzebną do uzyskania końcowego stężenia 1,6 mM w 100 μl próbce hydrożelu. Na przykład:
Stężenie N: 100 mg/ml
Masa cząsteczkowa N: 26,3 kDa (patrz Tabela 1)
Pożądana objętość: 100 μl Pożądane stężenie: 1,6 mM
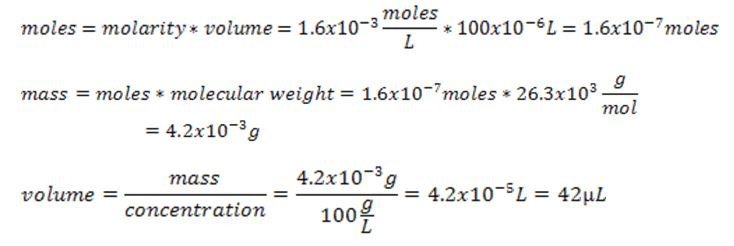
- Aby przygotować 100 μl hydrożelu (1,6 mM), wymieszaj C (x μl, objętość obliczona zgodnie z punktem 4.1) z 5% NaN3 (10 μl), 100 mM DTT (5 μl) oraz N (y μl, objętość obliczona zgodnie z punktem 4.1) w szklanej fiolce o pojemności 2 ml.
- Dodaj do fiolki bufor DPBS ((85 - x - y) μl), aby uzyskać końcową objętość 100 μl, a następnie ręcznie wymieszaj wszystkie składniki, wykonując ruchy wirowe za pomocą końcówki pipety. Uwaga: po wymieszaniu roztwór staje się bardzo lepki.
- Wirowarkuj mieszaninę przez 2 min przy 8 000 x g, aby usunąć pęcherzyki powietrza.
- Inkubuj mieszaninę w temperaturze pokojowej przez noc, aby reakcja trans-splicingu inteinu doszła do końca. Potwierdź utworzenie hydrożelu, odwracając probówkę do góry dnem. Jeśli utworzył się hydrożel, białka nie będą spływać.
- Oceń wydajność trans-splicingu inteinu, analizując na żelu SDS-PAGE próbki (po 0,5 μl każda) pobrane przed krokiem 4.2 i po kroku 4.5, zgodnie z opisem w punkcie 3.4 (Rysunek 1C).
5. Immobilizacja GFP poprzez oddziaływanie białka dokującego (DP) i peptydu stacji dokującej (DSP)
- Aby przygotować 50 μl hydrożelu funkcjonalizowanego GFP (1,2 mM), połączyć C-SH3lig (x μl, obliczone zgodnie z pkt 4.1) oraz SH3-GFP (y μl, obliczone zgodnie z pkt 4.1) w stosunku molowym 1:1 w probówce do mikrocentryfugi o pojemności 1,7 ml i inkubować mieszaninę w temperaturze pokojowej przez 30 min.
- Do tej samej probówki dodać 5% NaN3 (5 μl), 100 mM DTT (2,5 μl) oraz (42,5 - x - y) μl DPBS. Dodać N (y μl, obliczone zgodnie z pkt 4.1), aby uzyskać stosunek molowy N do C-SH3lig wynoszący 1:1. Pomieszać próbkę za pomocą końcówki pipety ruchem wirowym.
- Wirować mieszaninę przy 8 000 x g przez 2 min, a następnie inkubować w temperaturze pokojowej przez noc w ciemności. Podczas inkubacji powstaje hydrożel enkapsulujący SH3-GFP.
6. Zastosowanie hydrożelu 1,6 mM jako rusztowania immobilizacyjnego dla reakcji enzymatycznej w rozpuszczalniku organicznym
- Użyć HRP jako enzymu modelowego. Przygotować roztwór zapasowy HRP (28 mg/ml lub 0.63 mM) w DPBS.
- Aby przygotować 30 μl hydrożelu (1.6 mM) z zatrzymanym HRP, połączyć C (x μl, obliczone zgodnie z pkt 4.1) z HRP (2 μl), 5% NaN3 (3 μl) i DTT (1.5 μl stężenia 100 mM) w probówce wirówkowej o pojemności 1.7 ml.
- Dodać N (y μl, obliczone zgodnie z pkt 4.1) oraz DPBS (23.5 - x - y) μl. Wymieszać końcówką pipety ruchem wirowym.
- Wirówkę mieszaniny prowadzić przy 8,000 x g przez 2 min, a następnie inkubować w temperaturze pokojowej przez noc.
OSTROŻNIE: odczynniki stosowane w poniższym teście aktywności są silnie toksyczne. Należy stosować konkretne zalecenia dotyczące bezpieczeństwa zawarte w odpowiednich Kartach Charakterystyki Substancji. - W celu przeprowadzenia reakcji enzymatycznej zanurzyć hydrożel w 1 ml koktajlu reakcyjnego zawierającego N,N-dimetylo-p-fenylenodiaminę (5.8 mM), fenol (5.8 mM) i nadtlenek tert-butylu (2.9 mM) w n-heptanie14. Rozbić żel ręcznie za pomocą końcówki pipety, aby zwiększyć powierzchnię kontaktu hydrożelu z rozpuszczalnikiem.
- Produkt HRP, barwnik typu indofenolowego, wykryć poprzez pomiar absorbancji optycznej próbek pobranych w różnych odstępach czasu przy 546 nm w czytniku płytek (Rycina 5).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Schemat tworzenia hydrożelu białkowego zapośredniczonego przez inteiny przedstawiono w Rycina 1ABlokami budulcowymi hydrożelu są kopolimery białkowe CutA-NpuN (N) i NpuC-S-CutA(C) (Rycina 1A, Tabela 1). NpuN/C to fragmenty N- i C-końcowe naturalnie rozdzielonego inteiny DnaE z Nostoc punctiforme (Npu). CutA to stabilne białko trymeryczne z Pyrococcus horikoshii4,5Mieszanie oczyszczonych białek N i C w obecności reduktora DTT indukuje powstanie trzecie...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W tej pracy wykazaliśmy syntezę wysoce stabilnego hydrożelu białkowego, w którym pośredniczy inteina. Zastosowanie rozszczepionej inteiny umożliwia warunkowe formowanie hydrożelu w odpowiedzi na zmieszanie dwóch składników fazy ciekłej. W szczególności rozszczepiona inteina kowalencyjnie łączy dwa bloki budulcowe w fazie ciekłej poprzez reakcję trans-splicingu, dając jednostkę polipeptydową otoczoną jednostkami sieciującymi, która z kolei samoczynnie składa się w hydrożel. Tworzenie hydrożelu wywołane mieszaniem...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie istnieją konkurencyjne interesy finansowe.
Podziękowania
Autorzy chcieliby podziękować Dr. Davidowi Tirrellowi (Caltech) za jego uprzejmy dar plazmidu pQE9 AC10Atrp12, Dr. Tomowi Muirowi (Princeton University) za jego uprzejmy dar plazmidu KanR-IntRBS-NpuNC-CFN11, Dr. Takehisie Matsudzie (Kanazawa Institute of Technology, Hakusan, Ishikawa, Japonia) za jego uprzejmy dar plazmidu pET30-CutA-Tip110, oraz Dr. Jayowi D. Keaslingowi (UC Berkley) za jego dar plazmidu pJD75713. Prace te były częściowo wspierane przez National Science Foundation CAREER, US Air Force YIP i Norman Hackman Advanced Research Program.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Phusion Polimeraza DNA High Fidelity | New England BioLabs | M0530S | |
| Competent Escherichia coli BL21 (DE3) | New England BioLabs | C2527I | |
| Luria Bertani | VWR | p>90003-350 | |
| Bacto Agar Media | VWR | ||
siarczan kanamycyny | VWR | ||
| IPTG | VWR | p>EM-5820 | |
| Imidazol | VWR | p>EM-5720 | |
| Mocznik | VWR | p>EM-9510 | |
| Ditiothreitol (DTT) | Fisher | BP172-5 | |
| Koktajl inhibitorów proteazy | Roche Applied Science | 11836153001 | |
| DPBS | VWR | p>82020-066 | |
| Błękit brylantowy R | Acros Organics | A0297990 | |
| Azek sodu | Fisher | AC190380050 | Uwaga, wysoce toksyczny |
| Peroksydaza chrzanowa | Sigma | P8125-5KU | |
N,N-dimetylo-p-fenylenodiamina | Fisher | AC408460250 | Uwaga, wysoce toksyczny |
| fenol | Fisher | AC149340500 | Ostrożny, wysoce toksyczny |
tert-butylowy wodoronadtlenek | Fisher | AC180340050 | Ostrożny, wysoce toksyczny |
| n-heptan | Acros Organics | 120340010 |
|
| [nagłówek] | |||
| Shaker/Inkubator | Fisher Scientific | Max Q 6000 | |
| Wirówka | Sorvall | RC 6 | |
| Sonicator | QSonica | Misonix 200 | |
| Rurki do ultrafiltracji | Amicon Ultra | UFC903024 | |
| Ni Sepharose High Performance HisTrap kolumna | GE Healthcare Life Sciences | 17-5248-01 | |
| HiTrap SP Kolumna jonowymienna Sepharose FF | GE Healthcare Life Sciences | 17-5156-01 | > |
| Czytnik płytek | Urządzenia molekularne | SpectraMax Gemini EM |
Bibliografia
- Banta, S., Wheeldon, I. R., Blenner, M. Protein Engineering in the Development of Functional Hydrogels. Ann. Rev. Biomed. Eng. 12, 167-186 (2010).
- Iwai, H., Zuger, S., Jin, J., Tam, P. H. Highly efficient protein trans-splicing by a naturally split DnaE intein from Nostoc punctiforme. FEBS Lett. 580, 1853-1858 (2006).
- Zettler, J., Schutz, V., Mootz, H. D. The naturally split Npu DnaE intein exhibits an extraordinarily high rate in the protein trans-splicing reaction. FEBS Lett. 583, 909-914 (2009).
- Tanaka, Y., et al. Structural implications for heavy metal-induced reversible assembly and aggregation of a protein: the case of Pyrococcus horikoshii CutA. FEBS Lett. 556, 167-174 (2004).
- Sawano, M., et al. Thermodynamic basis for the stabilities of three CutA1s from Pyrococcus horikoshii,Thermus thermophilus, and Oryza sativa, with unusually high denaturation temperatures. Biochemistry. 47, 721-730 (2008).
- Tanaka, T., et al. Hyper-thermostability of CutA1 protein, with a denaturation temperature of nearly 150 degrees C. FEBS Lett. 580, 4224-4230 (2006).
- Shen, W., Zhang, K., Kornfield, J. A., Tirrell, D. A. Tuning the erosion rate of artificial protein hydrogels through control of network topology. Nat. Mater. 5, 153-158 (2006).
- McGrath, K. P., Fournier, M. J., Mason, T. L., Tirrell, D. A. Genetically directed syntheses of new polymeric materials. Expression of artificial genes encoding proteins with repeating -(AlaGly)3ProGluGly- elements. J. Am. Chem. Soc. 114, 727-733 (1992).
- Ramirez, M., Guan, D., Ugaz, V., Chen, Z. Intein-triggered artificial protein hydrogels that support the immobilization of bioactive proteins. J. Am. Chem. Soc. 135, 5290-5293 (2013).
- Ito, F., et al. Reversible hydrogel formation driven by protein-peptide-specific interaction and chondrocyte entrapment. Biomaterials. 31, 58-66 (2010).
- Lockless, S. W., Muir, T. W. Traceless protein splicing utilizing evolved split inteins. Proc. Natl. Acad. Sci. U.S.A. 106, 10999-11004 (2009).
- Shen, W., Lammertink, R. G. H., Sakata, J. K., Kornfield, J. A., Tirrell, D. A. Assembly of an artificial protein hydrogel through leucine zipper aggregation and disulfide bond formation. Macromolecules. 38, 3909-3916 (2005).
- Dueber, J. E., et al. Synthetic protein scaffolds provide modular control over metabolic flux. Nat. Biotechnol. 27, (2009).
- Bruns, N., Tiller, J. C. Amphiphilic network as nanoreactor for enzymes in organic solvents. Nano Lett. 5, 45-48 (2005).
- Das, D., et al. Water gelation of an amino acid-based amphiphile. Chem. Eur. J. 12, 5068-5074 (2006).
- Cao, Y., Li, H. Engineering tandem modular protein based reversible hydrogels. Chem. Commun. , 4144-4146 (2008).
- Wu, X., et al. Structural basis for the specific interaction of lysine-containing proline-rich peptides with the N-terminal SH3 domain of c-Crk. Structure. 3, 215-226 (1995).
- Nguyen, J. T., Turck, C. W., Cohen, F. E., Zuckermann, R. N., Lim, W. A. Exploiting the basis of proline recognition by SH3 and WW domains: Design of n-substituted inhibitors. Science. 282, 2088-2092 (1998).
- Olsen, B. D., Kornfield, J. A., Tirrell, D. A. Yielding Behavior in Injectable Hydrogels from Telechelic Proteins. Macromolecules. 43, 9094-9099 (2010).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
